


Monographie de produit - Imjudo
Modifications importantes apportées récemment à la monographie
| 1 Indications, 1.1 Pédiatrie | 2025-06 |
|---|---|
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2025-06 |
| 7 Mises en garde et précautions | 2024-05 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2025-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................... 4
4 Posologie et administration .......................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.3 Reconstitution ...................................................................................................... 9
4.4 Administration .................................................................................................... 10
5 Surdose ........................................................................................................................ 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................... 10
7 Mises en garde et précautions ................................................................................... 11
Généralités ........................................................................................................11
Conduite et utilisation de machines ....................................................................11
Fonctions hépatique/biliaire/pancréatique ..........................................................11
Système immunitaire .........................................................................................12
Surveillance et examens de laboratoire .............................................................15
Santé reproductive .............................................................................................15
7.1 Populations particulières .................................................................................... 15
7.1.1 Grossesse ..............................................................................................15
7.1.2 Allaitement .............................................................................................16
7.1.3 Enfants et adolescents ...........................................................................16
7.1.4 Personnes âgées ...................................................................................16
8 Effets indésirables ....................................................................................................... 16
8.1 Aperçu des effets indésirables ........................................................................... 16
8.2 Effets indésirables observés au cours des études cliniques ............................... 18
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 23
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 23
8.5 Effets indésirables observés après la commercialisation.................................... 24
9 Interactions médicamenteuses .................................................................................. 25
9.3 Interactions médicament-comportement ............................................................ 25
9.4 Interactions médicament-médicament ................................................................ 25
9.5 Interactions médicament-aliment ....................................................................... 25
9.6 Interactions médicament-plante médicinale ....................................................... 25
9.7 Interactions médicament-examens de laboratoire .............................................. 25
10 Pharmacologie clinique .............................................................................................. 25
10.1 Mode d’action .................................................................................................... 25
10.2 Pharmacodynamie ............................................................................................. 25
10.3 Pharmacocinétique ............................................................................................ 26
10.4 Immunogénicité ................................................................................................. 27
11 Conservation, stabilité et mise au rebut .................................................................... 28
12 Particularités de manipulation du produit ................................................................. 28
Partie 2 : Renseignements scientifiques ............................................................................... 29
13 Renseignements pharmaceutiques............................................................................ 29
14 Études cliniques .......................................................................................................... 29
14.1 Études cliniques par indication ........................................................................... 29
Carcinome hépatocellulaire ................................................................................29
15 Microbiologie ............................................................................................................... 33
16 Toxicologie non clinique ............................................................................................. 33
17 Monographies de référence ........................................................................................ 33
Renseignements destinés aux patient·e·s ............................................................................ 34
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
IMJUDO® (trémélimumab pour injection) en association avec le durvalumab est indiqué pour le traitement de première intention des patients adultes atteints d’un carcinome hépatocellulaire (CHC) inopérable et nécessitant un traitement à action générale (voir 14 Études cliniques).
- Lorsqu’IMJUDO est utilisé en association avec le durvalumab, il faut consulter la monographie du durvalumab pour obtenir de plus amples renseignements sur ce médicament.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité d’IMJUDO chez les enfants et les adolescents n’ont pas été établies. Par conséquent, l’utilisation de ce médicament chez les enfants et les adolescents n’est pas autorisée par Santé Canada. Voir 7 Mises en garde et précautions, Enfants et adolescents et 10 Pharmacologie clinique, Pharmacocinétique.
1.2 Gériatrie
Parmi les 462 patients atteints d’un CHC inopérable traités par IMJUDO et le durvalumab, 236 (51 %) avaient plus de 65 ans, 173 (37,4 %) avaient ≥ 65 ans à < 75 ans et 63 (13,6 %) étaient âgés de 75 ans ou plus. Les données probantes tirées des études cliniques et de l’expérience acquise portent à croire que, dans l’ensemble, il n’y a aucune différence sur le plan de l’efficacité entre les patients de 65 ans ou plus et les patients plus jeunes. Les données probantes tirées des études cliniques laissent penser que l’emploi chez les personnes âgées pourrait être associé à des différences sur le plan de l’innocuité dans la population atteinte d’un CHC inopérable. Voir 7 Mises en garde et précautions, Populations particulières.
2 Contre-indications
IMJUDO est contre-indiqué chez les patients ayant une hypersensibilité au trémélimumab ou à l’un des ingrédients de sa préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
|
|---|
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
Carcinome hépatocellulaire
IMJUDO en association avec le durvalumab
La dose recommandée d’IMJUDO est de 300 mg en une seule dose, suivis de 1500 mg de durvalumab au jour 1 du cycle 1. Poursuivre le traitement par le durvalumab à 1500 mg en monothérapie toutes les 4 semaines.
Les patients dont le poids corporel est de 30 kg ou moins doivent recevoir une dose basée sur le poids, équivalant à 4 mg/kg d’IMJUDO en une seule dose, suivie de 20 mg/kg de durvalumab au jour 1 du cycle 1. Poursuivre le traitement par le durvalumab à 20 mg/kg en monothérapie toutes les 4 semaines.
Le traitement doit être poursuivi jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Lorsqu’IMJUDO est utilisé en association avec le durvalumab, il faut consulter la monographie du durvalumab pour obtenir de plus amples renseignements sur ce médicament.
Aucune réduction ou augmentation de la dose n’est recommandée durant le traitement par IMJUDO en association avec le durvalumab. Il peut être nécessaire de suspendre ou de cesser l’administration du traitement pour des raisons d’innocuité ou de tolérabilité individuelle.
Les effets indésirables d’origine immunitaire nécessitant une modification du traitement et une prise en charge particulière sont résumés au tableau 1. Voir 7 Mises en garde et précautions pour plus de renseignements sur les questions de surveillance et d’évaluation.
Tableau 1 – Modifications du traitement et prises en charge recommandées pour IMJUDO en association avec le durvalumab chez les patients atteints d’un carcinome hépatocellulaire (CHC) inopérable
| Effets indésirables | Gravitéa | Modification du traitement | ||||
|---|---|---|---|---|---|---|
| Pneumonite/pneumopathie interstitielle d’origine immunitaire | Grade 2 | Suspendre le traitementb | ||||
| Grade 3 ou 4 | Cesser définitivement le traitement | |||||
| Taux d’ALAT ou d’ASAT > 3 – ≤ 5 fois la LSN ou taux de bilirubine totale > 1,5 – ≤ 3 fois la LSN | Suspendre le traitementb | |||||
| Effets indésirables | Gravitéa | Modification du traitement |
|---|---|---|
| Hépatite d’origine immunitaire | Taux d’ALAT ou d’ASAT > 5 – ≤ 10 fois la LSN | Suspendre le traitementb |
| Taux simultané d’ALAT ou d’ASAT > 3 fois la LSN et taux de bilirubine totale > 2 fois la LSNc | Cesser définitivement le traitement | |
| Taux d’ALAT ou d’ASAT > 10 fois la LSN ou taux de bilirubine totale > 3 fois la LSN | ||
| Hépatite d’origine immunitaire dans le carcinome hépatocellulaire (ou propagation de la tumeur secondaire dans le foie avec des valeurs initiales anormales)d | Taux d’ALAT ou d’ASAT > 2,5 – ≤ 5 fois les VI et ≤ 20 fois la LSN | Suspendre le traitementb |
| Taux d’ALAT ou d’ASAT > 5 – 7 fois les VI et ≤ 20 fois la LSN ou taux simultané d’ALAT ou d’ASAT > 2,5 – 5 fois les VI et ≤ 20 fois la LSN et taux de bilirubine totale > 1,5 – < 2 fois la LSNc | Suspendre le traitementb | |
| Taux d’ALAT ou d’ASAT > 7 fois les VI ou > 20 fois la LSN, selon la première éventualité ou taux de bilirubine > 3 fois la LSN | Cesser définitivement le traitement | |
| Colite ou diarrhée d’origine immunitaire | Grade 2 ou 3 | Suspendre le traitementb |
| Grade 4 | Cesser définitivement le traitement | |
| Perforation intestinale de TOUT grade | Cesser définitivement le traitement | |
| Hyperthyroïdie, thyroïdite d’origine immunitaire | Grades 2 – 4 | Suspendre le traitement jusqu’à la stabilisation de l’état clinique |
| Hypothyroïdie d’origine immunitaire | Grades 2 – 4 | Aucun changement |
| Effets indésirables | Gravitéa | Modification du traitement | |||||
|---|---|---|---|---|---|---|---|
| Insuffisance surrénalienne et hypophysite/hypopituitarisme d’origine immunitaire | Grades 2 – 4 | Suspendre le traitement jusqu’à la stabilisation de l’état clinique | |||||
| Diabète de type 1 d’origine immunitaire | Grades 2 – 4 | Aucun changement | |||||
| Néphrite d’origine immunitaire | Grade 2 accompagné d’une créatininémie > 1,5 – 3 fois la LSN ou le taux initial | Suspendre le traitementb | |||||
| Grade 3 accompagné d’une créatininémie > 3 fois le taux initial ou > 3 – 6 fois la LSN; grade 4 accompagné d’une créatininémie > 6 fois la LSN | Cesser définitivement le traitement | ||||||
| Éruption cutanée ou dermatite d’origine immunitaire (y compris la pemphigoïde) | Grade 2 pendant > 1 semaine ou grade 3 | Suspendre le traitementb | |||||
| Grade 4 | Cesser définitivement le traitement | ||||||
| Infection | Grade 3 ou 4 | Suspendre le traitemente | |||||
| Myocardite d’origine immunitaire | Grades 2 – 4 | Cesser définitivement le traitement | |||||
| Myosite/polymyosite/rhabdomyolyse d’origine immunitaire | Grade 2 ou 3 | Suspendre le traitementb,f | |||||
| Grade 4 | Cesser définitivement le traitement | ||||||
| Effets indésirables | Gravitéa | Modification du traitement | |||
|---|---|---|---|---|---|
| Myasthénie grave d’origine immunitaire | Grades 2 – 4 | Cesser définitivement le traitement | |||
| Encéphalite d’origine immunitaire | Grades 2 – 4 | Cesser définitivement le traitement | |||
| Syndrome de Guillain-Barré d’origine immunitaire | Grades 2 – 4 | Cesser définitivement le traitement | |||
| Autres effets indésirables d’origine immunitaireg | Grade 2 ou 3 | Suspendre le traitementb | |||
| Grade 4 | Cesser définitivement le traitement | ||||
| Réactions liées à la perfusion | Grade 1 ou 2 | Interrompre la perfusion ou en ralentir la vitesse | |||
| Grade 3 ou 4 | Cesser définitivement le traitement | ||||
a Version 4.03 des Common Terminology Criteria for Adverse Events. ALAT = alanine aminotransférase; ASAT = aspartate aminotransférase; LSN = limite supérieure de la normale; VI = valeurs initiales.
b Après avoir suspendu le traitement, on peut reprendre l’administration de durvalumab dans les 12 semaines lorsque les effets indésirables atteignent un grade ≤ 1 et que la dose de corticostéroïde a été réduite à ≤ 10 mg de prednisone par jour ou l’équivalent. Il faut cesser définitivement le traitement par le durvalumab dans le cas d’effets indésirables récidivants de grade 3, le cas échéant.
c Chez les patients dont l’hépatite a une autre cause, suivre les recommandations relatives à la hausse du taux d’ALAT ou d’ASAT sans augmentation concomitante du taux de bilirubine.
d Si les taux d’ALAT et d’ASAT sont inférieurs ou équivalents à la LSN au départ chez les patients présentant une propagation tumorale dans le foie, suspendre le traitement ou cesser définitivement le traitement par le durvalumab en fonction des recommandations relatives à l’hépatite sans propagation tumorale dans le foie.
e Traiter les symptômes; traiter les infections soupçonnées ou confirmées avec des anti-infectieux.
f Cesser définitivement le traitement par le durvalumab si l’effet indésirable ne s’atténue pas jusqu’à un grade ≤ 1 en 30 jours ou s’il y a des signes d’insuffisance respiratoire.
g Comprend la thrombocytopénie d’origine immunitaire, la pancréatite, l’arthrite d’origine immunitaire et l’uvéite.
Dans le cas d’effets indésirables d’origine non immunitaire, il faut suspendre le traitement par le durvalumab lorsqu’il s’agit d’effets indésirables de grade 2 et 3 jusqu’à ce que le grade soit revenu à ≤ 1 ou aux valeurs initiales. Il faut cesser le traitement par le durvalumab dans le cas d’effets indésirables de grade 4 (à l’exception de résultats de laboratoire anormaux de grade 4; dans un tel cas, la décision de cesser le traitement devrait être fondée sur la présence de signes/symptômes cliniques et sur le jugement clinique).
Populations particulières
Selon une analyse pharmacocinétique de population, aucun ajustement posologique d’IMJUDO n’est recommandé en fonction de l’âge, du poids corporel, du sexe ou de la race du patient (voir 10 Pharmacologie clinique).
Enfants et adolescents (< 18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité d’IMJUDO chez les enfants et les adolescents n’ont pas été établies. Par conséquent, l’utilisation de ce médicament chez les enfants et les adolescents n’est pas autorisée par Santé Canada (voir 10 Pharmacologie clinique, Pharmacocinétique).
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir 10 Pharmacologie clinique).
Insuffisance rénale : D’après les résultats d’une analyse pharmacocinétique de population, aucun ajustement posologique d’IMJUDO n’est recommandé chez les patients atteints d’insuffisance rénale. IMJUDO n’a pas fait l’objet d’études chez les patients atteints d’insuffisance rénale grave (voir 10 Pharmacologie clinique).
Insuffisance hépatique : D’après les résultats d’une analyse pharmacocinétique de population, aucun ajustement posologique d’IMJUDO n’est recommandé chez les patients atteints d’insuffisance hépatique légère ou modérée. IMJUDO n’a pas fait l’objet d’études chez les patients atteints d’insuffisance hépatique grave (voir 10 Pharmacologie clinique).
4.3 Reconstitution
- Examiner visuellement le produit pour détecter la présence de particules et d’une coloration anormale. IMJUDO est une solution limpide à légèrement opalescente, incolore à jaune pâle. Jeter la fiole si la solution est trouble ou de couleur anormale ou si des particules sont visibles. Ne pas agiter la fiole.
- Prélever le volume requis de la ou des fioles d’IMJUDO et transférer dans un sac pour perfusion intraveineuse (i.v.) contenant une solution pour injection de chlorure de sodium à 0,9 % ou de dextrose à 5 %. Mélanger la solution diluée en la renversant délicatement. La concentration finale du produit dans la solution diluée devrait se situer entre 0,1 mg/mL et 10 mg/mL.
- Ne pas congeler ni agiter la solution.
- On n’a observé aucune incompatibilité entre IMJUDO et le chlorure de sodium à 0,9 % ou le dextrose à 5 % en sacs de polychlorure de vinyle ou de polyoléfine.
- Durant sa préparation, IMJUDO ne doit pas être mélangé avec d’autres produits médicinaux.
- Prendre les précautions nécessaires pour assurer la stérilité des solutions préparées.
- Ne pas réinsérer l’aiguille dans le flacon après le prélèvement du médicament.
- Jeter toute portion inutilisée restant dans la fiole.
4.4 Administration
IMJUDO ne doit être administré qu’en perfusion intraveineuse.
IMJUDO est offert en fiole à usage unique et ne contient aucun agent de conservation; par conséquent, les techniques d’asepsie doivent être respectées.
Administrer la solution de perfusion sur une période de 60 minutes au moyen d’une tubulure de perfusion intraveineuse munie d’un filtre intégré stérile à pores de 0,2 ou 0,22 micron et à faible liaison protéique.
Ne pas administrer d’autres médicaments en même temps par la même tubulure de perfusion ou par le même sac pour perfusion. Après chaque dose, rincer la tubulure de perfusion.
Il faut administrer IMJUDO avant le durvalumab dans la même journée (cycle 1). Il est recommandé de surveiller les patients pendant 60 minutes après la fin de la perfusion d’IMJUDO. IMJUDO et le durvalumab sont administrés sous forme de perfusions intraveineuses distinctes.
Lorsqu’IMJUDO est utilisé en association avec le durvalumab, il faut consulter la monographie du durvalumab pour obtenir de plus amples renseignements sur ce médicament.
5 Surdose
Il n’y a pas de traitement particulier du surdosage avec IMJUDO, et les symptômes possibles du surdosage sont inconnus. En cas de surdosage, les médecins devraient prendre des mesures générales de soutien et traiter les symptômes.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes pharmaceutiques, teneurs et composition
Description
IMJUDO est une solution stérile, sans agent de conservation, limpide à légèrement opalescente, incolore à jaune pâle et exempte ou quasi exempte de particules visibles.
Conditionnement
Fiole en verre de type I, avec bouchon en élastomère et sceau amovible en aluminium violet, contenant 1,25 mL de solution concentrée (un total de 25 mg de trémélimumab). Boîte de 1 fiole à usage unique.
Fiole en verre de type I, avec bouchon en élastomère et sceau amovible en aluminium bleu foncé, contenant 15 mL de solution concentrée (un total de 300 mg de trémélimumab). Boîte de 1 fiole à usage unique.
7 Mises en garde et précautions
Généralités
IMJUDO (trémélimumab) doit être administré sous la supervision de professionnels de la santé expérimentés dans le traitement du cancer.
Lorsqu’IMJUDO est utilisé en association avec le durvalumab, il faut consulter la monographie du durvalumab pour obtenir de plus amples renseignements sur ce médicament.
Conduite et utilisation de machines
Si le patient subit des effets indésirables qui réduisent sa capacité à se concentrer et à réagir, il faut lui déconseiller de conduire ou de faire fonctionner des machines.
Fonctions hépatique/biliaire/pancréatique
Carcinome hépatocellulaire
On ne dispose d’aucune donnée clinique concernant les patients atteints d’un carcinome hépatocellulaire inopérable de classe B et de classe C de Child-Pugh (voir 14 Études cliniques).
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Solution dans une fiole à usage unique de :
| Édétate disodique dihydraté, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, α,α-tréhalose dihydraté et eau pour injection |
Système immunitaire
Effets indésirables d’origine immunitaire
Les effets indésirables soupçonnés d’être d’origine immunitaire doivent être évalués adéquatement pour confirmer cette cause ou pour exclure d’autres causes. Selon la gravité de l’effet indésirable, la prise d’IMJUDO en association avec le durvalumab doit être interrompue et on doit administrer des corticostéroïdes. Une fois que le grade est revenu à ≤ 1, commencer à réduire progressivement la dose de corticostéroïdes et poursuivre la réduction sur une période d’au moins 1 mois. Envisager d’augmenter la dose des corticostéroïdes et/ou d’utiliser des immunosuppresseurs à action générale additionnels en cas d’aggravation ou en l’absence d’amélioration.
Les effets indésirables observés avec des immunothérapies comme IMJUDO en association avec le durvalumab pourraient être différents de ceux observés dans les traitements qui ne sont pas des immunothérapies et nécessiter une immunosuppression. Des effets indésirables d’origine immunitaire sont survenus plus fréquemment lorsqu’IMJUDO était administré en association avec le durvalumab que lorsque le durvalumab était administré en monothérapie. La détection précoce des effets indésirables et l’intervention rapide constituent une part importante de l’utilisation sécuritaire d’IMJUDO en association avec le durvalumab.
Les effets indésirables d’origine immunitaire peuvent toucher n’importe quel organe ou tissu et affecter simultanément plus d’un système ou appareil. Les effets indésirables d’origine immunitaire peuvent se manifester à tout moment pendant le traitement par IMJUDO en association avec le durvalumab; toutefois, ceux-ci peuvent également survenir après l’arrêt du traitement. Les effets indésirables d’origine immunitaire importants énumérés dans la présente section ne comprennent pas toutes les réactions immunitaires graves et mortelles possibles.
Il faut surveiller les patients continuellement (même après la dernière dose) afin de détecter les signes, les symptômes et les résultats anormaux aux analyses de laboratoire évoquant la présence d’effets indésirables d’origine immunitaire. Évaluez les effets indésirables que vous soupçonnez être d’origine immunitaire pour exclure d’autres causes. Les effets indésirables d’origine immunitaire sont pris en charge par la modification du traitement, l’administration de corticostéroïdes et/ou des soins de soutien. Consulter 4 Posologie et administration, tableau 1 pour les modifications recommandées pour le traitement.
Pneumonite d’origine immunitaire
Une pneumonite ou une pneumopathie interstitielle d’origine immunitaire, définies par le besoin de recourir à des corticostéroïdes à action générale et par l’absence d’une autre cause évidente, sont survenues chez des patients recevant IMJUDO en association avec le durvalumab, y compris des cas mortels (voir 8 Effets indésirables, Pneumonite d’origine immunitaire). Les signes et les symptômes de pneumonite doivent être surveillés. Il faut confirmer par radiographie une pneumonite soupçonnée et exclure d’autres causes de nature infectieuse et liées à la maladie, et effectuer une prise en charge selon les recommandations présentées dans le tableau 1. Pour les manifestations de grade 2, on doit commencer par une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive. Pour les manifestations de grade 3 ou 4, on doit commencer par une dose initiale de 2 à 4 mg/kg/jour de méthylprednisolone ou l’équivalent suivie d’une diminution progressive.
Hépatite d’origine immunitaire
Une hépatite d’origine immunitaire, définie par le besoin de recourir à des corticostéroïdes à action générale et par l’absence d’une autre cause évidente, est survenue chez des patients recevant IMJUDO en association avec le durvalumab, y compris des cas mortels (voir 8 Effets indésirables, Hépatite d’origine immunitaire). Les indications d’anomalies de la fonction hépatique doivent être surveillées avant le traitement par IMJUDO en association avec le durvalumab et périodiquement pendant ce dernier. L’hépatite d’origine immunitaire doit être prise en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour tous les grades.
Colite d’origine immunitaire
Une colite ou une diarrhée d’origine immunitaire, définies par le besoin de recourir à des corticostéroïdes à action générale et par l’absence d’une autre cause évidente, sont survenues chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Colite d’origine immunitaire). Des perforations intestinales, y compris du gros intestin, ont été rapportées chez les patients recevant IMJUDO en association avec le durvalumab. Les signes et les symptômes de colite/diarrhée et de perforation intestinale doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour les grades 2 à 4. Consulter immédiatement un chirurgien si on soupçonne la présence d’une perforation intestinale de TOUT grade.
Endocrinopathies d’origine immunitaire
Hypothyroïdie/hyperthyroïdie/thyroïdite d’origine immunitaire
Une hypothyroïdie, une hyperthyroïdie ou une thyroïdite d’origine immunitaire sont survenues chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Endocrinopathies d’origine immunitaire). Les indications d’anomalies de la fonction thyroïdienne doivent être surveillées avant le traitement et périodiquement pendant ce dernier, et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. Dans le cas d’une hypothyroïdie d’origine immunitaire, instaurer une hormonothérapie thyroïdienne substitutive en fonction du tableau clinique pour les grades 2 à 4. Dans le cas d’une hyperthyroïdie/thyroïdite d’origine immunitaire, on peut recourir à une prise en charge des symptômes pour les grades 2 à 4.
Insuffisance surrénalienne d’origine immunitaire
Une insuffisance surrénalienne d’origine immunitaire est survenue chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Insuffisance surrénalienne d’origine immunitaire). Les signes cliniques et les symptômes d’insuffisance surrénalienne doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive et d’une hormonothérapie substitutive en fonction du tableau clinique pour les grades 2 à 4.
Diabète de type 1 d’origine immunitaire
Un diabète de type 1 d’origine immunitaire, qui peut survenir avec une acidocétose diabétique, a été observé chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Diabète de type 1 d’origine immunitaire). Les signes cliniques et les symptômes de diabète de type 1 doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On peut instaurer un traitement par l’insuline en fonction du tableau clinique pour les grades 2 à 4.
Hypophysite/hypopituitarisme d’origine immunitaire
Une hypophysite ou un hypopituitarisme d’origine immunitaire sont survenus chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Hypophysite/hypopituitarisme d’origine immunitaire). Les signes cliniques et les symptômes d’hypophysite ou d’hypopituitarisme doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive et d’une hormonothérapie substitutive en fonction du tableau clinique pour les grades 2 à 4.
Néphrite d’origine immunitaire
Une néphrite d’origine immunitaire, définie par le besoin de recourir à des corticostéroïdes à action générale et par l’absence d’une autre cause évidente, est survenue chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Néphrite d’origine immunitaire). Les indications d’anomalies de la fonction rénale doivent être surveillées avant le traitement par IMJUDO en association avec le durvalumab et périodiquement pendant ce dernier, et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour les grades 2 à 4.
Éruption cutanée d’origine immunitaire
Une éruption cutanée ou une dermatite d’origine immunitaire (y compris la pemphigoïde), définies par le besoin de recourir à des corticostéroïdes à action générale et par l’absence d’une autre cause évidente, sont survenues chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Éruption cutanée d’origine immunitaire). Les signes et les symptômes d’éruption cutanée ou de dermatite doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour le grade 2 sur une période d’au moins 1 semaine ou pour les grades 3 et 4.
Myocardite d’origine immunitaire
Une myocardite d’origine immunitaire, pouvant être mortelle, est survenue chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Autres effets indésirables d’origine immunitaire). Les signes et les symptômes de myocardite d’origine immunitaire doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 2 à 4 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour les grades 2 à 4. Si aucune amélioration n’est observée en 2 à 3 jours malgré la prise de corticostéroïdes, entreprendre immédiatement un traitement immunosuppresseur additionnel. Une fois la résolution obtenue (grade 0), commencer à réduire progressivement la dose de corticostéroïdes et poursuivre la réduction sur une période d’au moins 1 mois.
Autres effets indésirables d’origine immunitaire
Étant donné le mode d’action d’IMJUDO et du durvalumab, d’autres effets indésirables d’origine immunitaire pourraient survenir chez des patients recevant l’association d’IMJUDO et de durvalumab. Les effets indésirables d’origine immunitaire suivants ont été observés : myasthénie grave, myosite, polymyosite, rhabdomyolyse, syndrome de Guillain-Barré, arthrite d’origine immunitaire, uvéite, thrombocytopénie immunitaire, pancréatite, encéphalite, syndrome de Stevens-Johnson et hypoparathyroïdie. Les effets indésirables d’origine immunitaire suivants, importants sur le plan clinique, ont été observés chez les patients ayant reçu d’autres inhibiteurs des points de contrôle immunitaires : méningite, démyélinisation, nécrolyse épidermique toxique, anémie hémolytique, sarcoïdose et décollement de la rétine. Les signes et les symptômes doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées dans le tableau 1. On doit administrer des corticostéroïdes selon une dose initiale de 1 à 2 mg/kg/jour de prednisone ou l’équivalent suivie d’une diminution progressive pour les grades 2 à 4.
Réactions liées à la perfusion
Les signes et les symptômes de réactions liées à la perfusion doivent être surveillés et les patients doivent être pris en charge selon les recommandations présentées à la section 4.2 Posologie recommandée et ajustement posologique. De graves réactions liées à la perfusion ont été signalées chez des patients recevant IMJUDO en association avec le durvalumab (voir 8 Effets indésirables, Réactions liées à la perfusion). Dans le cas de réactions de grade 1 ou 2, envisager une prémédication en prophylaxie des réactions lors des perfusions subséquentes. Dans le cas de réactions de grade 3 ou 4, prendre en charge les réactions graves liées à la perfusion selon les normes de l’établissement, les directives de pratique clinique appropriées et/ou les lignes directrices de sociétés.
Surveillance et examens de laboratoire
Il faut surveiller les taux d’ASAT, d’ALAT et de bilirubine, ainsi que les fonctions rénales et thyroïdiennes avant l’instauration du traitement et au besoin, selon l’évaluation clinique.
Santé reproductive
- Fertilité
Il n’y a pas de données sur les effets éventuels du trémélimumab sur la fertilité chez les humains.
7.1 Populations particulières
7.1.1 Grossesse
Lors d’études sur la reproduction animale menées chez des macaques de Buffon gravides, l’administration du trémélimumab pendant l’organogenèse n’a été associée à aucun effet toxique chez la mère ni à aucun effet sur le maintien de la grossesse ou le développement embryofœtal (voir 16 Toxicologie non clinique). Il n’existe aucune donnée sur l’utilisation du trémélimumab chez les femmes enceintes. D’après son mode d’action, le trémélimumab pourrait avoir une incidence sur le maintien de la grossesse et pourrait nuire au fœtus lorsqu’il est administré à une femme enceinte. On sait que l’immunoglobuline humaine de type G2 (IgG2) traverse la barrière placentaire. Le trémélimumab n’est pas recommandé durant la grossesse ainsi que chez les femmes aptes à procréer n’utilisant pas une méthode de contraception efficace durant le traitement et pendant au moins 3 mois après la dernière dose.
7.1.2 Allaitement
Il n’existe pas de données concernant la présence de trémélimumab dans le lait maternel humain, ni sur l’absorption et les effets du produit chez le nourrisson allaité ou encore sur ses effets sur la production de lait. Chez l’humain, les IgG2 sont excrétées dans le lait maternel. En raison du risque d’effets indésirables du trémélimumab chez l’enfant allaité, il est conseillé aux femmes de ne pas allaiter durant le traitement et pendant au moins 3 mois après la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité d’IMJUDO chez les enfants et les adolescents n’ont pas été établies. Par conséquent, l’utilisation de ce médicament chez les enfants et les adolescents n’est pas autorisée par Santé Canada (voir 10 Pharmacologie clinique, Pharmacocinétique).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans). Parmi les 462 patients atteints d’un carcinome hépatocellulaire inopérable et traités par IMJUDO en association avec le durvalumab, 173 avaient ≥ 65 ans à < 75 ans et 63 étaient âgés de 75 ans ou plus. Dans l’ensemble, aucune différence cliniquement significative sur le plan de l’efficacité n’a été signalée entre les patients de 65 ans ou plus et les patients plus jeunes. Les taux de manifestations indésirables ont été plus élevés avec l’âge. Les manifestations indésirables possiblement liées au traitement étaient respectivement de 72,1 %, de 79,8 % et de 85,7 % chez les patients de moins de 65 ans, ceux de ≥ 65 ans à < 75 ans et ceux de 75 ans ou plus. Le taux de manifestations indésirables ayant entraîné le décès a été plus élevé chez les patients de 65 ans ou plus (10,6 %) que chez les patients de moins de 65 ans (4,0 %). De plus, le taux d’abandon du traitement en raison des manifestations indésirables a été plus élevé chez les patients de 65 ans ou plus (18,6 %) que chez les patients de moins de 65 ans (8,4 %).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Carcinome hépatocellulaire (CHC) inopérable
L’innocuité d’IMJUDO en association avec le durvalumab chez les patients atteints d’un carcinome hépatocellulaire (CHC) inopérable a été évaluée dans l’étude HIMALAYA, une étude multicentrique à répartition aléatoire et menée en mode ouvert. Les patients ont reçu IMJUDO en association avec le durvalumab (N = 388), le durvalumab en monothérapie à raison de 1500 mg toutes les 4 semaines (N = 388) ou le sorafénib par voie orale à raison de 400 mg deux fois par jour (N = 374). Les patients traités par l’association IMJUDO plus durvalumab ont reçu une dose unique de 300 mg d’IMJUDO en association avec 1500 mg de durvalumab, suivis de
1500 mg de durvalumab en monothérapie toutes les 4 semaines. Les patients ont été traités jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables. L’ensemble des 388 patients ont reçu la dose unique initiale d’IMJUDO; la durée médiane de l’exposition à IMJUDO en association avec le durvalumab a été de 5,5 mois (fourchette : 0,4 à 41,9).
Chez les patients traités par IMJUDO en association avec le durvalumab, les effets indésirables les plus souvent rapportés (par ≥ 10 % des patients) étaient les suivants : prurit, diarrhée, éruptions cutanées, fatigue, diminution de l’appétit, pyrexie, hausse du taux d’ASAT, hypothyroïdie, nausées, douleurs abdominales, insomnie et asthénie.
Chez les patients recevant IMJUDO en association avec le durvalumab, 50,5 % ont signalé des manifestations indésirables de grade 3 ou 4, et les manifestations indésirables les plus fréquentes (survenues chez ≥ 5 % des patients) ont été la hausse des taux de lipases et d’ASAT. Chez les patients recevant le durvalumab en monothérapie, 37,1 % ont signalé des manifestations indésirables de grade 3 ou 4, et la manifestation indésirable la plus fréquente (survenue chez ≥ 5 % des patients) a été la hausse du taux d’ASAT. Chez les patients recevant le sorafénib, 52,4 % ont signalé des manifestations indésirables de grade 3 ou 4, et les manifestations indésirables les plus fréquentes (survenues chez ≥ 5 % des patients) ont été l’hypertension et le syndrome d’érythrodysesthésie palmo-plantaire.
Chez les patients recevant IMJUDO en association avec le durvalumab, 34,5 % ont signalé des manifestations indésirables ayant conduit au report de l’administration de la dose ou à l’interruption de l’un des traitements à l’étude, et les manifestations indésirables les plus fréquentes (survenues chez ≥ 3 % des patients) ont été la hausse du taux d’ALAT, du taux d’amylase, la diarrhée et la hausse du taux d’ASAT. Chez les patients recevant le durvalumab en monothérapie, 24,5 % ont signalé des manifestations indésirables ayant conduit au report de l’administration de la dose ou à l’interruption de l’un des traitements à l’étude, et les manifestations indésirables les plus fréquentes (survenues chez ≥ 3 % des patients) ont été la hausse des taux d’ASAT et d’ALAT. Chez les patients recevant le sorafénib, 47,6 % ont signalé des manifestations indésirables ayant conduit au report de l’administration de la dose ou à l’interruption de l’un des traitements à l’étude, et la manifestation indésirable la plus fréquente (survenues chez ≥ 3 % des patients) a été le syndrome d’érythrodysesthésie palmo-plantaire.
Chez les patients recevant IMJUDO en association avec le durvalumab, 13,7 % ont déclaré avoir abandonné le traitement en raison des manifestations indésirables, et les plus fréquentes (survenues chez ≥ 1 % des patients) ont été l’hépatite et la hausse du taux d’ASAT. Chez les patients recevant le durvalumab en monothérapie, 8,2 % ont déclaré avoir abandonné le traitement en raison des manifestations indésirables. Chez les patients recevant le sorafénib, 16,8 % ont déclaré avoir abandonné le traitement en raison des manifestations indésirables, et les plus fréquentes (survenues chez ≥ 1 % des patients) ont été le syndrome d’érythrodysesthésie palmo-plantaire, la diarrhée et les douleurs abdominales.
Des manifestations indésirables graves sont survenues chez 40,5 % des patients recevant IMJUDO en association avec le durvalumab, et les manifestations indésirables graves les plus souvent rapportées (chez ≥ 1 % des patients) ont été la pneumonie (1,8 %), l’anémie (1,3 %), le diabète sucré (1 %), la pneumonite (1 %), l’ascite (1 %), l’hémorragie gastro-intestinale supérieure (1,8 %), le sepsis (2,1 %), la diarrhée (2,3 %), le décès (1 %) et la pyrexie (1 %). Des manifestations indésirables graves sont survenues chez 29,6 % des patients recevant le durvalumab en monothérapie, et les manifestations les plus souvent rapportées (chez ≥ 1 % des patients) ont été le sepsis (1 %), l’hémorragie gastro-intestinale (1,3 %), l’hémorragie de varices œsophagiennes (1 %), le décès (2,1 %), l’anomalie de la fonction hépatique (1,3 %) et la pyrexie (1,5 %). Des manifestations indésirables graves sont survenues chez 29,7 % des patients recevant le sorafénib, et les manifestations les plus souvent rapportées (chez ≥ 1 % des patients) ont été la pneumonie (2,1 %), l’infection des voies urinaires (1,1 %), la dyspnée (1,1 %), les douleurs abdominales (1,6 %), la diarrhée (1,6 %), l’hémorragie gastro-intestinale supérieure (1,1 %), l’insuffisance hépatique (1,3 %) et le décès (1,3 %).
Des manifestations indésirables ayant eu une issue fatale sont survenues chez 7,7 % des patients traités par IMJUDO en association avec le durvalumab par rapport à 6,7 % des patients traités par le durvalumab en monothérapie et à 7,2 % des patients traités par le sorafénib. Des manifestations indésirables d’issue fatale évaluées par le chercheur comme étant possiblement liées au traitement par IMJUDO en association avec le durvalumab sont survenues chez 2,3 % des patients et comprenaient l’hépatite, la myocardite, l’hépatite d’origine immunitaire (2 patients), la pneumonite, la myasthénie grave, des troubles du système nerveux, le syndrome de détresse respiratoire aiguë et l’insuffisance hépatique. La majorité de ces manifestations ont été attribuées à la progression de la maladie, à la présence de métastases ou à l’étiologie virale, mais le rôle du traitement à l’étude n’a pas pu être définitivement exclu.
Des effets indésirables d’origine immunitaire ont été rapportés chez 35,8 % des patients traités par IMJUDO en association avec le durvalumab (12,6 % étant des manifestations de grade 3 ou 4) et 16,5 % des patients traités par le durvalumab seul (6,4 % étant des manifestations de grade 3 ou 4). Dans le groupe IMJUDO plus durvalumab, des effets indésirables d’origine immunitaire ayant nécessité l’administration de corticostéroïdes à action générale ont été signalés chez 24,7 % des patients et d’un traitement endocrinien, chez 17,0 % des patients. Dans le groupe durvalumab en monothérapie, des effets indésirables d’origine immunitaire ayant nécessité l’administration de corticostéroïdes à action générale ont été signalés chez 10,8 % des patients et d’un traitement endocrinien, chez 6,7 % des patients.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Le tableau 3 présente la fréquence des effets indésirables des médicaments survenus chez au moins 1 % des patients atteints d’un CHC inopérable et traités par IMJUDO en association avec le durvalumab au cours de l’étude HIMALAYA.
| Tableau 3 – Effets indésirables des médicaments survenus chez ≥ 1 % des patients atteints d’un carcinome hépatocellulaire et traités par IMJUDO en association avec le durvalumab comparativement au sorafénib dans l’étude HIMALAYA | ||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Système organique/Terme privilégié | IMJUDO + durvalumab (n = 388) | Sorafénib (n = 374) | ||||||||||||||||||||||
| Effet indésirable du médicament | Fréquence (tout grade) | Fréquence (grade 3 ou 4) | Fréquence (tout grade) | Fréquence (grade 3 ou 4) | ||||||||||||||||||||
| Troubles endocriniens | ||||||||||||||||||||||||
| Insuffisance surrénalienne | 6 (1,5 %) | 0 | 0 | 0 | ||||||||||||||||||||
| Hyperthyroïdiea | 38 (9,8 %) | 1 (0,3 %) | 2 (0,5 %) | 0 | ||||||||||||||||||||
| Hypothyroïdieb | 52 (13,4 %) | 0 | 21 (5 6 %) | 0 | ||||||||||||||||||||
| Thyroïditec | 8 (2,1 %) | 0 | 2 (0,5 %) | - | ||||||||||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||||||||||
| Douleur abdominaled | 75 (19,3 %) | 7 (1,8 %) | 87 (23,2 %) | 15 (4,0 %) | ||||||||||||||||||||
| Hausse du taux d’amylase | 29 (7,5 %) | 14 (3,6 %) | 10 (2,7 %) | 3 (0,8 %) | ||||||||||||||||||||
| Colitee | 10 (2,6 %) | 6 (1,5 %) | 2 (0,5 %) | 0 | ||||||||||||||||||||
| Diarrhée | 103 (26,5 %) | 17 (4,4 %) | 167 (44,7 %) | 16 (4,3 %) | ||||||||||||||||||||
| Hausse du taux de lipase | 34 (8,8 %) | 24 (6,2 %) | 15 (4,0 %) | 11 (2,9 %) | ||||||||||||||||||||
| Pancréatitef | 5 (1,3 %) | 2 (0,5 %) | 2 (0,5 %) | 1 (0,3 %) | ||||||||||||||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||||||||||||||
| Œdème périphériqueg | 36 (9,3 %) | 2 (0,5 %) | 24 (6,4 %) | 0 | ||||||||||||||||||||
| Pyrexie | 50 (12,9 %) | 1 (0,3 %) | 33 (8,8 %) | 0 | ||||||||||||||||||||
| Troubles hépatobiliaires | ||||||||||||||||||||||||
| Hausse du taux d’aspartate aminotransférase/Hausse du taux d’alanine aminotransféraseh | 58 (14,9 %) | 25 (6,4 %) | 35 (9,4 %) | 15 (4,0 %) | ||||||||||||||||||||
| Hépatitei | 23 (5,9 %) | 7 (1,8 %) | 1 (0,3 %) | 0 | ||||||||||||||||||||
| Infections et infestations | ||||||||||||||||||||||||
| Infection dentaire ou des tissus mous de la bouchej | 6 (1,5 %) | 0 | 2 (0,5 %) | - | ||||||||||||||||||||
| Grippe | 10 (2,6 %) | 0 | 4 (1,1 %) | 1 (0,3 %) | ||||||||||||||||||||
| Pneumoniek | 17 (4,4 %) | 4 (0,1 %) | 13 (3,5 %) | 6 (1,6 %) | ||||||||||||||||||||
| Infection des voies respiratoires supérieuresl | 32 (8,2 %) | 0 | 15 (4,0 %) | - | ||||||||||||||||||||
| Lésions, intoxications et complications liées aux interventions | ||||||||||||||||||||||||
| Réaction liée à la perfusionm | 6 (1,5 %) | 0 | 2 (0,5 %) | 0 | ||||||||||||||||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||||||||||||||||||
| Myalgie | 12 (3,1 %) | 1 (0,3 %) | 10 (2,7 %) | 0 | ||||||||||||||||||||
| Troubles rénaux et urinaires | ||||||||||||||||||||||||
| Hausse de la créatininémie | 14 (3,6 %) | 1 (0,3 %) | 5 (1,3 %) | 1 (0,3 %) | ||||||||||||||||||||
| Dysurie | 6 (1,5 %) | 0 | 3 (0,8 %) | - | ||||||||||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||||||||
| Toux/toux productive | 34 (8,8 %) | 0 | 26 (7,0 %) | 1 (0,3 %) | ||||||||||||||||||||
| Pneumonite | 10 (2,6 %) | 0 | 2 (0,5 %) | 0 | ||||||||||||||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||||||||||||||||
| Dermatiten | 6 (1,5 %) | 0 | 6 (1,6 %) | 1 (0,3 %) | ||||||||||||||||||||
| Sueurs nocturnes | 4 (1,0 %) | 0 | 2 (0,5 %) | - | ||||||||||||||||||||
| Prurit | 89 (22,9 %) | 0 | 24 (6,4 %) | 1 (0,3 %) |
|---|---|---|---|---|
| Éruption cutanéeo | 116 (29,9 %) | 9 (2,3 %) | 80 (21,4 %) | 8 (2,1 %) |
a Comprend : baisse du taux sanguin de thyréostimuline et hyperthyroïdie.
b Comprend : hausse du taux sanguin de thyréostimuline, hypothyroïdie et hypothyroïdie d’origine immunitaire.
c Comprend : thyroïdite auto-immune, thyroïdite d’origine immunitaire, thyroïdite et thyroïdite subaiguë.
d Comprend : douleurs abdominales, douleurs abdominales basses, douleurs abdominales hautes et douleurs au flanc.
e Comprend : colite, entérite et entérocolite.
f Comprend : pancréatite et pancréatite aiguë.
g Comprend : œdème périphérique et enflure périphérique.
h Comprend : hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse du taux d’enzymes hépatiques et hausse du taux de transaminases.
i Comprend : hépatite auto-immune, hépatite, lésion hépatocellulaire, hépatotoxicité et hépatite d’origine immunitaire.
j Comprend : parodontite, pulpite dentaire, abcès dentaire et infection dentaire.
k Comprend : pneumonie à Pneumocystis jirovecii et pneumonie.
l Comprend : rhinopharyngite, pharyngite, rhinite, trachéobronchite et infection des voies respiratoires supérieures.
m Comprend : réaction liée à la perfusion et urticaire.
n Comprend : dermatite et dermatite d’origine immunitaire.
o Comprend : eczéma, érythème, éruption cutanée, éruption cutanée maculaire, éruption cutanée maculo-papuleuse, éruption cutanée papuleuse et éruption cutanée prurigineuse.
Renseignements additionnels sur certains effets indésirables
IMJUDO à 300 mg sous forme de dose unique, en association avec le durvalumab à 1500 mg pour le carcinome hépatocellulaire (CHC) inopérable :
Les données concernant les effets indésirables suivants sont fondées sur les résultats de 462 patients traités au cours de l’étude HIMALAYA et de l’étude 22 (N = 74), une étude multicentrique en plusieurs parties menée en mode ouvert.
Pneumonite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une pneumonite d’origine immunitaire est survenue chez 6 patients (1,3 %), y compris des cas de grade 3 (1 patient; 0,2 %) et de grade 5 (mortel) (1 patient; 0,2 %). Le délai médian avant l’apparition de la pneumonite a été de 29 jours (5 à 774 jours). Tous les patients ont reçu une corticothérapie à action générale et 5 des 6 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Un patient a également reçu d’autres immunosuppresseurs. Le traitement a été arrêté chez 2 patients. La pneumonite s’est résorbée chez 3 patients.
Hépatite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une hépatite d’origine immunitaire est survenue chez 34 patients (7,4 %), y compris des cas de grade 3 (20 patients; 4,3 %) de grade 4 (1 patient; 0,2 %) et de grade 5 (mortel) (3 patients; 0,6 %). Le délai médian avant l’apparition de l’hépatite a été de 29 jours (13 à 313 jours). Tous les patients ont reçu des corticostéroïdes à action générale; 32 des 34 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Neuf patients ont également reçu d’autres immunosuppresseurs. Le traitement a été arrêté chez 10 patients. L’hépatite s’est résorbée chez 13 patients.
Colite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une colite ou une diarrhée d’origine immunitaire sont survenues chez 31 patients (6,7 %), y compris des cas de grade 3 chez 17 patients (3,7 %). Le délai médian avant l’apparition de la colite a été de 23 jours (fourchette : 2 à 479 jours). Tous les patients ont reçu des corticostéroïdes à action générale; 28 des 31 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Quatre patients ont également reçu d’autres immunosuppresseurs. Le traitement a été arrêté chez 5 patients. La colite s’est résorbée chez 29 patients.
On n’a pas observé de perforations intestinales chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, mais celles-ci ont été constatées au cours des essais cliniques menés chez des patients recevant IMJUDO en association avec le durvalumab.
Endocrinopathies d’origine immunitaire
Hypothyroïdie d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une hypothyroïdie d’origine immunitaire est survenue chez 46 patients (10,0 %). Le délai médian avant l’apparition de l’hypothyroïdie a été de 85 jours (fourchette : 26 à 763 jours). Un patient a reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Tous les patients ont eu besoin d’un autre traitement (thiamazole, carbimazole, propylthio-uracile, perchlorate, bloqueur des canaux calciques ou bêta-bloquant). L’hypothyroïdie s’est résorbée chez 6 patients. L’hypothyroïdie d’origine immunitaire a été précédée d’une hyperthyroïdie d’origine immunitaire chez 4 patients.
Hyperthyroïdie d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une hyperthyroïdie d’origine immunitaire est survenue chez 21 patients (4,5 %), y compris des cas de grade 3 (1 patient; 0,2 %). Le délai médian avant l’apparition de l’hyperthyroïdie a été de 30 jours (fourchette : 13 à 60 jours). Quatre patients ont reçu des corticostéroïdes à action générale et une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Vingt patients ont eu besoin d’un autre traitement (thiamazole, carbimazole, propylthio-uracile, perchlorate, bloqueur des canaux calciques ou bêta-bloquant). Le traitement a été arrêté chez 1 patient en raison d’une hyperthyroïdie. L’hyperthyroïdie s’est résorbée chez 17 patients.
Thyroïdite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une thyroïdite d’origine immunitaire est survenue chez 6 patients (1,3 %). Le délai médian avant l’apparition de la thyroïdite a été de 56 jours (fourchette : 7 à 84 jours). Deux patients ont reçu une corticothérapie à action générale et 1 des 2 patients a reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Tous les patients ont eu besoin d’un autre traitement, notamment d’une hormonothérapie substitutive, de thiamazole, de carbimazole, de propylthio-uracile, de perchlorate, d’un inhibiteur des canaux calciques ou d’un bêta-bloquant. La thyroïdite s’est résorbée chez 2 patients.
Insuffisance surrénalienne d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une insuffisance surrénalienne d’origine immunitaire est survenue chez 6 patients (1,3 %), y compris un cas de grade 3 (1 patient; 0,2 %). Le délai médian avant l’apparition de l’insuffisance surrénalienne a été de 64 jours (fourchette : 43 à 504 jours). Tous les patients ont reçu une corticothérapie à action générale et 1 des 6 patients a reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). L’insuffisance surrénalienne s’est résorbée chez 2 patients.
Diabète de type 1 d’origine immunitaire
On n’a pas observé de diabète de type 1 d’origine immunitaire chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, mais celui-ci a été constaté au cours des essais cliniques menés chez des patients recevant IMJUDO en association avec le durvalumab.
Hypophysite/hypopituitarisme d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une hypophysite/un hypopituitarisme d’origine immunitaire sont survenus chez 5 patients (1,1 %). Le délai médian avant l’apparition de ces effets a été de 149 jours (27 à 242 jours). Quatre patients ont reçu des corticostéroïdes à action générale et 1 des 4 patients a reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Trois patients ont également eu besoin d’une hormonothérapie. L’hypophysite/hypopituitarisme se sont résorbés chez 2 patients.
Néphrite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une néphrite d’origine immunitaire est survenue chez 4 patients (0,9 %), y compris des cas de grade 3 (2 patients; 0,4 %). Le délai médian avant l’apparition de la néphrite a été de 53 jours (fourchette : 26 à 242 jours). Tous les patients ont reçu des corticostéroïdes à action générale et 3 des 4 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Le traitement a été arrêté chez 2 patients. La néphrite s’est résorbée chez 3 patients.
Éruption cutanée d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une éruption cutanée ou une dermatite d’origine immunitaire (y compris la pemphigoïde) sont survenues chez 26 patients (5,6 %), y compris des cas de grade 3 (9 patients; 1,9 %) et de grade 4 (1 patient; 0.2 %). Le délai médian d’apparition de l’éruption cutanée a été de 25 jours (fourchette : 2 à 933 jours). Tous les patients ont reçu des corticostéroïdes à action générale et 14 des 26 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). Un patient a reçu d’autres immunosuppresseurs. Le traitement a été arrêté chez 3 patients. L’éruption cutanée s’est résorbée chez 19 patients.
Pancréatite d’origine immunitaire
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, une pancréatite d’origine immunitaire est survenue chez 9 patients (1,9 %), y compris des cas de grades 3-4 chez 7 patients (1,5 %). Le délai médian d’apparition de la pancréatite a été de 37 jours (fourchette : 27 à 534 jours). Tous les patients ont reçu des corticostéroïdes à action générale et 7 des 9 patients ont reçu une corticothérapie à forte dose (au moins 40 mg de prednisone ou l’équivalent chaque jour). La pancréatite s’est résorbée chez 6 patients.
Autres effets indésirables d’origine immunitaire
Les effets indésirables d’origine immunitaire suivants, significatifs sur le plan clinique, sont survenus chez moins de 1 % des 462 patients atteints d’un CHC inopérable traités par IMJUDO en association avec le durvalumab lors des essais cliniques : myocardite (mortelle), myosite, myasthénie grave (mortelle), syndrome de Stevens-Johnson et hypoparathyroïdie.
L’effet indésirable d’origine immunitaire suivant est survenu à une fréquence inférieure à 1 % lors des essais cliniques menés auprès de patients recevant IMJUDO en association avec le durvalumab : syndrome de Guillain-Barré.
Réactions liées à la perfusion
Chez les patients recevant IMJUDO en association avec le durvalumab pour le CHC inopérable, des réactions liées à la perfusion sont survenues chez 7 patients (1,5 %).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables additionnels suivants, considérés comme liés au médicament, ont été rapportés chez moins de 1 % des patients traités par IMJUDO en association avec le durvalumab dans l’étude HIMALAYA. Les effets indésirables présentés ailleurs sont exclus.
Troubles cardiovasculaires : myocardite (0,5 %)
Troubles endocriniens : hypopituitarisme/hypophysite (0,8 %)
Troubles oculaires : décollement de la rétine (0,5 %)
Infections et infestations : candidose buccale (0,8 %)
Troubles musculo-squelettiques et du tissu conjonctif : myosite (0,8 %), polymyosite (0,3 %)
Troubles du système nerveux : myasthénie grave (0,5 %)
Troubles rénaux et urinaires : néphrite (0,8 %)
Troubles respiratoires, thoraciques et médiastinaux : dysphonie (0,8 %), pneumopathie interstitielle (0,3 %)
Troubles de la peau et du tissu sous-cutané : pemphigoïde (0,3 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Le tableau 4 présente les résultats anormaux obtenus aux examens de laboratoire par les patients traités par IMJUDO en association avec le durvalumab dans l’étude HIMALAYA.
| Tableau 4 – Aggravation des résultats anormaux aux examens de laboratoire par rapport au départ survenue chez ≥ 20 %1 des patients de l’étude HIMALAYA | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
IMJUDO + durvalumab (n = 388) | Sorafénib (n = 374) | ||||||||||
| Résultats anormaux aux analyses de laboratoire | Tout grade2 (%)3 | Grade 32 ou 4 (%)3 | Tout grade2 (%)3 | Grade 32 ou 4 (%)3 | |||||||
| Biochimie | |||||||||||
| Hausse du taux d’aspartate aminotransférase | 63,1 | 26,8 | 54,6 | 21,1 | |||||||
| Hausse du taux d’alanine aminotransférase | 56,2 | 17,8 | 52,6 | 12,2 | |||||||
| Baisse du taux de sodium | 46,0 | 15,3 | 39,8 | 11,1 | |||||||
| Hausse du taux de bilirubine | 41,4 | 8,2 | 47,4 | 10,5 | |||||||
| Hausse du taux de phosphatase alcaline | 41,2 | 8,3 | 44,4 | 5,4 | |||||||
| Hausse de la glycémie | 38,9 | 13,5 | 29,1 | 3,7 | |||||||
| Baisse du taux de calcium | 33,5 | 0 | 43,0 | 0,3 | |||||||
| Baisse du taux d’albumine | 31,3 | 0,5 | 37,1 | 1,7 | |||||||
| Hausse du taux de potassium | 28,4 | 3,8 | 21,3 | 2,6 | |||||||
| Hausse de la créatininémie | 20,9 | 1,3 | 14,8 | 0,9 | |||||||
| Hématologie | |||||||||||
| Baisse du taux d’hémoglobine | 51,6 | 4,8 | 40,3 | 6,0 | |||||||
| Baisse du nombre de lymphocytes | 41,4 | 11,1 | 39,3 | 10,0 | |||||||
| Baisse du nombre de plaquettes | 28,8 | 1,6 | 34,7 | 3,1 | |||||||
| Baisse du nombre de leucocytes | 20,2 | 0,8 | 30,1 | 1,1 | |||||||
1 On détermine si la fréquence seuil est atteinte ou non en tenant compte de tout changement de grade par rapport au départ chez les patients traités par IMJUDO en association avec le durvalumab. 2 Classées en fonction de la version 4.03 des CTCAE du NCI. 3 La fréquence de chaque résultat anormal est fondée sur le nombre de patients pour lesquels on disposait à la fois d’une mesure effectuée au départ et d’au moins une mesure effectuée pendant l’étude : IMJUDO et durvalumab (plage : 367 à 378) et sorafénib (plage : 344 à 352). | |||||||||||
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été notés après l’homologation d’IMJUDO en association avec le durvalumab :
Troubles oculaires: uvéite
Troubles musculosquelettiques et du tissu conjonctif : arthrite d’origine immunitaire, rhabdomyolyse
Troubles du système nerveux : syndrome de Guillain-Barré
9 Interactions médicamenteuses
9.3 Interactions médicament-comportement
L’interaction entre IMJUDO et les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas fait l’objet d’études.
9.4 Interactions médicament-médicament
Le trémélimumab est une immunoglobuline et sa principale voie d’élimination est le catabolisme des protéines par l’entremise du système réticulo-endothélial ou par élimination spécifique liée à la cible. Par conséquent, aucune étude pharmacocinétique en bonne et due forme des interactions médicament-médicament n’a été effectuée avec le trémélimumab puisqu’on ne s’attend à aucune interaction médicamenteuse métabolique.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plante médicinale.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le CTLA-4 est principalement exprimé à la surface des lymphocytes T et régule à la baisse l’activité des cellules T. L’interaction de CTLA-4 avec ses ligands, CD80 et CD86, limite l’activation des lymphocytes T effecteurs selon un certain nombre de mécanismes possibles, mais essentiellement en limitant la costimulation de la signalisation en aval de CD28. Le trémélimumab est un anticorps IgG2 sélectif et entièrement humain qui bloque l’interaction de CTLA-4 avec CD80 et CD86, ce qui stimule l’activation et la prolifération des lymphocytes T et pourrait entraîner l’augmentation de leur diversité et de leur activité antitumorale.
10.2 Pharmacodynamie
La réponse pharmacodynamique et la relation entre l’exposition et la réponse à l’association de trémélimumab et de durvalumab n’ont pas été entièrement caractérisées chez les patients atteints d’un CHC inopérable.
L’effet sur les intervalles à l’ECG a été évalué dans une étude de phase I en mode ouvert sur le trémélimumab (à raison de 1, 3 ou 10 mg/kg) en association avec le durvalumab (à raison de 3, 10, 15 ou 20 mg/kg) administrés à des patients atteints d’un cancer du poumon non à petites cellules au stade avancé, et aucune relation n’a été observée entre la concentration de trémélimumab et les intervalles QTc.
10.3 Pharmacocinétique
La pharmacocinétique du trémélimumab a été évaluée chez des patients présentant des tumeurs solides suivant l’administration par voie intraveineuse de doses de 1 mg/kg, 3 mg/kg et 10 mg/kg toutes les 4 semaines pour 4 doses. La pharmacocinétique du trémélimumab sous forme de dose unique à 300 mg a été évaluée chez les patients atteints d’un CHC inopérable.
L’ASC du trémélimumab a augmenté proportionnellement à la dose de 1 mg/kg à 10 mg/kg toutes les 4 semaines et l’état d’équilibre a été atteint à environ 12 semaines. Aucune différence cliniquement significative n’a été observée entre la pharmacocinétique du trémélimumab en monothérapie et celle du trémélimumab en association avec le durvalumab.
Tableau 5 – Résumé des paramètres pharmacocinétiques du trémélimumab chez les patients ayant des tumeurs solides, y compris un CHC inopérable
| Cmax (µg/mL) | T½ (jour) | ASCdose1 (ug•jour/mL) | Cl (L/jour) | V1 (L) | V2 (L) | |
|---|---|---|---|---|---|---|
300 mg (dose unique) Moyenne géométrique (CV) [n] | 86,5 (23,9 %) [2406] | 16,9 (18,5 %) [2406] | 763 (28,0 %) [2406] | 0,286 (32,3 %) [2406] | 3,45 (24,0 %) [2406] | 2,66 (33,9 %) [2406] |
Selon une analyse pharmacocinétique de population.
Abréviations : Cmax = concentration sérique maximale; T1/2 = demi-vie d’élimination terminale; ASCdose1 = aire sous la courbe de la concentration sérique en fonction du temps après une perfusion unique de trémélimumab au jour 28; Cl = clairance; V1 = volume de distribution central; V2 = volume de distribution périphérique
Absorption
Le trémélimumab en association avec le durvalumab est administré par voie intraveineuse et par conséquent, sa biodisponibilité est immédiate et normalement complète.
Distribution
Selon une analyse pharmacocinétique de population, la moyenne géométrique (coefficient de variation en pourcentage [CV, %]) des volumes de distribution central (V1) et périphérique (V2) du trémélimumab était de 3,45 (24 %) et 2,66 (34 %) L, respectivement.
Métabolisme
Le trémélimumab est une IgG humanisée de poids moléculaire élevé qui est éliminée par des enzymes protéolytiques se trouvant partout dans le corps. Il n’est pas éliminé par voie hépatique.
Élimination
Le comportement pharmacocinétique du trémélimumab en monothérapie a été bien caractérisé par un modèle de clairance linéaire à deux compartiments. Selon une analyse
pharmacocinétique de population, la moyenne géométrique (CV, %) de la demi-vie terminale du trémélimumab a été de 16,9 jours (19 %) après l’administration d’une dose unique de 300 mg et de 18,2 jours (19 %) à l’état d’équilibre. La moyenne géométrique (CV, %) de la clairance du trémélimumab a été de 0,286 L/jour (32 %) après l’administration d’une dose unique et de 0,263 L/jour (32 %) à l’état d’équilibre.
Populations et pathologies particulières
Selon une analyse pharmacocinétique de population, l’âge, le poids corporel, le sexe, la présence d’anticorps anti-médicament (AAM), le taux d’albumine, le taux de LDH, le taux de créatinine, le type de tumeur, la race, l’insuffisance rénale légère (clairance de la créatinine [ClCr] de 60 à 89 mL/min), l’insuffisance rénale modérée (ClCr de 30 à 59 mL/min), l’insuffisance hépatique légère (taux de bilirubine ≤ LSN et taux d’ASAT > LSN ou taux de bilirubine > 1,0 à 1,5 × LSN et tout taux d’ASAT), et l’indice fonctionnel ECOG/OMS n’ont pas eu d’effet cliniquement significatif sur la pharmacocinétique du trémélimumab.
- Enfants et adolescents : On a évalué la pharmacocinétique du trémélimumab en association avec le durvalumab chez 50 enfants/adolescents dont l’âge variait entre 1 et 17 ans dans l’étude D419EC00001. Les patients ont reçu du trémélimumab à raison de 1 mg/kg, en association avec soit du durvalumab à raison de 20 mg/kg, soit du durvalumab à raison de 30 mg/kg toutes les 4 semaines pendant 4 cycles, suivis du durvalumab en monothérapie toutes les 4 semaines. Selon une analyse pharmacocinétique de population, l’exposition générale au trémélimumab chez les enfants/adolescents pesant ≥ 35 kg et recevant le trémélimumab à raison de 1 mg/kg toutes les 4 semaines était similaire à celle observée chez les adultes recevant 1 mg/kg toutes les 4 semaines, alors que chez les enfants/adolescents pesant < 35 kg, l’exposition était inférieure d’environ 45 % pour l’ASC0-INF et de 51 % pour l’ASC0-28 par rapport aux adultes.
- Personnes âgées : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans). Parmi les 462 patients atteints d’un CHC inopérable et traités par IMJUDO en association avec le durvalumab, 173 patients étaient âgés de ≥ 65 ans à < 75 ans et 63 patients avaient 75 ans ou plus. Dans l’ensemble, aucune différence cliniquement significative dans les paramètres pharmacocinétiques n’a été signalée entre les patients de 65 ans ou plus et les patients plus jeunes.
- Insuffisance hépatique : L’effet d’une insuffisance hépatique grave (taux de bilirubine > 3,0 x LSN et tout taux d’ASAT) sur la pharmacocinétique du trémélimumab est inconnu.
- Insuffisance rénale : L’effet d’une insuffisance rénale grave (ClCr de 15 à 29 mL/min) sur la pharmacocinétique du trémélimumab est inconnu.
10.4 Immunogénicité
Comme c’est le cas avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité.
L’immunogénicité du trémélimumab est fondée sur les données groupées de 2075 patients traités par IMJUDO à 75 mg ou à 1 mg/kg et chez qui la présence d’anticorps anti-médicaments (AAM) était évaluable. Au total, 252 patients (12,1 %) ont obtenu un résultat positif pour la présence d’AAM apparus en cours de traitement. Des anticorps neutralisants dirigés contre le trémélimumab ont été détectés chez 10,0 % (208/2075) des patients. La présence d’AAM n’a pas eu d’incidence sur la pharmacocinétique du trémélimumab ni d’effet apparent sur l’efficacité et l’innocuité.
Dans l’étude HIMALAYA, parmi les 182 patients traités par IMJUDO en association avec le durvalumab et chez qui la présence d’anticorps anti-trémélimumab était évaluable, 20 (11,0 %) patients ont obtenu des résultats positifs à la détection d’AAM apparus en cours de traitement. Des anticorps neutralisants contre le trémélimumab ont été détectés chez 4,4 % (8/182) des patients. La présence d’AAM n’a pas eu d’effet apparent sur les propriétés pharmacocinétiques ni sur l’innocuité. Cependant, en raison de la faible fréquence d’AAM, l’effet possible sur l’efficacité n’a pas pu être déterminé.
Les résultats des tests d’immunogénicité dépendent fortement de plusieurs facteurs, notamment la sensibilité et la spécificité du test, la méthode de dosage, la manipulation des échantillons, le moment de la collecte de l’échantillon, les médicaments concomitants et la présence d’une maladie sous-jacente.
C’est pourquoi il est difficile de tirer des conclusions de la comparaison de la fréquence d’anticorps anti-trémélimumab à celle d’anticorps dirigés contre d’autres produits.
11 Conservation, stabilité et mise au rebut
Conserver les fioles non ouvertes d’IMJUDO au réfrigérateur entre 2 à 8 °C dans l’emballage d’origine pour protéger le médicament de la lumière. Ne pas congeler ni agiter.
IMJUDO ne contient pas d’agent de conservation. Administrer la solution de perfusion immédiatement après sa préparation. Si la solution de perfusion n’est pas administrée immédiatement, elle peut être conservée dans le sac pour perfusion intraveineuse :
- pendant une période maximale de 24 heures au réfrigérateur entre 2 et 8 °C après sa préparation, ou
- pendant une période maximale de 24 heures à température ambiante et jusqu’à 30 °C après sa préparation.
12 Particularités de manipulation du produit
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : trémélimumab
Formule moléculaire et masse moléculaire : Le poids moléculaire du trémélimumab est de 149 145 Da.
Structure (pour les agents biologiques)/formule développée : Le trémélimumab est un anticorps monoclonal humain de la sous-classe des immunoglobulines G2 (IgG2a) ciblant le CTLA-4 (cytotoxic T-lymphocyte antigen-4 [antigène 4 du lymphocyte T cytotoxique]).
Propriétés physicochimiques : Le trémélimumab est une substance médicamenteuse liquide, limpide à légèrement opalescente, incolore à jaune pâle d’une densité de 1,034 g/mL. La substance médicamenteuse est préparée à la concentration de 20 mg/mL (valeur nominale) dans une solution à pH 5,5 contenant 20 mM d’histidine/de chlorhydrate d’histidine monohydraté, 222 mM de tréhalose dihydraté, 0,27 mM d’édétate disodique dihydraté et 0,02 % [p/v] de polysorbate 80.
Norme pharmaceutique : Reconnue
Caractéristiques du produit
Le trémélimumab est un anticorps monoclonal entièrement humain dirigé contre l’antigène 4 humain du lymphocyte T cytotoxique (CTLA-4 ou CD152) de l’isotype IgG2a. Le trémélimumab est produit dans des cellules de souris par des techniques d’ADN recombinant.
14 Études cliniques
14.1 Études cliniques par indication
Carcinome hépatocellulaire
Plan et caractéristiques démographiques de l’étude
L’efficacité d’IMJUDO (trémélimumab pour injection) en association avec le durvalumab a été évaluée au cours de l’étude HIMALAYA, un essai multicentrique en mode ouvert et à répartition aléatoire mené chez des patients présentant un CHC inopérable confirmé qui n’avaient pas d’antécédent de traitement à action générale pour un CHC. L’étude a admis les patients atteints d’un cancer de stade C ou B selon l’échelle BCLC (non admissible à un traitement locorégional), de stade A selon la classification de Child-Pugh et indice fonctionnel ECOG de 0 ou de 1.
L’étude a exclu les patients qui présentaient une co-infection par les virus de l’hépatite B et de l’hépatite C; des hémorragies gastro-intestinales actives ou antérieures documentées au cours des 12 derniers mois; des ascites ayant nécessité une intervention non pharmacologique au cours des 6 derniers mois; une encéphalopathie hépatique dans les 12 mois précédant le début du traitement; une thrombose de la veine porte principale; des métastases cérébrales ou une compression médullaire ou des antécédents de telles atteintes; des troubles auto-immuns ou inflammatoires actifs ou antérieurs documentés; des antécédents de greffe d’organe allogénique (p. ex. greffe du foie) et un score de Child-Pugh de classe B ou C. Les patients n’ont pas eu besoin d’une œsophagogastroduodénoscopie avant l’inscription à l’étude. Les patients qui avaient des antécédents d‘hémorragies gastro-intestinales pendant au moins 12 mois ou qui étaient exposés à un risque élevé de varices œsophagiennes, selon le chercheur, devaient recevoir un traitement adéquat par voie endoscopique selon les normes de l’établissement.
Les patients ont été répartis aléatoirement (1:1:1) dans le groupe IMJUDO plus durvalumab, le groupe durvalumab seul et le groupe sorafénib (voir le tableau 6). La répartition aléatoire a été stratifiée en fonction de l’invasion macrovasculaire (oui ou non), de l’étiologie de la maladie hépatique (infection confirmée au virus de l’hépatite B, au virus de l’hépatite C ou à d’autres virus) et de l’indice fonctionnel ECOG (0 ou 1).
Tableau 6 – Résumé des données démographiques des patients atteints d’un carcinome hépatocellulaire inopérable (étude HIMALAYA)
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
D419CC00002 (HIMALAYA) | Étude multicentrique internationale de phase III en mode ouvert et à répartition aléatoire | IMJUDO en association avec le durvalumab : IMJUDO à 300 mg en une seule dose initiale + durvalumab à 1500 mg; suivis de durvalumab à 1500 mg toutes les 4 semaines, par voie intraveineuse Ou Durvalumab à 1500 mg toutes les 4 semaines, par voie intraveineuse Ou Sorafénib à 400 mg 2 fois par jour, par voie orale | IMJUDO en association avec le durvalumab : 393 Durvalumab en monothérapie : 389 Sorafénib : 389 | 63 ans (18 à 88 ans) | Hommes : 987/1171 (84,3 %) Femmes : 184/1171 (15,7 %) |
Le traitement a été poursuivi jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables. Le traitement à l’étude était autorisé au-delà de la progression de la maladie si le patient était stable sur le plan clinique et s’il retirait des bienfaits cliniques selon le chercheur.
L’objectif principal était de comparer la survie globale (SG) du groupe IMJUDO plus durvalumab à celle du groupe sorafénib. L’objectif secondaire était de comparer la SG du groupe durvalumab à celle du groupe sorafénib. Les principaux critères d’évaluation secondaires étaient la survie sans progression (SSP) évaluée par le chercheur et le taux de réponse objective (TRO) selon les critères RECIST v 1.1. Des évaluations tumorales ont été effectuées toutes les 8 semaines pendant les 12 premiers mois, puis toutes les 12 semaines par la suite.
Les données démographiques initiales de l’ensemble de la population étudiée étaient les suivantes : hommes (83,7 %), âge < 65 ans (50,4 %), âge médian de 64 ans (fourchette : 18 à 88 ans), Blancs (44,6 %), Asiatiques (50,7 %), Noirs ou Afro-américains (1,7 %), IF ECOG de 1 (37,2 %), stade A selon la classification de Child-Pugh (99,5 %), cancer de stade B selon l’échelle BCLC (19,2 %), cancer de stade C selon l’échelle BCLC (80,8 %), invasion macrovasculaire (25,2 %), propagation extrahépatique (53,4 %), étiologie virale [hépatite B (30,6 %), hépatite C (27,2 %), non infectés (42,2 %)], score albumine-bilirubine (ALBI) de 2 (46,8 %), score ALBI de 3 (0,5 %) et taux d’alpha-fœtoprotéine (AFP) ≥ 400 ng/mL (34,5 %).
Résultats de l’étude
Les résultats relatifs à l'efficacité d’IMJUDO en association avec le durvalumab par rapport au sorafénib sont présentés dans le tableau 7 et à la figure 1. L'étude a atteint l'objectif principal prédéfini visant à obtenir une amélioration statistiquement significative de la survie globale sous traitement par IMJUDO en association avec le durvalumab comparativement au sorafénib.
Tableau 7 – Résultats de l’évaluation de l’efficacité du traitement du carcinome hépatocellulaire inopérable dans l’étude HIMALAYA (ensemble d’analyse intégral)
IMJUDO + durvalumab (n = 393) | Durvalumab en monothérapie (n = 389) | Sorafénib (n = 389) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Durée du suivi | ||||||||||||
| Suivi médian (mois) | 33,2 | 32,6 | 32,2 | |||||||||
| Plage | 31,7-34,5 | 31,6-33,7 | 30,4-33,7 | |||||||||
| SG | ||||||||||||
| Nombre de décès (%) | 262 (66,7) | 280 (72,0) | 293 (75,3) | |||||||||
SG médiane (mois) (IC à 95 %) | 16,4 (14,2-19,6) | 16,6 (14,1-19,1) | 13,8 (12,3-16,1) | |||||||||
RRI vs sorafénib (IC à 95 %)a | 0,76 (0,64; 0,90) | 0,83 (0,70; 0,98) | - | |||||||||
| Valeur p | 0,0013 | 0,0293 | - | |||||||||
| SSP | ||||||||||||
| Nombre d’événements (%) | 335 (85,2) | 345 (88,7) | 327 (84,1) | |||||||||
SSP médiane (mois) (IC à 95 %) | 3,78 (3,68-5,32) | 3,65 (3,19-3,75) | 4,07 (3,75-5,49) | |||||||||
RRI vs sorafénib (IC à 95 %)a | 0,89 (0,76; 1,04) | 1,00 (0,86; 1,17) | - | |||||||||
a Fondé sur un modèle de risques proportionnels de Cox stratifié, ajusté pour tenir compte des covariables initiales (propagation extrahépatique, score albumine-bilirubine, taux d’alpha-fœtoprotéine et stadification selon le système BCLC).
IC = intervalle de confiance
Figure 1 Courbe de Kaplan-Meier de la SG pour IMJUDO en association avec le durvalumab par rapport au sorafénib (ensemble d’analyse intégral)
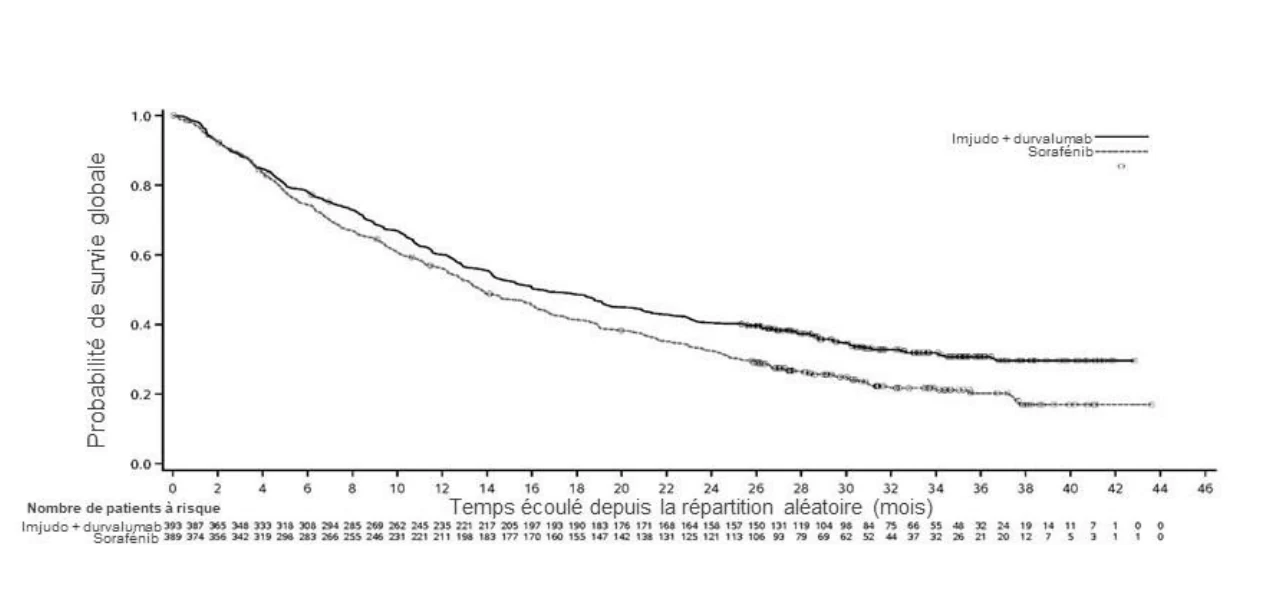
Une analyse exploratoire de la SG prenant en compte l’EHS, le score ALBI, le taux d’alpha-fœtoprotéine et le stade BCLC a comparé le traitement par IMJUDO en association avec le durvalumab au sorafénib au sein de sous-groupes stratifiés selon l’étiologie de la maladie (VHC, VHB et autres), et les RRI étaient de 0,92 (IC à 95 % : 0,65 à 1,30), 0,60 (IC à 95 % : 0,44 à 0,81) et de 0,78 (IC à 95 % : 0,60 à 1,01), respectivement.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Cancérogénicité : Le pouvoir cancérogène et le pouvoir génotoxique du trémélimumab n’ont pas été évalués.
Toxicologie pour la reproduction et le développement : Le trémélimumab n’a pas fait l’objet d’études sur la fertilité animale.
17 Monographies de référence
Monographie d’IMFINZI (durvalumab pour injection, concentré en solution pour infusion, 50 mg/mL), numéro de contrôle 282097, AstraZeneca Canada Inc. (2025-01-17).