


Monographie de produit - Zynlonta
1. Indications
ZYNLONTA® (loncastuximab tésirine pour injection) en monothérapie est indiqué pour :
- le traitement des patients adultes qui sont atteints d’un lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire sans autres précisions, d’un LDGCB résultant d’un lymphome de bas grade, ou d’un lymphome à cellules B de haut grade, qui ont reçu au moins deux lignes de traitement systémique et qui ont déjà reçu une thérapie par lymphocytes T à récepteur antigénique chimérique (thérapie cellulaire CAR-T) ou qui ne peuvent pas recevoir une thérapie cellulaire CART-T.
1.1 Pédiatrie
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (65 ans et plus) : Aucune différence significative sur le plan clinique en matière d’innocuité ou d’efficacité n’a été observée entre les patients âgés et les patients plus jeunes (voir 4.2 Posologie recommandée et ajustement posologique, 7.1.4 Personnes âgées et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
2. Contre-indications
ZYNLONTA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal ou un composant du contenant (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
4. Posologie et administration
4.1 Considérations posologiques
ZYNLONTA doit être administré uniquement sous la supervision d’un professionnel de la santé ayant de l’expérience dans le traitement des patients atteints d’un cancer.
ZYNLONTA doit être reconstitué et dilué avant la perfusion intraveineuse (voir 4.3 Reconstitution).
Prémédication par la dexaméthasone
Sauf contre-indication, une prémédication par 4 mg de dexaméthasone doit être administrée par voie orale ou intraveineuse 2 fois par jour, pendant 3 jours, en commençant la veille de l’administration de ZYNLONTA. Si l’administration de la dexaméthasone ne commence pas la veille de celle de ZYNLONTA, l’administration de la dexaméthasone orale ou intraveineuse doit commencer au moins 2 heures avant celle de ZYNLONTA.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
ZYNLONTA est administré par perfusion intraveineuse pendant 30 minutes le jour 1 de chaque cycle de 21 jours (toutes les 3 semaines). La dose recommandée de ZYNLONTA est :
- 0,15 mg/kg toutes les 3 semaines pendant 2 cycles;
- 0,075 mg/kg toutes les 3 semaines pour les cycles suivants.
Pour les patients ayant un indice de masse corporelle (IMC) ≥ 35 kg/m2, calculez la dose en fonction du poids corporel ajusté (PCA) de la façon suivante : PCA en kg = 35 kg/m2 x (hauteur en mètres)2.
Ajustement posologique
Le tableau 1 présente les modifications posologiques recommandées en cas d’effets indésirables.
Tableau 1 : Modification posologique de ZYNLONTA en cas d’effets indésirables hématologiques et non hématologiques
| Effets indésirables | Gravitéa | Modification posologique |
|---|---|---|
| Effets indésirables hématologiques | ||
| Neutropénie | Nombre absolu de neutrophiles inférieur à 1 x 10⁹/L | Interrompre l’administration de ZYNLONTA jusqu’à ce que le nombre de neutrophiles remonte à 1 x 10⁹/L ou plus. |
| Thrombopénie | Nombre de plaquettes inférieur à 50 000/µL | Interrompre l’administration de ZYNLONTA jusqu’à ce que le nombre de plaquettes remonte à 50 000/µL ou plus. |
| Effets indésirables non hématologiques | ||
| Œdème ou épanchement | Grade 2 ou plus | Interrompre l’administration de ZYNLONTA jusqu’à ce que le niveau de toxicité devienne de grade 1 ou inférieur. |
| Hépatotoxicité | Augmentation des taux d’AST ou d’ALT de grade 3 ou plus, ou atteinte hépatique d’origine médicamenteuse (AHM) présumée | Interrompre l’administration de ZYNLONTA jusqu’à ce que le niveau de toxicité revienne à un grade 1 ou inférieur. Arrêter l’administration de ZYNLONTA si une AHM est confirmée. |
| Autres effets indésirables | Grade 3 ou plus | Interrompre l’administration de ZYNLONTA jusqu’à ce que le niveau de toxicité devienne de grade 1 ou inférieur. |
a Critères communs de terminologie pour les événements indésirables (CTCAE) du National Cancer Institute version 4.0
Reports ou réductions de dose
Si l’administration est retardée de plus de 3 semaines en raison d’une toxicité liée à ZYNLONTA, les doses ultérieures doivent être réduites de 50 %. Si la toxicité réapparaît après une réduction de dose, l’arrêt du traitement doit être envisagé. Remarque : Si la toxicité requiert une réduction de la dose après la deuxième dose de 0,15 mg/kg (cycle 2), le patient doit recevoir la dose prévue de 0,075 mg/kg pour le cycle 3.
Populations particulières
Enfants (moins de 18 ans) :
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
Personnes âgées (65 ans et plus) :
Aucune modification posologique n’est nécessaire pour les patients âgés de 65 ans et plus (voir 7.1.4 Personnes âgées).
Insuffisance rénale :
Aucune modification posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère (clairance de la créatinine [ClCr] ≥ 60 selon l’équation de Cockcroft-Gault) à modérée (ClCr ≥ 30 et < 60 ml/min) (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). L’utilisation du ZYNLONTA n’a pas été étudiée chez les patients présentant une insuffisance rénale grave (ClCr de 15 à 29 ml/min) ou une maladie rénale terminale nécessitant ou pas une hémodialyse.
Insuffisance hépatique :
Aucune modification posologique n’est recommandée chez les patients présentant une insuffisance hépatique légère (taux de bilirubine totale ≤ limite supérieure de la normale [LSN] et d’aspartate aminotransférase [ASAT] > LSN ou de bilirubine totale > 1 à 1,5 x LSN et tout taux d’ASAT) (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
L’utilisation du ZYNLONTA n’a pas été étudiée chez les patients présentant une insuffisance hépatique modérée ou grave (taux de bilirubine totale > 1,5 × LSN et tout taux d’ASAT).
Un traitement par ZYNLONTA ne doit pas être initié chez les patients présentant une insuffisance hépatique grave (voir 7 Mises en garde et précautions, Hépatotoxicité).
Chez les patients présentant une insuffisance hépatique, il est recommandé de surveiller l’incidence potentiellement accrue des effets indésirables et de modifier la posologie de ZYNLONTA en cas d’effets indésirables.
4.3 Reconstitution
Produits parentéraux :
ZYNLONTA doit être reconstitué et dilué avant la perfusion intraveineuse. Utiliser une technique aseptique appropriée.
ZYNLONTA est un médicament cytotoxique. Il convient de suivre les procédures spéciales de manipulation et de mise au rebut applicables (voir 11 Conservation, stabilité et mise au rebut et 12 Instructions particulières de manipulation du produit).
Calcul de la dose
Calculez la dose totale (mg) requise en fonction du poids du patient et de la dose prescrite. Voir 4.2 Posologie recommandée et ajustement posologique.
Reconstitution du ZYNLONTA lyophilisé
- Chaque fiole de ZYNLONTA doit être reconstituée dans 2,2 ml d’eau stérile pour injection en dirigeant le jet vers la paroi intérieure de la fiole pour obtenir une concentration finale de 5 mg/ml.
- Remuer doucement la fiole jusqu’à ce que la poudre soit complètement dissoute. Ne pas secouer. Ne pas exposer directement au soleil.
- Inspecter la solution reconstituée pour vérifier qu’elle ne présente pas de particules en suspension ou de décoloration. La solution doit être claire à légèrement opalescente, incolore à légèrement jaune. Ne pas utiliser si la solution reconstituée est décolorée, trouble ou présente des particules en suspension visibles.
- La solution de ZYNLONTA reconstitué doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, conserver la solution reconstituée dans la fiole originale jusqu’à 4 heures au réfrigérateur (2 °C à 8 °C) ou à température ambiante (20 °C à 25 °C). Ne pas congeler.
- Le produit ne contient aucun agent de conservation. Si la durée de conservation recommandée est dépassée, la fiole non utilisée après la reconstitution doit être mise au rebut.
Dilution dans un sac pour perfusion
- Prélever le volume requis de solution reconstituée de la fiole de ZYNLONTA à l’aide d’une seringue stérile. Jeter toute portion non utilisée laissée dans la fiole.
- Ajouter le volume de solution correspondant à la dose calculée de ZYNLONTA dans un sac pour perfusion contenant 50 ml de dextrose pour injection à 5 %.
- Mélanger doucement en retournant lentement le sac pour perfusion. Ne pas secouer. Ne pas exposer directement au soleil.
- Si elle n’est pas utilisée immédiatement, conserver la solution pour perfusion diluée de ZYNLONTA au réfrigérateur (2 °C à 8 °C) jusqu’à 24 heures ou à température ambiante (20 °C à 25 °C) jusqu’à 8 heures. Ne pas congeler. Si la durée de conservation recommandée est dépassée, le sac pour perfusion contenant la solution diluée doit être mis au rebut.
- Aucune incompatibilité n’a été observée entre ZYNLONTA et les sacs pour perfusion intraveineuse composés des matériaux de polychlorure de vinyle (PVC), de polyoléfine (PO) et de copolymère d’éthylène et de propylène (PAB®).
4.4 Administration
- Administrer la solution diluée par perfusion intraveineuse pendant 30 minutes à l’aide d’une tubulure à perfusion dédiée équipée d’un filtre intégré ou annexé stérile, apyrogène, et à faible liaison protéique (taille des pores de 0,2 ou 0,22 micron) et d’un cathéter.
- L’extravasation de ZYNLONTA a été associée à une irritation, une enflure, une douleur et/ou des lésions tissulaires, qui peuvent être graves. Le site de perfusion doit être surveillé pour détecter une éventuelle infiltration sous-cutanée pendant l’administration du médicament.
- Ne pas mélanger ZYNLONTA avec d’autres médicaments ou l’administrer par perfusion avec d’autres médicaments.
4.5 Dose oubliée
Doses reportées ou manquées
Si une dose prévue de ZYNLONTA est oubliée, elle doit être administrée dès que possible et le calendrier des doses doit être ajusté pour maintenir un intervalle de trois semaines entre l’administration des doses.
5. Surdose
Il existe peu d’informations sur le surdosage de loncastuximab tésirine. Au cours d’études cliniques, la dose la plus élevée administrée était de 0,2 mg/kg. L’incidence des effets indésirables graves a augmenté avec l’augmentation des doses. En cas de surdosage, les patients doivent être suivis étroitement et un traitement symptomatique et des soins de soutien standard doivent être mis en place pour la prise en charge de toute toxicité observée. Il n’y a pas d’antidote connu en cas de surdosage de loncastuximab tésirine.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent inscrire à la fois l’appellation commerciale et le nom non exclusif (ingrédient actif), ainsi que d’autres identifiants propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 : Formes posologiques, teneurs et composition
ZYNLONTA pour injection est fourni en fioles à usage unique sous forme de poudre lyophilisée stérile, blanche à blanc cassé, sans agents de conservation, d’apparence pâteuse, pour perfusion intraveineuse après sa reconstitution et dilution.
Après sa reconstitution dans 2,2 ml d’eau stérile pour injection, la concentration finale est de 5 mg/ml avec un pH d’environ 6,0.
7. Mises en garde et précautions
Généralités
Épanchement et œdème
Des épanchements et des œdèmes graves ont été signalés chez des patients traités par ZYNLONTA (voir 8 Effets indésirables).
Les patients doivent être surveillés pour détecter l’apparition ou l’aggravation d’un œdème ou d’un épanchement. L’administration du ZYNLONTA doit être interrompue en cas d’œdème ou d’épanchement de grade 2 ou supérieur jusqu’à la disparition de la toxicité. Un examen d’imagerie de diagnostic doit être envisagé pour les patients qui développent des symptômes d’épanchement pleural ou péricardique, comme une dyspnée nouvelle ou aggravée, des douleurs thoraciques et/ou des
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Intraveineuse | Poudre pour solution concentrée à diluer pour perfusion (fiole de 10 mg) | Histidine monochlorhydrate, L-histidine, polysorbate 20 et sucrose |
symptômes d’ascite comme une enflure de l’abdomen et des ballonnements. Une prise en charge médicale appropriée doit être initiée en cas d’œdème ou d’épanchement (voir
4.2 Posologie recommandée et ajustement posologique). Chez les patients présentant une aggravation de l’épanchement ou de l’œdème avec des signes et symptômes tels que gain de poids, hypotension, hypoalbuminémie et/ou hémoconcentration grave (par une augmentation des taux d’hémoglobine/hématocrite, etc.), il convient d’envisager le diagnostic du syndrome de fuite capillaire et d’initier une prise en charge médicale appropriée.
Appareil cutané
Photosensibilité et réactions cutanées
Des réactions cutanées sérieuses ont été signalées chez des patients traités par ZYNLONTA (voir 8 Effets indésirables).
Les patients doivent être surveillés pour détecter l’apparition ou l’aggravation de réactions cutanées, y compris les réactions de photosensibilité. En cas de réaction cutanée grave (grade 3), le traitement par ZYNLONTA doit être interrompu jusqu’à la disparition de la réaction (voir 4.2 Posologie recommandée et ajustement posologique). Il convient de conseiller aux patients de réduire au minimum ou d’éviter toute exposition aux rayons du soleil ou à la lumière artificielle, même à travers les fenêtres vitrées. Les patients doivent être informés de protéger leur peau de l’exposition au soleil en portant des vêtements de protection solaire et/ou en utilisant des produits de protection solaire. Si une réaction cutanée ou une éruption cutanée apparaît, une consultation dermatologique doit être envisagée (voir 16 Toxicologie non clinique).
Conduite et utilisation de machines
De la fatigue a été signalée chez certains patients sous traitement par ZYNLONTA et ceci doit être pris en compte lors de la conduite de véhicules ou de l’utilisation de machines.
Hématologique
Dépression médullaire
Le traitement par ZYNLONTA peut provoquer une dépression médullaire sérieuse ou grave, notamment une neutropénie, une thrombocytopénie et une anémie (voir 8 Effets indésirables).
La numération globulaire complète doit être surveillée tout au long du traitement. Une cytopénie peut nécessiter une réduction de la dose ou l’interruption/l’arrêt du traitement par ZYNLONTA (voir 4.2 Posologie recommandée et ajustement posologique). L’administration prophylactique d’un facteur de stimulation des colonies de granulocytes doit être envisagée, le cas échéant.
Hépatotoxicité
Une augmentation des résultats des tests de la fonction hépatique de grade 3 ou supérieur a été signalée chez les patients traités par ZYNLONTA (voir 8 Effets indésirables). Les résultats des tests de la fonction hépatique doivent être surveillés au départ et tout au long du traitement. En cas d’AHM présumée ou d’une augmentation des taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) de grade ≥3, l’administration de ZYNLONTA doit être interrompue jusqu’à ce que le niveau de toxicité revienne à un grade 1 ou inférieur. Après la confirmation d’une AHM, l’administration de ZYNLONTA doit être arrêtée (voir 4.2 Posologie recommandée et ajustement posologique).
ZYNLONTA doit être évité chez les patients présentant une insuffisance hépatique grave (voir 10.3 Pharmacocinétique).
Santé reproductive
Femmes
ZYNLONTA peut nuire à l’embryon et au fœtus lorsqu’il est administré à une femme enceinte, car il contient un composé génotoxique (le SG3199), qui affecte les cellules en division active. Il convient d’aviser les femmes enceintes des risques pour le fœtus.
Il convient de conseiller aux femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement et pendant 10 mois après l’administration de la dernière dose (voir 7.1.1 Grossesse).
Hommes
En raison du potentiel de génotoxicité, il convient de conseiller aux patients de sexe masculin ayant des partenaires de sexe féminin en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par ZYNLONTA et pendant 7 mois après l’administration de la dernière dose.
- Fertilité
Dans les études non cliniques, ZYNLONTA a été associé à une toxicité testiculaire irréversible qui peut altérer la fonction reproductrice et la fertilité des hommes (voir 16 Toxicologie non clinique).
Par conséquent, il convient de conseiller aux hommes qui reçoivent ce médicament d’envisager la collecte et la conservation d’échantillons de leur sperme avant de commencer le traitement.
Système immunitaire
Infections
Des infections mortelles et sérieuses, y compris des infections opportunistes, ont été signalées chez des patients traités par ZYNLONTA. Dans les essais cliniques, les infections de grade 3 ou supérieur les plus courantes étaient la septicémie et la pneumonie (voir 8 Effets indésirables).
Les patients doivent être surveillés pour détecter tout signe ou symptôme nouveau ou aggravé évoquant une infection. En cas d’infection de grade 3 ou 4, le traitement par ZYNLONTA doit être interrompu jusqu’à ce que l’infection soit enrayée (voir 4.2 Posologie recommandée et ajustement posologique).
7.1 Populations particulières
7.1.1 Grossesse
Compte tenu de son mécanisme d’action, ZYNLONTA peut nuire à l’embryon et au fœtus lorsqu’il est administré à une femme enceinte, car il contient un composé génotoxique (le SG3199) et affecte les cellules en division active (voir 10.1 Mode d’action et 16 Toxicologie non clinique). Aucune donnée n’est disponible sur l’utilisation de ZYNLONTA chez les femmes enceintes pour évaluer le risque associé au médicament. Aucune étude des effets de ZYNLONTA sur la reproduction n’a été menée chez des animaux. ZYNLONTA n’est pas recommandé durant la grossesse. ZYNLONTA n’est pas recommandé pour les femmes en âge de procréer qui n’utilisent aucune méthode de contraception.
Il convient d’aviser les femmes enceintes des risques pour un fœtus.
Un test de grossesse est conseillé avant de commencer un traitement par ZYNLONTA.
- Risque tératogène
Le composant cytotoxique de ZYNLONTA, le SG3199, provoque la formation de liaisons croisées dans l’ADN, est génotoxique et est toxique pour les cellules à division rapide, ce qui suggère qu’il pourrait causer une embryotoxicité et une tératogénicité.
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence du ZYNLONTA dans le lait maternel, sur les effets sur l’enfant allaité ou sur la production de lait. Un risque pour les enfants allaités ne peut être exclu.
En raison du risque d’effets indésirables sérieux chez les enfants allaités, il convient de conseiller aux femmes de ne pas allaiter pendant leur traitement par ZYNLONTA et pendant au moins trois mois après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (65 ans et plus) : Parmi les 145 patients atteints d’un lymphome à grandes cellules B qui ont reçu ZYNLONTA dans le cadre d’essais cliniques, 55 % étaient âgés de 65 ans et plus et 14 % étaient âgés de 75 ans et plus (voir 14 Études cliniques). Aucune différence sur le plan clinique en matière d’innocuité ou d’efficacité n’a été observée entre ces patients et des patients plus jeunes.
8. Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité du ZYNLONTA administré en monothérapie à une dose initiale de 0,15 mg/kg pour les deux premiers cycles et suivi de 0,075 mg/kg pour les cycles suivants a été évaluée chez 145 patients atteints LDGCB récidivant ou réfractaire dans l’étude clinique ADCT-402-201 (LOTIS-2). La durée médiane du traitement était de 45 jours (plage : 1 à 569 jours). Le nombre médian de cycles de traitement était de trois (plage : 1 à 26) et 34 % des patients ayant reçu cinq cycles ou plus.
Les effets indésirables du ZYNLONTA les plus couramment signalés (≥ 20 %) étaient une augmentation du taux de gamma-glutamyltransférase (GGT) (42,1 %), une neutropénie (40 %), une thrombocytopénie (33,1 %), une fatigue (27,6 %), une anémie (26,2 %), des nausées (23,4 %), une toux (22,8 %), une augmentation du taux de phosphatase alcaline sanguine (20 %) et un œdème périphérique (20 %).
Les effets indésirables sérieux les plus courants (≥ 2 %) étaient la neutropénie fébrile (3,4 %), la pyrexie (2,8 %), ainsi que les douleurs abdominales (2,1 %) et l’épanchement pleural (2,1 %). Des infections mortelles liées au traitement sont survenues chez 2,1 % des patients.
Une interruption du traitement due à des effets indésirables est survenue chez 51 % des patients. Les effets indésirables les plus courants (≥ 5 %) ayant entraîné un report de l’administration de la dose étaient une augmentation du taux de GGT (21,4 %), une neutropénie (12,4 %) et une thrombocytopénie (9 %).
Des réductions de dose due à des effets indésirables sont survenues chez 6,9 % des patients. L’effet indésirable ayant entraîné une réduction de dose signalé chez deux patients ou plus était une augmentation du taux de GGT (3,4 %).
L’interruption définitive du traitement en raison d’effets indésirables est survenue chez 24,8 % des patients. Les effets indésirables les plus courants (≥ 2 %) ayant entraîné l’arrêt du traitement étaient une augmentation du taux de GGT (12,4 %), un œdème périphérique (2,8 %), ainsi qu’un œdème localisé (2,1 %) et un épanchement pleural (2,1 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Le tableau 3 résume les effets indésirables survenus chez au moins 5 % des patients traités par ZYNLONTA dans l’étude ADCT-402-201 (LOTIS-2).
Tableau 3 : Résumé des effets indésirables survenus chez au moins 5 % des patients atteints de LDGCB récidivant ou réfractaire et traités par ZYNLONTA dans l’étude LOTIS-2
Classe de système d’organes Terme privilégiéa | ZYNLONTA (N = 145) | ||||||||||
Tous les grades N (%) | Grade 3 N (%) | Grade 4 N (%) | |||||||||
| Affections hématologiques et du système lymphatique | |||||||||||
| Neutropénie | 58 (40,0) | 14 (9,7) | 24 (16,6) | ||||||||
| Thrombopénie | 48 (33,1) | 18 (12,4) | 8 (5,5) | ||||||||
| Anémie | 38 (26,2) | 15 (10,3) | 0 | ||||||||
| Affections gastro-intestinales | |||||||||||
| Nausées | 34 (23,4) | 0 | 0 | ||||||||
| Diarrhée | 25 (17,2) | 3 (2,1) | 0 | ||||||||
| Douleur abdominaleb | 21 (14,5) | 3 (2,1) | 1 (0,7) | ||||||||
| Vomissements | 19 (13,1) | 0 | 0 | ||||||||
| Constipation | 17 (11,7) | 0 | 0 | ||||||||
| Troubles généraux et réactions au site d’administration | |||||||||||
| Fatigue | 40 (27,6) | 2 (1,4) | 0 | ||||||||
| Œdème périphérique | 29 (20,0) | 2 (1,4) | 0 | ||||||||
| Pyrexie | 28 (19,3) | 2 (1,4) | 0 | ||||||||
| Asthénie | 14 (9,7) | 0 | 0 | ||||||||
| Investigations | |||||||||||
| Augmentation du taux de gamma-glutamyltransférase | 61 (42,1) | 33 (15,3) | 4 (1,9) | ||||||||
| Augmentation du taux de phosphatase alcaline dans le sang | 29 (20,0) | 1 (0,7) | 0 | ||||||||
| Augmentation du taux d’aspartate aminotransférase | 23 (15,9) | 1 (0,7) | 0 | ||||||||
| Augmentation du taux d’alanine aminotransférase | 22 (15,2) | 4 (2,8) | 0 | ||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||
| Diminution de l’appétit | 22 (15,2) | 0 | 0 | ||||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||
| Douleur aux membres | 9 (6,2) | 0 | 0 | ||||||||
| Douleur au dos | 9 (6,2) | 0 | 0 | ||||||||
| Affections respiratoires, thoraciques et médiastinales | |||||||||||
| Toux | 33 (22,8) | 1 (0,7) | 0 | ||||||||
| Dyspnéec | 19 (13,1) | 2 (1,4) | 0 | ||||||||
| Épanchement pleural | 16 (11,0) | 3 (2,1) | 0 | ||||||||
| Affections de la peau et du tissu sous-cutané | |||||||||||
| Éruption cutanée | 19 (13,1) | 1 (0,7) | 0 | ||||||||
| Prurit | 19 (13,1) | 0 | 0 | ||||||||
| Érythème | 15 (10,3) | 1 (0,7) | 0 | ||||||||
| Réaction de photosensibilité | 15 (10,3) | 3 (2,1) | 0 | ||||||||
| Éruption maculopapulaire | 8 (5,5) | 1 (0,7) | 0 | ||||||||
a MedDRA Version 22.0, critères communs de terminologie pour les événements indésirables (CTCAE) du National Cancer Institute version 4.0.
b Comprend des douleurs abdominales, des douleurs abdominales dans la partie inférieure de l’abdomen, des douleurs abdominales dans la partie supérieure de l’abdomen et un inconfort abdominal.
c Comprend la dyspnée et la dyspnée à l’effort.
Description d’effets indésirables sélectionnés (LOTIS-2)
Épanchement ou œdème
Des épanchements et des œdèmes sérieux sont survenus chez des patients traités par ZYNLONTA. Un œdème ou un épanchement de grade 3 ou supérieur est survenu chez 4,8 % des patients. Un épanchement péricardique de grade 3 ou 4 est survenu chez 2,1 % des patients. Un épanchement pleural de grade 3 est survenu chez 2,1 % des patients, une ascite chez 2,1 % et un œdème périphérique chez 1,4 % (voir 7 Mises en garde et précautions, Épanchement et œdème).
Dépression médullaire
Le traitement par ZYNLONTA peut provoquer une dépression médullaire sévère. Une neutropénie de grade 3 ou 4 est survenue chez 26,2 % des patients, une thrombocytopénie de grade 3 ou 4 chez 17,9 % et une anémie de grade 3 ou 4 chez 10,3 %. Une neutropénie fébrile est survenue chez 3,4 % des patients (voir 7 Mises en garde et précautions, Dépression médullaire). Une thrombocytopénie et une neutropénie ont toutes deux conduits à l’arrêt du traitement chez 0,7 % des patients.
Infections
Des infections mortelles et sérieuses, y compris des infections opportunistes, sont survenues chez des patients traités par ZYNLONTA. Des infections de grade 3 ou plus sont survenues chez 9,0 % des patients, et des infections mortelles chez 2,1 % d’entre eux. Les infections de grade 3 ou plus les plus courantes comprenaient la septicémie et la pneumonie (voir 7 Mises en garde et précaution, Infections).
Réactions cutanées
Des réactions cutanées graves sont survenues chez des patients traités par ZYNLONTA. Des réactions cutanées de grade 3 sont survenues chez 4,1 % des patients et comprenaient une réaction de photosensibilité (2,1 %), une éruption cutanée (0,7 %), une éruption pustuleuse (0,7 %), une éruption maculopapulaire (0,7 %) et un érythème (0,7 %) (voir 7 Mises en garde et précautions, Photosensibilité et réactions cutanées). Deux (2) patients (1,4 %) ont arrêté le traitement par ZYNLONTA en raison de réactions cutanées de grade 1 à 2.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables peu courants signalés chez moins de 5 % des patients atteints de LDGCB récidivant ou réfractaire et traités par ZYNLONTA sont présentés ci-dessous.
Affections hématologiques et du système lymphatique : neutropénie fébrile
Affections cardiaques : épanchement péricardique, péricardite
Affections gastro-intestinales : ascite
Troubles généraux et anomalies au site d’administration : œdème du visage, douleur thoracique non cardiaque, enflure périphérique, enflure, œdème généralisé, œdème
Infections et infestations : infection des voies respiratoires supérieures, infection des voies respiratoires inférieures, pneumoniea, éruption pustuleuse, septicémie
Blessure, empoisonnement et complications liées à l’intervention : réactions liées à la perfusionb
Troubles du métabolisme et de la nutrition : rétention de liquide, surcharge de liquide
Affections musculosquelettiques et du tissu conjonctif : douleurs cervicales, douleurs musculosquelettiques, myalgie, douleurs thoraciques musculosquelettiques, inconfort musculosquelettique, inconfort aux membres
Affections du système nerveux : léthargie
Affections respiratoires, thoraciques et médiastinales : pneumonite, pleurésie
Affections de la peau et du tissu sous-cutané : hyperpigmentation cutanée, éruption prurigineuse, enflure du visage, dermatite bulleuse
a Comprend la pneumonie et l’infection pulmonaire.
b Les symptômes des réactions liées à la perfusion comprennent des nausées, une hypersensibilité au médicament, une enflure du visage, un prurit et des bouffées vasomotrices.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le tableau suivant présente les anomalies dans les résultats de laboratoire et résume les changements apparus pendant le traitement par rapport aux valeurs initiales mesurées dans l’étude LOTIS-2.
Tableau 1 : Certaines anomalies de laboratoire (≥ 10 %) qui se sont aggravées par rapport aux valeurs initiales mesurées dans l’étude LOTIS-2
| Anomalie de laboratoire | ZYNLONTA | |||||
Tous les gradesa N (%)c | Grade 3 ou grade 4b N (%)c | |||||
| Hématologique | ||||||
| Diminution du nombre de plaquettes | 84 (58,3) | 25 (17,4) | ||||
| Diminution du nombre de neutrophiles | 75 (52,1) | 43 (29,9) | ||||
| Diminution du taux d’hémoglobine | 75 (51,7) | 16 (11,0) | ||||
| Panel chimique | ||||||
| Augmentation du taux de gamma-glutamyltransférase | 82 (57,3) | 31 (21,7) | ||||
| Augmentation du taux de glucose | 69 (48,3) | 11 (7,7) | ||||
| Augmentation du taux d’aspartate aminotransférase | 60 (41,7) | 1 (0,7) | ||||
| Diminution du taux d’albumine | 53 (36,8) | 1 (0,7) | ||||
| Augmentation du taux d’alanine aminotransférase | 49 (33,8) | 5 (3,4) | ||||
a Comprend tous les patients dont le grade maximum après l’évaluation initiale était supérieur au grade à l’évaluation initiale.
b Comprend tous les patients dont le grade à l’évaluation initiale était inférieur ou égal à 2 et dont l’état s’est détérioré jusqu’à un grade de 3 ou supérieur après l’évaluation initiale.
c Le numérateur varie entre 143 et 145 patients, ce qui correspond aux données disponibles avant et après l’évaluation initiale. Les pourcentages sont basés sur le nombre de patients qui avaient des données disponibles avant et après l’évaluation initiale.
8.5 Effets indésirables observés après la commercialisation
Affections de la peau et du tissu sous-cutané : télangiectasie, cloques, éruption cutanée vésiculeuse, vasculopathie cutanée collagénique.
9. Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction médicamenteuse n’a été réalisée chez des sujets humains pour le loncastuximab tésirine, la tésirine libre, le SG3199 et leurs métabolites. Aucune interaction PK (pharmacocinétique) importante sur le plan clinique n’est attendue.
Études in vitro
Enzymes du cytochrome P450 (CYP) : À des concentrations pertinentes sur le plan clinique, le SG3199 non conjugué n’inhibe pas les CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4/5.
Systèmes de transporteurs : Le SG3199 est un substrat de la glycoprotéine P (P-gp), mais pas un substrat de la protéine de résistance au cancer du sein (BCRP), du polypeptide de transport d’anions organiques (OATP) 1B1 ou du transporteur de cations organiques (OCT) 1.
À des concentrations pertinentes sur le plan clinique, le SG3199 non conjugué n’inhibe pas la P-gp, la BCRP, l’OATP1B1, l’OATP1B3, les polypeptides de transport d’anions organiques (OAT)1, OAT3, OCT2, OCT1, les protéines d’extrusion multiantimicrobienne (MATE)1 et MATE2-K ou la pompe d’exportation de sel biliaire (BSEP).
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Les interactions entre le médicament et les tests de laboratoire n’ont pas été établies.
10. Pharmacologie clinique
10.1 Mode d’action
Le loncastuximab tésirine est un conjugué anticorps-médicament (CAM) ciblant le CD19 (voir 13 Renseignements pharmaceutiques). Le composant anticorps monoclonal IgG1 kappa se lie au CD19 humain, une protéine transmembranaire exprimée à la surface de cellules d’origine de la lignée de lymphocytes B. Le composant à petite molécule est le SG3199, un dimère de pyrrolobenzodiazépine (PBD) et un agent alkylant.
Lors de la liaison au CD19, le loncastuximab tésirine est internalisé, puis il libère le SG3199 par clivage protéolytique. Le SG3199 libéré se lie au sillon mineur de l’ADN pour former des liaisons croisées inter-brins très cytotoxiques, ce qui induit la mort cellulaire.
10.2 Pharmacodynamie
Une exposition plus élevée au loncastuximab tésirine au cours du cycle 1 a été associée à une efficacité plus élevée pour une plage de doses allant de 0,015 à 0,2 mg/kg (0,1 à 1,33 fois la dose maximale recommandée). Une exposition plus élevée au loncastuximab tésirine au cours du cycle 1 a été associée à une incidence plus élevée de certains effets indésirables de grade 2 ou supérieur, notamment des réactions de la peau et des ongles, ainsi que des anomalies de laboratoire pour la fonction hépatique, notamment une augmentation du taux de gamma-glutamyltransférase.
Électrophysiologie cardiaque
À la dose thérapeutique maximale recommandée de 0,15 mg/kg pendant le cycle 1 et le cycle 2, le loncastuximab tésirine ne provoque pas un allongement moyen important (> 20 ms) de l’intervalle QTc.
10.3 Pharmacocinétique
Tableau 5 : Résumé des paramètres pharmacocinétiques des anticorps conjugués au cours des cycles 1, 2 et 3 chez les patients traités par le loncastuximab tésirine à une dose de 0,15 mg/kg Q3W x 2, suivi de 0,075 mg/kg Q3W dans l’étude LOTIS-2
| Cycle | Cmax (ng/ml) | ASCder (jour*ng/ml) | ASC (jour*ng/ml) | Demi-vie (jour) | CL (L/jour) | Vd (L) |
| 1 | 2 436 (38,7) [143] | 16 016 (105) [144] | 19 819 (53,7) [32] | 8,85 (53,6) [32] | 0,458 (48,4) [32] | 4,24 (39,9) [32] |
| 2 | 2 736 (35,6) [118] | 23 113 (81,0) [117] | 26 902 (33,4) [99] | 15,3 (31,7) [89] | 0,331 (32,0) [99] | 6,42 (36,7) [89] |
| 3 | 1 694 (47,6) [83] | - | - | - | - | - |
Les données sont présentées en moyenne géométriques (CV %) [N].
Estimé par une analyse non compartimentale.
Abréviation : ASC = aire sous la courbe des concentrations en fonction du temps, du temps 0 à l’infinie (ASCinf) pour le cycle 1 et aire sous la courbe des concentrations en fonction du temps, du temps 0 à la fin de l’intervalle thérapeutique (ASCint) pour le cycle 2; ASCder = aire sous la courbe des concentrations en fonction du temps, du temps 0 jusqu’au dernier point temporel mesurable du cycle respectif; Cmax = concentration maximale observée pour les cycles 1 et 2 ou concentration en fin de perfusion pour le cycle 3; CL = clairance apparente pour le cycle 1 et clairance apparente à l’état d’équilibre pour le cycle 2; CV % = coefficient de variation en pourcentage géométrique; N = nombre de patients; QW3 = toutes les trois semaines; Demi-vie = demi-vie terminale apparente; VEQ = volume apparent de distribution à l’état d’équilibre; — = non disponible.
Absorption
ZYNLONTA est administré par perfusion intraveineuse. Aucune étude n’a été réalisée avec d’autres voies d’administration.
Distribution
La moyenne géométrique (CV %) du volume de distribution du loncastuximab tésirine était de 7,14 (22,9 %) litres.
Métabolisme
La partie d’anticorps monoclonal du loncastuximab tésirine devrait être métabolisée en petits peptides par les voies cataboliques. La petite molécule cytotoxique, le SG3199, est métabolisée par le CYP3A4/5 in vitro.
Élimination
Le paramètre de clairance estimé de l’anticorps conjugué a diminué du cycle 1 au cycle 2.
Les principales voies d’excrétion du SG3199 n’ont pas été étudiées chez des sujets humains. Les données obtenues avec un modèle animal (rat) ont montré une élimination principalement fécale, avec une excrétion rénale de faible pourcentage.
Proportionnalité de la dose
Les paramètres AUCinf de l’anticorps conjugué sont proportionnels à la dose, de 0,015 à 0,200 mg/ml.
Populations et états pathologiques particuliers
Une analyse de pharmacocinétique de population covariable n’a détecté aucune différence significative sur le plan clinique dans les paramètres pharmacocinétiques du loncastuximab tésirine en fonction de l’âge (20 à 94 ans), du sexe, de la race (Blancs vs Noirs), du poids corporel (42,1 à 160,5 kg), de l’indice ECOG (0 à 2) ou d’une insuffisance rénale légère à modérée (CLCr 30 à < 90 ml/min selon l’équation de Cockcroft-Gault).
Insuffisance hépatique : Dans le modèle PK de population final, les estimations pour la catégorie d’insuffisance hépatique légère, définie comme un taux de bilirubine totale ≤ LSN et d’ASAT > LSN, ou un taux de bilirubine totale > 1 à 1,5 × LSN et tout taux d’ASAT, ont suggéré une augmentation des paramètres PK dû à l’exposition du SG3199 non conjugué, mais aucun effet significatif sur le plan clinique n’a été signalé sur les paramètres pharmacocinétiques du loncastuximab tésirine.
Le ZYNLONTA n’a pas été évalué chez des patients présentant une insuffisance hépatique modérée ou grave (taux de bilirubine totale > 1,5 × LSN et tout taux d’ASAT).
Insuffisance rénale : Dans le modèle PK définitif de population, les estimations pour le paramètre de clairance du loncastuximab tésirine chez les patients présentant une insuffisance rénale légère à modérée (CLCr de 30 à < 90 ml/min selon l’équation de Cockcroft-Gault) n’étaient pas significativement différentes de celles des patients ayant une fonction rénale normale.
Pour le SG3199, les données recueillies sur un modèle animal (rat) montrent une excrétion rénale minimale. Aucune donnée clinique n’est disponible.
10.4 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence de positivité des anticorps observée (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie utilisée pour le test, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, toute comparaison entre l’incidence des anticorps dans les études décrites ci-dessous et l’incidence des anticorps à ZYNLONTA dans d’autres études ou pour d’autres produits peut être trompeuse.
Dans l’étude LOTIS-2, un patient sur 145 a présenté un résultat positif pour des anticorps anti-ZYNLONTA après le traitement. Les effets possibles des anticorps anti-médicament dirigés contre ZYNLONTA sur les paramètres pharmacocinétiques, l’efficacité ou l’innocuité sont inconnus.
- 11. Conservation, stabilité et mise au rebut
Conservation et stabilité
À conserver au réfrigérateur (2 °C à 8 °C) dans l’emballage d’origine à l’abri de la lumière. Ne pas congeler. Ne pas secouer.
Solution reconstituée
Pour des considérations microbiologiques, la solution reconstituée doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, l’utilisateur est tenu de respecter la durée et les conditions de conservation avant son utilisation. La durée ne doit pas excéder 4 heures au réfrigérateur (2 °C à 8 °C) ou 4 heures à température ambiante (20 °C à 25 °C). Il a été démontré que la solution reconstituée présente une stabilité chimique et physique allant jusqu’à 4 heures au réfrigérateur (2 °C à 8 °C) ou 4 heures à température ambiante (20 °C à 25 °C).
Solution diluée
Pour des considérations microbiologiques, la solution préparée pour une perfusion doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, l’utilisateur est tenu de respecter la durée et les conditions de conservation avant son utilisation. La durée ne doit pas excéder 24 heures au réfrigérateur (2 °C à 8 °C) ou 8 heures à température ambiante (20 °C à 25 °C). Il a été démontré que la solution préparée pour la perfusion présente une stabilité chimique et physique allant jusqu’à 24 heures à température ambiante (20 °C à 25 °C).
Ne pas utiliser le médicament si les conditions de conservation dépassent les limites.
Mise au rebut
Voir 12 Instructions particulières de manipulation du produit.
- 12. Instructions particulières de manipulation du produit
ZYNLONTA est un médicament cytotoxique. Des procédures de manipulation et d’élimination appropriées des médicaments antinéoplasiques et cytotoxiques doivent être utilisées.
Tout médicament non utilisé ou déchet doit être mis au rebut conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : loncastuximab tésirine
Nom chimique : Immunoglobuline IG, (anti-[antigène CD19 humain]) (clone humanisé RB4v1.2 chaîne γl), disulfure avec le clone humanisé RB4v1.2 chaîne κ, dimère, bis (thioéther) avec N— (31-[2, 5-dihydro-2, 5-dioxo-1H-pyrrol-1-yl]-1, 29-dioxo-4, 7, 10, 13, 16, 19, 22, 25-octaoxa-28 azahentriacont-1- yl)— L-valyl-N — [4— [[[[(11S, 11aS)-8— [[5-[[(l1aS)- 5,11 a-dihydro-7-méthoxy-2-méthyl-5-oxo-1Hpyrrolo [2,1— c][1,4] benzodiazépine-8-yl]oxy]pentyl]oxy]-11, 11a-dihydro-11-hydroxy-7-méthoxy-2-méthyl-5-oxo-1H-pyrrolo [2,1-c][1,4]benzodiazépine -10 (5H)— yl]carbonyl]oxy]méthyl]phényl]— L-alaninamide
Formule moléculaire et masse moléculaire : C6544H10048N1718O2064S52
150 kilodaltons (kDa)
Structure :
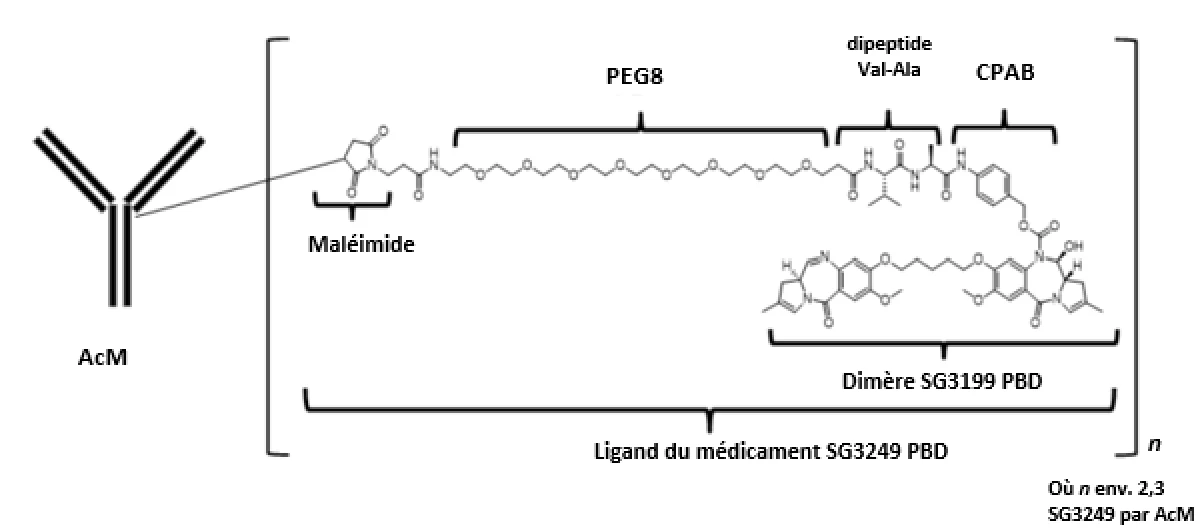
Remarque : la figure présente une molécule de SG3249 liée de manière covalente à l’anticorps. Le SG3249 est composé du dimère SG3199 PBD et de tous les composants de liaison, y compris le maléimide, le polyéthylène glycol PEG8, un lieur valine-alanine clivable par la cathepsine et un groupe auto-immolant de carbamate de para-aminobenzyle. Dans le produit pharmaceutique, le nombre moyen de molécules SG3249 liées de manière covalente à l’anticorps est d’environ deux. Ala = alanine; CD19 = classe de différenciation 19; AcM = anticorps monoclonal; CPAB = carbamate de para-aminobenzyle; PBD = pyrrolobenzodiazépine; PEG = polyéthylène glycol; Val = valine.
Propriétés physicochimiques : Le loncastuximab tésirine est un CAM comprenant un anticorps et un agent alkylant qui cible le marqueur de différenciation CD19. L’anticorps monoclonal IgG1 kappa humanisé est conjugué au SG3199, un agent alkylant cytotoxique sous forme de dimère de pyrrolobenzodiazépine (PBD), par un ligand valine-alanine clivable par protéase. Le SG3199 attaché au ligand est appelé SG3249, également connu sous le nom de tésirine. Le poids moléculaire du loncastuximab tésirine est d’environ 151 kDa. En moyenne, 2,3 molécules de SG3249 sont attachées à chaque molécule d’anticorps. Le loncastuximab tésirine est produit par la conjugaison chimique de l’anticorps et des composants de petites molécules. L’anticorps est produit par des cellules de mammifères (cellules ovariennes de hamster chinois) et les composants de petites molécules sont produits par synthèse chimique.
14. Études cliniques
14.1 Études cliniques par indication
Lymphome diffus à grandes cellules B (LDGCB), récidivant ou réfractaire après deux ou plusieurs lignes de traitement systémique
Tableau 6 : Résumé des données démographiques des patients dans les études cliniques sur le lymphome à grandes cellules B récidivant ou réfractaire
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
| ADCT-402-201 | Étude de phase 2, multicentrique, menée en ouvert, à un seul groupe | 0,15 mg/kg administré toutes les 3 semaines pendant 2 cycles, puis 0,075 mg/kg toutes les 3 semaines pour les cycles suivants Administration intraveineuse Perfusion de 30 minutes | n = 145 | 62,7 ans (23 à 94) | Femme : 60 (41 %) Homme : 85 (59 %) |
L’efficacité du ZYNLONTA a été évaluée dans l’étude ADCT-402-201 (LOTIS-2), une étude ouverte à un seul groupe menée auprès de 145 patients adultes atteints d’un lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire après au moins deux lignes de traitement systémique antérieures. Les patients étaient admissibles s’ils présentaient une maladie mesurable telle que définie par la classification de Lugano 2014, un fonctionnement adéquat des différents organes et un indice de performance ECOG de 0 à 2. Les patients présentant une maladie volumineuse (définie par une tumeur de longueur ≥ 10 cm), un lymphome actif du système nerveux central, un lymphome de Burkitt ou une accumulation significative sur le plan clinique de liquide dans le troisième espace ont été exclus. Les patients ont reçu ZYNLONTA à une dose de 0,15 mg/kg toutes les 3 semaines pendant 2 cycles, puis une dose de 0,075 mg/kg toutes les 3 semaines pendant les cycles suivants. Les patients ont reçu un traitement pendant une période allant jusqu’à un an, ou plus s’ils démontraient un bénéfice clinique, ou jusqu’à la progression de la maladie ou une toxicité inacceptable.
Sur les 145 patients inscrits, l’âge médian était de 66 ans (plage : 23 à 94) et 14 % des patients étaient âgés de 75 ans et plus. Quatre-vingt-quatorze pour cent (94 %) des patients avaient un indice de performance ECOG de 0 à 1. Le diagnostic était un LDGCB NPO chez 88 % des patients (dont 20 % des LDGCB issus d’un lymphome de bas grade) et un lymphome à cellules B de haut grade (avec réarrangements dans MYC et BCL2 et/ou BCL6) chez 7 % des patients. Le nombre médian de lignes de traitement systémique antérieures reçues était de 3 (plage : 2 à 7); 43 % des patients ont reçu 2 traitements antérieurs, alors que 23 % en ont reçu 3, et 33 % plus de 3. Vingt pour cent (20 %) des patients présentaient une maladie réfractaire primaire, 17 % avaient déjà reçu une greffe de cellules souches et 10 % avaient déjà reçu un traitement par lymphocytes T avec récepteur antigénique chimérique (CAR).
L’efficacité de ZYNLONTA a été évaluée par un comité d’examen indépendant (CEI), selon les critères de Lugano 2014, sur la base du taux de réponse globale (TRG), défini comme étant le pourcentage de patients ayant obtenu une réponse complète (RC) ou une réponse partielle (RP) comme meilleure réponse globale (MRG). La durée médiane du suivi était de 7,8 mois (plage : 0,3 à 42,6).
Tableau 7 : Résultats sur l’efficacité chez les patients atteints d’un lymphome diffus à grandes cellules B récidivant ou réfractaire dans l’étude LOTIS-2
| Paramètre d’efficacité | ZYNLONTA N = 145 | ||
|---|---|---|---|
| Critère d’évaluation principal | |||
Taux de réponse globalea, n (%) [IC à 95 %] | 70 (48,3 %) [39,9 à 56,7] | ||
Taux de réponse complètea, n (%) [IC à 95 %] | 36 (24,8 %) [18,0 à 32,7] | ||
| Critères d’évaluation secondaires | |||
| Délai médian avant la réponsea, jours (plage) | 41,0 (35 à 247) | ||
Durée médiane de la réponseb, mois [IC à 95 %] | N = 70 13,4 [6,9 à NE] | ||
| Durée médiane de la réponse complètea, mois [IC à 95 %] | N = 36 NE (NE, NE) | ||
IC = intervalle de confiance, NE = non évaluable
a Évalué par un comité d’examen indépendant selon les critères de Lugano 2014.
b La durée de la réponse (DdR) a été définie pour les patients présentant une RC ou une RP, comme l’intervalle entre la date initiale de réponse documentée et la date de la première preuve documentée de la progression de la maladie (PM) basée sur une évaluation radiographique indépendante ou sur le décès, selon la première éventualité. La DdR a été évaluée lors de la dernière évaluation valide de la maladie, au plus tard au début du traitement anticancéreux ultérieur, si aucune PM ou aucun décès n’avait été observé.
Parmi les patients ayant obtenu une réponse complète, la probabilité de réponse persistante était de 64,4 % à 9 mois.
Sous-groupe post-traitement par CAR-T
Parmi les patients ayant déjà reçu un traitement cellulaire par CAR-T, le TRG était de 42,9 % et le taux de RC était de 21,4 %.
15. Microbiologie
Aucun renseignement microbiologique n’est requis pour ce produit pharmaceutique.
16. Toxicologie non clinique
Toxicologie générale
De faibles incidences de toxicité inflammatoire associée aux PBD ont été observées chez les animaux. Dans des études de toxicité à doses répétées menées chez des singes cynomolgus, l’administration intraveineuse de loncastuximab tésirine a été associée à des toxicités inflammatoires possibles, notamment au niveau des poumons et des reins. La toxicité rénale comprenait une augmentation du poids des reins et une néphropathie, ainsi qu’une inflammation et une fibrose variables et réversibles.
Des taches noires sur la peau possiblement liée à la phytotoxicité ont été observées chez les singes cynomolgus et elles étaient toujours présentes après une période de 12 semaines sans traitement.
Génotoxicité
Le SG3199 s’est révélé génotoxique par un mécanisme clastogène lors d’un test des micronoyaux in vitro et d’un test des aberrations chromosomiques sur des lymphocytes humains. Ces résultats sont cohérents avec l’effet pharmacologique du SG3199 en tant qu’agent pouvant produire des liaisons croisées entre les brins d’ADN. Les résultats d’un test de mutation inverse bactérienne (test d’Ames) n’ont pas été concluants en raison de la cytotoxicité.
Cancérogénicité
Aucune étude de cancérogénicité n’a été menée avec le loncastuximab tésirine ou le SG3199.
Toxicité pour la reproduction et le développement
Aucune étude de fertilité n’a été menée sur le loncastuximab tésirine. Dans des études de toxicité à doses répétées menées chez des singes cynomolgus, l’administration intraveineuse de loncastuximab tésirine a révélé un risque d’altération de la fonction reproductive et de la fertilité chez les mâles. L’administration de loncastuximab tésirine à des singes cynomolgus à raison de 0,6 mg/kg toutes les 3 semaines, pour un total de 2 doses, ou à raison de 0,3 mg/kg toutes les 3 semaines pendant 13 semaines, pour un total de 5 doses, a entraîné des effets indésirables comprenant une diminution de poids et/ou de la taille des testicules et de l’épididyme, une atrophie des tubules séminifères, une dégénérescence des cellules germinales et/ou une diminution de la quantité de spermatozoïdes dans l’épididyme. La dose de 0,3 mg/kg chez les animaux entraîne une exposition (ASC) environ trois fois plus élevée que celle obtenue avec la dose maximale recommandée chez l’humain (DMRH) de 0,15 mg/kg. Les résultats n’étaient pas réversibles à la fin de la période de rétablissement de 12 semaines suivant les 4 ou 13 semaines de traitement.
Aucune étude de toxicité menée spécifiquement sur la reproduction chez les animaux n’a été menée avec le loncastuximab tésirine. Cependant, le composant cytotoxique du loncastuximab tésirine, le SG3199, forme des liaisons croisées dans l’ADN, et il est génotoxique et toxique pour les cellules à division rapide, ce qui semble indiquer qu’il présente un potentiel d’embryotoxicité et de tératogénicité.