


Monographie de produit - Columvi
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2025-08 |
|---|---|
| 3 Encadré sur les mises en garde et précautions importantes | 2026-07 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2025-08 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-07 |
| 7 Mises en garde et précautions, Conduite et utilisation de machines | 2024-12 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-06 |
| 7 Mises en garde et précautions, Système nerveux | 2024-12 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie .................................................................................................................. 4
1.2 Gériatrie .................................................................................................................. 4
2 Contre-indications ...................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ........................................ 5
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques .................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ............................................ 7
4.3 Reconstitution ....................................................................................................... 13
4.4 Administration ...................................................................................................... 14
4.5 Dose oubliée ......................................................................................................... 14
5 Surdose .................................................................................................................... 15
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 15
7 Mises en garde et précautions .................................................................................. 16
Conduite et utilisation de machines ..................................................................................... 16
Système endocrinien et métabolisme .................................................................................. 16
Fonctions hépatique, biliaire et pancréatique ...................................................................... 16
Système immunitaire ............................................................................................................ 16
Système nerveux ................................................................................................................... 19
Fonction rénale ..................................................................................................................... 19
7.1 Populations particulières ...................................................................................... 20
7.1.1 Grossesse .............................................................................................................. 20
7.1.2 Allaitement ............................................................................................................ 20
7.1.3 Enfants et adolescents .......................................................................................... 20
7.1.4 Personnes âgées ................................................................................................... 20
8 Effets indésirables .................................................................................................... 20
8.1 Aperçu des effets indésirables .............................................................................. 20
8.2 Effets indésirables observés au cours des études cliniques ................................. 21
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 29
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 30
8.5 Effets indésirables observés après la commercialisation ..................................... 32
9 Interactions médicamenteuses ................................................................................. 33
9.2 Aperçu des interactions médicamenteuses.......................................................... 33
9.3 Interactions médicament-comportement ............................................................ 33
9.4 Interactions médicament-médicament ................................................................ 33
9.5 Interactions médicament-aliment ........................................................................ 33
9.6 Interactions médicament-plante médicinale ....................................................... 33
9.7 Interactions médicament-examens de laboratoire .............................................. 33
10 Pharmacologie clinique ............................................................................................ 34
10.1 Mode d’action ....................................................................................................... 34
10.2 Pharmacodynamie ................................................................................................ 34
10.3 Pharmacocinétique ............................................................................................... 34
10.4 Immunogénicité .................................................................................................... 37
11 Conservation, stabilité et mise au rebut .................................................................... 37
12 Particularités de manipulation du produit ................................................................ 37
Partie 2 : Renseignements scientifiques ............................................................................... 38
13 Renseignements pharmaceutiques ........................................................................... 38
14 Études cliniques ....................................................................................................... 39
14.1 Études cliniques par indication ............................................................................. 39
14.2 Études de biodisponibilité comparatives .............................................................. 45
15 Microbiologie ........................................................................................................... 45
16 Toxicologie non clinique ........................................................................................... 45
Renseignements destinés aux patient·e·s............................................................................. 48
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
- COLUMVI (glofitamab pour injection), en monothérapie, est indiqué pour le traitement des adultes présentant un lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire sans autres précisions, un LDGCB découlant d’un lymphome folliculaire (LFT) ou un lymphome médiastinal primitif à cellules B (LMPCB), qui ont reçu au moins deux lignes de traitement systémique et qui ne peuvent recevoir une thérapie cellulaire CAR-T ou n’y sont pas admissibles, ou qui ont déjà reçu une thérapie cellulaire CAR-T.
- COLUMVI, en association avec la gemcitabine et l’oxaliplatine, est indiqué pour le traitement des adultes présentant un lymphome diffus à grandes cellules B récidivant ou réfractaire sans autres précisions qui ne sont pas candidats à une greffe autologue de cellules souches.
1.1 Pédiatrie
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de COLUMVI n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 4.2 Posologie recommandée et ajustement posologique; et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : On n’a pas observé de différences pour ce qui est de l’innocuité et de l’efficacité de COLUMVI entre les patients de 65 ans et plus et ceux de moins de 65 ans (voir 7.1.4 Personnes âgées; et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
2 Contre-indications
- COLUMVI est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
|
|---|
4 Posologie et administration
4.1 Considérations posologiques
Le traitement par COLUMVI ne doit être administré que sous la surveillance d’un professionnel de la santé expérimenté dans le traitement du cancer et qui dispose du soutien médical voulu pour la prise en charge des réactions sévères associées au SLC. Avant d’administrer la perfusion de COLUMVI aux cycles 1 et 2, le professionnel de la santé doit s’assurer d’avoir au moins 1 dose de tocilizumab au cas où un SLC surviendrait. Il doit aussi s’assurer de pouvoir administrer une dose supplémentaire de tocilizumab dans les 8 heures suivant l’administration de la première dose (voir 7 Mises en garde et précautions).
COLUMVI ne doit pas être administré chez les patients qui présentent une infection évolutive.
Pour obtenir des renseignements sur la posologie et la fréquence d’administration du tocilizumab, voir le Tableau 4.
Prétraitement par l’obinutuzumab
Chez tous les patients, il faut administrer une dose unique de 1 000 mg d’obinutuzumab le jour 1 du cycle 1 (7 jours avant l’instauration du traitement par COLUMVI; voir Tableau 2, Tableau 3 et 4.5 Dose oubliée). Le but du prétraitement par l’obinutuzumab est de provoquer une déplétion des lymphocytes B circulants et des lymphocytes B dans les tissus et de réduire ainsi le risque de SLC.
L’obinutuzumab doit être administré par perfusion intraveineuse à une vitesse de 50 mg/h. On peut augmenter la vitesse de perfusion de 50 mg/h à la fois toutes les 30 minutes, jusqu’à concurrence de 400 mg/h.
Consulter la monographie de l’obinutuzumab pour obtenir tous les renseignements sur la prémédication par l’obinutuzumab, la préparation et l’administration de l’obinutuzumab, ainsi que les mises en garde et précautions concernant son utilisation et la prise en charge de ses effets indésirables.
Prémédication et médicaments prophylactiques
Prophylaxie du syndrome de libération de cytokines
Les patients qui reçoivent COLUMVI doivent être bien hydratés. La prémédication pour la réduction du risque de SLC (voir 7 Mises en garde et précautions) doit être administrée selon les directives présentées au Tableau 1.
Tableau 1 Médicaments administrés avant la perfusion de COLUMVI pour réduire le risque de syndrome de libération de cytokines
| Cycle de traitement (jour) | Patients devant recevoir la prémédication | Prémédication | Administration |
Cycle 1 (jour 8, jour 15); cycle 2 (jour 1); cycle 3 (jour 1) | Tous les patients | 20 mg de dexaméthasone par voie intraveineusea | Au moins 1 heure avant la perfusion de COLUMVI |
| Analgésique/anti-pyrétique oralb | Au moins 30 minutes avant la perfusion de COLUMVI | ||
| Anti-histaminiquec | |||
| Toutes les perfusions suivantes | Tous les patients | Analgésique/anti-pyrétique oralb | Au moins 30 minutes avant la perfusion de COLUMVI |
| Anti-histaminiquec | |||
| Patients chez qui la dose précédente a provoqué un SLC | 20 mg de dexaméthasone par voie intraveineusea | Au moins 1 heure avant la perfusion de COLUMVI | |
a Si le patient ne tolère pas la dexaméthasone ou si la dexaméthasone n’est pas disponible, administrer 100 mg de prednisone/prednisolone ou 80 mg de méthylprednisolone. b Par exemple 1 000 mg d’acétaminophène c Par exemple 50 mg de diphénhydramine | |||
Prévention des infections
Une prophylaxie est recommandée pour réduire le risque d’infection (voir 7 Mises en garde et précautions).
Envisager une prophylaxie pour le cytomégalovirus (CMV), l’herpès, la pneumonie à Pneumocystis jirovecii et d’autres infections opportunistes chez les patients qui présentent un risque élevé (voir 8.2 Effets indésirables observés au cours des études cliniques, Description de certains effets indésirables observés au cours des études cliniques).
4.2 Posologie recommandée et ajustement posologique
Au début du traitement, la dose de COLUMVI doit être augmentée graduellement pour réduire le risque de SLC. La dose recommandée après l’augmentation graduelle est de 30 mg.
Schéma d’augmentation graduelle de la dose de COLUMVI en monothérapie
Sept jours après le prétraitement par l’obinutuzumab (c.-à-d. au jour 8), une perfusion intraveineuse de 2,5 mg de COLUMVI est administrée. Les doses subséquentes sont administrées selon le schéma posologique d’augmentation graduelle de la dose, tel que présenté au Tableau 2, jusqu’à l’atteinte de la dose recommandée de 30 mg. Chaque cycle de traitement comporte 21 jours.
Tableau 2 Schéma d’augmentation graduelle de la dose de la monothérapie par COLUMVI pour les patients atteints de LDGCB récidivant ou réfractaire
| Cycle et jour de traitementa | Dose de COLUMVI | Durée de la perfusion |
Cycle 1 (prétraitement et augmentation graduelle de la dose) | Jour 1 | Prétraitement par l’obinutuzumab à 1000 mgb |
| Jour 8 | 2,5 mg | 4 heuresc |
| Jour 15 | 10 mg | |
| Cycle 2 | Jour 1 | 30 mg |
| Cycles 3 à 12 | ||
| Jour 1 | 30 mg | 2 heuresd |
a Chaque cycle de traitement comporte 21 jours. b Voir Prétraitement par l’obinutuzumab, ci-dessus. c Quand la dose précédente de COLUMVI a causé un SLC, la durée de la perfusion peut aller jusqu’à 8 heures (voir le Tableau 4 et la section 7 Mises en garde et précautions). d À la discrétion du médecin traitant, si la perfusion précédente a été bien tolérée. Quand la dose précédente a causé un SLC, la durée de la perfusion doit être maintenue à 4 heures. | ||
Schéma d’augmentation graduelle de la dose de COLUMVI en association avec la gemcitabine et l’oxaliplatine
COLUMVI doit être administré par perfusion intraveineuse suivant un schéma d’augmentation graduelle de la dose jusqu’à la dose recommandée de 30 mg (de la manière indiquée au Tableau 3), après le prétraitement par l’obinutuzumab le jour 1 du cycle 1. COLUMVI doit être administré en association avec la gemcitabine et l’oxaliplatine aux cycles 1 à 8, et en monothérapie aux cycles 9 à 12. Chaque cycle compte 21 jours.
Il faut consulter les monographies respectives des produits utilisés en association avec COLUMVI avant d’entreprendre le traitement.
Tableau 3 Schéma d’augmentation graduelle de la dose COLUMVI lorsqu’il est administré en association avec la gemcitabine et l’oxaliplatine pour les patients atteints de LDGCB récidivant ou réfractaire
| Cycle et jour de traitementa | Dose de COLUMVI (durée de la perfusion) | Dose de gemcitabine* | Dose d’oxaliplatine* | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
Cycle 1 (prétraitement et augmentation graduelle de la dose) | Jour 1 | Prétraitement par l’obinutuzumab à 1 000 mgb | ||||||||
| Jour 2 | -- | 1 000 mg/m2 c | 100 mg/m2 c | |||||||
| Jour 8 | 2,5 mg (4 heures)d | -- | -- | |||||||
| Jour 15 | 10 mg (4 heures)d | -- | -- | |||||||
| Cycle 2 | Jour 1 | 30 mg (4 heures)d,e | 1 000 mg/m2 e | 100 mg/m2 e | ||||||
| Cycles 3 à 8 | Jour 1 | 30 mg (2 heures)e,f | 1 000 mg/m2 e | 100 mg/m2 e | ||||||
| Cycles 9 à 12 | Jour 1 | 30 mg (2 heures)e,f | SO | SO | ||||||
SO = sans objet
a Chaque cycle de traitement comporte 21 jours.
b Voir Prétraitement par l’obinutuzumab, ci-dessus.
c Cycles 1 à 8 : administrer la gemcitabine avant l’oxaliplatine.
d Quand la dose précédente de COLUMVI a causé un SLC, la durée de la perfusion peut aller jusqu’à 8 heures (voir le Tableau 4 et la section 7 Mises en garde et précautions).
e Cycles 2 à 8 : administrer COLUMVI avant la gemcitabine et l’oxaliplatine. La gemcitabine et l’oxaliplatine peuvent être administrés le jour 1 ou 2.
f La durée de la perfusion peut être réduite à 2 heures, à la discrétion du médecin traitant, si la perfusion précédente a été bien tolérée. Quand la dose précédente a causé un SLC, la durée de la perfusion doit être maintenue à 4 heures.
* Remarque : La posologie repose sur celle utilisée dans l’étude GO41944. Voir 14 Études cliniques.
Surveillance après la perfusion
- On doit surveiller les patients pour déceler les signes et symptômes de SLC pendant la perfusion et pendant au moins 10 heures après la fin de la perfusion de la première dose de COLUMVI (2,5 mg le jour 8 du cycle 1).
- Une surveillance s’impose après la fin de la perfusion chez les patients ayant présenté un SLC de grade ≥ 2 après la perfusion précédente. Voir le Tableau 4.
Il faut surveiller tous les patients après l’administration de COLUMVI, afin de déceler le moindre signe ou symptôme de SLC et/ou d’autres effets toxiques neurologiques, y compris de ICANS. En outre, il faut les informer des risques, des signes et des symptômes associés au SLC et/ou des autres effets toxiques neurologiques, y compris le ICANS, et leur conseiller d’obtenir immédiatement des soins médicaux en cas d’apparition de signes ou de symptômes de SLC et/ou d’autres effets toxiques neurologiques, y compris le ICANS.
Utilisation chez les enfants : Santé Canada n’a pas autorisé d’indication chez les enfants (voir 1 Indications, 1.1 Pédiatrie).
Durée du traitement
La durée du traitement par COLUMVI en monothérapie est fixe : on recommande de poursuivre ce traitement pendant au maximum 12 cycles ou jusqu’à la progression de la maladie ou la survenue d’un effet toxique non maîtrisable, selon la première éventualité.
Il est recommandé d’administrer COLUMVI en association avec la gemcitabine et l’oxaliplatine sur une période fixe de 8 cycles, suivie de 4 cycles de COLUMVI en monothérapie, pour un maximum de 12 cycles d’administration de COLUMVI au total ou jusqu’à la progression de la maladie ou la survenue d’un effet toxique non maîtrisable, selon la première éventualité.
Modifications de la dose
Aucune réduction de la dose de COLUMVI n’est recommandée.
Prise en charge du syndrome de libération de cytokines
Le syndrome de libération de cytokines doit être diagnostiqué selon le tableau clinique (voir 7 Mises en garde et précautions). Les autres causes de la fièvre, de l’hypoxie et de l’hypotension, telles que l’infection ou la sepsie, doivent être exclues. Quand on soupçonne un SLC, il faut suivre les lignes directrices de l’établissement qui reposent sur le système de classification consensuelle de l’American Society for Transplantation and Cellular Therapy (ASTCT) et tenir compte des recommandations consensuelles sur la prise en charge du SLC et des éléments d’orientation fournis dans le Tableau 4. Si le syndrome de libération des cytokines est réfractaire à la prise en charge, envisager d’autres causes, notamment la lymphohistiocytose hémophagocytaire et le syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices.
Tableau 4 Classification et prise en charge du SLC selon les lignes directrices de l’ASTCTe
| Gradea | Prise en charge du SLC | Dose suivante prévue de COLUMVI |
|---|---|---|
Grade 1 Fièvre ≥ 38 °C | En cas de SLC pendant la perfusion :
En cas de SLC après la perfusion :
En cas de SLC qui dure plus de 48 heures après le traitement symptomatique :
|
|
| Gradea | Prise en charge du SLC | Dose suivante prévue de COLUMVI |
|---|---|---|
Grade 2 Fièvre ≥ 38 °C et/ou hypotension n’exigeant pas l’administration de vasopresseurs et/ou hypoxie exigeant une oxygénothérapie à faible débit par canule nasale ou par la technique du blow-by | En cas de SLC pendant la perfusion :
En cas de SLC après la perfusion :
|
|
Pour le grade 2 : administration de tocilizumab Ne pas dépasser plus de 3 doses de tocilizumabd pendant une période de 6 semaines. Si le patient n’a jamais reçu de tocilizumab ou a reçu 1 dose de tocilizumab dans les 6 dernières semaines :
Si le patient a reçu 2 doses de tocilizumab dans les 6 dernières semaines :
| ||
Grade 3 Fièvre ≥ 38 °C et/ou hypotension exigeant l’administration d’un vasopresseur (avec ou sans vasopressine) et/ou hypoxie exigeant une oxygénothérapie à haut débit par canule nasale, par masque facial, par masque à valve unidirectionnelle ou par masque Venturi | En cas de SLC pendant la perfusion :
En cas de SLC après la perfusion :
|
|
| Gradea | Prise en charge du SLC | Dose suivante prévue de COLUMVI |
|---|---|---|
Grade 4 Fièvre ≥ 38 °C et/ou hypotension exigeant l’administration de plusieurs vasopresseurs (à l’exclusion de la vasopressine) et/ou hypoxie exigeant une oxygénothérapie à pression positive (p. ex. CPAP, BiPAP, intubation et ventilation mécanique) | En cas de SLC pendant ou après la perfusion :
| |
Pour les grades 3 et 4 : administration de tocilizumab Ne pas dépasser plus de 3 doses de tocilizumabd pendant une période de 6 semaines. Si le patient n’a jamais reçu de tocilizumab ou a reçu 1 dose de tocilizumab dans les 6 dernières semaines :
Si le patient a reçu 2 doses de tocilizumab dans les 6 dernières semaines :
| ||
a Recommandations consensuelles de l’ASTCT sur la prise en charge en fonction du grade b La durée de la perfusion peut être prolongée jusqu’à 8 heures (réduction du débit de perfusion allant jusqu’à 50 %), si cette durée convient pour ce cycle (voir Tableau 2). c Par exemple 10 mg de dexaméthasone par voie i.v., 100 mg de prednisolone par voie i.v., 1–2 mg/kg de méthylprednisolone par voie i.v. par jour, ou l’équivalent d Tocilizumab à raison de 8 mg/kg par voie i.v. (sans dépasser 800 mg) e Les recommandations décrivent la stratégie de prise en charge du SLC appliquée dans l’étude NP30179. Traiter le SLC conformément aux lignes directrices de l’établissement. f Voir 8.2 Effets indésirables observés au cours des études cliniques, pour connaître la fréquence et le délai d’apparition du SLC de grade ≥ 2 après l’administration des doses de 10 mg et de 30 mg de COLUMVI. | ||
Prise en charge des effets toxiques neurologiques, y compris des cas de syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Les effets toxiques neurologiques, y compris les cas de ICANS, doivent être diagnostiqués selon le tableau clinique (voir 7 Mises en garde et précautions). Au moindre signe d’effet toxique neurologique, notamment de ICANS, envisager l’instauration d’un traitement de soutien, une évaluation neurologique ou l’interruption du traitement par COLUMVI (voir Tableau 5), selon la nature et la gravité des symptômes. Écarter les autres causes possibles de symptômes neurologiques. Prendre en charge tout cas de ICANS soupçonné conformément aux recommandations consensuelles et/ou aux lignes directrices en vigueur dans l’établissement.
Tableau 5 Modifications posologiques recommandées en cas d’effet toxique neurologiquea, y compris en cas de ICANSb
| Effet indésirable | Gravitéa,b | Mesures à prendre |
|---|---|---|
| Neurotoxicitéa, notamment ICANSb,e | Grade 1 |
|
| Grade 2 |
| |
| Grade 3 |
| |
| Grade 4 |
|
| Effet indésirable | Gravitéa,b | Mesures à prendre |
|---|---|---|
|
a Classification de la neurotoxicité établie selon la version 4.03 des Critères de terminologie standards pour les effets indésirables (CTCAE, pour Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI). Les recommandations décrivent la stratégie de prise en charge des effets toxiques neurologiques appliquée dans les études NP30179 et GO41944. Traiter le ICANS conformément aux lignes directrices des établissements.
b Classification de ICANS selon les critères établis en 2019 par l’American Society for Transplantation and Cellular Therapy (ASTCT)
c Tenir compte du type d’effet toxique neurologique en question avant de décider d’interrompre le traitement par COLUMVI.
d Voir 4.5 Dose pour prendre connaissance des modalités de reprise du traitement par COLUMVI après l’interruption.
e Évaluer le rapport risques-bienfaits avant de reprendre le traitement par COLUMVI.
Leucoencéphalopathie multifocale progressive (LEMP)
Si des symptômes neurologiques évoquant la LEMP (tous les grades) apparaissent au cours du traitement par COLUMVI, il faut suspendre le traitement et prendre les mesures diagnostiques appropriées. Cesser le traitement par COLUMVI si le diagnostic de LEMP est confirmé (voir 7 Mises en garde et précautions, Infections graves).
4.3 Reconstitution
Directives de dilution
- COLUMVI ne contient aucun agent de conservation et la fiole est à usage unique.
- COLUMVI doit être dilué par un professionnel de la santé dans des conditions d’asepsie avant l’administration par voie intraveineuse.
- Inspecter la fiole de COLUMVI avant l’administration pour s’assurer que la solution ne contient pas de particules et n’est pas décolorée. COLUMVI est une solution limpide et incolore. Ne pas utiliser COLUMVI si la solution est trouble ou décolorée ou si elle contient des particules visibles.
- Retirer et jeter le volume requis de solution de chlorure de sodium à 0,9 % ou 0,45 % du sac pour perfusion de format approprié (voir Tableau 6) au moyen d’une seringue et d’une aiguille stériles.
- Retirer de la fiole le volume requis du concentré COLUMVI pour la dose désirée au moyen d’une seringue et d’une aiguille stériles et le diluer dans le sac pour perfusion (voir Tableau 6). Jeter toute portion inutilisée qui reste dans la fiole.
- Après dilution, la concentration finale du médicament doit être d’entre 0,1 et 0,6 mg/ml.
- Mélanger la solution en retournant doucement le sac pour perfusion pour éviter la formation de mousse excessive. Ne pas agiter le sac.
- Inspecter le sac pour perfusion et le jeter s’il contient des particules.
- Avant le début de la perfusion intraveineuse, il faut laisser le contenu du sac pour perfusion revenir à la température ambiante, la période de maintien à l’extérieur d’un réfrigérateur ne devant toutefois pas dépasser 4 heures (voir 11 Conservation, stabilité et mise au rebut).
Tableau 6 Dilution de COLUMVI en vue de la perfusion
Format de la fiole (concentration) | Dose de COLUMVI à administrer | Nombre de fioles pour obtenir la dose requise | Format du sac pour perfusion contenant la solution de chlorure de sodium à 0,9 % ou à 0,45 % | Volume de solution de chlorure de sodium à 0,9 % ou à 0,45 % à retirer et jeter | Volume de concentré COLUMVI à ajouter | ||||
| 2,5 mg/2,5 ml (1 mg/ml) | 2,5 mg | 1 | 50 ml | 27,5 ml | 2,5 ml | ||||
| 1 | 100 ml | 77,5 ml | 2,5 ml | ||||||
| 10 mg/10 ml (1 mg/ml) | 10 mg | 1 | 50 ml | 10 ml | 10 ml | ||||
| 1 | 100 ml | 10 ml | 10 ml | ||||||
| 10 mg/10 ml (1 mg/ml) | 30 mg | 3 | 50 ml | 30 ml | 30 ml | ||||
| 3 | 100 ml | 30 ml | 30 ml | ||||||
Incompatibilités
Il ne faut utiliser que la solution de chlorure de sodium à 0,9 % ou 0,45 % pour diluer COLUMVI, car aucun autre diluant n’a été évalué.
Quand il est dilué dans une solution de chlorure de sodium à 0,9 %, COLUMVI est compatible avec les sacs pour perfusion en chlorure de polyvinyle (PVC), en polyéthylène (PE), en polypropylène (PP) ou en polyoléfine. Quand il est dilué dans une solution de chlorure de sodium à 0,45 %, COLUMVI est compatible avec les sacs pour perfusion intraveineuse en PVC.
On n’a observé aucune incompatibilité avec les dispositifs de perfusion dont les surfaces en contact avec le médicament sont en polyuréthane (PUR), en PVC ou en PE, ni avec les filtres intégrés composés de polyéther sulfone (PES) ou de polysulfone. L’utilisation d’un filtre intégré est facultative.
4.4 Administration
- COLUMVI doit être administré par perfusion intraveineuse au moyen d’une tubulure dédiée, généralement sur une période de 2 à 4 heures (maximum de 8 heures).
- COLUMVI ne doit pas être administré en injection rapide ou en bolus intraveineux.
- COLUMVI ne doit pas être mélangé avec d’autres médicaments.
4.5 Dose oubliée
Pendant l’augmentation graduelle de la dose (administration hebdomadaire)
- Après le prétraitement par l’obinutuzumab, si l’administration de la dose de 2,5 mg de COLUMVI est retardée de plus de 1 semaine, reprendre le prétraitement par l’obinutuzumab.
- Après l’administration de la dose de COLUMVI de 2,5 mg ou 10 mg, si COLUMVI n’est pas administré pendant 2 à 6 semaines, administrer de nouveau la dernière dose tolérée de COLUMVI et reprendre l’augmentation graduelle prévue de la dose.
- Après l’administration de la dose de COLUMVI de 2,5 mg ou 10 mg, si COLUMVI n’est pas administré pendant plus de 6 semaines, reprendre le prétraitement par l’obinutuzumab et l’augmentation graduelle de la dose de COLUMVI (voir cycle 1 dans le Tableau 2 et le Tableau 3).
Après le cycle 2 (doses de 30 mg)
- S’il y a plus de 6 semaines entre 2 cycles de traitement par COLUMVI, reprendre le prétraitement par l’obinutuzumab et l’augmentation graduelle de la dose de COLUMVI (voir cycle 1 dans le Tableau 2 et le Tableau 3), puis reprendre le cycle de traitement prévu (dose de 30 mg).
5 Surdose
Il n’y a pas eu de cas de surdosage par COLUMVI au cours des études cliniques.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 7 Formes pharmaceutiques, teneurs, composition et conditionnement
Description
COLUMVI est une solution sans agent de conservation incolore et limpide présentée en fioles à usage unique contenant :
- 2,5 mg de glofitamab dans 2,5 ml de solution, dans une fiole de verre à usage unique de 6 ml, soit à une concentration de 1 mg/ml;
- 10 mg de glofitamab dans 10 ml de solution, dans une fiole de verre à usage unique de 15 ml, soit à une concentration de 1 mg/ml.
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Concentré pour solution pour perfusion, fiole de 2,5 mg/2,5 ml et fiole de 10 mg/10 ml | chlorhydrate de L-histidine monohydraté, D-sucrose, eau pour injection, L-histidine, L-méthionine, polysorbate 20 |
7 Mises en garde et précautions
Conduite et utilisation de machines
Il se peut que COLUMVI influe sur la capacité de conduire des véhicules ou d’utiliser des machines. Il faut conseiller aux patients qui présentent des symptômes pouvant réduire leur capacité de conduire un véhicule ou d’utiliser une machine (p. ex. symptômes du SLC, tels que pyrexie, tachycardie, hypotension, frissons, hypoxie et/ou symptômes d’effets toxiques neurologiques, notamment le ICANS, tels que somnolence, trouble cognitif, état confusionnel, delirium, désorientation) de s’abstenir de conduire un véhicule ou d’utiliser une machine tant que les symptômes persisteront.
Système endocrinien et métabolisme Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT) ont été signalés chez les patients recevant COLUMVI (voir 8.2 Effets indésirables observés au cours des études cliniques). Le risque de SLT est plus grand chez les patients dont la charge tumorale est élevée, qui sont porteurs de tumeurs à prolifération rapide, qui souffrent d’insuffisance rénale ou qui sont déshydratés.
On doit surveiller les patients à risque de près en effectuant des analyses cliniques et de laboratoire appropriées pour déterminer leur statut électrolytique, leur degré d’hydratation et l’état de leur fonction rénale. Des mesures prophylactiques appropriées comprenant l’administration d’antihyperuricémiques (p. ex. allopurinol ou rasburicase) et l’hydratation sont à envisager avant la perfusion de COLUMVI.
La prise en charge du SLT peut comprendre l’hydratation agressive, la correction des anomalies électrolytiques, le traitement antihyperuricémique et les soins de soutien.
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité de COLUMVI chez les patients atteints d’insuffisance hépatique modérée ou grave n’ont pas été étudiées (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Système immunitaire
Syndrome de libération de cytokines
Des cas de SLC, dont des réactions menaçant le pronostic vital, sont survenus chez des patients recevant COLUMVI.
Les manifestations les plus courantes du SLC chez les patients présentant un LDGCB récidivant ou réfractaire traités par COLUMVI en monothérapie ont été la pyrexie, la tachycardie, l’hypotension, les frissons et l’hypoxie. D’un point de vue clinique, il peut être impossible de distinguer les réactions liées à la perfusion des manifestations du SLC, et vice versa. Des résultats élevés aux épreuves de la fonction hépatique (taux d’aspartate aminotransférase [AST] et d’alanine aminotransférase [ALT] ≥ 3 fois la limite supérieure de la normale [LSN] et/ou taux de bilirubine totale ≥ 2 fois la LSN) ont été signalés chez des patients présentant un SLC à la suite de l’administration de COLUMVI.
Les manifestations liées au SLC étaient plus fréquentes après l’administration de la première dose de COLUMVI, mais elles ont aussi été fréquemment observées après l’administration des deuxième et troisième doses (voir 8.2 Effets indésirables observés au cours des études cliniques).
Pour réduire la survenue d’un SLC et/ou sa gravité, il faut administrer un traitement par l’obinutuzumab 7 jours avant l’instauration du traitement par COLUMVI, ainsi qu’une prémédication par un antipyrétique, un antihistaminique et un glucocorticoïde (voir 4.2 Posologie recommandée et ajustement posologique, Prise en charge du syndrome de libération de cytokines).
Si un SLC se déclare, des soins de soutien et un traitement par le tocilizumab seul ou en association avec un corticostéroïde doivent être administrés, selon les besoins (voir 4.2 Posologie recommandée et ajustement posologique, Prise en charge du syndrome de libération de cytokines). Avant d’administrer la perfusion de COLUMVI aux cycles 1 et 2, le professionnel de la santé doit s’assurer d’avoir au moins 1 dose de tocilizumab au cas où un SLC surviendrait. Si le SLC n’est pas bien maîtrisé après l’administration de 1 dose de tocilizumab, il doit aussi s’assurer de pouvoir administrer une dose supplémentaire de tocilizumab dans les 8 heures suivant l’administration de la première dose.
On doit surveiller les patients pour déceler les signes et symptômes de SLC pendant la perfusion de COLUMVI et pendant au moins 10 heures après la première dose de COLUMVI (2,5 mg le jour 8 du cycle 1).
Tous les renseignements sur la surveillance figurent à la section 4.2 Posologie recommandée et ajustement posologique. Le professionnel de la santé doit dire au patient d’obtenir des soins médicaux sans tarder si des symptômes de SLC surviennent à un moment quelconque.
Les autres causes de la fièvre, de l’hypoxie et de l’hypotension, telles que l’infection ou la sepsie, doivent être exclues. Le SLC doit être pris en charge selon le tableau clinique et conformément aux recommandations figurant au Tableau 4 (voir 4.2 Posologie recommandée et ajustement posologique, Prise en charge du syndrome de libération de cytokines).
Lymphohistiocytose hémophagocytaire/syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices
Des cas de lymphohistiocytose hémophagocytaire/syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices, y compris des cas mortels, ont été observés chez des patients sous COLUMVI. La lymphohistiocytose hémophagocytaire/le syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices peut mettre la vie en danger et se caractérise par la présence de fièvre, d’un taux élevé de ferritine, d’une hépatomégalie et/ou d’une splénomégalie, d’une cytopénie, d’un taux élevé de transaminases, d’un taux élevé de LDH, d’anomalies de coagulation, d’hypofibrinogénémie, d’insuffisance rénale et de manifestations pulmonaires. Il faut envisager une lymphohistiocytose hémophagocytaire/un syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices lorsque le syndrome de libération de cytokines se présente de façon atypique ou prolongée. Il faut surveiller l’apparition des signes et des symptômes cliniques de lymphohistiocytose hémophagocytaire/syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices chez les patients sous COLUMVI. En cas de lymphohistiocytose hémophagocytaire/syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices soupçonné, on doit interrompre le traitement par COLUMVI et instaurer un traitement de la lymphohistiocytose hémophagocytaire/du syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices en suivant les lignes directrices de pratique clinique en vigueur.
Réaction à la perfusion
Des réactions liées à la perfusion de COLUMVI ont été signalées. Ces réactions à la perfusion peuvent être impossibles à distinguer cliniquement des manifestations du SLC. Toutes les manifestations dont la présentation clinique évoque une réaction à la perfusion ou un SLC et qui surviennent durant la perfusion ou après la fin de la perfusion de COLUMVI (p. ex. fièvre, nausées, frissons, céphalée, hypotension, hypoxie ou effet toxique sur les organes) doivent être traitées comme des signes ou des symptômes d’un SLC.
Infections graves
Des infections graves, dont des infections opportunistes, parfois mortelles, ont été observées chez les patients traités par COLUMVI (voir 4.2 Posologie recommandée et ajustement posologique).
COLUMVI ne doit pas être administré chez les patients qui présentent une infection évolutive. La prudence s’impose quand on envisage l’utilisation de COLUMVI chez des patients ayant des antécédents d’infection chronique ou récurrente, qui présentent des troubles concomitants qui pourraient les prédisposer aux infections ou qui ont déjà reçu un traitement immunosuppresseur significatif. Administrer des antimicrobiens en prophylaxie, selon le cas. Il faut surveiller les patients avant et pendant le traitement par COLUMVI afin de pouvoir reconnaître les infections bactériennes ou fongiques et les infections virales nouvelles ou réactivées possibles et de pouvoir les traiter convenablement.
En cas d’infection active, il faut interrompre temporairement le traitement par COLUMVI jusqu’à la guérison de l’infection. Il faut dire aux patients de consulter un médecin s’ils présentent des signes et symptômes évoquant une infection.
Des cas de neutropénie fébrile ont été signalés pendant le traitement par COLUMVI. Chez les patients qui présentent une neutropénie fébrile, il faut rechercher les infections et les traiter sans tarder.
Des cas de leucoencéphalopathie multifocale progressive (LEMP), notamment des cas fatals, sont survenus chez des patients traités par COLUMVI. Si des symptômes neurologiques évoquant la LEMP apparaissent au cours du traitement par COLUMVI, il faut suspendre le traitement par COLUMVI et prendre les mesures diagnostiques appropriées. Cesser le traitement par COLUMVI si le diagnostic de LEMP est confirmé.
Poussée tumorale
Une poussée tumorale a été signalée chez des patients traités par COLUMVI. Ces manifestations ont notamment été une douleur et une enflure localisées au siège du lymphome et de l’inflammation tumorale (voir 8.2 Effets indésirables observés au cours des études cliniques).
Vu le mode d’action de COLUMVI, la poussée tumorale est probablement attribuable à l’afflux de lymphocytes T vers les sites tumoraux après l’administration de COLUMVI et pourrait imiter la progression de la maladie. La poussée tumorale ne témoigne pas d’un échec du traitement ou d’une progression tumorale.
On n’a pas cerné de facteurs de risque de poussée tumorale particuliers, mais il y a un risque accru de danger et de morbidité en raison de l’effet de masse attribuable à la poussée tumorale chez les patients porteurs de tumeurs volumineuses qui sont à proximité des voies aériennes et/ou d’un organe vital. Quand une poussée tumorale chez un patient traité par COLUMVI touche un site anatomique critique, une surveillance, une évaluation et un traitement en fonction de l’état clinique sont recommandés.
Immunisation
L’innocuité de l’immunisation par des vaccins vivants durant ou après un traitement par COLUMVI n’a pas été étudiée. L’administration de vaccins vivants est déconseillée pendant le traitement par COLUMVI.
Système nerveux
Effets indésirables neurologiques, y compris syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Des effets toxiques neurologiques, y compris des cas de ICANS, qui se sont révélés graves ou mortels dans certains cas, ont été signalés chez des patients qui recevaient COLUMVI. Le ICANS s’est manifesté entre autres par les symptômes suivants : somnolence, trouble cognitif, état confusionnel, delirium et désorientation. La majorité des cas de ICANS sont survenus pendant le cycle 1 du traitement par COLUMVI; mais des cas ont également été signalés lors des cycles subséquents (voir 8.2 Effets indésirables observés au cours des études cliniques
Il faut surveiller les patients après l’administration de COLUMVI, afin de déceler le moindre signe ou symptôme d’effets toxiques neurologiques, y compris de ICANS. Le prescripteur doit recommander aux patients d’obtenir des soins médicaux immédiatement en cas d’apparition de signes ou de symptômes neurologiques.
Au moindre signe ou symptôme de ICANS, il faut instaurer la prise en charge indiquée dans les recommandations fournies auTableau Tableau 5. Selon le cas, il faut interrompre ou abandonner le traitement par COLUMVI conformément aux recommandations (voir 4.2 Posologie recommandée et ajustement posologique).
Fonction rénale
L’innocuité et l’efficacité de COLUMVI n’ont pas été étudiées en présence d’insuffisance rénale grave (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). Santé reproductive
Contraception
Les femmes en âge de procréer doivent utiliser une méthode de contraception très efficace pendant le traitement et pendant au moins 2 mois après la dernière dose de COLUMVI (voir 7.1.1 Grossesse).
- Fertilité
On n’a pas évalué la fertilité chez les animaux pour déterminer l’effet de COLUMVI.
7.1 Populations particulières
7.1.1 Grossesse
Il faut dire aux femmes en âge de procréer d’éviter la grossesse pendant le traitement par COLUMVI. On n’a pas de données sur l’utilisation de COLUMVI chez des femmes enceintes. COLUMVI est une immunoglobuline G (IgG), et les IgG traversent la barrière placentaire. Vu son mode d’action, COLUMVI est susceptible de causer une déplétion des lymphocytes B chez le fœtus quand il est administré pendant la grossesse. Les femmes traitées par COLUMVI doivent être informées des effets nuisibles possibles du médicament sur le fœtus, et il faut leur dire de communiquer avec leur médecin traitant si elles conçoivent.
7.1.2 Allaitement
On ne sait pas si COLUMVI passe dans le lait maternel. Aucune étude n’a été effectuée pour évaluer l’effet de COLUMVI sur la production de lait ou sa présence dans le lait maternel. On sait que les IgG humaines passent dans le lait maternel. Le risque d’absorption et d’effets indésirables de COLUMVI chez le nourrisson allaité est inconnu. Il faut conseiller aux femmes de ne pas allaiter pendant le traitement par COLUMVI et pendant 2 mois après la dernière dose de COLUMVI.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Selon les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de COLUMVI n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
On n’a pas observé de différences pour ce qui est de l’innocuité et de l’efficacité de COLUMVI entre les patients de 65 ans et plus et ceux de moins de 65 ans. Aucun ajustement de la dose de COLUMVI n’est nécessaire chez les patients de 65 ans et plus (voir 10.3 Pharmacocinétique, Populations et états pathologiques).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Étude NP30179 – monothérapie en troisième intention
Les effets indésirables du médicament décrits ci-dessous ont été observés chez 152 patients atteints de LDGCB récidivant ou réfractaire – dont le LDGCB sans autres précisions (73,0 %), le LDGBC découlant d’un lymphome folliculaire (18,4 %), le lymphome à cellules B de haut grade (LCBHG) (4,6 %) et le LMPCB (3,9 %) – qui, après au moins 2 lignes de traitement systémique, avaient reçu une monothérapie par COLUMVI dans le cadre de l’étude clinique multicentrique ouverte NP30179. Les réactions indésirables graves les plus fréquentes (survenues chez plus de 5 % des patients) étaient le syndrome de libération de cytokines et les infections virales. Les 152 patients avaient tous reçu une seule perfusion d’obinutuzumab 7 jours avant la première administration de glofitamab. Les patients devaient avoir un indice fonctionnel ECOG de 0 ou 1 et ne devaient pas présenter d’infection active ni d’atteinte passée ou présente du système nerveux central (SNC).
Étude GO41944 (STARGLO) – traitement d’association en deuxième intention
L’innocuité de COLUMVI utilisé en association avec la gemcitabine et l’oxaliplatine a été évaluée dans le cadre de l’étude STARGLO, essai multicentrique à répartition aléatoire mené en mode ouvert auprès de patients présentant un lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire sans autres précisions qui avaient antérieurement reçu au moins une ligne de traitement systémique. Les effets indésirables décrits ci-dessous et au Tableau 9 ont été observés chez 172 patients présentant un LDGCB récidivant ou réfractaire sans autres précisions qui ont reçu au moins une dose de COLUMVI.
Les effets indésirables le plus fréquents (≥ 20 %) ont été la thrombocytopénie, le syndrome de libération des cytokines, la neutropénie, l’anémie, la nausée, la neuropathie périphérique, la diarrhée, l’augmentation de l’aspartate aminotransférase, l’augmentation de l’alanine aminotransférase, l’éruption cutanée, la lymphopénie, la pyrexie et les vomissements.
Les effets indésirables graves les plus fréquents signalés chez au moins 2 % des patients ont été le syndrome de libération des cytokines (20,3 %), la pyrexie (6,4 %), la pneumonie (5,8 %), la COVID-19 (5,8 %), la thrombocytopénie (4,7 %), l’infection des voies respiratoires (3,5 %), la sepsie (2,3 %), la neutropénie fébrile (2,3 %) et la diarrhée (2,3 %).
Le traitement par COLUMVI a été définitivement arrêté en raison d’un effet indésirable chez 20,9 % des patients. Les effets indésirables les plus fréquents ayant mené à l’abandon définitif du traitement par COLUMVI ont été la COVID-19 (11,6 %) et la pneumonite (1,2 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Tableau 8 Effets indésirables survenus chez au moins 5 % des patients atteints de LDGCB récidivant ou réfractaire recevant une monothérapie par COLUMVI au cours de l’étude NP30179
Classification par système organique Effet indésirable du médicament | COLUMVI N = 152 | |
|---|---|---|
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Troubles du sang et du système lymphatique | ||
| Neutropéniea | 52 (34,2) | 36 (23,7) |
| Anémieb | 43 (28,3) | 10 (6,6) |
| Thrombocytopéniec | 36 (23,7) | 9 (5,9) |
| Troubles gastro-intestinaux | ||
| Douleur abdominaled | 15 (9,9) | 0 |
| Constipation | 18 (11,8) | 0 |
| Diarrhée | 15 (9,9) | 0 |
| Nausées | 14 (9,2) | 0 |
| Troubles généraux et du point d’administration | ||
| Fatiguee | 27 (17,8) | 2 (1,3) |
| Pyrexie | 28 (18,4) | 0 |
| Œdèmef | 16 (10,5) | 1 (0,7) |
| Troubles du système immunitaire | ||
| Syndrome de libération de cytokinesg | 94 (61,8) | 6 (3,9) |
| Infections et infestations | ||
| Infections viralesh | 16 (10,5) | 4 (2,6*) |
| Infections bactériennesi | 14 (9,2) | 4 (2,6) |
| Infections des voies respiratoires supérieuresj | 8 (5,3) | 0 |
| Investigations† | ||
| Augmentation de l’alanine aminotransférase | 12 (7,9) | 4 (2,6) |
| Augmentation de l’aspartate aminotransférase | 11 (7,2) | 4 (2,6) |
| Augmentation des phosphatases alcalines sanguines | 11 (7,2) | 2 (1,3) |
| Augmentation de la gamma-glutamyl-transférase | 9 (5,9) | 4 (2,6) |
| Troubles du métabolisme et de la nutrition | ||
| Hypophosphatémie | 27 (17,8) | 9 (5,9) |
| Hypomagnésémie | 20 (13,2) | 0 |
| Hypocalcémie | 19 (12,5) | 0 |
| Hypochlorémie | 9 (5,9) | 0 |
| Hypokaliémie | 16 (10,5) | 1 (0,7) |
| Hyponatrémie | 12 (7,9) | 1 (0,7) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Dorsalgiek | 13 (8,6) | 2 (1,3) |
| Arthralgie | 9 (5,9) | 0 |
| Néoplasmes bénins, malins et non spécifiés (dont kystes et polypes) | ||
Classification par système organique Effet indésirable du médicament | COLUMVI N = 152 | |
|---|---|---|
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Poussée tumorale | 17 (11,2) | 4 (2,6) |
| Troubles du système nerveux | ||
| Maux de tête | 14 (9,2) | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanéel | 21 (13,8) | 2 (1,3) |
* Les réactions de grade 5 signalées comprennent sepsie (1,3 %), pneumonie à COVID-19 (2,0 %), COVID-19 (0,7 %) et delirium (0,7 %). † La fréquence des réactions indésirables au médicament évaluées est établie à partir des effets indésirables signalés par les investigateurs et non pas à partir de l’évaluation de tous les résultats des analyses de laboratoire rapportés. a Dont neutropénie et baisse du nombre de neutrophiles b Dont anémie, baisse du taux d’hémoglobine, anémie par déficience en fer et anémie de maladie maligne c Dont thrombocytopénie et baisse du nombre de plaquettes d Dont douleur abdominale, gêne abdominale et douleur abdominale haute e Dont fatigue, asthénie et malaise f Dont œdème périphérique, œdème, œdème localisé, œdème du visage, gonflement, gonflement du visage et gonflement périphérique g Selon les Recommandations consensuelles de l’ASTCT sur la prise en charge en fonction du grade h Dont COVID-19, pneumonie à COVID-19, zona, zona ophtalmique, résultat positif au test de dépistage du SARS-CoV-2 et amplification en chaîne par polymérase positive i Dont infection d’un dispositif vasculaire, infection bactérienne, infection à Campylobacter, infection bactérienne des voies biliaires, infection bactérienne des voies urinaires, infection à Clostridium difficile, infection à Escherichia, péritonite, infection, infection localisée, colite à C. difficile et infection pneumococcique j Dont infection des voies respiratoires supérieures, sinusite, nasopharyngite, sinusite chronique et rhinite k Dont dorsalgie et douleur rachidienne l Dont éruption cutanée, éruption cutanée prurigineuse, éruption cutanée maculopapuleuse, dermatite, dermatite acnéiforme, dermatite exfoliatrice, érythème et érythème palmaire | ||
Tableau 9 Effets indésirables survenus chez au moins 5 % des patients présentant un LDGCB récidivant ou réfractaire traités par COLUMVI en association avec la gemcitabine et l’oxaliplatine au cours de l’étude STARGLO
| Effet indésirable | COLUMVI+GemOx N = 172 | R-GemOx N = 88 | ||
Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Troubles du sang et du système lymphatique | ||||
| Thrombocytopéniea | 86 (50,0) | 46 (26,7) | 42 (47,7) | 15 (17,0) |
| Neutropénieb | 76 (44,2) | 61 (35,5) | 27 (30,7) | 16 (18,2) |
| Anémie | 71 (41,3) | 29 (16,9) | 19 (21,6) | 8 (9,1) |
| Lymphopéniec | 42 (24,4) | 21 (12,2) | 13 (14,8) | 3 (3,4) |
| Troubles gastro-intestinaux | ||||
| Nausées | 71 (41,3) | 1 (0,6) | 35 (39,8) | 0 |
| Effet indésirable | COLUMVI+GemOx N = 172 | R-GemOx N = 88 | ||
Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Diarrhée | 60 (34,9) | 6 (3,5) | 24 (27,3) | 0 |
| Vomissements | 41 (23,8) | 1 (0,6) | 19 (21,6) | 0 |
| Douleur abdominaled | 32 (18,6) | 4 (2,3) | 4 (4,5) | 0 |
| Constipation | 32 (18,6) | 0 | 14 (15,9) | 0 |
| Troubles généraux et du point d’administration | ||||
| Fatiguee | 62 (36,0) | 3 (1,7) | 26 (29,5) | 2 (2,3) |
| Pyrexie | 42 (24,4) | 1 (0,6) | 5 (5,7) | 0 |
| Troubles du système immunitaire | ||||
| Syndrome de libération de cytokines | 76 (44,2) | 4 (2,3) | 0 | 0 |
| Infections et infestations | ||||
| COVID-19f | 30 (17,4) | 6 (3,5) | 8 (9,1) | 2 (2,3) |
| Infections respiratoiresg | 23 (13,4) | 3 (1,7) | 3 (3,4) | 1 (1,1) |
| Pneumonieh | 22 (12,8) | 9 (5,2) | 5 (5,7) | 2 (2,3) |
| Infections par le cytomégalovirusi | 11 (6,4) | 1 (0,6) | 1 (1,1) | 1 (1,1) |
| Infections par le virus de l’herpèsj | 10 (5,8) | 1 (0,6) | 1 (1,1) | 1 (1,1) |
| Sepsiek | 9 (5,2) | 6 (3,5) | 2 (2,3) | 1 (1,1) |
| Investigations | ||||
| Augmentation de l’aspartate aminotransférase | 59 (34,3) | 6 (3,5) | 17 (19,3) | 0 |
| Augmentation de l’alanine aminotransférase | 56 (32,6) | 5 (2,9) | 19 (21,6) | 3 (3,4) |
| Augmentation des phosphatases alcalines sanguines | 31 (18,0) | 1 (0,6) | 16 (18,2) | 0 |
| Augmentation de la gamma-glutamyl-transférase | 26 (15,1) | 4 (2,3) | 10 (11,4) | 2 (2,3) |
| Augmentation du lactate-déshydrogénase sanguin | 20 (11,6) | 0 | 4 (4,5) | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Hypokaliémie | 32 (18,6) | 5 (2,9) | 6 (6,8) | 1 (1,1) |
| Hyponatrémie | 19 (11,0) | 1 (0,6) | 5 (5,7) | 0 |
| Hypomagnésémie | 13 (7,6) | 0 | 10 (11,4) | 1 (1,1) |
| Hypocalcémie | 11 (6,4) | 1 (0,6) | 5 (5,7) | 1 (1,1) |
| Hypophosphatémie | 10 (5,8) | 3 (1,7) | 2 (2,3) | 0 |
| Troubles musculosquelettiques et des tissus conjonctifs | ||||
| Douleur musculosquelettiquem | 32 (18,6) | 4 (2,3) | 17 (19) | 1 (1,1) |
| Troubles du système nerveux | ||||
| Neuropathie périphériquen | 64 (37,2) | 2 (1,2) | 23 (26,1) | 0 |
| Maux de tête | 15 (8,7) | 0 | 7 (8,0) | 0 |
| Effet indésirable | COLUMVI+GemOx N = 172 | R-GemOx N = 88 | ||
Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Éruption cutanéeo | 46 (26,7) | 1 (0,6) | 13 (14,8) | 0 |
Le tableau comporte une association de termes groupés et non groupés. Les grades des effets indésirables ont été établis selon la version 4.03 des CTCAE du National Cancer Institute (NCI), sauf en ce qui concerne le SLC, dont le grade a été établi selon les critères consensuels de l’ASTCT dans la plupart des cas. a Dont thrombocytopénie et baisse du nombre de plaquettes b Dont neutropénie et baisse du nombre de neutrophiles c Dont lymphopénie et baisse du nombre de lymphocytes d Dont douleur abdominale, gêne abdominale, douleur abdominale haute, douleur abdominale basse et douleur gastro-intestinale e Dont fatigue, asthénie et malaise f Dont COVID-19, pneumonie à COVID-19 et résultat positif au test de dépistage du SARS-CoV-2. Trois sujets ont contracté la COVID-19 de grade 5 et un sujet a connu un épisode de détresse respiratoire aiguë de grade 5 dans le contexte de la COVID-19. g Dont infection des voies respiratoires supérieures, infection des voies respiratoires inférieures, infection des voies respiratoires et infection bactérienne des voies respiratoires h Dont pneumonie, pneumonie bactérienne et pneumonie à pneumocoque i Nouvelle apparition ou réactivation. Dont infection par le cytomégalovirus, résultat positif au dépistage du cytomégalovirus, réactivation d’une infection par le cytomégalovirus et virémie au cytomégalovirus j Nouvelle apparition ou réactivation. Dont zona, infection par le virus de l’herpès k Dont sepsie, choc septique, bactériémie, bactériémie à Acinetobacter, sepsie entérococcique, bactériémie à Escherichia, bactériémie à Klebsiella, sepsie streptococcique et sepsie neutropénique l Dont augmentation de la gamma-glutamyl-transférase et taux anormal de gamma-glutamyl-transférase m Dont arthralgie, douleur musculosquelettique, dorsalgie, douleur osseuse, myalgie, douleur cervicale, douleur aux extrémités, douleur thoracique musculosquelettique et douleur thoracique non cardiaque n Dont neuropathie périphérique, neuropathie sensorielle périphérique, paresthésie, hypoesthésie, dysesthésie, neuropathie motrice périphérique et polyneuropathie o Dont éruption cutanée, éruption cutanée prurigineuse, éruption cutanée maculopapuleuse, érythème, prurit, éruption cutanée érythémateuse, urticaire et érythème polymorphe |
Description de certains effets indésirables observés au cours des études cliniques
Les descriptions ci-dessous reflètent les données sur les effets indésirables importants liés à COLUMVI administré en monothérapie. Les données sur les effets indésirables importants lorsque COLUMVI a été administré en association sont présentées si des différences notables sur le plan clinique ont été observées par rapport à l’administration de COLUMVI en monothérapie.
Étude NP30179 – monothérapie en troisième intention
Syndrome de libération de cytokines
Au cours de l’étude NP30179, un SLC d’un grade quelconque (selon les critères de l’ASTCT) est survenu chez 61,8 % des patients et un SLC de grade 1, 2, 3 ou 4 est survenu chez respectivement 45,4 %, 12,5 %,
2,6 % et 1,3 % des patients. Il n’y a pas eu de cas mortel de SLC. Le SLC est disparu chez tous les patients, sauf un. Un patient a abandonné le traitement par COLUMVI en raison du SLC.
Chez les patients présentant un SLC, les manifestations les plus courantes du SLC ont été la pyrexie (98,9 %), la tachycardie (27,7 %), l’hypotension (25,5 %), les frissons (13,8 %) et l’hypoxie (12,8 %). Les manifestations de grade 3 ou plus associées au SLC ont été l’hypotension (3,2 %), l’hypoxie (3,2 %), la pyrexie (3,2 %) et la tachycardie (2,1 %).
Un SLC d’un grade quelconque est survenu dans un délai médian de 13,4 heures (plage de 2,5 à 51,8 heures) chez 53,9 % des patients après l’administration de la dose de 2,5 mg de COLUMVI le jour 8 du cycle 1, dans un délai médian de 28,7 heures (plage de 7,7 à 126,0 heures) chez 32,5 % des patients après l’administration de la dose de 10 mg le jour 15 du cycle 1 et dans un délai médian de 29,1 heures (plage de 15,9 à 45,1 heures) chez 28,4 % des patients après l’administration de la dose de 30 mg le jour 1 du cycle 2. Un SLC a été signalé chez 1,1 % des patients au cycle 3 et 2,4 % des patients après le cycle 3.
Un SLC de grade 2 ou plus est survenu chez 12,8 % des patients après la première dose de COLUMVI (2,5 mg) dans un délai médian de 10,5 heures (plage de 2,5 à 14 heures), et sa durée médiane a été de 40,8 heures (plage de 6,5 à 316,7 heures). Après l’administration de la dose de COLUMVI de 10 mg le jour 15 du cycle 1, un SLC de grade 2 ou plus est survenu chez 5,6 % des patients dans un délai médian de 27,2 heures (plage de 7,7 à 145,2 heures), et sa durée médiane a été de 30,9 heures (plage de 3,1 à 227,2 heures). Un SLC de grade 2 ou plus est survenu après l’administration de la dose de 30 mg de COLUMVI le jour 1 du cycle 2 chez 1 patient (0,9 %) dans un délai de 16,0 heures, et sa durée a été de 44,8 heures. Aucun cas de SLC de grade 2 ou plus n’a été signalé après le cycle 2.
Parmi les 25 patients ayant présenté un SLC de grade 2 ou plus après l’administration de COLUMVI, 22 (88 %) ont reçu le tocilizumab, 15 (60 %) ont reçu des corticostéroïdes et 14 (56 %) ont reçu le tocilizumab et des corticostéroïdes. Dix patients (40 %) ont reçu de l’oxygène. Les 6 patients (24,0 %) ayant présenté un SLC de grade 3 ou 4 ont reçu un seul vasopresseur.
Syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Dans l’étude NP30179 (date limite de collecte des données : 4 septembre 2023), des effets toxiques neurologiques ont été signalés chez 40,0 % des patients (n = 145). Les effets toxiques neurologiques les plus fréquents (tous grades confondus) étaient les céphalées (10,3 %), les étourdissements (5,5 %), l’anxiété (4,1 %) et la paresthésie (2,8 %). Des effets indésirables neurologiques de grade ≥ 3 (somnolence, delirium et myélite) ont été observés chez 2,1 % des patients.
Une manifestation de type ICANS a été observée chez 7 patients (4,8 %) : chez 5 d’entre eux (3,4 %), cette manifestation était de grade 1 (état confusionnel; somnolence, trouble cognitif et désorientation ), et chez 1 patient (0,7 %), elle était de grade 3 (somnolence). Un (1) patient (0,7 %) a subi une manifestation fatale (delirium de grade 5).
Le délai médian entre l’administration de la première dose de COLUMVI et l’apparition du premier cas de ICANS était de 8 jours (min.-max. : 1–106 jours). Le délai médian de résolution des cas de ICANS était de 1,5 jour (min.-max. : 1–8 jours). L’apparition du ICANS coïncidait avec celle d’un SLC chez 5 des 7 patients qui ont subi un tel effet indésirable, mais pas chez les 2 autres.
Neutropénie
Une neutropénie (dont baisse du nombre de neutrophiles) a été signalée chez 34,2 % des patients et une neutropénie grave (grade 3 ou 4) a été signalée chez 23,7 % des patients qui ont reçu COLUMVI en monothérapie. Le délai de survenue médian de la première neutropénie a été de 22,5 jours (plage de 1 à 183 jours). Une neutropénie prolongée (durant plus de 30 jours) est survenue chez 7,9 % des patients. La majorité des patients présentant une neutropénie (82,7 %) ont été traités par le facteur de croissance des colonies de granulocytes (G-CSF). Une neutropénie fébrile a été signalée chez 2,6 % des patients.
Infections graves
Au cours de l’étude NP30179, des infections graves ont été signalées chez 17,1 % des patients. Les infections graves les plus souvent signalées, soit chez au moins 2 % des patients, ont été la sepsie (3,9 %), la pneumonie à COVID-19 (3,3 %) et la COVID-19 (2 %). Les infections ont été mortelles chez 3,9 % des patients (présentant une sepsie, une pneumonie à COVID-19 ou une COVID-19). Trois patients (2 %) ont présenté une infection grave accompagnée d’une neutropénie de grade 3 ou 4.
Infections opportunistes
Des cas de cytomégalovirus (CMV) ont été signalés chez 6/467 (1,3 %) des patients qui ont reçu COLUMVI en monothérapie lors de l’étude NP30179 (date limite de collecte des données : le 17 mai 2024), 1 patient (0,2 %) ayant présenté une choriorétinite à CMV de grade 3. Une pneumonie à Pneumocystis jirovecii a été signalée chez 4/467 (0,9 %) des patients, 3 patients (0,6 %) ayant présentés des manifestations de grade 3 lors de la même étude.
Poussée tumorale
Une poussée tumorale a été signalée chez 11,2 % des patients qui ont reçu COLUMVI en monothérapie et était de grade 2 et de grade 3 dans respectivement 4,6 % et 2,6 % des cas. Les poussées tumorales touchaient les ganglions lymphatiques de la tête et du cou, se manifestant par une douleur, ainsi que les ganglions lymphatiques du thorax, se manifestant par un essoufflement causé par un épanchement pleural. La plupart des cas de poussée tumorale (16 sur 17) sont survenus au cycle 1, aucun n’ayant été signalé après le cycle 2. Le délai médian de survenue d’une poussée tumorale d’un grade quelconque a été de 2 jours (plage de 1 à 16 jours) et la durée médiane de la poussée tumorale a été de 3,5 jours (plage de 1 à 35 jours). Aucun patient n’a abandonné le traitement par COLUMVI en raison d’une poussée tumorale.
Syndrome de lyse tumorale Un SLT a été signalé chez 2 patients (1,3 %) qui ont reçu COLUMVI en monothérapie et sa gravité a été de grade 3 dans les 2 cas. Le délai médian de survenue du SLT a été de 2 jours et la durée médiane du SLT a été de 4 jours (plage de 3 à 5 jours).
Colite
Une colite (grade 4) a été signalée chez un patient qui a reçu COLUMVI en monothérapie lors de l’étude NP30179 (date limite de collecte des données : le 4 septembre 2023), avec un délai de survenue de 104 jours après la première dose de COLUMVI.
Étude GO41944 (STARGLO) – traitement d’association en deuxième intention
Syndrome de libération des cytokines
Un SLC d’un grade quelconque (selon les critères de l’ASTCT) est survenu chez 44,2 % des patients qui ont reçu COLUMVI en association avec la gemcitabine et l’oxaliplatine, des cas de SLC de grade 1 ayant été signalés chez 31,4 % des patients, de grade 2 chez 10,5 % des patients et de grade 3 chez 2,3 % des patients. Il n’y a eu aucun cas de grade 4 ou mortel de SLC. Le SLC s’est résorbé chez tous les patients à l’exception d’un seul atteint d’un SLC de grade 1, qui est décédé en raison de l’évolution de la maladie le même jour. Un patient a abandonné le traitement par COLUMVI en raison du SLC.
Chez les patients présentant un SLC, les manifestations les plus courantes du SLC ont été la pyrexie (98,7 %), l’hypotension (22,4 %), les frissons (17,1 %) et l’hypoxie (14,5 %). Les manifestations de grade 3 ou plus associées au SLC ont été l’hypotension (6,6 %), l’hypoxie (5,3 %), la pyrexie (3,9 %), les frissons (1,3 %) et la diarrhée (1,3 %).
Le SLC est survenu chez 35 % des patients après l’administration de la dose de 2,5 mg de COLUMVI, chez 14 % après la dose de 10 mg, chez 9 % après l’administration de la première dose cible de 30 mg et chez 12 % après les doses subséquentes. À la première dose de l’augmentation graduelle de COLUMVI, le délai médian d’apparition du SLC (depuis le début de la perfusion) a été de 13 heures (plage de 4,4 à 55 heures). Dans la majorité des cas (14 patients sur 18) de SLC de grade 2 ou plus, le SLC est apparu dans les 8 heures suivant le début de la première dose (2,5 mg) de COLUMVI ou la fièvre s’est manifestée ≥ 1,5 heure avant l’apparition des autres symptômes d’un SLC de grade ≥ 2. Quelle que soit la dose administrée, le SLC s’est résorbé dans 99 % des cas, pour une durée médiane du premier épisode de SLC de 2 jours (plage de 1 à 19 jours). Un SLC récidivant est survenu chez 22 % de tous les patients. Le SLC peut survenir pour la première avec la dose de 10 mg; parmi les 167 patients qui ont reçu la dose de 10 mg de COLUMVI, 5 patients (3 %) ont connu leur premier épisode de SLC avec la dose de 10 mg, les 5 cas ayant été de grade 1.
Au cycle 1 après la dose de 2,5 mg, 24,4 % des patients ont présenté un SLC de grade 1, tandis que 8,7 % ont présenté un SLC de grade 2 et 1,7 % un SLC de grade 3. À la dose de 10 mg (jour 15 du cycle 1), 12,6 % des patients ont présenté un SLC de grade 1, 1,2 % un SLC de grade 2 et 0,6 % un SLC de grade 3. À la première dose de 30 mg (jour 1 du cycle 2), 9,3 % des patients ont présenté un SLC de grade 1. Au jour 3 du cycle 3 (30 mg), 6 % des patients ont présenté un SLC de grade 1 et 0,7 % ont présenté un SLC de grade 2. Du cycle 4 au cycle 12, 9,7 % des patients ont présenté un SLC de grade 1 et 1,4 % un SLC de grade 2. Parmi les 22 patients qui ont présenté un SLC de grade 2 ou plus après l’administration de COLUMVI, 16 (72,7 %) ont reçu le tocilizumab, 15 (68,2 %) ont reçu des corticostéroïdes et 12 (54,5 %) ont reçu à la fois le tocilizumab et des corticostéroïdes. Onze patients (50,0 %) ont reçu de l’oxygène. Les 4 patients (18,2 %) qui ont présenté un SLC de grade 3 ont reçu un vasopresseur unique.
Syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Au cours de l’étude STARGLO, des effets neurotoxiques ont été signalés chez 59,3 % des patients (n = 172). Les effets toxiques neurologiques de tous grades les plus fréquents ont été la neuropathie périphérique (37,2 %), l’insomnie (11,6 %), les céphalées (8,7 %), les étourdissements (7,0 %) et la dysgueusie (5,2 %). Des effets indésirables neurologiques de grade 3 ou plus sont survenus chez 5,8 % des patients et comprenaient la neuropathie périphérique, la syncope, le trouble extrapyramidal, l’état confusionnel, le delirium, le zona, la méningite aseptique, l’hématome sous-dural et l’hémorragie cérébrale.
Quatre patients (2,3 %) ont présenté un ICANS : 1 patient (0,6 %) a présenté un épisode de grade 1 (état confusionnel), 2 patients (1,2 %) un épisode de grade 2 (1 patient présentant un état confusionnel et 1 patient présentant le ICANS) et 1 patient (0,6 %) un delirium de grade 3.
L’apparition des 4 épisodes de ICANS a été concomitante avec le SLC. Le délai médian de résolution du ICANS a été de 1,5 jour (plage de 1 à 4 jours).
Infections graves
Au cours de l’étude STARGLO, des cas d’infections graves ont été signalés chez 22,7 % des patients qui ont reçu COLUMVI en association avec la gemcitabine et l’oxaliplatine. Les infections graves les plus fréquentes signalées chez au moins 2 % des patients ont été la pneumonie (5,8 %), la COVID-19 (4,7 %) et l’infection des voies respiratoires inférieures (2,9 %). Des décès liés à des infections ont été signalés chez 3,5 % des patients (liés à la COVID-19, la pneumonie, l’infection des voies respiratoires inférieures et le choc septique). Un patient (0,6 %) a contracté une infection grave (pneumonie) concomitante avec une neutropénie de grade 3.
Pneumonite
Des cas de pneumonite (excluant la pneumonie d’étiologie infectieuse) ont été signalés chez 2 patients (1,2 %) qui ont reçu COLUMVI en association avec la gemcitabine et l’oxaliplatine, les deux cas ayant été mortels. Le délai médian avant l’apparition de la pneumonite après la première dose de COLUMVI a été de 168 jours (plage de 102 à 255 jours).
Colite
Des cas de colite (excluant ceux d’étiologie infectieuse) ont été signalés chez 4 patients (2,3 %) qui ont reçu COLUMVI en association avec la gemcitabine et l’oxaliplatine. Deux patients (1,2 %) ont présenté des cas de grade 3. Le délai médian avant l’apparition de la colite après la première dose de COLUMVI a été de 154 jours (plage de 115 à 187 jours).
Infections opportunistes
Des cas de cytomégalovirus (CMV) ont été signalés chez 11 patients (6,4 %) qui ont reçu COLUMVI en association avec la gemcitabine et l’oxaliplatine, 1 patient (0,6 %) ayant présenté une virémie à CMV de grade 3. Une candidose orale a été signalée chez 3 patients (1,7 %), elle était de grade 1 ou 2 dans tous les cas. Une pneumonie à Pneumocystis jirovecii (grade 3) a été signalée chez 1 patient (0,6 %), le même patient qui a présenté la virémie à CMV de grade 3. Une méningite à Borellia (grade 2) a été signalée chez 1 patient (0,6 %).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables du médicament ci-dessous sont ceux survenus chez moins de 5 % des patients au cours de l’étude NP30179.
Troubles du sang et du système lymphatique : lymphopénie, dont baisse du nombre de lymphocytes (3,9 %); neutropénie fébrile, dont infection neutropénique (3,3 %)
Troubles gastro-intestinaux : hémorragie gastro-intestinale, dont hémorragie du gros intestin et hémorragie gastrique (2,6 %); vomissements (2,6 %); perforation intestinale (0,7 %)
Troubles du système immunitaire : hypogammaglobulinémie (1,3 %)
Infections et infestations : sepsie (3,9 %); infections des voies respiratoires inférieures, dont bronchite (2,0 %); pneumonie (2,6 %); infection des voies urinaires (1,3 %); infections à Candida, dont candidose œsophagienne (0,7 %)
Investigations : hausse de la bilirubinémie (3,3 %); hausse des enzymes hépatiques (1,3 %)
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (1,3 %)
Troubles du système nerveux : somnolence (1,3 %); tremblements et myélite accompagnant le SLC (0,7 %)
Troubles psychiatriques : état confusionnel (2,0 %)
Les effets indésirables du médicament ci-dessous sont ceux survenus chez moins de 5 % des patients au cours de l’étude STARGLO
Troubles du sang et du système lymphatique : neutropénie fébrile (2,9 %)
Troubles gastro-intestinaux : colite, dont colite ischémique, et entérocolite (2,3 %); pancréatite, dont pancréatite aiguë (1,7 %)
Infections et infestations : infection des voies urinaires dont sepsis urinaire (3,5 %); infections à Candida, dont candidose orale (1,7 %); pneumonie à Pneumocystis jirovecii (0,6 %)
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (1,7 %)
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : poussée tumorale, dont douleur tumorale (2,3 %)
Troubles du système nerveux : ICANS, dont état confusionnel et delirium (2,3 %); tremblements (0,6 %)
Affections respiratoires, thoraciques et médiastinales : pneumonite* (1,2 %)
* Les effets de grade 5 signalés comprennent la COVID-19 (1,7 %), la pneumonite (1,2 %), le choc septique (0,6 %), la pneumonie (0,6 %) et l’infection des voies respiratoires (0,6 %).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Le tableau ci-dessous résume les variations attribuables au traitement des anomalies aux épreuves de laboratoire par rapport aux valeurs de départ au cours de l’étude NP30179.
Tableau 10 Anomalies des épreuves de laboratoire qui se sont aggravées par rapport aux valeurs de départ, les anomalies de grade 3 ou 4 étant survenues chez au moins 10 % des patients atteints de LDGCB récidivant ou réfractaire recevant une monothérapie par COLUMVI
| Anomalie aux épreuves de laboratoirea | COLUMVI Grade selon les Critères de terminologie standards pour les effets indésirables du NCI | |||||
|---|---|---|---|---|---|---|
| Tous les grades (%)b | Grade 3 ou 4 (%)b,c | |||||
| Épreuves sanguines | ||||||
| Baisse du nombre de lymphocytes | 88,1 | 80,4 | ||||
| Baisse du nombre de neutrophiles | 50,0 | 23,6 | ||||
| Baisse du nombre de leucocytes | 66,2 | 11,7 | ||||
| Épreuves biochimiques | ||||||
| Hypophosphatémie | 68,1 | 26,4 | ||||
| Hyperglycémie | 12,1 | 12,1 | ||||
| Hyperuricémie | 20,9 | 20,9 | ||||
a Les pourcentages sont fondés sur les patients pour lesquels on avait une valeur de départ et au moins une valeur obtenue après le début de l’étude pour le paramètre de laboratoire concerné. b N = 143 pour la baisse du nombre de lymphocytes; N = 144 pour la baisse du nombre de neutrophiles; N = 145 pour la baisse du nombre de leucocytes; N = 144 pour l’hypophosphatémie; N = 141 pour l’hyperglycémie; N = 139 pour l’hyperuricémie c Dont passage des grades 0 à 2 au départ à un grade de 3 ou plus après le début de l’étude et passage du grade 3 au départ au grade 4 après le début de l’étude | ||||||
Tableau 11 Anomalies des épreuves de laboratoire qui se sont aggravées par rapport aux valeurs de départ, les anomalies de grade 3 ou 4 étant survenues chez au moins 5 % des patients atteints de LDGCB récidivant ou réfractaire recevant COLUMVI en association avec la gemcitabine et l’oxaliplatine
| Anomalie aux épreuves de laboratoirea | COLUMVI+GemOx Grade selon les Critères de terminologie standards pour les effets indésirables du NCI | R-GemOx Grade selon les Critères de terminologie standards pour les effets indésirables du NCI | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous les grades (%)b | Grade 3 ou 4 (%)b,c | Tous les grades (%)d | Grade 3 ou 4 (%)d,c | ||||||||
| Épreuves sanguines | |||||||||||
| Baisse des plaquettes | 82,6 | 29,7 | 76,1 | 17 | |||||||
| Baisse du nombre de lymphocytes | 81,1 | 50,3 | 60,9 | 25 | |||||||
| Baisse de l’hémoglobine | 73,8 | 19,8 | 44,3 | 8 | |||||||
| Baisse du nombre de neutrophiles | 65,3 | 39,5 | 45,5 | 19,7 | |||||||
| Baisse du nombre de leucocytes | 58,1 | 26,2 | 42 | 14,8 | |||||||
| Épreuves biochimiques | |||||||||||
| Hyperuricémie | 21,9 | 21,9 | 12,2 | 12,2 | |||||||
| Hypokaliémie | 23,3 | 5,8 | 10,2 | 1,1 | |||||||
a Les pourcentages sont fondés sur les patients pour lesquels on avait une valeur de départ et au moins une valeur obtenue après le début de l’étude pour le paramètre de laboratoire concerné. b N = 172 pour la baisse des plaquettes; N = 143 pour la baisse du nombre de lymphocytes; N = 172 pour la baisse de l’hémoglobine; N = 147 pour la baisse du nombre de neurophiles; N = 172 pour la baisse du nombre de leucocytes; N = 160 pour l’hyperuricémie; N = 172 pour l’hypokaliémie c Comprends les passages des grades 0 à 2 au départ à un grade de 3 ou plus après le début de l’étude et passage du grade 3 au départ au grade 4 après le début de l’étude. d N = 88 pour la baisse des plaquettes; N = 64 pour la baisse du nombre de lymphocytes; N = 88 pour la baisse de l’hémoglobine; N = 66 pour la baisse du nombre de neutrophiles; N = 88 pour la baisse du nombre de leucocytes; N = 82 pour l’hyperuricémie; N = 88 pour l’hypokaliémie | |||||||||||
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été mis au jour après la commercialisation de COLUMVI d’après des rapports de cas spontanés et des cas signalés dans les publications. Les effets indésirables sont indiqués selon la classification par système organique de Meddra.
Troubles du système immunitaire : Lymphohistiocytose hémophagocytaire1* (fréquence inconnue), leucoencéphalopathie multifocale progressive* (fréquence inconnue).
- 1. Lymphohistiocytose hémophagocytaire comprend les termes lymphohistiocytose hémophagocytaire et syndrome pseudolymphohistiocytose hémophagocytaire lié aux cellules immunitaires effectrices.
* Le taux d’incidence et la catégorie de fréquence ne peuvent être établis à partir des données disponibles.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique sur les interactions médicament-médicament n’a été menée avec COLUMVI.
9.3 Interactions médicament-comportement
Les femmes en âge de procréer doivent utiliser une méthode de contraception très efficace pendant le traitement et pendant au moins 2 mois après la dernière dose de COLUMVI (voir 7.1.1 Grossesse).
9.4 Interactions médicament-médicament
Il ne devrait pas y avoir d’interactions liées aux enzymes du cytochrome P450 (CYP) ou à d’autres enzymes métabolisantes ou transporteurs entre COLUMVI et d’autres médicaments.
Un modèle pharmacocinétique physiologique minimal a permis de prédire certaines tendances dans l’importance des interactions médicamenteuses potentielles causées par une augmentation transitoire des taux d’interleukine-6 (IL-6) provoquée par le glofitamab pouvant influer sur l’activité du CYP. Le modèle semblait indiquer que l’importance de l’effet suppresseur de l’augmentation transitoire des taux d’IL-6 sur les activités du CYP pouvait être de moins de 50 %. De plus, il prévoyait que l’exposition aux substrats du CYP3A4, du CYP1A2 et du CYP2C9 devrait varier tout au plus par un facteur de 2.
Compte tenu de ces données, au moment de l’instauration du traitement par COLUMVI chez les patients traités par des substrats du CYP450 ayant un index thérapeutique étroit, il faut envisager une surveillance des effets toxiques (p. ex. de la warfarine) ou des concentrations (p. ex. de la cyclosporine) du médicament concomitant.
Un modèle pharmacocinétique de population a permis d’évaluer l’effet de la gemcitabine et de l’oxaliplatine administrés en concomitance sur la pharmacocinétique de COLUMVI. L’administration concomitante n’a eu aucun effet statistiquement significatif sur aucun des paramètres pharmacocinétiques estimés pour COLUMVI.
9.5 Interactions médicament-aliment
Aucune étude n’a été menée sur les interactions entre COLUMVI et les aliments.
9.6 Interactions médicament-plante médicinale
Aucune étude n’a été menée sur les interactions entre COLUMVI et les plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
Aucune étude n’a été menée sur les interactions entre COLUMVI et les épreuves de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le glofitamab est un anticorps monoclonal bispécifique qui se lie de façon bivalente (avec une grande avidité) à l’antigène CD20 exprimé à la surface des lymphocytes B et de façon monovalente à l’antigène CD3 dans le complexe récepteur des lymphocytes T exprimé à la surface des lymphocytes T. En se liant simultanément à l’antigène CD20 sur les lymphocytes B et à l’antigène CD3 sur les lymphocytes T, le glofitamab médie la formation d’une synapse immunologique, ce qui induit une activation et une prolifération puissantes des lymphocytes T, la sécrétion de cytokines et la libération de protéines cytolytiques qui provoquent la lyse des lymphocytes B exprimant l’antigène CD20.
10.2 Pharmacodynamie
Allongement de l’intervalle QT : Lors de l’étude NP30179, 10 des 152 patients exposés au glofitamab ont présenté un intervalle QTc > 450 ms après le début de l’étude. Tous les cas, sauf un, ont été jugés par l’investigateur comme étant non cliniquement significatifs. Aucun patient n’a abandonné le traitement en raison d’un allongement de l’intervalle QTc.
Au cours de l’étude GO41944 (STARGLO), 16 des 172 patients exposés au glofitamab ont présenté un intervalle QTc > 450 ms après le début de l’étude. Tous les cas, sauf un, ont été jugés par l’investigateur comme étant non cliniquement significatifs. Aucun patient n’a abandonné le traitement en raison d’un allongement de l’intervalle QTc.
10.3 Pharmacocinétique
Des analyses non compartimentales des données pharmacocinétiques de l’étude NP30179 (monothérapie en troisième intention) indiquent que la concentration sérique de glofitamab est maximale (Cmax) à la fin de la perfusion et diminue de façon bi-exponentielle. La pharmacocinétique du glofitamab est linéaire et proportionnelle à la dose dans la gamme des doses étudiées (0,005 à 30 mg).
Tableau 12 Résumé des paramètres pharmacocinétiques du glofitamab mesurés chez des patients atteints d’un LDGCB récidivant ou réfractaire et déterminés par une analyse non compartimentale après l’administration d’une dose unique de 10 mg
| Cmax (mcg/ml) | Tmax (h) | Demi-vie (h) | SSCinf (h*mcg/ml) | Cl (ml/h) | Vz (ml) | |
|---|---|---|---|---|---|---|
| Dose unique (10 mg) | 2,34 (46,1) | 8,05 (3,92–26,2) | 106 (23,9) | 244 (54,8) | 40,4 (54,3) | 6180 (44,9) |
Tous les paramètres sont présentés sous forme de moyennes géométriques (CV géo, %) à l’exception du Tmax qui est présenté sous forme de médiane (min.-max.). Les échantillons pour l’analyse pharmacocinétique ont été prélevés jusqu’à 336 heures après l’administration de la dose unique de 10 mg.
Les paramètres d’exposition ont été estimés au moyen d’un modèle de pharmacocinétique de population incluant des données de concentration en fonction du temps tirées d’études sur le glofitamab administré en monothérapie et en association avec GemOX. Les moyennes de population théoriques pour les paramètres d’exposition durant le schéma d’augmentation graduelle de la dose et après la première dose complète à l’état d’équilibre sont présentées respectivement au Tableau 13 et au Tableau 14.
Tableau 13 Résumé des paramètres d’exposition au glofitamab mesurés chez des patients atteints d’un LDGCB récidivant ou réfractaire estimés au moyen d’un modèle pharmacocinétique de population – augmentation graduelle de la dose
| Dose/paramètre d’exposition | CmaxJ1 (µg/ml) | SSCJ1 (µg.d/ml) | CmaxC1–C2 (µg/ml) | SSCC1–C2 (µg.d/ml) |
|---|---|---|---|---|
| 2,5/10/30 mg | 0,631 (0,245–1,14) | 0,450 (0,141–0,831) | 7,72 (0,656–15,1) | 46,6 (2,43–94,4) |
Tous les paramètres sont présentés sous forme de moyennes géométriques (plage à 95 %); CmaxJ1 = concentration maximale le jour 1 après la dose de 2,5 mg; SSCJ1 = surface sous la courbe le jour 1 après la dose de 2,5 mg; Cmaxc1–c2 = concentration maximale de glofitamab au cours des deux premiers cycles de traitement; SSCC1–C2 = surface sous la courbe au cours des deux premiers cycles de traitement.
Tableau 14 Résumé des paramètres d’exposition au glofitamab chez des patients atteints d’un LDGCB récidivant ou réfractaire estimés au moyen d’un modèle pharmacocinétique de population – après la première dose complète (30 mg)
| Dose/paramètre d’exposition | SSCtau (µg.d/ml) | Cmax (µg/ml) | Crés (µg/ml) |
|---|---|---|---|
| Première dose complète de 30 mg | 44,5 [55 %] | 9,41 [27 %] | 0,52 [83 %] |
| Dose de 30 mg à l’état d’équilibre* | 48,6 [33 %] | 9,44 [26 %] | 0,59 [67 %] |
Les données sont présentées sous forme de moyennes géométriques (%CV). SSCtau = surface sous la courbe de la concentration de glofitamab en fonction du temps durant un cycle de 21 jours; Cmax = concentration maximale de glofitamab; Crés = concentration de glofitamab 30 minutes avant la dose suivante; CV = coefficient de variation géométrique. * Les valeurs à l’état d’équilibre sont estimées au cycle 6 (semaine 18).
Absorption
COLUMVI est administré par perfusion i.v. Selon l’analyse pharmacocinétique de population des données combinées sur le glofitamab en monothérapie et l’association glofitamab-GemOX, la moyenne géométrique de la concentration maximale (Cmax) de 0,631 mcg/ml de glofitamab a été atteinte au jour 1 après la première perfusion de 2,5 mg. La moyenne géométrique de la Cmax à la fin du cycle 2, à la suite de la posologie échelonnée de 2,5, 10 et 30 mg, a été estimée à 7,72 mcg/ml.
Distribution
Après l’administration par voie i.v., l’analyse pharmacocinétique de population a estimé un volume de distribution central de 3,34 l et un volume de distribution périphérique de 2,35 l, avec une clairance intercompartimentale de 0,562 l/jour.
Métabolisme
Le métabolisme du glofitamab n’a pas été directement étudié. Les anticorps sont principalement éliminés par catabolisme.
Élimination
L’analyse compartimentale sur le glofitamab en monothérapie a indiqué que la demi-vie variait entre 4 et 8 jours selon les différentes doses évaluées. Les données sur la concentration sérique de glofitamab en fonction du temps sont décrites par un modèle pharmacocinétique de population (données combinées sur le glofitamab en monothérapie et l’association glofitamab-Gem-Ox) bicompartimental ainsi que par les paramètres de la clairance indépendante du temps et de la clairance variant en fonction du temps.
Les paramètres pharmacocinétiques estimés au moyen du modèle de pharmacocinétique de population pour le traitement en monothérapie et le traitement d’association avec GemOx sont indiqués ci-dessous.
On a estimé que la clairance indépendante du temps était de 0,633 l/jour et que la clairance variant en fonction du temps initiale était de 0,814 l/jour, et qu’il y avait une décroissance exponentielle avec le temps (Kdes d’environ 1,5/jour). La transition estimative de la phase non linéaire à la phase linéaire a été estimée à 1,28 jour, après quoi la demi-vie effective pendant la phase linéaire correspond à peu près à une demi-vie effective linéaire typique de 7,92 jours (IC à 95 % de 4,69 à 11,9) selon les estimations empiriques de Bayes dans la population actuelle de patients.
Populations et états pathologiques particuliers
- Enfants et adolescents : Aucune étude n’a été menée sur la pharmacocinétique du glofitamab chez les enfants.
- Personnes âgées : Selon une analyse pharmacocinétique de population, il n’y a pas de différences entre les patients de 65 ans et plus et ceux de moins de 65 ans pour ce qui est de l’exposition au glofitamab.
- Insuffisance hépatique : Aucune étude pharmacocinétique bien structurée n’a été menée chez les patients atteints d’insuffisance hépatique modérée ou grave.
- Insuffisance rénale : La clairance de la créatinine n’est pas associée aux paramètres de la clairance linéaire, ni de la clairance en fonction du temps dans le modèle pour le glofitamab. La réponse pharmacocinétique de COLUMVI n’a pas été étudiée chez les patients présentant une insuffisance rénale grave.
10.4 Immunogénicité
Comme c’est le cas avec toutes les protéines thérapeutiques, il y a un potentiel d’immunogénicité. La détection d’une réponse immunitaire dépend fortement de la sensibilité et de la spécificité du test utilisé, de la manipulation de l’échantillon, du moment de la collecte de l’échantillon, des médicaments concomitants et des maladies sous-jacentes. Par conséquent, la comparaison de l’incidence des anticorps dirigés contre COLUMVI à celle des anticorps dirigés contre d’autres produits peut être trompeuse.
Aucun patient n’a développé d’anticorps anti-médicaments (AAM) dirigés contre COLUMVI. Dans toutes les études, la plupart des patients (574 patients sur 608; 94,4 %) qui ont reçu COLUMVI ne présentaient pas d’AAM au départ et n’ont pas développé de tels anticorps pendant le traitement par COLUMVI. Quatre patients (0,7 %) ne présentaient pas d’AAM au départ et ont présenté des AAM au moins une fois après avoir reçu le médicament. Quatre patients (0,7 %) présentaient des AAM au départ et ont présenté des AAM au moins une fois après avoir reçu le médicament.
11 Conservation, stabilité et mise au rebut
Fioles
Conserver entre 2 et 8 °C. Laisser les fioles dans leur boîte pour les protéger de la lumière. Ne pas congeler. Ne pas agiter.
Solution diluée pour perfusion intraveineuse
Une fois préparée, la solution pour perfusion doit être utilisée sur-le-champ. Si elle ne l’est pas, elle peut être conservée au réfrigérateur, entre 2 et 8 °C, pendant 64 heures au maximum ou à 25 °C pendant 4 heures au maximum, puis administrée par une perfusion d’une durée maximale de 8 heures.
Élimination des médicaments inutilisés ou périmés
Le rejet de produits pharmaceutiques dans l’environnement doit être réduit au minimum. Il ne faut pas jeter les médicaments dans l’évier, la toilette ou les ordures ménagères.
Les directives suivantes sur l’utilisation et la mise au rebut des seringues et autres objets médicaux pointus ou tranchants doivent être respectées à la lettre :
- Ne jamais réutiliser les aiguilles et les seringues.
- Déposer toutes les aiguilles et seringues usagées dans un contenant pour objets pointus ou tranchants (contenant jetable résistant aux perforations).
Tout médicament restant ou tout déchet doit être éliminé conformément aux exigences locales.
12 Particularités de manipulation du produit
Ne pas congeler. Ne pas agiter.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : glofitamab
Nom chimique : anticorps monoclonal recombinant dirigé contre les antigènes CD20 et CD3 humains
Formule moléculaire et masse moléculaire : C8632H13326N2296O2701S58; environ 194 kDa (chaînes peptidiques seulement, sans résidus lysine aux extrémités C-terminales des chaînes lourdes, avec glutamines N-terminales converties en pyroglutamates en raison de la cyclisation)
Formule développée :
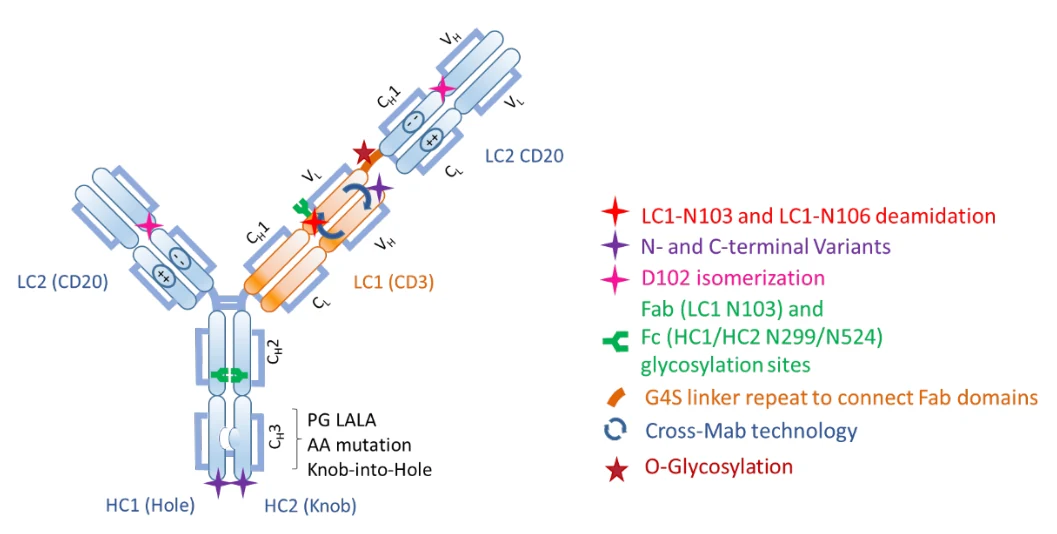
Propriétés physicochimiques : COLUMVI est un concentré pour solution pour perfusion, sans agent de conservation, stérile et incolore.
Norme pharmaceutique : reconnue
Caractéristiques du produit
Le glofitamab est une protéine hétérogène qui a la structure primaire recherchée, les modifications post-traductionnelles et d’autres caractéristiques d’une IgG1 recombinante dérivée de cellules CHO.
14 Études cliniques
14.1 Études cliniques par indication
LDGCB récidivant ou réfractaire
Étude NP30179 – lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire sans autres précisions, LDGCB découlant d’un lymphome folliculaire (LFT) ou lymphome médiastinal primitif à cellules B (LMPCB), qui ont reçu au moins deux lignes de traitement systémique
Une étude multicentrique de phase I/II, sans insu et à plusieurs cohortes (étude NP30179) a été menée afin d’évaluer l’emploi de COLUMVI en monothérapie chez des patients présentant un lymphome à cellules B récidivant ou réfractaire. Dans la cohorte à un seul groupe de traitement composée de patients atteints d’un LDGCB (n = 108), les patients qui présentaient un LDGCB récidivant ou réfractaire devaient avoir déjà reçu au moins deux lignes de traitement systémique, y compris un anticorps monoclonal anti-CD20 et une anthracycline. Les patients présentant un lymphome folliculaire de grade 3B (FL3B) et/ou une transformation de Richter n’étaient pas admissibles. Étaient également exclus de l’étude les patients qui avaient déjà subi une greffe allogène de cellules souches hématopoïétiques, qui présentaient ou avaient déjà présenté un lymphome du SNC, qui présentaient une infection active, qui avaient des antécédents de maladie auto-immune active ayant nécessité un traitement immunosuppresseur, de même que ceux dont l’indice fonctionnel ECOG (Eastern Cooperative Oncology Group) était de 2 ou plus, la clairance de la créatinine (ClCr) était de moins de 50 ml/min ou le taux de transaminases hépatiques était de plus de 3 fois la limite supérieure de la normale.
Après un prétraitement par l’obinutuzumab à 1 000 mg le jour 1 du cycle 1, les patients ont reçu 2,5 mg de COLUMVI le jour 8 du cycle 1, 10 mg de COLUMVI le jour 15 du cycle 1 et 30 mg de COLUMVI le jour 1 du cycle 2, comme le recommande le schéma d’augmentation graduelle de la dose. Les patients ont continué de recevoir 30 mg de COLUMVI le jour 1 des cycles 3 à 12. Les patients ont reçu une prémédication qui comprenait un antipyrétique, un antihistaminique et un glucocorticoïde (voir 4.1 Considérations posologiques). La durée de chaque cycle était de 21 jours. Le nombre médian de cycles de traitement par COLUMVI a été de 5 (plage de 1 à 12 cycles).
Au début de l’étude, les données démographiques et caractéristiques de la maladie étaient comme suit : âge médian de 66 ans (plage de 21 à 90 ans); 69,4 % d’hommes; 74,1 % de Blancs, 5,6 % d’Asiatiques, 0,9 % de Noirs ou Afro-Américains et 5,6 % d’Hispaniques ou Latino-Américains; et indice fonctionnel ECOG de 0 (47,2 %) ou 1 (50,0 %). La plupart des patients (73,1 %) étaient atteints de LDGCB sans autres précisions, 15,7 % étaient atteints de LDGCB découlant d’un lymphome folliculaire, 5,6 % étaient atteints de LCBHG et 5,6 % étaient atteints de LMPCB.
Le nombre médian de lignes de traitement antérieures était de 3 (plage de 2 à 7) : 40,7 % des patients avaient reçu 2 lignes de traitement antérieures et 59,3% des patients avaient reçu 3 lignes de traitement antérieures ou plus. Presque tous les patients (99,1 %) avaient reçu une chimiothérapie et un traitement par un anticorps monoclonal anti-CD20 antérieurs; 34,3 % des patients avaient reçu une thérapie cellulaire CAR-T antérieure et 14,8 % des patients avaient reçu une greffe autologue de cellules souches. La plupart des patients (90,7 %) présentaient une maladie réfractaire : 59,3 % des patients présentaient une maladie primitive réfractaire et 84,3 % des patients avaient été réfractaires à leur dernier traitement.
La durée médiane globale du suivi a été de 9 mois (plage de 0 à 16 mois). La durée médiane du suivi à compter de la date d’observation d’une réponse au traitement (réponse complète [RC] ou taux de réponse globale [TRG]) selon le comité d’examen indépendant (CEI) a été de 7,6 mois (plage de 0 à 14 mois).
Le principal critère d’évaluation de l’efficacité était la RC selon le CEI, d’après les critères de réponse de Lugano (2014). Les principaux critères secondaires d’évaluation de l’efficacité étaient le TRG, la durée de la réponse (DR) et la durée de la réponse complète (DRC), selon le CEI. Le Tableau 15 présente le critère d’évaluation principal et les critères d’évaluation secondaires.
Tableau 15 Résumé des résultats relatifs à l’efficacité chez les patients atteints d’un LDGCB récidivant ou réfractaire, selon l’évaluation d’un comité d’examen indépendant (étude NP30179, cohorte D3)
| Critères d’évaluation de l’efficacité | COLUMVI N = 108 | ||||
|---|---|---|---|---|---|
| Principal critère d’évaluation | |||||
| Taux de réponse complète évalué par le CEI | |||||
| Patients ayant obtenu une RC, n (%) | 38 (35,2) | ||||
| IC à 95 % | [26,24 à 44,96] | ||||
| Critères d’évaluation secondaires | |||||
| Taux de réponse globale | |||||
| Patients ayant obtenu une RC ou une RP, n (%) | 54 (50,0) | ||||
| IC à 95 % | (40,22 à 59,78) | ||||
| Réponse partielle, n (%) | 16 (14,8) | ||||
| IC à 95 % | (8,71 à 22,94) | ||||
| Durée de la réponse complète | |||||
| DRC† médiane, mois (IC à 95 %) | 14,4 [NE]a | ||||
| Plage, mois | 0b–14 | ||||
| DRC à 9 mois, % (IC à 95 %)c | 83,8 (68,92 à 98,65) | ||||
| Durée de la réponse | |||||
| DR‡ médiane, mois (IC à 95 %) | 14,4 (7,3 à NE)a | ||||
| Plage, mois | 0b–14 | ||||
| DR à 9 mois, % (IC à 95 %)c | 60,9 [46,49 à 75,38] | ||||
CEI = comité d’examen indépendant; DR = durée de la réponse; DRC = durée de la réponse complète; IC = intervalle de confiance; NE = non estimable; RC = réponse complète; RP = réponse partielle; SO = sans objet † La DRC correspondait au temps écoulé entre la date de la première RC observée et la progression de la maladie ou le décès toutes causes confondues. ‡ La DR correspondait au temps écoulé entre la date de la première réponse (RP ou RC) observée et la progression de la maladie ou le décès toutes causes confondues. a La DRC médiane et la DR médiane selon le CEI n’avaient pas été atteintes au moment de l’analyse, mais l’ont été après 14,4 mois, au moment où le dernier patient à risque a présenté une manifestation. b Observations censurées c Le pourcentage des patients n’ayant pas présenté de manifestation est fondé sur les estimations de Kaplan-Meier. Remarque : Les IC à 95 % pour les taux de réponse ont été calculés au moyen de la méthode Clopper-Pearson; les IC à 95 % pour les médianes ont été calculés au moyen de la méthode Brookmeyer-Crowley. | |||||
Le temps écoulé avant l’obtention de la première réponse complète était de 42 jours (IC à 95 % : 41 à 42).
Sous-groupe de patients ayant déjà reçu une thérapie CAR-T
Chez les patients qui avaient déjà reçu une thérapie cellulaire CAR-T, le taux de réponse complète a été de 31,6 % (12 patients sur 38) et le taux de réponse globale a été de 44,7 % (17 patients sur 38).
Étude GO41944 (STARGLO) – patients présentant un lymphome diffus à grandes cellules B (LDGCB) récidivant ou réfractaire sans autres précisions qui ne sont pas admissibles à une greffe autologue de cellules souches
Tableau 16 Résumé des données démographiques des participants à l’étude GO41944 (STARGLO) présentant un LDGCB récidivant ou réfractaire
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (min.-max.) | Sexe n (%) | ||
|---|---|---|---|---|---|---|---|
| GO41944 | Étude contrôlée multicentrique de phase III, à répartition aléatoire et à double insu | COLUMVI + GemOx R-GemOx 2,5 mg de COLUMVI par voie i.v. le jour 8 du cycle 1, 10 mg le jour 15 du cycle 1, 30 mg le jour 1 des cycles 2 à 12 Durée : 12 cycles (cycles de 21 jours) 1 000 mg/m2 de gemcitabine par voie i.v. et 100 mg/m2 d’oxaliplatine par voie i.v. le jour 2 du cycle 1, puis le jour 1 des cycles subséquents Durée : 8 cycles (cycles de 21 jours) 375 mg/m2 de rituximab par voie i.v. le jour 1 du cycle 1, puis le jour 1 des cycles subséquents Durée : 8 cycles (cycles de 21 jours) | Total : n = 274 COLUMVI+ GemOx : n = 183 R-GemOx : n = 91 | 68 ans (20–88) | M : 158 (57,7) F : 116 (42,3) | ||
| GemOx = gemcitabine + oxaliplatine; R = rituximab | |||||||
L’efficacité de COLUMVI en association avec la gemcitabine et l’oxaliplatine (COLUMVI+GemOx) a été évaluée dans le cadre de l’étude GO41944 (STARGLO), essai clinique multicentrique à répartition aléatoire, mené en mode ouvert auprès de 274 patients présentant un LDGCB récidivant ou réfractaire sans autres précisions. L’étude a exclu les patients qui avaient antérieurement reçu seulement une ligne de traitement, qui étaient admissibles à une greffe de cellules souches, qui présentaient un LCBHG ou un LMPCB, dont la maladie était passée du stade indolent au LDGCB, qui avaient reçu une greffe allogène de cellules souches hématopoïétiques, qui présentaient ou avaient présenté un lymphome au SNC, qui affichaient un indice fonctionnel de l’ECOG supérieur à 2, dont la ClCr était inférieure à 30 ml/min ou dont le taux de transaminases hépatiques était supérieur à 2,5 fois la limite supérieure de la normale.
Les patients ont été répartis de façon aléatoire, selon un ratio 2:1, pour recevoir l’association COLUMVI+GemOX (N = 183) ou le rituximab en association avec la gemcitabine et l’oxaliplatine (R-GemOx; N = 91) pendant 8 cycles, puis 4 cycles additionnels de COLUMVI en monothérapie pour les patients du groupe COLUMVI+GemOX.
La répartition aléatoire a été stratifiée selon le nombre de lignes de traitement systémique antérieures pour le LDGCB (1 vs ≥ 2) et l’issue du plus récent traitement systémique (récidive vs résistance).
Dans le groupe COLUMVI+GemOx, après un prétraitement par l’obinutuzumab le jour 1 du cycle 1, les patients ont reçu 2,5 mg de COLUMVI le jour 8 du cycle 1, 10 mg de COLUMVI le jour 15 du cycle 1 et 30 mg de COLUMVI le jour 1 du cycle 2, comme le recommande le schéma d’augmentation graduelle de la dose. La durée de chaque cycle est de 21 jours. Les patients ont continué de recevoir 30 mg de COLUMVI le jour 1 des cycles 3 à 12. Les patients ont reçu une prémédication comprenant un anti-pyrétique, un anti-histaminique et la dexaméthasone avant l’administration de COLUMVI. Les patients qui ne pouvaient pas recevoir de dexaméthasone ont reçu un autre corticostéroïde (voir la section 4 Posologie et administration). La gemcitabine (1 000 mg/m2) et l’oxaliplatine (100 mg/m2) ont été administrés par voie intraveineuse le jour 2 du cycle 1 puis le jour 1 des cycles subséquents, pour un maximum de 8 cycles. La durée de chaque cycle était de 21 jours.
Les patients ont reçu un nombre médian de 11 cycles (plage de 1 à 13 cycles) de traitement par COLUMVI par rapport à 4 cycles (plage de 1 à 8) de rituximab.
Au début de l’étude, les données démographiques et les caractéristiques de la maladie étaient comme suit : âge médian de 68 ans (plage de 20 à 88 ans); 57,7 % d’hommes; 42,0 % de Blancs, 50,0 % d’Asiatiques, 1,1 % de Noirs ou Afro-Américains et 5,8 % d’Hispaniques ou Latino-Américains; et indice fonctionnel ECOG de 0 (43,3 %), de 1 (46,6 %) ou de 2 (10,1 %). La majorité (62,8 %) des patients avaient antérieurement reçu 1 ligne de traitement systémique; 37,2 % des patients avaient reçu au moins 2 lignes de traitement. Tous les patients avaient reçu une chimiothérapie et la plupart (98,5 %) avaient reçu un traitement par un anticorps monoclonal anti-CD20; 7,7 % des patients avaient reçu une thérapie cellulaire CAR-T et 4,0 % avaient reçu une greffe autologue de cellules souches. La majorité (66,8 %) des patients présentaient une maladie réfractaire; 55,8 % des patients présentaient une maladie primitive réfractaire et 60,6 % des patients avaient été réfractaires à leur dernier traitement.
Le principal critère d’évaluation de l’efficacité était la survie globale (SG). La survie sans progression (SSP) et la réponse complète (RC) étaient les principaux critères d’évaluation secondaires. La SSP et le taux de RC ont été évalués par un comité d’examen indépendant (CEI) d’après les critères de réponse de Lugano de 2014. Au moment de l’analyse primaire, les résultats relatifs à la SG, à la SSP et au taux de RC étaient statistiquement significatifs.
Les résultats relatifs à l’efficacité sont résumés au Tableau 17, à la Figure 1 et à la Figure 2.
Tableau 17 Efficacité chez les patients présentant un LDGCB récidivant ou réfractaire traités par COLUMVI en association avec la gemcitabine et l’oxaliplatine (population en intention de traiter)
Analyse primaire Période d’observation médiane de 11,3 mois | |||||||
|---|---|---|---|---|---|---|---|
| Columvi+GemOx (N = 183) | R-GemOx (N = 91) | ||||||
| Principal critère d’évaluation | |||||||
| Survie globale | |||||||
| Nombre de décès (%) | 61 (33,3) | 40 (44,0) | |||||
| Médiane (IC à 95 %), mois | NE (13,8; NE) | 9,0 (7,3; 14,4) | |||||
| RRI (IC à 95 %) | 0,59 (0,40; 0,89) | ||||||
| Valeur p | 0,011 | ||||||
| Critères d’évaluation secondaires évalués par le CEI | |||||||
| Survie sans progression | |||||||
| Nombre de patients ayant subi une manifestation (%) | 68 (37,2) | 44 (48,4) | |||||
| Médiane (IC à 95 %), mois | 12,1 (6,8; 18,3) | 3,3 (2,5; 5,6) | |||||
| RRI (IC à 95 %) | 0,37 (0,25; 0,55) | ||||||
| Valeur p | < 0,001 | ||||||
| Taux de réponse complète | |||||||
| Répondeurs (%) | 92 (50,3) | 20 (22,0) | |||||
| Différence dans le taux de réponse (%) (IC à 95 %) | 28,3 (16,3; 40,3) | ||||||
| Valeur p | < 0,001 | ||||||
| CI = intervalle de confiance; NE = non estimable; RRI = rapport de risques instantanés | |||||||
Figure 1 Courbe de Kaplan-Meier de la survie globale dans l’étude GO41944 (STARGLO, analyse primaire; population en intention de traiter)
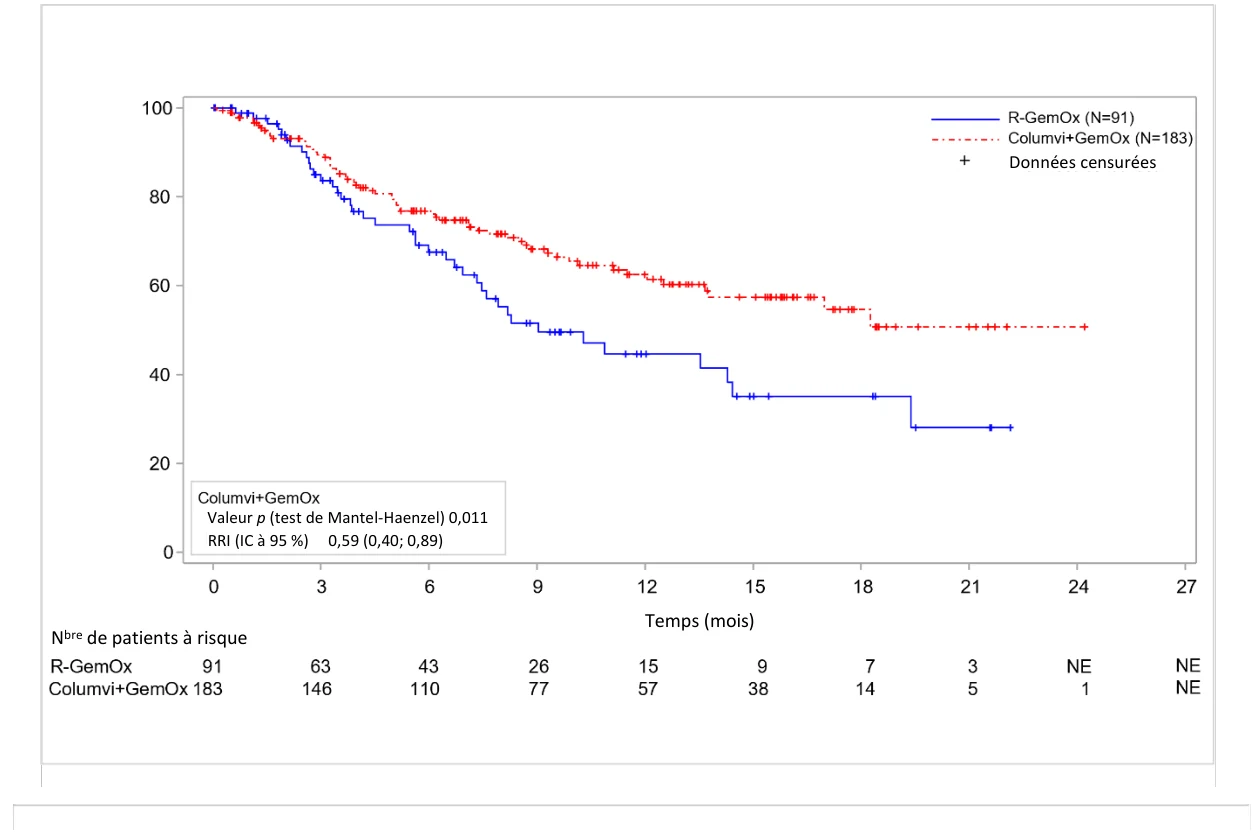
Données censurées
Données censurées
Valeur p (test de Mantel-Haenzel) 0,011
RRI (IC à 95 %) 0,59 (0,40; 0,89)
Temps (mois)
Nbre de patients à risque
Figure 2 Courbe de Kaplan-Meier de la survie sans progression évaluée par un CEI dans l’étude GO41944 (STARGLO, analyse primaire; population en intention de traiter)
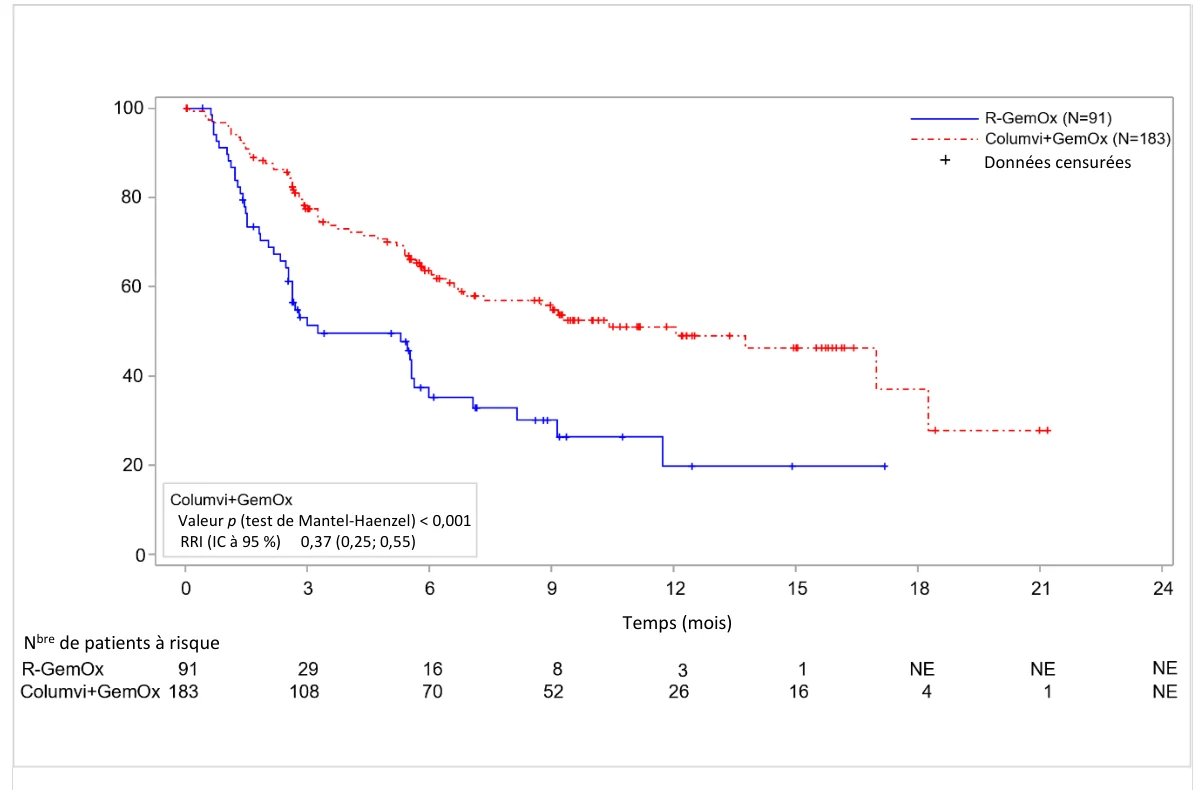
Les résultats relatifs à la SG, à la SSP et au taux de RC tirés d’une nouvelle analyse réalisée après une période de suivi additionnelle de 10,5 mois (période d’observation médiane de 20,7 mois) ont continué de démontrer le bienfait de COLUMVI+GemOx par rapport à R-GemOx. Dans cette nouvelle analyse, la SG médiane était de 25,5 mois dans le groupe COLUMVI+GemOx par rapport à 12,9 mois dans le groupe R-GemOx. Le rapport de risques instantanés pour la SG était de 0,62 (IC à 95 % : 0,43; 0,88) en faveur de COLUMVI+GemOx. Le nouveau rapport de risque instantané pour la SSP, qui favorisait également COLLUMVI+GemOx, était de 0,40 (IC à 95 % : 0,28; 0,57). Le nouveau taux de RC était de 58,5 % pour COLUMVI+GemOx et de 25,3 % pour R-GemOx.
14.2 Études de biodisponibilité comparatives
Sans objet
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicité générale : Une étude sur la toxicité de doses multiples, conforme aux bonnes pratiques de laboratoire (BPL) et d’une durée de 2 semaines, a été menée sur des singes cynomolgus afin d’évaluer la toxicité du glofitamab administré par voie i.v. (à raison de doses de 0,01, de 0,03 et de 0,1 mg/kg). Chez
Données censurées
Valeur p (test de Mantel-Haenzel) < 0,001
RRI (IC à 95 %) 0,37 (0,25; 0,55)
Temps (mois)
Nbre de patients à risque
les animaux ayant présenté un SLC grave après avoir reçu une dose intraveineuse unique de glofitamab (0,1 mg/kg), sans avoir reçu un prétraitement par l’obinutuzumab, des érosions du tractus gastro-intestinal ont été observées de même que des infiltrats cellulaires inflammatoires dans la rate, les sinusoïdes hépatiques et, de façon sporadique, dans certains autres organes. Ces infiltrats cellulaires inflammatoires étaient probablement causés par une activation des cellules immunitaires produite par les cytokines.
Lors d’une étude sur la toxicité de doses multiples d’une durée de 4 semaines, qui comportait des doses graduellement croissantes de 0,03/0,1/0,1 ou 0,3 mg/kg, suivies d’une administration tous les deux jours, des réactions caractéristiques de la phase aiguë (hausse des taux de protéine C réactive [CRP, pour C reactive protein], de fibrinogène, de triglycérides et de bilirubine; et faible baisse des taux d’albumine et de cholestérol) ainsi qu’un changement du taux de leucocytes ont été observés et attribués à la libération de cytokines et à la margination provoquée par l’activation. Des infiltrats minimes à légers de cellules mononuclées dans certains organes (cœur, glandes salivaires, reins, espaces périvasculaires des méninges, plexus choroïdes et parenchyme cérébral – avec une gliose minime dans certains cas) ont été observés plus fréquemment chez les animaux ayant reçu le glofitamab que chez les animaux témoins.
L’administration du glofitamab a aussi été associée à des augmentations soutenues (survenant entre 30 minutes et 20 heures après l’administration) et proportionnelles à la dose du rythme cardiaque (diminution de l’intervalle RR), accompagnées de diminutions des intervalles PR et QT similaires en fonction du rythme. Ces effets ont été moins prononcés après l’administration de la deuxième dose de glofitamab. Des hausses de la température corporelle moyenne liées au glofitamab ont été observées 6 heures après l’administration au jour 1 et 24 heures après l’administration au jour 15 de cette étude de 4 semaines. Les augmentations du rythme cardiaque et de la température corporelle sont considérées comme étant liées à l’augmentation des taux de cytokines à la suite de l’administration du glofitamab. Selon les observations, le médicament à l’étude n’a pas eu d’effet sur la respiration, et aucun signe clinique spécifiquement lié aux effets sur le SNC n’a été relevé.
Sans l’administration d’obinutuzumab, les doses i.v. maximales tolérées étaient de 0,03 mg/kg au jour 1 et de 0,1 mg/kg au jour 8 (augmentation graduelle de la dose). L’absence de prétraitement par l’obinutuzumab et la clairance élevée chez les singes sont les facteurs qui expliquent les niveaux plus faibles d’exposition au glofitamab atteints lors des études sur la toxicité de doses multiples comparativement à ceux observés en contexte clinique. Le prétraitement par l’obinutuzumab a atténué la libération de cytokines ainsi que les effets indésirables associés en réduisant le nombre de lymphocytes B dans le sang périphérique et dans les tissus lymphoïdes. C’est ce qui a permis d’administrer aux singes cynomolgus une dose au moins 10 fois plus élevée de glofitamab (1 mg/kg), ce qui a produit une Cmax étant jusqu’à 3,74 fois plus élevée que celle observée chez l’humain à la dose recommandée de 30 mg.
Toutes les observations sur le glofitamab ont été considérées comme des effets à médiation pharmacologique et réversibles. Aucune étude n’a duré plus de 4 semaines, parce que le glofitamab a été très immunogène chez les singes cynomolgus et a entraîné une réduction de l’exposition et une perte de l’effet pharmacologique.
Génotoxicité : Aucune étude n’a été menée pour déterminer si COLUMVI avait un potentiel mutagène.
Cancérogénicité : Aucune étude de cancérogénicité n’a été menée pour déterminer si COLUMVI avait un potentiel cancérogène.
Toxicologie pour la reproduction et le développement : Aucune étude sur la toxicité pour la reproduction n’a été menée chez l’animal pour évaluer l’effet de COLUMVI.
Compte tenu du faible transfert placentaire d’anticorps au cours du premier trimestre, du mode d’action du glofitamab (déplétion des lymphocytes B, activation des lymphocytes T dépendante de la cible et libération de cytokines), des données disponibles sur l’innocuité de COLUMVI et des données sur d’autres anticorps anti-CD20, le risque de tératogénicité est faible. La déplétion prolongée des lymphocytes B peut accroître le risque d’infection opportuniste, ce qui peut causer une perte fœtale. Le SLC transitoire associé à l’administration de COLUMVI peut aussi être nuisible au fœtus.
Altération de la fertilité : On n’a pas étudié la fertilité chez l’animal pour évaluer l’effet de COLUMVI.