


Monographie de produit - Desloratadine
Mises en garde et précautions importantes
- En présence d’une insuffisance hépatique ou rénale grave, on doit employer Desloratadine avec prudence.
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Les comprimés Desloratadine (desloratadine) sont indiqués pour :
- le soulagement rapide et efficace pendant 24 heures de multiples symptômes nasaux ou autres de la rhinite allergique, dont éternuements, rhinorrhée, démangeaisons nasales, congestion nasale/embarras de la respiration nasale, prurit du palais et/ou des oreilles et/ou de la gorge et/ou des yeux, toux allergique, sensation de brûlure oculaire, gonflement des yeux, larmoiement et rougeur des yeux;
- le soulagement rapide et efficace des symptômes associés à l’urticaire chronique idiopathique, comme le prurit et les éruptions urticariennes.
1.1 Enfants
Enfants (< 12 ans) : On n’a pas établi l’innocuité ni l’efficacité des comprimés Desloratadine chez les enfants de moins de 12 ans.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Au cours d’une étude sur l’administration de doses multiples de 5 mg de desloratadine, l’ASC et la Cmax ont été 20 % plus élevées et la demi-vie d’élimination plasmatique a été 30 % plus longue chez les sujets de plus de 65 ans (n = 17) que chez les sujets plus jeunes. On ne considère toutefois pas que ces différences ont une portée clinique, et il n’est pas nécessaire de modifier la posologie chez les patients âgés ( 10.3 Pharmacocinétique, Personnes âgées).
2 CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité au médicament ou à l’un des ingrédients du médicament ou des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- En présence d’une insuffisance hépatique ou rénale grave, on doit employer Desloratadine avec prudence.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
4.2 Posologie recommandée et ajustement posologique
Adultes et adolescents (12 ans et plus) : Un comprimé Desloratadine à 5 mg par jour par voie orale, sans égard aux repas.
4.3 Administration
Voir 4.2 Posologie recommandée et ajustement posologique.
4.4 Dose omise
Si vous oubliez de prendre votre dose à l’heure prévue, ne vous inquiétez pas; prenez-la dès que vous vous en souvenez. Ne prenez pas plus d’une dose par période de 24 heures.
5 SURDOSAGE
En cas de surdosage, on peut envisager les mesures habituelles pour éliminer toute substance active qui n’a pas été absorbée. Un traitement symptomatique et d’appoint est recommandé . L’administration d’une dose de Desloratadine de 45 mg par jour (neuf fois la dose clinique) pendant dix jours n’a pas produit d’allongement de l’intervalle QTc statistiquement ou cliniquement significatif. La variation moyenne de l’intervalle QTc a été de 0,3 ms avec le placebo et 4,3 ms avec la desloratadine (p = 0,09; limite inférieure de l’intervalle de confiance [LIIC] = -0,6; limite supérieure de l’intervalle de confiance [LSIC] = 8,7).
La desloratadine n’est pas éliminée par hémodialyse; on ne sait pas si elle peut être éliminée par dialyse péritonéale.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimé de desloratadine à 5 mg |
| Amidon de maïs, bleu FD&C n° 2, cellulose microcristalline, dioxyde de titane, hydrogénophosphate de calcium dihydraté, hypromellose, lactose monohydraté, poly(éthylène glycol), stéarate de zinc, talc. |
Les comprimés Desloratadine sont de couleur bleu pâle à bleu, ronds, biconvexes, pelliculés, embossé avec ''5" d’un côté et uni de l’autre.
Les comprimés Desloratadine présentés dans des plaquettes alvéolées de 10 comprimés (1x10), 20 comprimés (2x10), 30 comprimés (3x10), 40 comprimés (4x10) et 50 comprimés (5x10). Le comprimés Desloratadine sont également offerts en bouteilles PEHD de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Fonctions hépatique, biliaire et pancréatique
Au cours d’une étude sur la pharmacocinétique d’une dose unique (7,5 mg), l’ASC et la Cmax moyennes ont été de jusqu’à 2,4 fois plus élevées chez les sujets présentant une insuffisance hépatique légère, modérée ou grave (n = 4/groupe) que chez les sujets en bonne santé (n = 8). On ne considère toutefois pas que ces résultats ont une portée clinique.
Des sujets présentant une fonction hépatique normale (n = 9) ou une insuffisance hépatique modérée (n = 11) ont reçu 5 mg de desloratadine par jour pendant dix jours. Chez les insuffisants hépatiques, l’exposition à la desloratadine (ASC) pouvait être de j usqu’à trois fois plus élevée que chez les sujets en bonne santé, mais on ne considère pas que ces résultats ont une portée clinique.
Par conséquent, aucune modification de la posologie n’est recommandée en présence d’une insuffisance hépatique (voir 10.3 Pharmacocinétique, Insuffisance hépatique).
Système nerveux
La desloratadine doit être administrée avec prudence en présence d’antécédents médicaux ou familiaux de convulsions. Les jeunes enfants sont en particulier prédisposés à présenter de nouvelles convulsions avec la desloratadine. Les professionnels de la santé doivent envisager de mettre fin au traitement chez les patients qui présentent un épisode de convulsions pendant le traitement par la desloratadine.
Fonction rénale
Au cours d’une étude sur la pharmacocinétique d’une dose unique (7,5 mg), chez des sujets (n = 25) présentant un degré quelconque d’insuffisance rénale (légère, modérée, grave ou exigeant une hémodialyse), l’ASC moyenne de la desloratadine a été de 1,7 à 2,5 fois plus grande et les variations des concentrations de 3-hydroxydesloratadine ont été minimes. On ne considère toutefois pas que ces résultats ont une portée clinique (voir 10.3 Pharmacocinétique, Insuffisance rénale).
En présence d’une insuffisance rénale grave, on doit employer Desloratadine avec prudence.
Appareil respiratoire
Personnes asthmatiques : Desloratadine a été administré en toute innocuité à des patients atteints d’asthme léger ou modéré (voir 14.1 Plan et caractéristiques démographiques de l’étude, Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant et
14.2 Résultats des études, Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant).
Desloratadine n’a pas exacerbé les symptômes d’asthme (voir 10.2 Pharmacodynamie, Personnes asthmatiques).
7.1 Populations particulières
7.1.1 Femmes enceintes
Comme on ne dispose d’aucune donnée clinique sur l’exposition à la desloratadine durant la grossesse, on n’a pas établi l’innocuité de Desloratadine chez les femmes enceintes. Desloratadine n’est donc pas recommandé chez les femmes enceintes.
Chez le rat, on n’a globalement pas observé d’effet sur la fertilité à la suite d’une exposition à la desloratadine équivalant à 34 fois l’exposition produite par l’administration de la dose clinique recommandée chez l’humain. Les études sur l’animal ont montré que la desloratadine n’avait pas d’effets tératogènes ou mutagènes (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
La desloratadine passe dans le lait maternel. Par conséquent, l’allaitement est déconseillé chez les femmes qui prennent Desloratadine.
7.1.3 Enfants
Enfants (< 12 ans) : On n’a pas établi l’innocuité ni l’efficacité des comprimés Desloratadine chez les enfants de moins de 12 ans.
7.1.4 Personnes âgées
Au cours d’une étude sur l’administration de doses multiples de 5 mg d’Desloratadine, l’ASC et la Cmax ont été 20 % plus élevées et la demi-vie d’élimination plasmatique a été 30 % plus longue chez les sujets de plus de 65 ans (n = 17) que chez les sujets plus jeunes. On ne considère toutefois pas que ces différences ont une portée clinique, et il n’est pas nécessaire de modifier la posologie chez les patients âgés (voir 10.3 Pharmacocinétique, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
On n’a pas observé d’effets indésirables liés au médicament ayant une portée clinique, notamment de nature cardiovasculaire, au cours des essais cliniques sur desloratadine.
De très rares cas de réactions d’hypersensibilité, y compris d’anaphylaxie et de rash, ont été signalés depuis la commercialisation de la desloratadine. On a aussi signalé de très rares cas de tachycardie, de palpitations, d’hyperactivité psychomotrice, de crises d’épilepsie, de hausse des enzymes hépatiques, d’hépatite, de hausse de la bilirubine et de stimulation de l’appétit.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
La fréquence des effets indésirables ayant un lien raisonnable avec le médicament est exprimée comme la différence entre 1 866 patients traités par les comprimés de desloratadine à
5 mg et 1 857 patients ayant reçu un placebo au cours des essais cliniques sur l’administration de doses multiples pour le traitement de la rhinite allergique saisonnière et de l’urticaire chronique idiopathique (UCI). Au cours de tous les essais cliniques sur le traitement de la rhinite allergique et de l’UCI, la nature et la fréquence des effets indésirables signalés ont été comparables avec les comprimés de desloratadine et avec le placebo.
À la dose recommandée de 5 mg par jour, il n’y a eu des effets indésirables que chez 3 % de plus des patients traités par les comprimés de desloratadine que chez ceux recevant le placebo.
L’incidence de la somnolence n’a pas été plus élevée et celle du mal de tête n’a été que de 0,6 % plus élevée chez les patients traités par desloratadine que chez ceux recevant le placebo. Les effets indésirables liés au traitement signalés par au moins 1 % des patients traités par les comprimés de desloratadine à 5 mg au cours des essais cliniques sur l’administration de doses multiples figurent au Tableau 2.
Tableau 2 – Effets indésirables liés au traitement signalés par au moins 2 % des patients traités par les comprimés de desloratadine à 5 mg au cours des essais cliniques sur l’administration de doses multiples contre la rhinite allergique et l’urticaire chronique idiopathique
Desloratadine à 5,0 mg n = 1 866 (%) | Placebo n = 1 857 (%) | |
|---|---|---|
| Nbre de patients (%)a ayant présenté un effet indésirable quelconqueb | 281 (15,1) | 232 (12,5) |
| Troubles du système | 51 (2,7) | 36 (1,9) |
| nerveux autonome | ||
| Sécheresse de la bouche | 49 (2,6) | 34 (1,8) |
| Fatigue | 33 (1,8) | 12 (0,6) |
| Corps entier – troubles | 124 (6,6) | 88 (4,7) |
| généraux | ||
| Mal de tête | 84 (4,5) | 72 (3,9) |
| Troubles psychiatriques | 53 (2,8) | 48 (2,6) |
| Somnolence | 36 (1,9) | 35 (1,9) |
a : Nombre de patients ayant signalé au moins un effet indésirable au cours de l’essai. Certains patients peuvent avoir signalé plus d’un effet indésirable.
b : Lien possible ou probable avec le traitement selon l’investigateur.
8.3 Effets indésirables observés après la commercialisation
De très rares cas de réactions d’hypersensibilité, y compris d’anaphylaxie et de rash, ont été signalés depuis la commercialisation de la desloratadine. On a aussi signalé de très rares cas de tachycardie, de palpitations, d’hyperactivité psychomotrice, de somnolence, de crises d’épilepsie, de hausse des enzymes hépatiques, d’hépatite, de hausse de la bilirubine et de stimulation de l’appétit.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
La prise de desloratadine avec de l’alcool n’a pas exacerbé les effets néfastes de l’alcool sur les performances (voir 10.2 Pharmacodynamie, Pharmacodynamie psychomotrice).
9.2 Interactions médicament-comportement
Effets sur la capacité de conduire et d’utiliser des machines : aucun (voir 10.2 Pharmacodynamie, Pharmacodynamie psychomotrice).
9.3 Interactions médicament-médicament
Les essais cliniques sur les interactions possibles entre desloratadine et l’azithromycine, l’érythromycine, le kétoconazole, la fluoxétine et la cimétidine n’ont pas mis en évidence d’interaction ayant une portée clinique.
Au cours d’un essai clinique sur l’administration de doses multiples de jusqu’à 20 mg de desloratadine par jour pendant 14 jours à 49 volontaires en bonne santé, on n’a pas observé d’effets cardiovasculaires statistiquement ou cliniquement significatifs. Au cours d’une autre étude, l’administration de Desloratadine à une dose de 45 mg par jour (neuf fois la dose clinique) pendant dix jours n’a pas produit d’allongement de l’intervalle QTc (voir 5 SURDOSAGE).
On a mené des études distinctes sur les interactions possibles entre la desloratadine, d’une part, et le kétoconazole (N = 24), l’érythromycine (N = 24), l’azithromycine (N = 90), la fluoxétine (N = 54) et la cimétidine (N = 36), d’autre part. L’administration concomitante de kétoconazole et de desloratadine a produit une augmentation de la Cmax et de l’ASC de la desloratadine de 29 % et 21 %, respectivement, et celles de la 3-hydroxydesloratadine de 77 % et 110 %, respectivement. L’administration concomitante d’érythromycine et de desloratadine a produit une augmentation de la Cmax et de l’ASC de la desloratadine de 24 % et 14 %, respectivement, et de celles de la 3-hydroxydesloratadine de 43 % et 40 %, respectivement.
L’administration concomitante d’azithromycine et de desloratadine a produit une augmentation de la Cmax et de l’ASC de la desloratadine de 15 % et 5 %, respectivement, et de celles de la 3-hydroxydesloratadine de 15 % et 4 %, respectivement. L’administration concomitante de fluoxétine et de desloratadine n’a pas modifié l’ASC de la desloratadine, mais a produit une augmentation de 15 % de la Cmax de la desloratadine. La Cmax et l’ASC de la 3- hydroxydesloratadine ont respectivement augmenté de 17 % et 13 %. L’administration concomitante de cimétidine et de desloratadine a produit une augmentation de la Cmax et de l’ASC de la desloratadine de 12 % et 19 %, respectivement, et une réduction de celles de la 3- hydroxydesloratadine de 11,2 % et 2,8 %, respectivement. Toutefois, comme rien au cours de ces études n’a donné à penser que le profil d’innocuité de la desloratadine était modifi é, on ne croit pas que ces augmentations des concentrations plasmatiques aient une portée clinique. Il n’y a par ailleurs pas eu de modifications de la pharmacodynamie électrocardiographique (QTc) ayant une portée clinique.
9.4 Interactions médicament-aliment
Les aliments, dont le jus de pamplemousse, n’ont pas eu d’effet sur le devenir de la desloratadine (voir 10.2 Pharmacocinétique, Effet des aliments).
9.5 Interactions médicament-plante médicinale
On n’a pas déterminé s’il y avait des interactions entre desloratadine et les herbes médicinales.
9.6 Interactions médicament-épreuves de laboratoire
On n’a pas déterminé si desloratadine avait des effets sur les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La desloratadine est un antihistaminique non sédatif à longue durée d’action qui exerce un effet antagoniste sélectif sur les récepteurs H1 périphériques et dont les effets anti-allergiques, antihistaminiques et anti-inflammatoires sont démontrés.
La desloratadine n’exacerbe pas l’asthme.
La desloratadine est un métabolite actif de la loratadine qui a une activité pharmacodynamique qualitativement semblable à celle de la loratadine et dont l’efficacité relative chez l’animal après l’administration par voie orale est de 2,5 à 4 fois plus grande que celle de la loratadine.
Chez le cobaye, l’effet antihistaminique d’une dose unique de desloratadine dure 24 heures.
Un certain nombre d’études in vitro (portant principalement sur des cellules d’origine humaine) et in vivo ont démontré que la desloratadine avait, outre une activité antihistaminique, des effets anti-allergiques et anti-inflammatoires. Ces études ont montré que la desloratadine inhibe le vaste ensemble d’événements qui déclenche et propage l’inflammati on allergique, soit :
- la libération de cytokines pro-inflammatoires, y compris l’IL-4, l’IL-6, l’IL-8 et l’IL-13
- la libération d’importantes chimiokines pro-inflammatoires, comme RANTES (Regulated upon Activation, Normal T-cell Expressed and Secreted)
- la production d’anions superoxydes par les polynucléaires neutrophiles activés
- l’adhésion et le chimiotactisme des éosinophiles
- l’expression des molécules d’adhésion cellulaire, comme la sélectine P
- la libération d’histamine, d’une prostaglandine (PGD2) et d’un leucotriène (LTC4) dépendant de l’IgE
- la réaction allergique bronchoconstrictrice aiguë et la toux allergique.
La desloratadine a une très grande spécificité pour les récepteurs H1 de l’histamine. Cette sélectivité, de concert avec la faible diffusion dans le système nerveux central (SNC), explique qu’elle ait eu peu ou pas d’effets sédatifs au cours des essais cliniques. L’activité antimuscarinique est importante selon les études in vitro, mais elle ne semble pas être pertinente in vivo, des effets anticholinergiques n’étant observés qu’à des doses très élevées et dépassant nettement la dose antihistaminique.
10.2 Pharmacodynamie
Après son administration par voie orale, la desloratadine exerce un effet antagoniste sélectif sur les récepteurs H1 périphériques, car elle ne diffuse pas facilement dans le système nerveux central.
Réaction papulo-érythémateuse : La desloratadine à 5 mg s’est révélée nettement plus efficace que le placebo, comme l’a démontré la réduction à toutes les évaluations (1er, 7e, 14e, 21e et 28e jours) des réaction papulo-érythémateuses induites par l’histamine. Aucun signe de tachyphylaxie n’a été observé pendant la période d’administration de 28 jours.
Pharmacodynamie psychomotrice : Les essais cliniques ont démontré qu’il n’y avait pas de différence entre les sujets traités par 5 mg de desloratadine et ceux recevant un placebo pour ce qui est de l’incidence de la somnolence.
Il n’y a pas eu de différence significative pour ce qui est des résultats des tests psychomoteurs entre le groupe traité par desloratadine et le groupe placebo, que le traitement soit administré seul ou avec de l’alcool. L’ingestion d’alcool avec desloratadine n’a pas aggravé l’altération des performances produite par l’alcool ni la somnolence. On n’a pas observé d’effets sur la capacité de conduire ou d’utiliser des machines. La prise d’une dose unique de desloratadine n’a pas eu d’incidence sur les mesures habituelles des performances en cabine, dont l’augmentation de la somnolence subjective ou les tâches associées au vol.
Au cours d’un étude clinique, qui a porté sur une dose de desloratadine de 45 mg (neuf fois la dose clinique) (voir Pharmacodynamie cardiovasculaire), il n’y a pas eu de cas de somnolence. Au cours d’une étude distincte à double insu, contrôlée par placebo et avec répartition aléatoire et quadruple permutation ayant porté sur l’administration d’une seule dose, 25 volontaires en bonne santé ont reçu 7,5 mg de desloratadine avec du jus, 7,5 mg de desloratadine avec du jus contenant de l’alcool, un comprimé placebo avec du jus contenant de l’alcool ou un comprimé placebo avec du jus. Il n’y a pas eu de différence significative pour ce qui est des résultats des tests psychomoteurs entre le groupe traité par la desloratadine et le groupe recevant le placebo, que le traitement ait été administré seul ou avec de l’alcool. Au cours d’une étude sur desloratadine, on n’a pas observé d’effets sur la capacité de conduire ou d’utiliser des machines. Au cours d’une étude distincte menée auprès de volontaires en bonne santé ayant reçu une dose unique de 5 mg de desloratadine, on n’a pas observé d’effets sur les mesures habituelles des performances en cabine.
Une somnolence nuisant aux performances psychomotrices a été associée aux
antihistaminiques de première génération. L’ingestion concomitante d’alcool et de ces antihistaminiques a altéré encore davantage les performances psychomotrices. Au cours d’une étude antérieure, CLARITIN (loratadine) n’a pas aggravé l’altération des performances psychomotrices produite par l’alcool ni la somnolence.
Pharmacodynamie cardiovasculaire : Pour confirmer l’innocuité cardiovasculaire de desloratadine, on a mené une étude sur les effets électrocardiographiques de la desloratadine auprès de sujets (n = 24) ayant reçu 45 mg de desloratadine (neuf fois la dose clinique) une fois par jour pendant dix jours. Le critère d’évaluation primaire de cette étude était la différence entre les valeurs de départ (jour -1) et celles obtenues le 10e jour (valeurs maximales) pour ce qui est de la fréquence ventriculaire maximale et des intervalles PR, QRS, QT et QTc. À une dose neuf fois plus élevée que la dose clinique proposée, il n’y a pas eu d’allongement statistiquement ou cliniquement significatif de l’intervalle QTc. La variation moyenne de l’intervalle QTc a été de 0,3 ms avec le placebo et 4,3 ms avec la desloratadine (p = 0,09; limite inférieure de l’intervalle de confiance [LIIC] = -0,6; limite supérieure de l’intervalle de confiance [LSIC] = 8,7). On doit souligner qu’au cours d’une étude distincte portant sur l’administration pendant 14 jours de doses multiples et croissantes de desloratadine (de jusqu’à 20 mg/jour), il n’y a pas eu d’effets cardiovasculaires statistiquement ou cliniquement significatifs.
Interactions médicament-médicament : On a mené deux études contrôlées par placebo et avec répartition aléatoire, double permutation et tiers aveugle sur l’administration de doses multiples (10 jours) pour caractériser les effets du kétoconazole (n = 24) et de l’érythromycine (n = 24), des inhibiteurs du CYP 3A4, sur les paramètres pharmacocinétiques et l’innocuité cardiovasculaire de desloratadine.
On a mené une troisième étude (n = 90) de plan semblable, sauf pour la comparaison en groupes parallèles, sur l’effet de l’azithromycine – un antibiotique du groupe des azalides qui inhibe également le CYP 3A4 – sur les paramètres pharmacocinétiques et la pharmacodynamie cardiovasculaire de desloratadine.
On a mené deux autres études sur l’administration de doses multiples avec répartition aléatoire et en groupes parallèles sur l’effet de la cimétidine (n = 36) et de la fluoxétine (n = 54) sur les paramètres pharmacocinétiques et la pharmacodynamie cardiovasculaire de desloratadine.
L’administration concomitante de kétoconazole et de desloratadine a augmenté la Cmax et l’ASC de la desloratadine de 29 % et 21 %, respectivement, et celles de la 3-OH-DL, de 77 % et 110 %, respectivement. L’érythromycine a augmenté la Cmax et l’ASC de la desloratadine de 24 % et
14 %, respectivement, et celles de la 3-OH-DL, de 43 % et 40 %, respectivement.
L’azithromycine a augmenté la Cmax et l’ASC de la desloratadine de 15 % et 5 %, respectivement, et celles de la 3-OH-DL, de 15 % et 4 %, respectivement. Comme, au cours de ces études, rien n’a donné à penser que le profil d’innocuité de la desloratadine avait été modifié, on considère que ces augmentations des concentrations plasmatiques sont sans portée clinique . Le kétoconazole a produit une hausse des concentrations plasmatiques de desloratadine légère et moins importante que celles de loratadine. Ces données laissent entendre que la desloratadine est moins susceptible d’interagir avec les inhibiteurs du CYP 3A4. La similitude des concentrations d’érythromycine au cours de cette étude et d’études antérieures donne à penser qu’il est peu probable que la desloratadine inhibe le métabolisme des substrats du CYP 3A4, qui représentent au moins 50 % des médicaments actuellement sur le marché.
L’administration concomitante de fluoxétine et de desloratadine n’a pas modifié l’ASC de la desloratadine, mais a produit une augmentation de 15 % de la Cmax de la desloratadine. La Cmax et l’ASC de la 3-OH-DL ont augmenté respectivement de 17 % et 13 %. La cimétidine a augmenté la Cmax et l’ASC de la desloratadine de 12 % et 19 %, respectivement, et réduit celles de la 3-OH-DL de 11,2 % et 2,8 %, respectivement.
Des ECG en série n’ont pas fait ressortir de variations statistiquement ou cliniquement significatives des intervalles QTc. La variation moyenne de l’intervalle QTc a été de 5,4 ms pour l’association kétoconazole-desloratadine et 2,3 ms pour l’association desloratadine-placebo (p = 0,14; LIIC = -7,3; LSIC = 11). La variation moyenne de l’intervalle QTc a été de 9,8 ms pour l’association érythromycine-desloratadine et 7,8 ms pour l’association desloratadine-placebo (p = 0,53; LIIC = -8,4; LSIC = 4,5). La variation moyenne de l’intervalle QTc a été de -4,2 ms pour l’association desloratadine-azithromycine et -6,3 ms pour l’association desloratadine-placebo (p = 0,61).
En raison des graves cas d’arythmie cardiaque associés à la prise de certains antihistaminiques, on a procédé à une évaluation minutieuse et exhaustive de l’innocuité cardiovasculaire de la desloratadine. Les nombreuses années d’expérience clinique de la loratadine et, indirectement, de la desloratadine, montrent que la desloratadine n’a pas été associée à l’arythmie ventriculaire. Les études menées sur le rat, le cobaye et le singe avec des doses de desloratadine équivalant à plusieurs fois la dose clinique ont confirmé l’absence d’effet sur d’importantes composantes de l’ECG, comme l’intervalle PR, l’intervalle QRS et l’intervalle QTc. D’autres études sur les canaux potassiques cardiaques, dont l’important canal HERG, n’ont mis en évidence aucun effet à une concentration de desloratadine de 1 micromollaire, laquelle dépasse largement la concentration plasmatique thérapeutique.
Personnes asthmatiques : Au cours de deux études de quatre semaines menées auprès de 924 patients (de 15 à 75 ans) présentant une rhinite allergique saisonnière et un asthme concomitant, les comprimés de desloratadine à 5 mg ont atténué les symptômes de rhinite sans réduire la fonction pulmonaire, ce qui démontre l’innocuité de l’administration des comprimés de desloratadine à 5 mg chez les adultes atteints de rhinite allergique saisonnière et d’asthme léger ou modéré.
10.3 Pharmacocinétique
La desloratadine a été très bien absorbée (plus de 90 %) après son administration par voie orale à des animaux de laboratoire et à des humains. Chez les animaux de laboratoire, une estimation exacte de l’exposition à la desloratadine n’a été possible qu’à de faibles doses, la période de prélèvement des échantillons plasmatiques (de 0 à 24 h) n’ayant pas permis une détermination exacte de l’ASC0-∞. Chez le rat et le singe, la Cl/F de la desloratadine a baissé en fonction de la durée d’administration, mais chez l’humain, la Cl/F de la desloratadine a été la même après l’administration d’une seule ou de multiples doses. On ne sait pas pourquoi la Cl/F varie chez le rat et le singe. Dans toutes les espèces, l’exposition à la desloratadine a été plus grande après l’administration de desloratadine qu’après celle d’une dose équivalente (en mg/kg ou en mg) de loratadine.
Les faibles quantités de desloratadine récupérées dans l’urine et l es fèces indiquent que chez les animaux de laboratoire et chez l’humain (métaboliseurs normaux), l’élimination de la desloratadine du plasma se fait par voie métabolique.
On a étudié le profil métabolique de la desloratadine, de la loratadine et de leurs métabolites in vivo et in vitro chez des animaux de laboratoire et chez l’humain. Les voies métaboliques de la desloratadine ont été les mêmes dans chaque espèce après l’administration de desloratadine et de loratadine marquées au 14C. Les principales voies métaboliques de la desloratadine font intervenir l’hydroxylation en position 3, 5 ou 6. Tous les métabolites de la desloratadine retrouvés dans le plasma et les excréta chez l’humain après l’administration de desloratadine ou de loratadine ont aussi été retrouvés chez au moins une des espèces à l’étude en phase préclinique.
Les principaux métabolites (> 5 %) de la desloratadine chez l’humain étaient présents dans toutes les espèces (souris, rat, lapin, singe) après l’exposition à la desloratadine et à la loratadine. L’hydroxylation se faisait surtout en positions 5 et 6 chez les animaux de laboratoire et en position 3 chez l’humain.
Pharmacocinétique chez l’humain
On a mené une étude de pharmacocinétique sur l’administration de multiples doses cliniques de 5 mg dans une importante cohorte de sujets (n = 112) composée d’autant d’hommes que de femmes et dans laquelle les données démographiques étaient comparables à celles de la population générale atteinte de RAS. Les sujets ont reçu leur médicament une fois par jour pendant dix jours. L’état d’équilibre des concentrations de desloratadine et de 3-OH-DL était atteint après sept jours. Au cours de cette étude, la concentration de desloratadine a été plus élevée chez 4 % des sujets, qui étaient qualifiés de métaboliseurs lents. Chez eux, la concentration maximale de desloratadine était à peu près trois fois plus élevée après environ sept heures et la demi-vie terminale étant d’environ 89 heures. Chez ces sujets, l’élimination de la desloratadine du plasma se fait par l’élimination urinaire et fécale de la molécule mère. Le profil d’innocuité n’était pas différent chez ces sujets que dans la population générale .
L’accumulation (R = 1,11 à 1,64) après 14 jours de prise uniquotidienne du médicament cadrait avec la demi-vie de la desloratadine (environ 27 heures) et la prise uniquotidienne.
L’incidence du sexe et de la race (blanche ou noire) sur les paramètres pharmacocinétiques (aire sous la courbe [ASC] et concentration maximale [Cmax]) de la desloratadine et de la 3-OH- DL a été examinée au cours d’une deuxième étude sur l’administration de doses multiples.
L’ASC et la Cmax moyennes ont été plus élevées chez les femmes que chez les hommes (desloratadine : 3 % et 10 %, respectivement; 3-OH-DL : 48 % et 45 %, respectivement). L’ASC et la Cmax de la desloratadine ont été plus élevées chez les Noirs que chez les Blancs (18 % et 32 %, respectivement). Par contre, les valeurs correspondant à la 3-OH-DL ont été plus faibles (10 %). Compte tenu de l’ampleur des variations et de l’innocuité établie de la dose de 45 mg de desloratadine, ces hausses sont sans portée clinique. Par conséquent, il n’est pas nécessaire de modifier la dose en fonction de la race ou du sexe.
Liaison aux protéines : La liaison in vitro de la desloratadine aux protéines plasmatiques humaines, déterminée par ultrafiltration, est de 82,8 à 87,2 % pour une gamme de concentrations de 5 à 400 ng/mL. Compte tenu de ce degré de liaison aux protéines (fraction libre de 13 %), on ne croit pas que les interactions attribuables au délogement soient d’importance clinique.
Effet des aliments : Une étude sur les effets des aliments portant sur une dose unique de 7,5 mg de desloratadine a montré que les aliments (petit-déjeuner riche en graisses et en calories) étaient sans effet sur le devenir de la desloratadine. Une autre étude a montré que le jus de pamplemousse ne modifiait pas le devenir de la desloratadine.
Absorption
On peut déceler la desloratadine dans le plasma dans les 30 minutes qui suivent son administration. La desloratadine est bien absorbée, sa concentration plasmatique maximale étant atteinte après environ trois heures. Sa demi-vie d’élimination moyenne est d’environ 27 heures. Pour les doses de 5 à 20 mg, la biodisponibilité de la desloratadine est proportionnelle à la dose. L’administration d’une dose de 5 mg de desloratadine ou de 10 mg de loratadine expose à une quantité équivalente (ASC) de desloratadine, de
3-hydroxydesloratadine et de glucuronoconjugué de la 3-hydroxydesloratadine.
Au cours d’études distinctes sur une dose unique, aux doses recommandées, l’ASC et la Cmax de la desloratadine ont été comparables chez les enfants et chez les adultes qui avaient reçu une dose de 5 mg de desloratadine sous forme de comprimé ou de sirop.
Distribution
Aucune donnée disponible.
Métabolisme
La desloratadine est fortement métabolisée. Les résultats de la détermination du profil métabolique indiquent que l’hydroxylation de la desloratadine en 3-hydroxydesloratadine
(3-OH-DL) et sa glucuronoconjugaison subséquente est la principale voie du métabolisme de la desloratadine. Comme on ne sait pas encore quelle enzyme est responsable du métabolisme de la desloratadine, on ne peut écarter totalement la possibilité de certaines interactions avec d’autres médicaments. Des études in vivo avec des inhibiteurs particuliers du CYP 3A4 et du CYP 2D6 ont révélé que ces enzymes ne jouaient pas un rôle important dans le métabolisme de la desloratadine. La desloratadine n’inhibe pas le CYP 3A4 ni le CYP 2D6 et ces enzymes ne sont ni des substrats, ni des inhibiteurs de la glycoprotéine P.
Des données tirées d’études de pharmacologie clinique ont révélé que certains adultes et enfants de la population générale produisent moins de 3-hydroxydesloratadine. On a observé ce polymorphisme phénotypique chez 90 enfants et 440 adultes ayant participé à ces études. L’incidence du trait a été d’environ 8,6 % chez les adultes et 15,6 % chez les enfants. Au cours des études menées tant auprès d’adultes que d’enfants, le phénotype de métaboliseur lent a été plus souvent observé chez les sujets africains que chez ceux de race blanche . L’exposition à la desloratadine (ASC) associée au phénotype de métaboliseur lent a été bien caractérisée (environ 4 fois celle des métaboliseurs normaux) au cours d’études ayant porté sur une dose unique et est semblable chez les adultes et les enfants à diverses doses. Chez les enfants, l’ASC médiane a été de 31,9 (14 à 74) ng.h/mL chez les métaboliseurs normaux et 116 (72 à 210) ng.h/mL chez les métaboliseurs lents. Chez les adultes, elle a été respectivement de
33,5 (8,7 à 99) ng.h/mL et 139 (82 à 393) ng.h/mL. Chez les adultes caractérisés comme étant des métaboliseurs lents, on a démontré que l’exposition à la desloratadine (ASC) après l’administration de doses multiples était environ six fois plus grande que chez les métaboliseurs normaux. On n’a pas déterminé l’exposition à la desloratadine après l’administration de doses multiples chez les enfants. Le profil d’innocuité de la desloratadine chez les adultes et les enfants qui sont des métaboliseurs lents n’a pas été différent de celui observé dans la population générale.
La desloratadine est modérément liée aux protéines plasmatiques (83 à 87 %).
Après l’administration de 5 mg de desloratadine par jour pendant 28 jours, on observe une accumulation environ deux fois plus importante de la desloratadine et de la 3-OH-DL, ce qui s’explique par la demi-vie de la desloratadine et de son métabolite actif ainsi que par la prise quotidienne unique. Cette accumulation n’a aucune portée clinique. La pharmacocinétique de la desloratadine et de la 3-OH-DL n’a pas été modifiée par l’administration du médicament une fois par jour pendant sept jours de suite.
Rien ne donne à penser qu’il y ait une accumulation du médicament ayant une portée clinique après l’administration de desloratadine (5 à 20 mg) une fois par jour pendant 14 jours.
Les résultats d’une étude clinique sur une dose unique de 7,5 mg de desloratadine démontrent que les aliments (petit-déjeuner à haute teneur en matières grasses et en calories) ne modifient pas le devenir de la desloratadine. Une autre étude a montré que le jus de pamplemousse ne modifiait pas le devenir de la desloratadine.
Élimination
Au cours d’une étude du bilan de masse chez l’humain, on a récupéré environ 87 % d’une dose de desloratadine marquée au 14C sous forme de produits métaboliques répartis également entre l’urine et les fèces.
Populations particulières et états pathologiques
Insuffisance hépatique : On a mené une étude sur l’administration d’une dose unique (7,5 mg) pour comparer les paramètres pharmacocinétiques obtenus chez des sujets présentant une insuffisance hépatique légère, modérée ou grave (n = 4/groupe), selon la classification de Child- Pugh (A, B ou C), à ceux obtenus chez des sujets en bonne santé (n = 8) chez qui il n’y avait pas de signe d’insuffisance hépatique. Dans les divers sous-groupes de sujets présentant une insuffisance hépatique, il n’y a pas eu de différences significatives quant aux paramètres pharmacocinétiques. L’ASC et la Cmax moyennes ont été de jusqu’à 2,4 fois plus élevées chez les sujets présentant une insuffisance hépatique que chez les sujets en bonne santé. On a évalué les paramètres pharmacocinétiques de la desloratadine chez des sujets ayant une fonction hépatique normale (n = 9) ou atteints d’insuffisance hépatique modérée (n = 11) qui étaient traités par 5 mg de desloratadine une fois par jour pendant dix jours. En présence d’une insuffisance hépatique, l’exposition à la desloratadine (ASC) pouvait être trois fois plus élevée. L’exposition des sujets à la 3-OH-DL était semblable en présence et en l’absence d’insuffisance hépatique. Selon le profil des effets indésirables et les électrocardiogrammes, il n’y a pas eu de variations systématiques et d’importance clinique chez aucun des sujets atteints d’insuffisance hépatique. Comme on ne croit pas que la hausse des concentrations ait une portée clinique, il n’est pas nécessaire de modifier la posologie en cas d’insuffisance hépatique.
Insuffisance rénale : On a évalué la pharmacocinétique de desloratadine après l’administration d’une dose unique (7,5 mg) chez des patients présentant une insuffisance rénale légère (n = 7), modérée (n = 6) ou grave (n = 6) ou hémodialysés (n = 6). Il y a eu peu de différence pour ce qui est de la Cmax et de l’ASC entre les sujets atteints d’insuffisance rénale légère et ceux atteints d’insuffisance rénale modérée. Chez les sujets présentant un degré quelconque d’insuffisance rénale ou hémodialysés, l’ASC médiane de la desloratadine a été de 1,7 à 2,5 fois plus grande et les variations des concentrations de 3-OH-DL ont été minimes. Ni la desloratadine ni la 3-OH-DL n’a été éliminée par l’hémodialyse. L’insuffisance rénale n’a pas modifié la liaison aux protéines plasmatiques de la desloratadine ou de la 3-OH-DL. Chez les patients présentant un degré quelconque d’insuffisance rénale, y compris ceux atteints d’insuffisance rénale grave ou hémodialysés, il n’y a pas eu de variations cliniquement significatives des paramètres pharmacocinétiques par rapport au départ. En présence d’une insuffisance hépatique ou rénale grave, on doit employer desloratadine avec prudence.
Personnes âgées : On a étudié la pharmacocinétique de desloratadine dans un sous-groupe (n = 17) de sujets de plus de 65 ans (n = 17) qui avaient participé à une étude sur l’administration de doses multiples (5 mg une fois par jour pendant dix jours). L’ASC et la Cmax moyennes ont été 20 % plus élevées que chez les sujets de moins de 65 ans. La clairance corporelle totale apparente ajustée en fonction du poids corporel a été semblable dans les deux groupes d’âge . La demi-vie d’élimination plasmatique moyenne a été environ 30 % plus longue (33,7 heures) chez les sujets de plus de 65 ans. Il n’y a pas eu de différence entre les deux groupes d’âge quant à la fréquence des effets indésirables signalés. Comme ces variations liées à l’âge sont sans portée clinique, il n’est pas nécessaire de modifier la posologie chez les patients de plus de 65 ans.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Température et humidité
Comprimés : Conserver entre 15 °C et 30 °C. Ne pas exposer à une humidité excessive.
Autres
Conserver en lieu sûr, hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
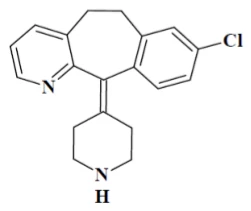
Substance pharmaceutique Dénomination commune : desloratadine
Nom chimique : 8-chloro-6,11-dihydro-11-(4-pipéridinylidène)-5 H-benzo-[5,6]cyclohepta[1,2- b]pyridine
Formule moléculaire et masse moléculaire : C19H19CIN2 / 310,82 g/mol
Formule développée :
Propriétés physicochimiques :
Forme physique : Poudre cristalline de couleur blanche à rose
Solubilité :
| Milieu | mg/ ml | Milieu requis pour dissoudre une dose de 5 mg (ml) |
|---|---|---|
| 0.1 N acide chlorhydrique | 0.02 | 250 |
| pH 4.5 Tampon d’acétate | 0.02 | 250 |
| pH 6.8 Tampon de phosphate | 0.02 | 250 |
| Eau purifiée | 0.02 | 250 |
Valeur de pKa : 9.83
Coefficient de partition : 4.89
Point de fusion : 152⁰C to 159⁰C
14 ÉTUDES CLINIQUES
- 14.1 Plan et caractéristiques démographiques des études Efficacité contre la rhinite allergique saisonnière
Quatre essais cliniques contrôlés par placebo et portant sur l’administration de doses multiples (C98-001, C98-223, C98-224 et C98-225) ont démontré l’efficacité clinique de desloratadine pour le traitement de la rhinite allergique saisonnière (RAS). Au total, 2 499 sujets atteints de RAS ont été répartis au hasard pour recevoir desloratadine ou un placebo; 1 838 sujets ont reçu desloratadine. Les critères d’évaluation de l’efficacité de ces essais cliniques étaient le score total des symptômes, le score total des symptômes nasaux, le score total des symptômes non nasaux et l’analyse de la qualité de vie. La prise de 5 mg de desloratadine une fois par jour a significativement réduit le score total des symptômes (soit la somme des scores individuels pour la rhinorrhée, les éternuements, la congestion nasale/l’embarras de la respiration nasale, les démangeaisons nasales, le prurit/la sensation de brûlure oculaires, le larmoiement, la rougeur des yeux et le prurit des oreilles/du palais).
Efficacité contre la rhinite allergique apériodique
L’efficacité clinique de desloratadine pour le traitement de la rhinite allergique apériodique (RAA) a été évaluée au cours de deux essais cliniques (P00218 et P00219) contrôlés par placebo et portant sur l’administration de doses multiples. Au total, 1 374 sujets atteints de RAA ont été répartis au hasard pour recevoir desloratadine ou un placebo; 685 sujets ont reçu desloratadine.
Un des deux essais cliniques sur le traitement de la RAA a confirmé que la desloratadine était plus efficace que le placebo, le critère primaire d’évaluation de l’efficacité (score total moyen [matin et soir] instantané des symptômes, à l’exception de l’embarras de la respiration nasale/la congestion nasale, exprimé sous forme de variation par rapport au début de l’essai) ayant été satisfait. Au cours de cet essai, la majorité des critères secondaires d’évaluation de l’efficacité ont démontré l’efficacité du traitement. Au cours du second essai pivot, on n’a pas atteint le seuil de signification statistique pour ce qui est du critère primaire d’évaluation de l’efficacité (score total moyen [matin et soir] instantané des symptômes, à l’exception de l’embarras de la respiration nasale/la congestion nasale, exprimé sous forme de variation par rapport au début de l’essai), mais pour un des critères secondaires d’évaluation de l’efficacité, soit l’évaluation conjointe par l’investigateur et le sujet de la réponse au traitement, la différence entre la desloratadine et le placebo a été statistiquement significative.
Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant
Berger et ses collaborateurs (2002) ont publié les résultats d’une étude qui visait à évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez les patients atteints de RAS et d’asthme allergique saisonnier léger. L’étude multicentrique à double insu, contrôlée par placebo et d’une durée de quatre semaines a été menée auprès de 331 patients (de 15 ans et plus) atteints de RAS depuis deux ans et chez qui les signes ou symptômes d’asthme s’aggravaient pendant la saison des allergies de l’automne et de l’hiver. Les patients qui présentaient des symptômes cliniques au moment de la présélection ont été partagés en deux groupes pour recevoir la desloratadine à 5 mg ou un placebo une fois par jour pendant quatre semaines. Les symptômes suivants ont été évalués au cours de l’étude : rhinorrhée, embarras de la respiration nasale/congestion nasale, démangeaisons nasales, éternuements, prurit/sensation de brûlure oculaires, larmoiement, rougeur des yeux et prurit des oreilles/du palais. Les patients ont évalué leurs symptômes deux fois par jour (matin et soir) et le critère primaire d’évaluation de l’efficacité était la différence par rapport au départ des scores totaux (matin et soir) des symptômes réflectifs.
Efficacité contre l’urticaire chronique idiopathique
L’efficacité clinique de desloratadine pour le traitement de l’urticaire chronique idiopathique (UCI) a été démontrée chez plus de 400 patients de 12 à 84 ans au cours de deux essais cliniques à double insu, contrôlés par placebo, avec répartition aléatoire et d’une durée de six semaines, desloratadine ayant réduit le prurit et les lésions urticariennes.
Évaluation de l’innocuité
On a pu analyser l’innocuité chez au total 3 758 sujets traités par desloratadine au cours des programmes d’essais cliniques sur le traitement de la rhinite allergique et de l’UCI . De ce nombre, 3 045 avaient reçu des doses multiples de desloratadine, 2 872 de ceux-ci ayant reçu des doses de 5 mg ou plus.
Évaluation de l’innocuité chez les enfants
L’innocuité du sirop de desloratadine a été démontrée au cours de deux essais menés auprès de 231 enfants de 2 à 11 ans ayant des antécédents documentés de rhinite allergique saisonnière ou d’urticaire chronique idiopathique. De ce nombre, 115 ont reçu une dose quotidienne de desloratadine de 1,25 mg (55 enfants de 2 à 5 ans) ou 2,5 mg (60 enfants de 6 à 11 ans) et 116 ont reçu un placebo.
14.2 Résultats des études
Efficacité contre la rhinite allergique saisonnière
Desloratadine à 5 mg a été nettement supérieur au placebo pour la réduction du score total des symptômes nasaux, y compris le score de la congestion, et le score total des symptômes non nasaux. Les évaluations ponctuelles de l’efficacité effectuées à la fin de l’ intervalle entre deux doses successives ont démontré que l’atténuation des symptômes observée après l’administration de la première dose de desloratadine à 5 mg se maintenait pendant la totalité des 24 heures entre deux doses successives. Il n’y a pas eu de différence significative quant à l’efficacité de desloratadine à 5 mg entre les divers sous-groupes définis en fonction du sexe, de l’âge et de la race.
Études sur le délai d’action : Au cours des études sur le délai d’action du médicament faites au moyen de chambres d’exposition contrôlée, les sujets ont commencé à remarquer un soulagement important de leurs symptômes de RAS à peine 1,25 heure après l’administration d’une dose de 5,0 mg de desloratadine.
Évaluations de la qualité de vie (QV) : Au cours des essais cliniques, les évaluations exploratoires de la qualité de vie ont montré que la RAS représentait un fardeau systématique .
Les améliorations des réponses thérapeutiques produites par desloratadine à 5 mg ont aussi été associées à des améliorations de divers domaines de la QV, dont les suivants : restriction des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, problèmes oculaires, fonction émotionnelle, vitalité et fonctionnement social (voir 3).
Tableau 3 – Efficacité de desloratadine (desloratadine à 5 mg) pour l’allègement du fardeau de la RAS : amélioration des domaines de la QV
| Étude | Description de l’étude | Résultats |
|---|---|---|
| Pandalier A. et coll. (2007) | Plan : Étude multicentrique à double insu, avec répartition aléatoire, en groupes parallèles et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients présentant une RAS symptomatique. Objectif : Comparer la desloratadine à un placebo du point de vue des effets sur la QV chez des patients atteints de RAS. Durée de l’étude : Deux semaines Population : La population en IT était composée de 483 patients (234 patients dans le groupe recevant la desloratadine à 5 mg et 249 patients dans le groupe recevant le placebo). Outil validé de mesure de la QV : Version française du questionnaire RQLQ, qui comporte 28 questions sur 7 domaines (restriction des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, symptômes oculaires et fonction émotionnelle). Les patients ont évalué leurs expériences au cours de la semaine précédente au moyen d’une échelle de 7 points : de 0 (pas incommodé du tout) à 6 (très incommodé); le score total était la moyenne des scores de chacun des domaines. Critère secondaire d’évaluation de l’efficacité : Variation du STSN entre le début de l’étude et le 14e jour Critères primaires d’évaluation de l’efficacité : Évaluation de la QV, variation par rapport au début de l’étude du STSN, du STSNN et du STS, score des symptômes individuels et score des symptômes noté dans un journal |
|
QV : qualité de vie
IT : intention de traiter
RQLQ : version française du Rhinoconjunctivitis Quality of Life Questionnaire
STSN : score total des symptômes nasaux STSNN : score total des symptômes non nasaux STS : score total des symptômes
Efficacité contre la rhinite allergique apériodique
Un des deux essais cliniques sur le traitement de la RAA a confirmé que la desloratadine était plus efficace que le placebo, le critère primaire d’évaluation de l’efficacité (score total moyen [matin et soir] instantané des symptômes, à l’exception de l’embarras de la respiration nasale/la congestion nasale, exprimé sous forme de variation par rapport au début de l’essai) ayant été satisfait. Au cours de cet essai, la majorité des critères secondaires d’évaluation de l’efficacité ont démontré l’efficacité du traitement. Au cours du second essai pivot, on n’a pas atteint le seuil de signification statistique pour ce qui est du critère primaire d’évaluation de l’efficacité (score total moyen [matin et soir] instantané des symptômes, à l’exception de l’embarras de la respiration nasale/la congestion nasale, exprimé sous forme de variation par rapport au début de l’essai), mais pour un des critères secondaires d’évaluation de l’efficacité, soit l’évaluation conjointe par l’investigateur et le sujet de la réponse au traitement, la différence entre la desloratadine et le placebo a été statistiquement significative.
Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant
Les patients qui présentaient des symptômes cliniques au moment de la présélection ont été partagés en deux groupes pour recevoir la desloratadine à 5 mg ou un placebo une fois par jour pendant quatre semaines. Les symptômes suivants ont été évalués au cours de l’étude : rhinorrhée, embarras de la respiration nasale/congestion nasale, démangeaisons nasales, éternuements, prurit/sensation de brûlure oculaires, larmoiement, rougeur des yeux et prurit des oreilles/du palais. Les patients ont évalué leurs symptômes deux fois par jour (matin et soir) et le critère primaire d’évaluation de l’efficacité était la différence par rapport au départ des scores totaux (matin et soir) des symptômes réflectifs. Les résultats ont montré que, comparativement au placebo, la desloratadine avait significativement réduit les scores totaux des symptômes de RAS dès la première dose et pendant toute la durée de l’étude (p < 0,001).
La desloratadine a été sûre et bien tolérée chez les patients atteints de RAS et d’asthme allergique saisonnier léger. Le nombre et le type d’effets indésirables liés au traitement ont été semblables dans le groupe traité par la desloratadine et le groupe placebo.
Tableau 4 – Résultats publiés de l’essai clinique sur l’innocuité et l’efficacité de desloratadine (desloratadine à 5 mg) pour le traitement de la RAS chez les patients atteints de RAS et d’asthme léger ou modéré concomitant
| Étude | Description de l’étude | Résultats |
|---|---|---|
Berger W. E. et coll. (2002) | Plan : Étude multicentrique à double insu, en groupes parallèles et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients atteints de RAS et d’asthme allergique saisonnier léger. Objectif : Évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez des patients présentant une RAS modérée, une congestion nasale et des symptômes d’asthme allergique saisonnier. Durée de l’étude : Quatre semaines Population : La population en IT était composée de 331 patients (168 patients dans le groupe recevant la desloratadine à 5 mg et 163 patients dans le groupe recevant le placebo). Critère primaire d’évaluation de l’efficacité : Score total moyen (matin et soir) des symptômes réflectif, exprimé sous forme de variation par rapport au départ des moyennes du 1er au 15e jour, avec des analyses supplémentaires faites du 1er au 29e jour. |
|
RAS : rhinite allergique saisonnière IT : intention de traiter
Efficacité contre l’urticaire chronique idiopathique
Les comprimés de desloratadine ont significativement réduit la gravité du prurit, le nombre de lésions urticariennes, la taille de la plus grosse lésion urticarienne et le score total des symptômes par rapport au placebo. Le soulagement des symptômes était efficace dès le lendemain de l’instauration du traitement par desloratadine et s’est maintenu pendant toute la durée de l’intervalle de 24 heures entre deux doses successives.
Le traitement par desloratadine a aussi amélioré le sommeil et le fonctionnement diurne, comme en a témoigné la réduction de la perturbation du sommeil et des activités quotidiennes.
Il n’y a pas eu de différence significative quant à l’efficacité de desloratadine à 5 mg entre les divers sous-groupes définis en fonction du sexe, de l’âge et de la race.
Évaluation de la qualité de vie (QV)
Un certain nombre d’essais cliniques publiés sur l’effet de desloratadine (desloratadine à 5 mg) sur la QV des patients atteints d’UCI ont démontré que desloratadine à 5 mg améliore significativement divers domaines de la QV. Le 5 résume ces essais.
Tableau 5 – Essais cliniquesdémontrant l’efficacité de desloratadine (desloratadine à 5 mg) pour l’allègement du fardeau de l’urticaire chronique idiopathique: amélioration de domainesde la QV
| Étude | Description de l’étude | Résultats |
|---|---|---|
| Grob J. J. et coll. (2008) | Plan : Étude multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients ayant des antécédents d’UCI. Objectif : Évaluer l’effet de la desloratadine à 5 mg sur les scores de QV chez des patients atteints d’UCI. Durée de l’étude : Six semaines Population : La population en IT était composée de 137 patients (65 patients dans le groupe recevant la desloratadine et 72 patients dans le groupe placebo). Outil validé de mesure de la QV : Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. Le questionnaire VQ-Dermato comporte 28 items dans 7 domaines (perception de soi, activités de la vie courante, humeur, fonctionnement social, loisirs, restrictions entraînées par le traitement et malaise physique). Chaque item est évalué sur une échelle de 0 à 4. Le score total du questionnaire VQ-Dermato va de 0 (effet le moins grave) à 112 (effet le plus grave). |
|
Monroe E. et coll. (2003) | Plan : Étude multicentrique, à double insu, avec répartition aléatoire, contrôlée par placebo et en groupes parallèles visant à |
|
| Étude | Description de l’étude | Résultats |
|---|---|---|
comparer la desloratadine à 5 mg à un placebo chez des patients atteints d’UCI modérée ou grave. Objectif : Évaluer l’efficacité (y compris selon des paramètres secondaires d’évaluation de l’efficacité, soit la QV, le sommeil et les activités quotidiennes) et l’innocuité de la desloratadine à 5 mg chez des patients atteints d’UCI modérée ou grave. Durée de l’étude : Six semaines Population : La population en IT était composée de 226 patients (116 patients traités par la desloratadine et 110 patients recevant le placebo). Principal critère d’évaluation de l’efficacité : Variation des scores moyens (matin et soir) réflectifs pour le prurit. Paramètres secondaires d’évaluation de l’efficacité : Scores moyens (matin et soir) réflectifs pour le nombre de lésions urticariennes, taille de la plus grosse lésion urticarienne, score total des symptômes (somme des scores pour le prurit, le nombre de lésions urticariennes et la taille de la plus grosse lésion urticarienne) et mesures de la QV, soit perturbation du sommeil (score réflectif du matin) et des activités quotidiennes (score réflectif du soir). | (58,4 % vs 40,4 %; p = 0,004), du nombre de lésions urticariennes (40,8 % vs 19,9 %; p < 0,001) et de la taille de la plus grosse lésion urticarienne (39 % vs 19,3 %; p < 0,001).
| |
Lachapelle J. M. et coll. (2006) | Plan : Étude multicentrique ouverte sur la desloratadine à 5 mg chez des patients atteints d’UCI. Objectif : Évaluer l’effet de l’administration uniquotidienne de 5 mg de desloratadine sur la QV des patients atteints d’UCI. Durée de l’étude : Six semaines Population : La population en IT était composée de 121 patients. Outil validé de mesure de la QV : Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet |
|
| Étude | Description de l’étude | Résultats |
|---|---|---|
des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. On a également évalué les paramètres suivants : prurit, nombre et taille maximale des lésions urticariennes, qualité du sommeil et perturbation des activités. | 7e et 42e jours (-31,6 % et -50,9 %, respectivement). Toutes ces variations étaient statistiquement significatives (p < 0,0001).
| |
Grob J. J. et J. M. Lachapelle (2008) | Plan : On a effectué une recherche structurée dans la base de données MEDLINE pour repérer les articles publiés entre le 1er janvier 1991 et le 30 septembre 2007 sur le traitement de l’UCI par les antihistaminiques de deuxième génération, soit la cétirizine, la desloratadine, la fexofénadine et la lévocétirizine, et sur les effets de ces médicaments sur la QV évaluée par les patients. Les termes suivants, seuls ou en combinaison, ont été utilisés pour la recherche : « chronic idiopathic urticaria » (urticaire chronique idiopathique), « pruritus » (prurit), « wheals » (boules d’œdème), « hives » (lésions urticariennes), « second-generation antihistamines » (antihistaminiques de deuxième génération), « cetirizine » (cétrizine), « desloratadine », « fexofenadine » (fexofénadine), « levocetirizine » |
|
| Étude | Description de l’étude | Résultats |
|---|---|---|
(lévocétrizine) et « quality of life » (qualité de vie). Outil validé de mesure de la QV : Questionnaires validés DLQI et VQ- Dermato. Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. Le questionnaire VQ-Dermato comporte 28 items dans 7 domaines (perception de soi, activités de la vie courante, humeur, fonctionnement social, loisirs, restrictions entraînées par le traitement et malaise physique). Chaque item est évalué sur une échelle de 0 à 4. Le score total du questionnaire VQ-Dermato va de 0 (effet le moins grave) à 112 (effet le plus grave). |
UCI : urticaire chronique idiopathique QV : qualité de vie
IT : intention de traiter
DLQI : Dermatology Life Quality Index
VQ-Dermato : questionnaire utilisé en dermatologie qui donne des scores reproductibles et permet d’évaluer les répercussions sur la qualité de vie chez les francophones
RQLQ : version française du Rhinoconjunctivitis Quality of Life Questionnaire
Efficacité chez les enfants
Aux doses de desloratadine recommandées, la concentration plasmatique a été comparable chez les enfants (de 2 à 11 ans) et chez les sujets plus âgés (plus de 12 ans). Par conséquent, comme l’évolution de la rhinite allergique saisonnière, de la rhinite allergique apériodique et de l’urticaire chronique idiopathique ainsi que le profil de la desloratadine sont semblables chez les enfants et les adultes, on peut appliquer aux enfants les données relatives à l’efficacité obtenues chez les adultes.
Évaluation de l’innocuité
L’incidence globale des effets indésirables liés au traitement a été comparable chez les patients traités par desloratadine à 5 mg et les patients recevant le placebo (15,1 % et 12,5 %, respectivement).
L’effet indésirable le plus fréquent ayant un lien au moins possible avec le traitement a été le mal de tête. Un mal de tête lié au traitement a été signalé chez 4,5 % des sujets traités par desloratadine à 5 mg et 3,9 % des sujets recevant le placebo. Il n’y a pas eu de différence significative quant à l’innocuité de desloratadine à 5 mg entre les divers sous-groupes définis en fonction du sexe, de l’âge et de la race. Au cours des essais cliniques, les réactions défavorables, les signes vitaux et les évaluations électrocardiographiques n’ont soulevé aucun doute particulier quant à l’innocuité cardiovasculaire. L’innocuité pour le système hépatique n’a pas non plus été mise en doute. Comme l’incidence globale des effets indésirables a été semblable avec desloratadine et le placebo au cours de ces essais cliniques, on peut conclure à l’acceptabilité du profil d’innocuité de desloratadine.
De très rares cas de réactions d’hypersensibilité, y compris d’anaphylaxie et de rash, ont été signalés depuis la commercialisation de la desloratadine.
14.3 Études comparatives de biodisponibilité
Une étude de bioéquivalence randomisée, bidirectionnelle, à dose unique de Desloratadine, comprimés à 5 mg (JAMP Pharma Corporation) et AERIUS®, comprimés à 5 mg (Bayer Inc.) a été menée chez des sujets humains, adultes, males, en bonne santé et à jeun. Un résumé des données de biodisponibilité comparatives des 21 sujets qui ont été inclus dans l’analyse statistique sont présentés dans le tableau suivant :
TABLEAU RÉCAPITULATIF DES DONNEÉS COMPARATIVES DE BIODISPONIBILITÉ
Desloratadine (1 x 5 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | % Ratio de moyennes géométriques | 90% Intervalle de confiance |
AUC0-72 (pg∙hr/mL) | 42539.66 44736.49 (33.38) | 43374.15 46169.01 (37.54) | 98.1 | 90.7-106.0 |
Cmax (pg/mL) | 2392.32 2465.23 (24.92) | 2532.50 2607.14 (24.41) | 94.5 | 85.9-103.8 |
Desloratadine (1 x 5 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | % Ratio de moyennes géométriques | 90% Intervalle de confiance |
Tmax3 (hr) | 4.67 (1.50-5.33) | 4.67 (1.50-7.00) | ||
** Exprimé sous forme de moyennes géométriques à a moindre carré
* Desloratadine (comprimés de desloratadine), 5 mg (JAMP Pharma Corporation)
† AERIUS® (comprimés de desloratadine,) 5 mg (Bayer Inc.)
§ Exprimé sous forme de médiane (étendue) seulement
En raison de la longue demi-vie d'élimination de la desloratadine, une approche tronquée a été utilisée. Par conséquent, l'AUCI et le T1/2 n'ont pas été calculés.
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale Toxicité aiguë
On a évalué la toxicité aiguë de la desloratadine administrée par voie orale (gavage) et par voie intrapéritonéale chez des rats Sprague-Dawley et des souris CD-1 de six semaines. Les valeurs estimatives de la DL50 de la desloratadine administrée par voie orale et par voie intrapéritonéale ont été beaucoup plus élevées chez les rats et les souris que la dose de 5,0 mg de desloratadine par jour recommandée chez l’humain. La DL50 orale chez les souris correspondait à 3 530 fois la dose quotidienne chez l’humain, et chez les rats, à au moins
5 490 fois la dose quotidienne chez l’humain. Les DL50 intrapéritonéales chez les souris et les rats correspondaient respectivement à au moins 460 et au moins 680 fois la dose quotidienne chez l’humain (6).
Tableau 6 – DL50 de desloratadine
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) (multiple de la dose clinique)a |
|---|---|---|---|
| Souris | Mâle | p.o. | 353 (3 530 fois) |
| Femelle | p.o. | 353 (3 530 fois) | |
| Souris | Mâle | i.p. | 49 (490 fois) |
| Femelle | i.p. | 46 (460 fois) | |
| Rat | Mâle | p.o. | 616 (6 160 fois) |
| Femelle | p.o. | 549 (5 490 fois) | |
| Rat | Mâle | i.p. | 178 (1 780 fois) |
| Femelle | i.p. | 68 (680 fois) | |
p.o. = voie orale (gavage); i.p. = voie intrapéritonéale a : Selon une dose clinique projetée de 5,0 mg de desloratadine par jour (0,10 mg/kg pour un patient de 50 kg) | |||
Au cours d’une étude sur la tolérance de doses croissantes administrées par voie orale (gavage) à des jeunes macaques de Buffon adultes, des doses de 23,5 mg/kg et plus chez les mâles et de 93,75 mg/kg et plus chez les femelles ont provoqué des vomissements environ 15 minutes et/ou jusqu’à trois heures après l’administration de la dose. La dose maximale qui n’a pas provoqué de vomissements chez les mâles (11,75 mg/kg) correspond toutefois à 118 fois la dose recommandée chez l’humain (0,10 mg de desloratadine/kg/jour) et produit une exposition systémique d’environ 92 fois celle produite chez l’humain, la moyenne arithmétique de la Cmax étant de 4,0 ng/mL chez l’humain après l’administration d’une dose de desloratadine de
5,0 mg/jour.
Toxicité chronique
On a mené des études de deux semaines, un mois et trois mois sur l’administration chez le rat de doses de desloratadine de jusqu’à 240 mg/kg (première étude pilote de deux semaines), 8 mg/kg (deuxième étude de deux semaines) et 120 mg/kg (études d’un et trois mois).
L’exposition systémique à la desloratadine produite par l’administration d’une dose de 60 mg/kg est semblable à celle produite par l’administration d’une dose de loratadine de
120 mg/kg. Au cours de l’étude de trois mois, la dose sans effet a été d’entre 3 mg/kg (faible dose) et moins de 30 mg/kg et on a observé une mortalité dans les groupes recevant 30, 60 ou 120 mg/kg et dans le groupe témoin (120 mg de loratadine/kg). Il y a eu des modifications des selles considérées comme liées à l’effet anticholinergique des médicaments de cette classe. Des modifications pathologiques cliniques sont survenues à des doses de desloratadine de 30 mg/kg ou plus (au moins 458 fois l’exposition systémique). Dans les organes/tissus cibles, on a surtout observé une vacuolisation correspondant à la phospholipidose, laquelle est souvent associée aux composés amphiphiles comme la desloratadine et la loratadine. On a observé une hypertrophie des hépatocytes centrolobulaires dans les groupes recevant 30 mg/kg ou plus de desloratadine ou 120 mg/kg de loratadine. On n’a pas observé de signe de phospholipidose dans le groupe recevant la dose de 3 mg/kg.
On a observé une nécrose des cellules tubulaires rénales et/ou une dilatation des tubules rénaux aux doses de desloratadine de 60 mg/kg ou plus (au moins 605 fois l’exposition systémique) et à la dose de loratadine de 120 mg/kg (au moins 663 fois l’exposition systémique à la desloratadine).
On a retrouvé des cylindres urinaires chez les mâles recevant 60 mg/kg de desloratadine ou 120 mg/kg de loratadine. Une dégénérescence des fibres musculaires, une fibrose musculaire et/ou des infiltrats mononucléaires dans les muscles sont survenus aux doses de desloratadine de 60 mg/kg ou plus et à la dose de loratadine de 120 mg/kg. On a observé des débris cellulaires dans les tubes séminifères des testicules à la dose de desloratadine de 60 mg/kg et à la dose de loratadine de 120 mg/kg.
On a observé une hypospermatogenèse chez au moins un des rats recevant 120 mg/kg de loratadine ou 30 mg/kg ou plus de desloratadine. Des débris cellulaires intraluminaux étaient présents dans les épididymes des rats recevant la loratadine et de ceux recevant 30 mg/kg ou plus de desloratadine. Il y a eu une oligospermie dans les épididymes d’un rat recevant
30 mg/kg de desloratadine, d’un autre rat recevant 60 mg/kg de desloratadine et de certains des rats recevant 120 mg/kg de desloratadine ou de loratadine. Il n’y a toutefois pas eu de modifications testiculaires au cours de l’étude d’un mois à des doses de jusqu’à 120 mg/kg. De plus, ces modifications testiculaires correspondaient à celles déjà observées avec des doses de loratadine d’à peine 2 mg/kg chez le rat, mais la dose sans effet de loratadine était de 1 mg/kg pour des observations semblables après un an d’administration. Cet effet sur les testicules du rat a été signalé avec d’autres antihistaminiques. Dans le cas de la loratadine et de la desloratadine, cet effet n’est observé que chez le rat. Au cours de l’étude de trois mois, il y a eu une nécrose des cellules de la granulosa dans les ovaires de nombreuses femelles recevant
120 mg/kg de desloratadine et de certaines femelles recevant 120 mg/kg de loratadine. On a observé une immaturité de l’utérus chez certaines femelles recevant 60 mg/kg de desloratadine et chez de nombreuses femelles recevant 120 mg/kg de desloratadine ou de loratadine.
La desloratadine a fait l’objet d’une étude de sept jours, d’une étude de deux semaines, de deux études d’un mois et d’une étude de trois mois chez le singe. Des doses de desloratadine atteignant 12 mg/kg (au moins 182 fois l’exposition systémique) ont été bien tolérées pendant jusqu’à trois mois et la dose de 12 mg/kg a été la dose sans effet au cours des études d’un mois. Les doses de 36 mg/kg et plus (au moins 842 fois l’exposition systémique) ont provoqué des vomissements pendant la deuxième étude d’un mois.
Le 36e jour de l’étude de trois mois, les plus fortes doses de desloratadine et de loratadine
(18 et 22 mg/kg, respectivement) ont été portées à 24 et 72 mg/kg, respectivement. Les signes cliniques, dont selles peu abondantes ou absence de selles, distension abdominale, posture voûtée ou léthargie, observés aux doses de 18/24 mg/kg de desloratadine (au moins 953 fois l’exposition systémique) et de 22/72 mg/kg de loratadine (au moins 1 147 fois l’exposition systémique à la desloratadine) ont été attribués aux effets anticholinergiques des médicaments de cette classe. Dans les groupes recevant 18/24 mg/kg de desloratadine ou 22/72 mg/kg de loratadine, on a observé une baisse des taux sériques de cholestérol et de phosphatases alcalines. Une évaluation des données histopathologiques recueillies chez les animaux recevant la dose de 18/24 mg/kg de desloratadine semble indiquer que cette dose avait produit une phospholipidose semblable à celle produite par la dose de 22/72 mg/kg de loratadine . On n’a pas observé de signe de phospholipidose avec la dose de 6 mg/kg de desloratadine.
L’administration pendant trois mois de doses de jusqu’à 18/24 mg/kg de desloratadine ou
22/72 mg/kg de loratadine n’a pas produit de modifications testiculaires chez les singes. Pendant cette étude de trois mois, le seul effet observé avec la dose de 12 mg/kg de desloratadine a été une vacuolisation des glandes salivaires et des poumons. La dose sans effet a été de 6 mg/kg (204 fois l’exposition systémique). Les études de toxicité démontrent que les multiples de l’exposition sont adéquats aux doses sans effet, ce qui atteste de l’acceptabilité du profil d’innocuité de la desloratadine 7).
Tableau 7 – Exposition systémique à la desloratadine chez l’animal produite par l’administration de doses multiples par voie orale
| Espèce | Étude | Voie d’administration Dose sans effet (mg/kg) | Sexe | ASC(0-24 h) (ng•h/mL) | Rapport d’exposition animal-humain (dose de 5,0 mg/jour chez l’humain) |
|---|---|---|---|---|---|
| Rat | Étude de toxicité de 3 mois (57e jour) | Gavage 3 | M F | 1 950 1 890 | 34 33 |
| Singe | Étude de toxicité de 2 semaines (14e jour) | Gavage 6,5 | M, Fa | 5 115 | 90 |
| Singe | Étude de toxicité d’un mois (15e jour) | Gavage 12 | M, F | 10 388 | 182 |
| Singe | Étude de toxicité d’un mois Reprise de l’étude (15e jour) | Gavage 12 | M, F | 16 002 | 281 |
| Espèce | Étude | Voie d’administration Dose sans effet (mg/kg) | Sexe | ASC(0-24 h) (ng•h/mL) | Rapport d’exposition animal-humain (dose de 5,0 mg/jour chez l’humain) |
|---|---|---|---|---|---|
| Singe | Étude de toxicité de 3 mois (57e jour) | Gavage 6 | M, F | 11 623 | 204 |
| a : Données réunies sur les mâles et les femelles | |||||
Carcinogénicité : Comme les animaux et les humains sont exposés à la desloratadine par le métabolisme de la loratadine, les études de carcinogénicité sur la loratadine ont aussi évalué le risque cancérigène de la desloratadine.
Au cours d’une étude de carcinogénicité de 18 mois chez la souris et d’une étude de deux ans chez le rat, on a administré la loratadine, en la mélangeant à la nourriture des animaux, à des doses de jusqu’à 40 mg/kg/jour (souris) et 25 mg/kg/jour (rat). On a évalué les paramètres pharmacocinétiques pour déterminer le degré d’exposition des animaux à la desloratadine et à la loratadine. Les données sur l’ASC de la desloratadine ont montré que l’exposition des souris ayant reçu 40 mg/kg/jour de loratadine était 33 fois plus élevée que celle d’humains recevant par voie orale la dose quotidienne maximale de desloratadine recommandée . L’exposition à la desloratadine de rats ayant reçu 25 mg/kg/jour de loratadine était 123 fois plus élevée que celle d’humains recevant la dose maximale recommandée de desloratadine (5 mg/jour). Chez les souris mâles recevant 40 mg/kg/jour de loratadine, l’incidence des tumeurs hépatocellulaires (adénomes et carcinomes réunis) a été significativement plus élevée que chez les témoins concomitants. Chez les rats, l’incidence des tumeurs hépatocellulaires (adénomes et carcinomes réunis) a aussi été significativement plus élevée chez les mâles recevant
10 mg/kg/jour et les mâles et les femelles recevant 25 mg/kg/jour. On a jugé que les tumeurs hépatiques survenues au cours des études sur le pouvoir carcinogène de la loratadine étaient attribuables à des mécanismes non génotoxiques observés uniquement aux fortes doses de loratadine; par conséquent, on considère que les résultats de ces études de carcinogénicité chez l’animal ne sont pas pertinents pour les humains qui prennent les doses thérapeutiques recommandées de loratadine ou de desloratadine.
Génotoxicité : Au cours des études de mutagénicité sur la desloratadine, un test de mutation ponctuelle inverse (test de mutagénicité bactérienne sur microsomes de mammifères Salmonella/E. coli) et deux tests d’aberrations chromosomiques (test de clastogénicité dans des lymphocytes du sang périphérique humain et test du micronoyau de moelle osseuse de souris) n’ont pas donné à penser que la desloratadine avait un pouvoir mutagène.
Toxicologie pour la reproduction et le développement : Il n’y a pas eu d’effet sur la fertilité des rates à des doses de jusqu’à 24 mg/kg/jour ayant produit des taux d’exposition systémique au moins 506 fois plus élevés que ceux produits chez l’humain par la dose clinique maximale de desloratadine recommandée. Au cours d’une étude distincte, la réduction de la fertilité de rats mâles a été démontrée par les taux de conception plus faibles chez les femelles – associés à une diminution du nombre et de la motilité des spermatozoïdes et à des modifications histopathologiques des testicules – qui ont été observés après l’administration par voie orale d’une dose de desloratadine de 12 mg/kg (exposition systémique environ 175 fois celle produite par la dose maximale de desloratadine recommandée chez l’humain). Il n’y a pas eu d’effet global sur la motilité ou la concentration moyenne des spermatozoïdes, mais quelques rats ayant reçu une dose de desloratadine de 3 mg/kg/jour ont semblé présenter des modifications testiculaires correspondant à celles observées antérieurement avec la loratadine, dont la dose sans effet était de 1 mg/kg/jour pour des observations semblables après un an d’administration. L’administration d’une dose de 3 mg/kg/jour, qui a produit chez le rat des concentrations plasmatiques (ASC) 34 fois plus élevées que celles produites chez l’humain par la dose clinique maximale de desloratadine, n’a eu aucun effet sur la fertilité . Cet effet sur les testicules du rat a été signalé avec d’autres antihistaminiques, mais comme c’est le cas avec la desloratadine et la loratadine, il n’a pas été observé dans d’autres espèces d’animaux de laboratoire et semble donc être particulier au rat.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. AERIUS® (Tablet, 5 mg), submission control 263344, Product Monograph, Bayer Inc. October 11, 2022