


Monographie de produit - Galexos
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et dosage | Ingrédients non médicinaux cliniquement importantsa |
| Orale | Capsule à 150 mg | Lactose monohydraté |
a Pour obtenir une liste complète, consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
INDICATIONS ET UTILISATION CLINIQUE
GALEXOS® (siméprévir) est indiqué en association avec le peginterféron alfa (pegIFN-alfa) et la ribavirine (RBV) ou avec le sofosbuvir pour le traitement de l’hépatite C chronique de génotypes 1 et 4 chez les adultes atteints de maladie hépatique compensée.
(Voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION et ESSAIS CLINIQUES).
Gériatrie (≥ 65 ans)
Les études cliniques sur GALEXOS® n’ont pas inclus suffisamment de sujets de 65 ans et plus pour permettre de déterminer s’ils répondaient au traitement différemment des sujets plus jeunes. En général, il faut faire preuve de prudence lors de l’administration de GALEXOS® chez les patients âgés, et ce, pour tenir compte de la fréquence accrue d’une fonction hépatique, rénale ou cardiaque diminuée et de la présence de maladies ou de traitements concomitants (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Pédiatrie (< 18 ans)
L’utilisation de GALEXOS® n’est pas recommandée chez les patients pédiatriques. On ne dispose pas de données cliniques sur l’utilisation de GALEXOS® chez les enfants et les adolescents âgés de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS).
CONTRE-INDICATIONS
GALEXOS® (siméprévir) est contre-indiqué chez les patients qui présentent une hypersensibilité au siméprévir, à tout ingrédient de sa préparation ou à un composant de son contenant. Pour en obtenir une liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
GALEXOS® doit être prescrit en association avec d’autres produits médicinaux pour le traitement de l’hépatite C chronique. Les contre-indications liées aux autres produits médicinaux administrés en association avec GALEXOS® pour le traitement de l’hépatite C chronique s’appliquent donc. Il faut consulter la monographie de ces produits médicinaux avant d’entreprendre un traitement par GALEXOS®.
Le traitement associant GALEXOS® avec la RBV est contre-indiqué chez les femmes enceintes et chez les hommes dont la partenaire est enceinte ou susceptible de l’être ou qui envisage une grossesse, en raison des risques d’anomalies congénitales et de mort fœtale associés à la RBV (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement par GALEXOS® doit être instauré et surveillé par un médecin ayant de l’expérience dans la prise en charge de l’hépatite C chronique.
Mises en garde et précautions importantes
Réactivation potentielle du virus de l’hépatite B (VHB) : Effectuer le dépistage d’une infection en cours ou antérieure par le VHB chez tous les patients avant l’instauration du traitement par GALEXOS® (siméprévir). Des cas de réactivation du VHB, y compris des cas menant à des hépatites fulminantes, des insuffisances hépatiques et des décès, ont été signalés pendant des traitements contre le VHC et/ou après des traitements par des schémas contenant des antiviraux à action directe (AAD) chez des patients co-infectés par le VHB (voir MISES EN GARDE ET PRÉCAUTIONS, Réactivation potentielle du virus de l’hépatite B, Co-infection VHC/VHB.)
GALEXOS® ne doit pas être utilisé en monothérapie.
GALEXOS® doit être prescrit en association avec d’autres produits médicinaux pour le traitement de l’hépatite C chronique. Il est nécessaire de consulter les renseignements thérapeutiques de ces produits avant d’instaurer le traitement par GALEXOS®. Les mises en garde et précautions associées aux autres produits médicinaux utilisés avec GALEXOS® pour le traitement de l’hépatite C chronique s’appliquent également lors de leur utilisation en traitement d’association avec GALEXOS®.
Une forte proportion de patients n’ayant pas répondu à un traitement antérieur (en particulier les patients atteints de cirrhose) n’ont pas obtenu de réponse virologique soutenue (RVS) avec un traitement par GALEXOS® en association avec PegIFN-alfa et la RBV et ont présenté des substitutions associées à une résistance au siméprévir.
Utilisation de GALEXOS® chez les patients infectés par le VHC de génotype 1a
GALEXOS® en association avec le PegIFN-alfa et la RBV
Les taux de RVS associés à GALEXOS® en association avec le pegIFN-alfa et la RBV étaient plus bas chez les patients atteints d’hépatite C de génotype 1a présentant un polymorphisme Q80K de la NS3 par rapport aux patients sans polymorphisme Q80K. Un test de dépistage du polymorphisme Q80K est recommandé chez les patients porteurs du VHC de génotype 1a lorsqu’un tel test est disponible et les résultats doivent être pris en compte dans la décision d’instaurer un traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV. En l’absence d’information sur le polymorphisme Q80K, les patients peuvent être pris en charge en utilisant les règles d’arrêt du traitement (voir Tableau 8, POSOLOGIE ET ADMINISTRATION). Les taux de RVS selon le taux d’ARN du VHC à la semaine 4 sont présentés à la section MICROBIOLOGIE, Effet des polymorphismes initiaux du VHC sur la réponse au traitement.
GALEXOS® en association avec le sofosbuvir
Chez les patients infectés par le VHC de génotype 1a et atteints de cirrhose, on peut envisager de réaliser un test de dépistage du polymorphisme Q80K avant d’instaurer le traitement par GALEXOS® en association avec le sofosbuvir.
Chez les patients infectés par le VHC de génotype 1a et non atteints de cirrhose, la présence d’un polymorphisme Q80K de la NS3 n’a pas eu d’impact sur l’efficacité de GALEXOS® en association avec le sofosbuvir pendant la durée de traitement recommandée de 12 semaines (voir ESSAIS CLINIQUES).
Utilisation chez les patients qui ont connu un échec thérapeutique suite à un traitement antérieur par des antiviraux à action directe contre le VHC
L’innocuité et l’efficacité de GALEXOS® n’ont pas été étudiées chez les patients qui ont connu un échec thérapeutique suite à un traitement antérieur par GALEXOS® ou par d’autres antiviraux à action directe contre le VHC.
Utilisation chez les patients infectés par d’autres génotypes du VHC
Les données cliniques sont insuffisantes pour appuyer l’utilisation de GALEXOS® chez les patients infectés par les génotypes 2, 3, 5 ou 6 du VHC.
Carcinogenèse et mutagenèse
Des études de carcinogénicité n’ont pas été réalisées avec le siméprévir. Le siméprévir s’est avéré non génotoxique lors d’une série de tests in vitro et in vivo (voir TOXICOLOGIE).
Utilisation avec la RBV : la RBV n’a pas exercé d’effets oncogènes lors d’une étude de 6 mois réalisée auprès de souris transgéniques de souche p53+/- ou d’une étude de carcinogénicité de 2 ans chez le rat. La RBV est génotoxique dans les tests in vitro et in vivo. Consulter les renseignements thérapeutiques de la RBV.
Interactions médicamenteuses
L’administration concomitante de GALEXOS® et de substances qui exercent un effet inducteur ou inhibiteur modéré ou fort sur le cytochrome P450 3A (CYP3A) n’est pas recommandée, car de telles substances peuvent entraîner respectivement une exposition nettement plus faible ou plus élevée au siméprévir (voir INTERACTIONS MÉDICAMENTEUSES).
L’administration concomitante d’amiodarone avec GALEXOS® en association avec le sofosbuvir n’est pas recommandée. Des cas de bradycardie symptomatique et des cas nécessitant la mise en place d’un stimulateur cardiaque ont été signalés après commercialisation lors de l’administration concomitante d’amiodarone avec le sofosbuvir en association avec un autre antiviral agissant directement sur le VHC, dont GALEXOS®. La bradycardie est survenue généralement dans les heures ou les jours suivant l’instauration du traitement anti-VHC mais certains cas ont été observés jusqu’à 2 semaines après. La bradycardie s’est généralement résolue après l’arrêt du traitement anti-VHC. Les patients prenant aussi des bêtabloquants, ou ceux ayant des comorbidités cardiaques sous-jacentes et/ou une maladie hépatique avancée pourraient avoir un risque accru de bradycardie symptomatique en cas de coadministration avec l’amiodarone. Le mécanisme de la bradycardie est inconnu. Il faut informer les patients sous amiodarone qui n’ont pas d’autres options de traitement, et qui recevront GALEXOS® et le sofosbuvir en concomitance, du risque de bradycardie symptomatique. On recommande une surveillance cardiaque en milieu hospitalier pendant les premières 48 heures de la coadministration, après quoi une surveillance en consultation externe ou une auto-surveillance du rythme cardiaque doit être effectuée quotidiennement au moins durant les deux premières semaines de traitement.
Hépatique
Consulter les renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® pour plus d’information au sujet de leur utilisation chez les patients atteints d’insuffisance hépatique. Le pegIFN-alfa est contre-indiqué chez les patients atteints de cirrhose décompensée (p. ex. classe B ou C de Child-Pugh).
Décompensation hépatique et insuffisance hépatique
GALEXOS® n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh) (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
L’innocuité et l’efficacité de GALEXOS® n’ont pas été établies chez les patients infectés par le VHC atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh, avec un score supérieur ou égal à 7) ni chez les patients présentant une maladie hépatique décompensée. Des cas de décompensation hépatique et d’insuffisance hépatique (y compris des cas mortels) ont été signalés après commercialisation chez des patients traités avec GALEXOS® en association avec le PegIFN-alfa et la RBV ou en association avec le sofosbuvir. La plupart des cas ont été signalés chez des patients atteints de cirrhose avancée et/ou décompensée qui présentent un risque accru de décompensation hépatique ou d’insuffisance hépatique. Comme ces événements ont été signalés de façon volontaire dans le cadre de la pratique clinique, les estimations de la fréquence ne peuvent pas être effectuées et une relation causale entre le traitement avec GALEXOS® et ces événements n’a pas été établie.
Dans les études cliniques de GALEXOS®, on a observé des augmentations des taux de bilirubine qui n’ont pas modifié la fonction hépatique et qui n’étaient généralement pas associées à des élévations des transaminases hépatiques (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés dans le cadre des essais cliniques). Des cas de décompensation hépatique avec des taux sensiblement élevés de bilirubine (≥ 10 x la LSN dans de rares cas) ont été rapportés après la commercialisation.
Il faut surveiller les paramètres biochimiques hépatiques avant le traitement d’association avec GALEXOS® et en fonction des signes cliniques pendant le traitement. Il faut surveiller de près les patients qui présentent une élévation de plus de 2,5 fois la limite supérieure de la normale du taux de bilirubine totale. Il faut mettre fin au traitement par GALEXOS® si l’élévation du taux de bilirubine s’accompagne de hausses pertinentes sur le plan clinique des transaminases hépatiques, ou de signes et symptômes cliniques de décompensation hépatique. Il faut indiquer aux patients de contacter leur fournisseur de soins de santé en cas d’apparition de fatigue, faiblesse, perte d’appétit, nausées et vomissements, ictère ou selles décolorées.
Infections
Réactivation potentielle du virus de l’hépatite B :
Des cas de réactivation du VHB, y compris des cas menant à des hépatites fulminantes, des insuffisances hépatiques et des décès, ont été signalés chez des patients co-infectés par le VHC et le VHB et qui étaient sous traitement ou avaient terminé un traitement par des AAD. Pour réduire le risque de réactivation du VHB chez les patients co-infectés par le VHB, on doit effectuer un dépistage du VHB chez tous les patients avant l’instauration d’un traitement contre le VHC. Les patients ayant une sérologie positive au VHB (AgHBs positifs) et ceux ayant des indices sérologiques d’infection au VHB guérie (c.-à-d. AgHBs négatifs et anti-Hbc positifs) doivent être surveillés et traités selon les directives de pratique clinique en vigueur afin de prendre en charge une potentielle réactivation du VHB (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais en laboratoire).
Co-infection VHC/VHB
L’innocuité et l’efficacité de GALEXOS® n’ont pas été étudiées chez les patients co-infectés par le VHC et le VHB.
Des cas de réactivation du VHB ont été signalés pendant et après un traitement par des AAD chez des patients co-infectés par le VHB qui ne recevaient pas de traitement contre l’infection par le VHB.
Gastro-intestinal
GALEXOS® contient du lactose. Ce médicament n’est pas recommandé chez les patients atteints de problèmes héréditaires rares d’intolérance au galactose (carence grave en lactase ou malabsorption de glucose-galactose).
Photosensibilité
Des réactions de photosensibilité (qui étaient pour la plupart de sévérité légère ou modérée) ont été observées en présence de GALEXOS® en traitement d’association (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés dans le cadre des essais cliniques).
Une exposition excessive au soleil et l’utilisation de dispositifs de bronzage sont à éviter pendant le traitement par GALEXOS®. Il est recommandé d’utiliser des mesures de protection contre le soleil pendant le traitement par GALEXOS®.
Éruption cutanée
Une éruption cutanée a été observée avec GALEXOS® en traitement d’association (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés dans le cadre des essais cliniques). L’éruption cutanée s’est produite plus fréquemment pendant les 4 premières semaines de traitement, mais peut apparaître à n’importe quel moment du traitement. Des éruptions cutanées graves, y compris des cas ayant nécessité l’abandon de GALEXOS® ont été signalés chez des patients recevant GALEXOS® en association avec le pegIFN-alfa et la RBV. La plupart des manifestations d’éruption cutanée chez les patients recevant GALEXOS® étaient de sévérité légère ou modérée (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés dans le cadre des essais cliniques). Chez les patients qui présentent des éruptions cutanées légères ou modérées, il y a lieu de surveiller l’évolution de l’éruption cutanée, notamment l’apparition de lésions des muqueuses (p. ex., lésions buccales, conjonctivite) ou de symptômes généraux. Si l’éruption cutanée devient grave, GALEXOS® doit être arrêté. Il y a lieu de surveiller les patients jusqu’à la disparition de l’éruption cutanée.
Rénal
Insuffisance rénale
Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients atteints d’insuffisance rénale légère, modérée ou grave. L’innocuité et l’efficacité de GALEXOS® n’ont pas été étudiées chez les patients infectés par le VHC qui sont atteints d’insuffisance rénale grave (taux de clairance de la créatinine inférieur à 30 ml/min) ou d’insuffisance rénale terminale, y compris chez les patients sous dialyse. Étant donné que le siméprévir a une forte affinité pour les protéines, il est peu probable que la dialyse puisse éliminer le siméprévir de manière significative (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Consulter les renseignements thérapeutiques respectifs des produits médicinaux utilisés en association avec GALEXOS® eu égard à leur utilisation chez les patients atteints d’insuffisance rénale.
Fonction sexuelle/reproduction
Aucune donnée n’existe concernant l’effet du siméprévir sur la fertilité humaine. Dans le cadre d’études chez l’animal, aucun effet sur la fertilité n’a été observé (voir TOXICOLOGIE).
Le siméprévir n’a eu aucun effet sur la fertilité ou le développement embryo-fœtal, prénatal ou postnatal chez le rat à une exposition systémique semblable à celle observée chez l’humain à la dose recommandée de 150 mg une fois par jour. Chez la souris, des côtes surnuméraires et une ossification retardée ont été observées à partir de 500 mg/kg/jour, ce qui correspond à 4 fois l’exposition humaine à la dose recommandée de 150 mg une fois par jour. Chez des rates gravides, les concentrations de siméprévir dans le placenta, le foie du fœtus et le fœtus même étaient inférieures à celles observées dans le sang. Les études sur le siméprévir chez l’animal ne montrent aucun effet nocif direct ou indirect sur la reproduction.
Utilisation avec la RBV : Les études chez l’animal ont montré que la RBV entraînait une toxicité réversible chez les mâles. Consulter les renseignements thérapeutiques de la RBV.
Utilisation avec le pegIFN-alfa : Les études chez l’animal ont montré que le pegIFN-alfa pouvait entraîner une baisse de la fertilité des femelles. Consulter les renseignements thérapeutiques du pegIFN-alfa.
Populations particulières
Femmes enceintes
Il n’existe aucune étude adéquate et rigoureusement contrôlée sur GALEXOS® chez les femmes enceintes.
GALEXOS® ne doit pas être utilisé durant la grossesse, à moins que les bienfaits potentiels ne justifient les risques potentiels. Les patientes en mesure de procréer doivent utiliser une méthode de contraception efficace.
Comme GALEXOS® doit être administré en concomitance avec d’autres produits médicinaux pour le traitement de l’hépatite C chronique, les contre-indications et les mises en garde applicables à ces produits médicinaux s’appliquent également au traitement d’association avec GALEXOS®.
Utilisation avec la RBV :
Les études chez l’animal ont montré que la RBV entraîne des anomalies congénitales et/ou la mort fœtale (voir CONTRE-INDICATIONS et les renseignements thérapeutiques de la RBV). Des effets tératogènes et/ou embryocides significatifs ont été démontrés dans toutes les espèces animales exposées à la RBV; la RBV est donc contre-indiquée chez la femme enceinte et chez le partenaire de sexe masculin de la femme enceinte (voir CONTRE-INDICATIONS et les renseignements thérapeutiques de la RBV).
Lorsque GALEXOS® est utilisé en association avec la RBV, des mesures strictes doivent être prises afin d’éviter une grossesse chez les patientes et chez les partenaires féminines des patients de sexe masculin pendant le traitement et pendant les 6 mois qui suivent la fin du traitement par la RBV. Les femmes en mesure de procréer et leurs partenaires masculins ne doivent pas recevoir de la RBV à moins d’utiliser deux formes fiables d’une contraception efficace pendant le traitement par la RBV et pendant les 6 mois qui suivent le traitement par la RBV.
Le traitement d’association GALEXOS® avec la RBV ne doit pas être instauré chez une patiente à moins qu’elle n’ait obtenu un résultat négatif à un test de grossesse effectué immédiatement avant l’instauration du traitement. Les tests de grossesse doivent être faits chaque mois pendant le traitement avec la RBV et pendant les 6 mois qui suivent la fin de l’ensemble du traitement par la RBV. Chez les partenaires de sexe féminin non enceintes, des tests de grossesse sont recommandés avant le traitement d’association de GALEXOS® avec la RBV, chaque mois pendant le traitement avec la RBV et pendant les 6 mois qui suivent la fin du traitement par la RBV. Les patients (hommes et femmes) doivent être avisés d’informer immédiatement leur professionnel de la santé en cas de grossesse.
Utilisation avec le pegIFN-alfa : Les interférons ont des effets abortifs chez les animaux et sont donc susceptibles d’être abortifs chez l’humain (voir les renseignements thérapeutiques du pegIFN-alfa).
Femmes qui allaitent
Lors de l’administration de GALEXOS® à des rates en lactation, le siméprévir était présent dans le plasma des jeunes rats allaités à raison d’environ 5 à 10 % de l’exposition maternelle (d’après l’ASC), probablement en raison de l’excrétion du siméprévir dans le lait. On ignore si le siméprévir ou ses métabolites sont excrétés dans le lait maternel humain. Un risque pour le nouveau-né ou le nourrisson ne peut être exclu. Par conséquent, on doit cesser l’allaitement avant d’instaurer le traitement par GALEXOS®.
Se reporter aux renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® pour le traitement de l’hépatite C chronique eu regard à leur utilisation en cas d’allaitement.
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité de GALEXOS® chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies.
Gériatrie (> 65 ans)
Les études cliniques sur GALEXOS® n’ont pas inclus suffisamment de sujets âgés de 65 ans et plus pour permettre de déterminer s’ils répondaient au traitement différemment des sujets plus jeunes. Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients âgés (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Greffe d’organe
L’innocuité et l’efficacité de GALEXOS® n’ont pas été établies chez les patients ayant subi une greffe d’organe.
L’administration concomitante de GALEXOS® et de cyclosporine n’est pas recommandée car cela entraîne une augmentation significative de l’exposition au siméprévir (voir INTERACTIONS MÉDICAMENTEUSES).
Effets sur la capacité à conduire un véhicule ou à utiliser des machines
Aucune étude n’a évalué spécifiquement les effets de GALEXOS® sur la capacité à conduire un véhicule ou à utiliser des machines.
Le traitement d’association avec GALEXOS® peut avoir un effet sur la capacité du patient à conduire ou à utiliser des machines. Consulter les renseignements thérapeutiques des produits médicinaux utilisés avec GALEXOS® pour le traitement de l’hépatite C chronique concernant son effet potentiel sur la capacité à conduire un véhicule ou à utiliser des machines.
Surveillance et essais en laboratoire
Utilisation avec le pegIFN-alfa et la RBV
Les taux d’ARN du VHC doivent être surveillés aux semaines 4 et 12 et selon l’état clinique lorsque GALEXOS® est utilisé en association avec le pegIFN-alfa et la RBV (voir POSOLOGIE ET ADMINISTRATION).
Pour surveiller les taux d’ARN du VHC pendant le traitement, il est recommandé d’utiliser une analyse sensible de la transcription inverse suivie d’une réaction en chaîne par polymérase en temps réel (RT-PCR). L’analyse devrait avoir une limite inférieure de quantification d’ARN du VHC égale ou inférieure à 25 UI/ml et une limite approximative de détection d’ARN du VHC de 10 à 15 UI/ml.
Consulter les renseignements thérapeutiques du pegIFN-alfa et de la RBV pour connaître les épreuves de laboratoire requises avant, pendant et après le traitement, notamment les tests requis d’hématologie, de biochimie (y compris les enzymes hépatiques et la bilirubine) et de grossesse.
Co-infection VHC/VHB
L’élimination du VHC pourrait mener à une augmentation de la réplication du VHB chez les patients qui sont co-infectés par le VHC et le VHB; les patients co-infectés doivent être surveillés afin de déceler tout signe clinique ou de laboratoire (p. ex. AgHBs, anti-HBc, ADN du VHB, taux sériques d’aminotransférase, bilirubine) de poussée active d’hépatite ou de réactivation du VHB pendant ou lors du suivi post-traitement, en fonction du tableau clinique (voir MISES EN GARDE ET PRÉCAUTIONS, Réactivation potentielle du virus de l’hépatite B).
EFFETS INDÉSIRABLES
Aperçu
Le profil général d’innocuité du siméprévir repose sur des données portant sur 1 486 patients infectés par le VHC de génotype 1 ayant reçu GALEXOS® (siméprévir) (ou un placebo) en association avec le PegIFN-alfa et la RBV (données groupées des études cliniques de phase II C205 et C206 et des études cliniques de phase III C208, C216 et HPC3007) et sur 580 patients infectés par le VHC de génotype 1 ayant reçu GALEXOS® en association avec le sofosbuvir avec ou sans RBV (données groupées de l’étude clinique de phase II HPC2002 et des études cliniques de phase III HPC3017 et HPC3018).
Le profil d’innocuité de GALEXOS® est comparable chez les patients infectés par le VHC de génotype 4 et ceux infectés par le VHC de génotype 1, lorsque GALEXOS® est administré en association avec le pegIFN-alfa et la RBV ou en association avec le sofosbuvir.
Effets indésirables du médicament signalés dans le cadre des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
GALEXOS® en association avec le pegIFN-alfa et la RBV
Le profil d’innocuité de GALEXOS® en association avec le pegIFN-alfa et la RBV chez les patients infectés par le VHC de génotype 1 repose sur des données combinées provenant des études de phase II et de phase III C205, C206, C208, C216 et HPC3007 menées auprès de 924 patients ayant reçu GALEXOS® à 150 mg une fois par jour en association avec le pegIFN-alfa et la RBV pendant 12 semaines et auprès de 540 patients ayant reçu un placebo en association avec le pegIFN-alfa et la RBV.
Dans les données combinées des études de phase III, la majorité des effets indésirables signalés pendant les 12 semaines de traitement par GALEXOS® étaient de grade 1 ou 2. Des effets indésirables de grade 3 ou 4 ont été signalés chez 2,8 % des patients recevant GALEXOS® avec le pegIFN-alfa et la RBV par rapport à 0,5 % des patients recevant le placebo avec le pegIFN-alfa et la RBV. Des effets indésirables graves ont été signalés chez 0,3 % des patients traités par GALEXOS® (réactions de photosensibilité nécessitant une hospitalisation : n = 2) et chez aucun des patients recevant le placebo avec le pegIFN-alfa et la RBV. Le traitement par GALEXOS® ou le placebo a dû être arrêté en raison d’effets indésirables chez 0,9 % des patients recevant
GALEXOS® avec le pegIFN-alfa et la RBV et chez 0,3 % des patients recevant le placebo avec le pegIFN-alfa et la RBV. Les effets indésirables qui ont entraîné l’arrêt de GALEXOS® comprenaient les éruptions cutanées (n = 6; 0,8 %), le prurit (n = 1; 0,1 %) et la bilirubinémie augmentée (n = 1; 0,1 %). Les effets indésirables qui ont entraîné l’arrêt du placebo comprenaient les éruptions cutanées (n = 1; 0,3 %).
Le profil d’innocuité de GALEXOS® est comparable chez les patients infectés par le VHC de génotype 4 (n = 107) et de génotype 1.
Le tableau suivant donne la liste des effets indésirables de sévérité au moins modérée (grade ≥ 2) survenus chez des patients durant les 12 semaines de traitement par GALEXOS® à 150 mg une fois par jour ou le placebo en association avec le pegIFN-alfa et la RBV dans les résultats combinés des études de phase III (études C208, C216 et HPC3007) (Tableau 1). Aucun effet indésirable n’a été signalé dans les autres études cliniques.
| Tableau 1 : Effets indésirables de sévérité modérée ou plus (grades 2 à 4a) apparus en cours de traitement chez les patients adultes infectés par le VHC de génotype 1 ayant ou non reçu un traitement antérieur (résultats combinés des études de phase III soit les études C208, C216 et HPC3007; 12 premières semaines de traitement; analyse de la population en intention de traiter) | ||||
Classe de systèmes-organes Terme groupé | GALEXOS® + PR* n = 781 | Placebo + PR n = 397 | ||
| Affections gastro-intestinales | ||||
| Constipationb | 0,3 % | 0,5 % | ||
| Affections hépatobiliaires | ||||
| Augmentation de la bilirubinémiec | 5,4 % | 2,3 % | ||
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanéed | 7,6 % | 3,8 % | ||
| Prurite | 3,1 % | 0,8 % | ||
| Réaction de photosensibilitéf | 0,8 % | 0,0 % | ||
* PR : PegIFN-alfa/RBV a Selon l’échelle de toxicité de l’OMS. b Le terme groupé « constipation » comprenait le terme préférentiel constipation. c Le terme groupé « bilirubinémie augmentée » comprenait les termes préférentiels suivants : bilirubine conjuguée augmentée, bilirubinémie augmentée, bilirubine libre sérique augmentée et hyperbilirubinémie. d Le terme groupé « éruption cutanée » comprenait les termes préférentiels suivants : vésicule cutanée, éruption d’origine médicamenteuse, érythème, érythème de la paupière, rash avec exfoliation, érythème généralisé, macule, érythème palmaire, papule, pityriasis rosé, lucite polymorphe, éruption cutanée, éruption érythémateuse, éruption folliculaire, rash généralisé, éruption maculeuse, éruption maculo-papuleuse, éruption morbilliforme, éruption papuleuse, rash prurigineux, éruption pustuleuse, érythème scrotal, exfoliation cutanée, irritation cutanée, réaction cutanée, éruption cutanée toxique, érythème ombilical et rash dû à une vascularite. e Le terme groupé « prurit » comprenait les termes préférentiels suivants : prurit de la paupière, prurigo, prurit et prurit généralisé. f Le terme groupé « réaction de photosensibilité » comprenait les termes préférentiels suivants : photodermatose, réaction de photosensibilité, dermite solaire et brûlure solaire. | ||||
GALEXOS® en association avec le sofosbuvir
Le profil d’innocuité de GALEXOS® en association avec le sofosbuvir chez les patients infectés par le VHC de génotype 1 avec ou sans cirrhose repose sur des données combinées provenant de l’étude de phase II HPC2002 et des études de phase III HPC3017 et HPC3018 menées auprès de 472 patients ayant reçu GALEXOS® avec le sofosbuvir sans ribavirine (155, 286 et 31 patients ont reçu respectivement un traitement pendant 8, 12 ou 24 semaines) et 108 patients ayant reçu GALEXOS® avec le sofosbuvir et la ribavirine (54 patients ont suivi le traitement pendant 12 semaines, et 54 autres pendant 24 semaines).
Le profil d’innocuité de GALEXOS® est comparable chez les patients infectés par le VHC de génotype 4 (n = 103) et de génotype 1.
Le Tableau 2 liste les effets indésirables (tous grades) rapportés chez les patients durant le traitement de 12 ou de 24 semaines par GALEXOS® à 150 mg une fois par jour en association avec le sofosbuvir à 400 mg une fois par jour sans ribavirine (données sur 12 semaines : données combinées des études HPC2002, HPC3017 et HPC3018; données sur 24 semaines : étude HPC2002). Les effets indésirables sont listés en fonction de la classe de systèmes-organes et de la fréquence.
La majorité des effets indésirables rapportés étaient de sévérité de grade 1. Des effets indésirables de grades 2 et 3 ont été rapportés respectivement chez 3,5 % (n = 10) et 0,3 % (n = 1) des patients ayant reçu GALEXOS® avec le sofosbuvir pendant 12 semaines; aucun effet indésirable de grade 4 n’a été rapporté. Chez les patients ayant reçu GALEXOS® avec le sofosbuvir pendant 24 semaines, aucun effet indésirable de grade 2 ou 3 n’a été rapporté; un patient (3,2 %) a manifesté un effet indésirable de grade 4 (« augmentation de la bilirubinémie »). Aucun effet indésirable grave n’a été rapporté. Un patient du groupe de traitement pendant 12 semaines (0,3 %) a mis fin au traitement en raison d’effets indésirables et aucun patient du groupe de traitement pendant 24 semaines n’a mis fin au traitement en raison d’effets indésirables.
| Tableau 2 : Effets indésirables (tous grades) chez les patients adultes infectés par le VHC de génotype 1 ayant reçu un traitement par GALEXOS® en association avec le sofosbuvir pendant 12 ou 24 semaines (12 semaines : études groupées HPC2002, HPC3017 et HPC3018; 24 semaines : étude HPC2002; analyse en intention de traiter) | |||||
Classe de systèmes-organes, Terme groupéa | GALEXOS® + sofosbuvir pendant 12 semaines n = 286 | GALEXOS® + sofosbuvir pendant 24 semaines n = 31 | |||
| Affections gastro-intestinales | |||||
| Constipation | 6,3 % | 3,2 % | |||
| Affections hépatobiliaires | |||||
| Augmentation de la bilirubinémie | 1,0 % | 3,2 % | |||
| Affections de la peau et du tissu sous-cutané | |||||
| Éruption cutanée | 8,0 % | 12,9 % | |||
| Prurit | 8,4 % | 3,2 % | |||
| Réaction de photosensibilité | 3,1 % | 6,5 % | |||
| a Termes groupés : voir le Tableau 1; le terme groupé «prurit» comprend aussi le terme préférentiel «prurit allergique». | |||||
Description de certains effets indésirables
Éruption cutanée et prurit
GALEXOS® en association avec le PegIFN-alfa et la RBV : Pendant les 12 semaines de traitement, des cas d’éruption cutanée et de prurit ont été observés respectivement chez 21,8 % et 21,9 % des patients recevant GALEXOS® par rapport à 16,6 % et 14,6 % des patients recevant le placebo, respectivement (tous grades; résultats combinés des études de phase III). La plupart des cas d’éruption cutanée et de prurit chez les patients traités par GALEXOS® étaient de sévérité légère ou modérée (grade 1 ou 2). Les cas d’éruption cutanée ou de prurit de grade 3 sont survenus respectivement chez 0,5 % et 0,1 % des patients traités par GALEXOS®. Aucun cas d’éruption cutanée ou de prurit de grade 4 n’a été signalé. Le traitement avec GALEXOS® a été arrêté en raison d’éruption cutanée ou de prurit respectivement chez 0,8 % et 0,1 % des patients recevant GALEXOS®, comparativement à 0,3 % et 0,0 % des patients sous placebo, respectivement.
GALEXOS® en association avec le sofosbuvir : La plupart des cas d’éruption cutanée et de prurit chez les patients traités par GALEXOS® étaient de sévérité légère ou modérée (grade 1 ou 2). Une éruption cutanée de grade 3 a été signalée chez un patient (0,3 %; groupe de traitement de 12 semaines), et a entraîné l’abandon du traitement; aucun des patients n’a manifesté une éruption cutanée de grade 4. Il n’y a eu aucun rapport de prurit de grade 3 ou 4; aucun des patients n’a abandonné le traitement en raison d’un prurit.
Bilirubinémie augmentée
GALEXOS® en association avec le PegIFN-alfa et la RBV : Pendant les 12 semaines de traitement par GALEXOS®, une « bilirubinémie augmentée » a été signalée chez 7,4 % des patients recevant GALEXOS® comparativement à 2,8 % des patients recevant le placebo (tous grades; résultats combinés des études de phase III). Une « bilirubinémie augmentée » de grade 3 ou 4 a été observée respectivement chez 2 % et 0,3 % des patients recevant GALEXOS®, (résultats combinés des études de phase III). L’arrêt du traitement par GALEXOS® en raison d’une bilirubinémie augmentée était rare (0,1 %; n = 1).
Le profil d’innocuité de GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV dans le cadre d’une étude de phase III menée auprès de patients asiatiques en Chine et en Corée du Sud est comparable à celui des patients non asiatiques d’une population regroupée provenant d’études globales de phase III, hormis des fréquences plus importantes d’augmentation de la bilirubinémie. Au cours des 12 semaines de traitement par GALEXOS® à 150 mg une fois par jour de l’étude de phase III menée en Chine et en Corée du Sud, des augmentations de la bilirubinémie (tous les grades) ont été signalées chez 44,1 % (n = 67/152) des patients asiatiques traités par GALEXOS® en comparaison à 18,4 % (n = 28/152) des patients asiatiques recevant un placebo, le pegIFN-alfa et la RBV. Les augmentations de la bilirubinémie de grade 3 ont été signalées chez 6,6 % des patients asiatiques traités par GALEXOS® en comparaison à 1,3 % des patients asiatiques recevant un placebo, le pegIFN-alfa et la RBV. Aucune augmentation de la bilirubinémie de grade 4 n’a été signalée. Les augmentations de la bilirubinémie n’étaient pas associées à des augmentations des transaminases hépatiques et étaient réversibles après la fin du traitement par GALEXOS®. Ces changements ne sont pas considérés cliniquement significatifs.
GALEXOS® en association avec le sofosbuvir : Une « bilirubinémie augmentée » de grade 2 a été signalée chez un patient (0,3 %) recevant un traitement de 12 semaines. Il n’y a eu aucun rapport de manifestation de grade 3. Un patient (3,2 %) recevant un traitement de 24 semaines a présenté une « bilirubinémie augmentée » de grade 4. Aucun des patients n’a abandonné le traitement en raison d’une « bilirubinémie augmentée ».
Lorsque GALEXOS® était utilisé en association avec le PegIFN-alfa et la RBV ou en association avec le sofosbuvir, les augmentations des taux de bilirubine directe et indirecte étaient pour la plupart légères ou modérées et étaient réversibles. La bilirubinémie augmentée n’était généralement pas associée à des élévations du taux de transaminases hépatiques et a été attribuée à une baisse de l’élimination de la bilirubine en rapport avec l’inhibition par le siméprévir des transporteurs OATP1B1 et MRP2 dans les hépatocytes. Ces changements ne sont pas jugés pertinents sur le plan clinique.
Réaction de photosensibilité
GALEXOS® en association avec le PegIFN-alfa et la RBV : Pendant les 12 semaines de traitement, des réactions de photosensibilité ont été signalées chez 4,7 % des patients recevant GALEXOS® comparativement à 0,8 % des patients recevant le placebo (tous grades; résultats combinés des études de phase III). La plupart des réactions de photosensibilité observées chez les patients traités par GALEXOS® étaient de sévérité légère à modérée (grades 1 ou 2); 0,1 % des patients traités par GALEXOS® ont présenté des réactions de photosensibilité de grade 3. Aucune réaction de photosensibilité de grade 4 n’a été signalée. Aucun des patients n’a abandonné le traitement en raison de réactions de photosensibilité.
GALEXOS® en association avec le sofosbuvir : La plupart des réactions de photosensibilité étaient de sévérité légère (grade 1); des réactions de photosensibilité de grade 2 ont été signalées chez deux patients (0,7 %) recevant un traitement de 12 semaines. Aucune réaction de photosensibilité de grade 3 ou 4 n’a été rapportée et aucun des patients n’a abandonné le traitement en raison de réactions de photosensibilité.
Résultats hématologiques et biochimiques anormaux
GALEXOS® en association avec le PegIFN-alfa et la RBV
Au cours des 12 premières semaines de traitement, on n’a relevé aucune différence sur le plan des anomalies de laboratoire (tous grades) entre les groupes de traitement pour l’hémoglobine (22 % dans le groupe GALEXOS® et 22 % dans le groupe placebo), les neutrophiles (76 % dans le groupe GALEXOS® et 77 % dans le groupe placebo) et les plaquettes (20 % dans le groupe GALEXOS® et 24 % dans le groupe placebo), mais il y a eu une différence sur le plan de l’hyperbilirubinémie (50 % dans le groupe GALEXOS® et 26 % dans le groupe placebo).
Le Tableau 3 présente les anomalies de laboratoire apparues en cours de traitement qui ont été observées à une incidence plus élevée chez les patients recevant GALEXOS® que chez ceux recevant le placebo, le pegIFN-alfa et la RBV.
| Tableau 3 : Anomalies de laboratoire apparues en cours de traitement (grades 1 à 4 de toxicité définis par l’OMS) observées à une incidence plus élevée chez les patients recevant GALEXOS® (résultats combinés des études de phase III C208, C216 et HPC3007; 12 premières semaines de traitement; analyse de la population en intention de traiter) | ||||||||||
| Paramètres de laboratoire | Intervalle de toxicité de l’OMS | GALEXOS® + PR n = 781 | Placebo + PR n = 397 | |||||||
| Biochimie | ||||||||||
| Phosphatase alcaline | ||||||||||
| Grade 1 | > 1,25 à ≤ 2,50 x LSN | 3,3 % | 1,3 % | |||||||
| Grade 2 | > 2,50 à ≤ 5,00 x LSN | 0,1 % | 0 % | |||||||
| Hyperbilirubinémie | ||||||||||
| Grade 1 | > 1,1 à ≤ 1,5 x LSN | 26,7 % | 15,4 % | |||||||
| Grade 2 | > 1,5 à ≤ 2,5 x LSN | 18,3 % | 9,1 % | |||||||
| Grade 3 | > 2,5 à ≤ 5,0 x LSN | 4,1 % | 1,5 % | |||||||
| Grade 4 | > 5,0 x LSN | 0,4 % | 0 % | |||||||
LSN = limite supérieure de la fourchette normale Aucune variation de grade 3 ou 4 du taux de phosphatase alcaline n’a été observée. | ||||||||||
Les élévations de phosphatase alcaline ont été rares et presque toujours légères (grade 1), généralement sans lien avec l’augmentation des transaminases hépatiques et rapidement réversibles après l’arrêt de l’administration de GALEXOS®. Les cas de bilirubinémie augmentée ont été surtout légers à modérés (grades 1 à 2) et comprenaient des augmentations de bilirubine directe et indirecte. Les élévations de bilirubine se produisaient peu après l’instauration du traitement, atteignaient leur valeur maximale avant ou pendant la semaine 2 de l’étude et étaient réversibles après l’arrêt de l’administration de GALEXOS®. En général, la bilirubinémie augmentée ne correspondait pas à des élévations de transaminases hépatiques ou à des signes de décompensation hépatique.
GALEXOS® en association avec le sofosbuvir
Les anomalies de laboratoire de grade 3 et 4 survenues en cours de traitement le plus fréquemment observées chez les patients traités par GALEXOS® en association avec le sofosbuvir étaient des augmentations des taux d’amylase et de lipase (Tableau 4). Les hausses des taux d’amylase et de lipase étaient transitoires et pour la plupart légères ou modérées. Ces hausses n’étaient pas associées à une pancréatite.
| Tableau 4 : Anomalies de laboratoires survenues en cours de traitement (toxicité de grades 1 à 4 définis par l’OMS) concernant les taux d’amylase et de lipase chez les patients recevant un traitement par GALEXOS® en association avec le sofosbuvir pendant 12 ou 24 semaines (12 semaines : études combinées HPC2002, HPC3017 et HPC3018; 24 semaines : étude HPC2002; analyse en intention de traiter) | |||
|---|---|---|---|
| Paramètres de laboratoire | Intervalle de toxicité de l’OMS | GALEXOS® pendant 12 semaines + sofosbuvir n = 286 | GALEXOS® pendant 24 semaines + sofosbuvir n = 31 |
| Biochimie | |||
| Amylase | |||
| Grade 1 | ≥ 1,1 à ≤ 1,5 x LSN | 11,9 % | 25,8 % |
| Grade 2 | > 1,5 à ≤ 2,0 x LSN | 5,2 % | 6,5 % |
| Grade 3 | > 2,0 à ≤ 5,0 x LSN | 4,5 % | 9,7 % |
| Lipase | |||
| Grade 1 | ≥ 1,1 à ≤ 1,5 x LSN | 4,5 % | 3,2 % |
| Grade 2 | > 1,5 à ≤ 3,0 x LSN | 7,7 % | 9,7 % |
|---|---|---|---|
| Grade 3 | > 3,0 à ≤ 5,0 x LSN | 0,3 % | 3,2 % |
| Grade 4 | > 5,0 x LSN | 0,3 % | 3,2 % |
LSN = limite supérieure de la normale Aucun changement de grade 4 du taux d’amylase n’a été observé. | |||
Renseignements supplémentaires
Le profil d’innocuité de GALEXOS® en association avec le pegIFN-alfa et la RBV est comparable chez les patients infectés par le VHC de génotype 1 avec (n = 106) et sans co-infection par le VIH-1.
Chez les sujets recevant la combinaison pegIFN-alfa-2a et RBV, il n’y a pas eu de différences cliniquement pertinentes de l’incidence des effets indésirables liés au pegIFN ou à la RBV par rapport aux sujets recevant la combinaison pegIFN-alfa-2b et RBV avec GALEXOS®.
Effets indésirables survenus après la commercialisation
Les effets indésirables suivants ont été rapportés lors de l’utilisation de GALEXOS® après son approbation. Comme ces effets ont été signalés de façon volontaire par une population dont on ne connaît pas la taille, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité entre l’exposition au médicament et ces effets indésirables.
Affections cardiaques : une bradycardie symptomatique grave a été rapportée chez des patients sous amiodarone qui avaient commencé un traitement par le sofosbuvir en association avec un autre agent antiviral à action directe sur le VHC, y compris GALEXOS®
Affections hépatobiliaires : décompensation hépatique, insuffisance hépatique
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’exposition plasmatique au siméprévir chez les patients infectés par le VHC était 2 ou 3 fois plus élevée que chez les sujets sains. Les études sur les interactions ont porté uniquement sur les sujets adultes en santé.
Effet de GALEXOS® (siméprévir) sur la pharmacocinétique d’autres médicaments
Le siméprévir n’induit pas le CYP1A2 ou le CYP3A4 in vitro. Le siméprévir n’est pas un inhibiteur cliniquement pertinent de l’activité enzymatique de la cathepsine A.
Le siméprévir inhibe légèrement l’activité du CYP1A2 et celle du CYP3A4 intestinal, mais il n’a pas d’effet sur l’activité du CYP3A4 hépatique. L’administration concomitante de GALEXOS® et de médicaments principalement métabolisés par le CYP3A4 peut entraîner une augmentation des concentrations plasmatiques de ces médicaments (voir le Tableau 5). Le siméprévir n’a pas d’effet sur le CYP2C9, le CYP2C19 ou le CYP2D6 in vivo.
Le siméprévir inhibe les transporteurs de capture OATP1B1/3 (Organic Anion Transporting Polypeptide 1B1/3) et les transporteurs d’efflux P-glycoprotéine (P-gp) et BCRP (Breast Cancer Resistance Protein), mais n’inhibe pas l’OCT2. L’administration concomitante de GALEXOS® et de médicaments qui sont des substrats pour le transport par l’OATP1B1/3 et la BCRP (p. ex. la rosuvastatine) et la P-gp (p. ex. la digoxine, le sofosbuvir) peut entraîner une augmentation des concentrations plasmatiques de ces médicaments (voir le Tableau 5).
Effets d’autres médicaments sur la pharmacocinétique de GALEXOS®
La principale enzyme qui intervient dans la biotransformation du siméprévir est le CYP3A (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). D’autres médicaments peuvent donc exercer des effets d’importance clinique sur la pharmacocinétique du siméprévir par l’intermédiaire du CYP3A. L’administration concomitante de GALEXOS® et d’inhibiteurs modérés ou puissants du CYP3A peut augmenter de façon significative l’exposition plasmatique au siméprévir. L’administration concomitante de GALEXOS® et d’inducteurs modérés ou puissants du CYP3A (p. ex. l’éfavirenz, la rifampicine) peut réduire de façon significative l’exposition plasmatique au siméprévir et entraîner une perte d’efficacité (voir le Tableau 5). Par conséquent, l’administration concomitante de GALEXOS® et des inhibiteurs ou inducteurs modérés ou puissants du CYP3A n’est pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS).
Les inducteurs de la P-gp peuvent également diminuer l’exposition au siméprévir et réduire les effets thérapeutiques de ce dernier.
Interactions médicament-médicament
Le Tableau 5 présente les interactions médicamenteuses établies et potentiellement importantes en fonction desquelles des modifications de la posologie ou du schéma thérapeutique de GALEXOS® et/ou du médicament administré en concomitance peuvent être recommandées. Les médicaments dont l’administration concomitante avec GALEXOS® n’est pas recommandée figurent également au Tableau 5.
| Tableau 5 : Interactions médicamenteuses établies et autres interactions médicamenteuses potentiellement significatives : des modifications de la dose ou du schéma thérapeutique peuvent être recommandées en fonction d’études sur les interactions médicamenteuses ou de l’interaction attendue (voir le Tableau 39 et le Tableau 40 pour l’ampleur des interactions) | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la concentration de siméprévir ou du médicament concomitant | Commentaire clinique |
| Antiarythmiques | ||
| Amiodarone | ↑ amiodarone | L’administration de GALEXOS® en concomitance avec l’amiodarone peut entraîner de légères augmentations des concentrations d’amiodarone, lorsque celle-ci est administrée par voie orale, et ce en raison de l’inhibition du CYP3A4 intestinal par le siméprévir. Schéma de traitement ne contenant pas de sofosbuvir : la prudence s’impose et une surveillance thérapeutique des médicaments (TDM), le cas échéant, est recommandée pour l’amiodarone lorsque celle-ci est administrée par voie orale en concomitance avec GALEXOS®. Schéma de traitement avec le sofosbuvir : l’administration concomitante d’amiodarone avec GALEXOS® en association avec le sofosbuvir pourrait entraîner une bradycardie symptomatique grave. Le mécanisme de cet effet est inconnu. L’administration concomitante d’amiodarone avec GALEXOS® en association avec le sofosbuvir n’est pas recommandée. Si la coadministration est nécessaire, une surveillance cardiaque est recommandée. |
| Digoxinea | ↑ digoxine | L’administration de GALEXOS® en concomitance avec la digoxine a entraîné une augmentation des concentrations de digoxine (ASC ↑ 39 %, Cmax ↑ 31 %) en raison de l’inhibition de la P-gp par le siméprévir. Les concentrations de digoxine doivent être surveillées et utilisées pour ajuster la dose de digoxine afin d’obtenir l’effet clinique voulu lorsqu’administrée en concomitance avec GALEXOS®. |
Disopyramide Flécaïnide Mexilétine Propafénone Quinidine | ↑ antiarythmiques | L’administration de GALEXOS® en concomitance avec ces anti-arythmiques peut entraîner une augmentation des concentrations de ces antiarythmiques, uniquement lorsque ceux-ci sont administrés par voie orale, et ce en raison de l’inhibition du CYP3A4 intestinal par le siméprévir. La prudence s’impose et une surveillance thérapeutique des médicaments (TDM), le cas échéant, est recommandée pour ces antiarythmiques lorsque ceux-ci sont administrés par voie orale en concomitance avec GALEXOS®. |
| Anticoagulants | ||
| Warfarinea | ↔ warfarine | Aucun ajustement de la dose de GALEXOS® n’est nécessaire lorsque ce médicament est administré en concomitance avec la warfarine. Il est toutefois recommandé de surveiller le rapport international normalisé (RIN). |
| Anticonvulsivants | ||
Carbamazépine Oxcarbazépine Phénobarbital Phénytoïne | ↓ siméprévir | L’administration de GALEXOS® en concomitance avec la carbamazépine, l’oxcarbazépine, le phénobarbital ou la phénytoïne peut entraîner une baisse significative des concentrations plasmatiques de siméprévir en raison de la forte induction du CYP3A4 par ces anticonvulsivants, ce qui pourrait entraîner une perte de l’effet thérapeutique de GALEXOS®. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec ces anticonvulsivants. Des solutions de rechange doivent être envisagées. |
| Antihistaminiques | ||
Astémizole* Terfénadine* (*non commercialisés au Canada) | ↑ astémizole ↑ terfénadine | L’astémizole et la terfénadine peuvent produire des arythmies cardiaques. L’administration de GALEXOS® en concomitance avec l’astémizole ou la terfénadine peut entraîner une légère augmentation des concentrations de ces antihistaminiques en raison de l’inhibition du CYP3A4 intestinal par le siméprévir. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec l’astémizole ou la terfénadine. |
| Anti-infectieux | ||
Antibiotiques – macrolides (administration systémique) : Azithromycine | ↔ siméprévir | Aucun ajustement posologique n’est requis lorsque GALEXOS® est administré en concomitance avec l’azithromycine. |
Antibiotiques – macrolides (administration systémique) : Érythromycinea | ↑ siméprévir ↑ érythromycine | L’administration de GALEXOS® en concomitance avec l’érythromycine a entraîné une augmentation significative des concentrations plasmatiques à la fois de l’érythromycine (ASC ↑ 90 %, Cmax ↑ 59 %) et du siméprévir (ASC ↑ 7,5 fois, Cmax ↑ 4,5 fois) en raison de l’inhibition du CYP3A et de la P-gp par l’érythromycine et le siméprévir. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec l’érythromycine. Si toutefois la décision est prise d’administrer GALEXOS® avec l’érythromycine, il est conseillé de procéder avec la plus grande prudence. |
Antibiotiques – macrolides (administration systémique) : Clarithromycine Télithromycine | ↑ siméprévir | L’administration de GALEXOS® en concomitance avec la clarithromycine ou la télithromycine peut entraîner une augmentation des concentrations plasmatiques de siméprévir en raison de l’inhibition du CYP3A par ces antibiotiques. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec la clarithromycine ou la télithromycine. Des solutions de rechange, comme l’azithromycine, doivent être envisagées. |
Antifongiques (administration systémique) : Itraconazole Kétoconazole Posaconazole | ↑ siméprévir | L’administration de GALEXOS® en concomitance avec l’itraconazole, le kétoconazole ou le posaconazole systémique peut entraîner une augmentation significative des concentrations plasmatiques de siméprévir en raison de la forte inhibition du CYP3A par ces antifongiques. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec l’itraconazole, le kétoconazole ou le posaconazole |
| systémique. | ||
Antifongiques (administration systémique) : Fluconazole Voriconazole | ↑ siméprévir | L’administration de GALEXOS® en concomitance avec le fluconazole ou le voriconazole systémique peut entraîner une augmentation des concentrations plasmatiques de siméprévir en raison de l’inhibition légère à modérée du CYP3A par ces antifongiques. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec le fluconazole ou le voriconazole systémique. |
Antimycobactériens : Rifampicinea,b Rifabutine Rifapentine | ↓ siméprévir ↔ rifampicine, rifabutine, rifapentine | L’administration de GALEXOS® en concomitance avec la rifampicine, la rifabutine ou la rifapentine peut entraîner une diminution significative des concentrations plasmatiques de siméprévir (ASC ↓ 48 %, Cmax ↑ 31 % avec la rifampicine) en raison de l’induction du CYP3A4 par ces antimycobactériens, ce qui pourrait entraîner une perte de l’effet thérapeutique de GALEXOS®. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec la rifampicine, la rifabutine ou la rifapentine. Des solutions de rechange doivent être envisagées. |
| Inhibiteurs calciques (administration orale) | ||
Amlodipine Bépridil Diltiazem Félodipine Nicardipine Nifédipine Nisoldipine Vérapamil | ↑ inhibiteurs calciques | L’administration de GALEXOS® en concomitance avec des inhibiteurs calciques administrés par voie orale peut entraîner une augmentation des concentrations plasmatiques des inhibiteurs calciques en raison de l’inhibition du CYP3A4 intestinal et/ou de la P-gp intestinale par le siméprévir. La prudence s’impose et une surveillance clinique des patients est recommandée lorsque GALEXOS® est administré en concomitance avec des inhibiteurs calciques administrés par voie orale. |
| Corticostéroïdes | ||
| Dexaméthasone systémique | ↓ siméprévir | L’administration de GALEXOS® en concomitance avec la dexaméthasone systémique peut entraîner une diminution des concentrations plasmatiques de siméprévir en raison de l’induction modérée du CYP3A4 par la dexaméthasone, ce qui pourrait entraîner une perte de l’effet thérapeutique de GALEXOS®. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec la dexaméthasone systémique. Des solutions de rechange doivent être envisagées. |
| Produits gastro-intestinaux | ||
Procinétiques : Cisapride (non commercialisé au Canada) | ↑ cisapride | Le cisapride peut causer des arythmies cardiaques. L’administration de GALEXOS® en concomitance avec le cisapride peut entraîner une augmentation des concentrations plasmatiques de cisapride en raison de l’inhibition du CYP3A4 intestinal par le siméprévir. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec le cisapride. |
| Produits anti-VHC | ||
Antiviral sofosbuvirc | ↑ sofosbuvir | L’administration de siméprévir en concomitance avec le sofosbuvir a entraîné une augmentation des concentrations plasmatiques de sofosbuvir, sans changement d’exposition au métabolite nucléotidique GS-331007 ou au siméprévir. L’augmentation de l’exposition au sofosbuvir n’est pas cliniquement significative. |
Antiviral daclatasvira | ↑ daclatasvir ↑ siméprévir | L’administration de GALEXOS® en concomitance avec le daclatasvir a entraîné une augmentation des concentrations plasmatiques de daclatasvir et de siméprévir. Aucun ajustement posologique n’est requis pour l’un ou l’autre des médicaments lorsque GALEXOS® est administré en concomitantce avec le daclatasvir. |
Antiviral Produits médicinaux contenant du lédipasvira | ↑ lédipasvir ↑ siméprévir | L’administration de GALEXOS® en concomitance avec le lédipasvir a entraîné une augmentation des concentrations plasmatiques de lédipasvir et de siméprévir. La coadministration de siméprivir avec un médicament contenant du lédipasvir n’est pas recommandée. |
| Produits anti-VIH | ||
Inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) : Éfavirenza | ↓ siméprévir ↔ éfavirenz | L’administration de GALEXOS® en concomitance avec l’éfavirenz a entraîné une diminution significative des concentrations plasmatiques de siméprévir (ASC ↓ 71 %, Cmax ↓ 51 %) en raison de l’induction du CYP3A par l’éfavirenz, ce qui pourrait entraîner une perte de l’effet thérapeutique de GALEXOS®. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec l’éfavirenz. Des solutions de rechange doivent être envisagées. |
Autres INNTI (delavirdine, étravirine, névirapine) | ↑ ou ↓ siméprévir | L’administration de GALEXOS® en concomitance avec la delavirdine, l’étravirine ou la névirapine peut entraîner une perturbation des concentrations plasmatiques de siméprévir en raison de l’inhibition (delavirdine) ou de l’induction (étravirine et névirapine) du CYP3A par ces médicaments. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec la delavirdine, l’étravirine ou la névirapine. |
| Inhibiteurs de la protéase (IP) : Darunavir/ritonavira,d | ↑ siméprévir ↑ darunavir ↑ ritonavir | L’administration de GALEXOS® en concomitance avec l’association darunavir/ritonavir a entraîné une augmentation significative des concentrations plasmatiques de siméprévir en raison d’une forte inhibition du CYP3A par le ritonavir. L’utilisation concomitante de GALEXOS® avec le darunavir a entraîné une augmentation des concentrations plasmatiques de darunavir. L’utilisation concomitante de GALEXOS® avec le ritonavir a entraîné une augmentation des concentrations plasmatiques de ritonavir. Il n’est pas recommandé d’administrer l’association darunavir/ritonavir en concomitance avec GALEXOS®. |
Inhibiteurs de la protéase (IP) : Ritonavira,e | ↑ siméprévir | L’administration de GALEXOS® en concomitance avec le ritonavir a entraîné une augmentation significative des concentrations plasmatiques de siméprévir (ASC ↑ 7,2 fois, Cmax ↑ 4,7 fois et Cmin ↑ 14,4 fois) en raison de la forte inhibition du CYP3A par le ritonavir. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec le ritonavir. |
| Produit médicinal contenant du cobicistat | ↑ siméprévir | L’utilisation de GALEXOS® en concomitance avec un produit médicinal contenant du cobicistat peut entraîner une augmentation significative des concentrations plasmatiques de siméprévir en raison d’une forte inhibition du CYP3A par le cobicistat. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec un produit médicinal contenant du cobicistat. |
Autres IP anti-VIH potentialisés ou non par le ritonavir (Atazanavir (Fos)amprénavir Lopinavir Indinavir | ↑ ou ↓ siméprévir | L’administration de GALEXOS® en concomitance avec les IP anti-VIH potentialisés ou non par le ritonavir peut entraîner une perturbation des concentrations plasmatiques de siméprévir en raison de l’inhibition ou de l’induction du CYP3A par ces IP anti-VIH. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec un IP anti-VIH, avec ou sans ritonavir. |
Nelfinavir Saquinavir Tipranavir) | ||
Antirétroviral – inhibiteur de l’intégrase Dolutégravir | ↔dolutégravir | L’administration de GALEXOS® en concomitance avec le dolutégravir ne devrait pas entraîner une interaction cliniquement significative. Aucun ajustement posologique n’est requis lorsque GALEXOS® est administré en concomitantce avec le dolutégravir. |
| Inhibiteurs de l’HMG-Co-A réductase | ||
| Rosuvastatinea | ↑ rosuvastatine | L’utilisation concomitante de GALEXOS® avec la rosuvastatine a entraîné une augmentation significative des concentrations plasmatiques de rosuvastatine (ASC ↑ 2,8 fois, Cmax ↑ 3,2 fois) en raison de l’inhibition de l’OATP1B1/3 et la BCRP par le siméprévir. Il faut ajuster la dose de rosuvastatine avec soin et utiliser la plus faible dose nécessaire tout en surveillant l’innocuité pendant la coadministration avec GALEXOS®. |
Atorvastatinea Simvastatinea | ↑ atorvastatine ↑ simvastatine | L’utilisation concomitante de GALEXOS® avec l’atorvastatine ou la simvastatine a entraîné une augmentation des concentrations plasmatiques d’atorvastatine (ASC ↑ 2,1 fois, Cmax ↑ 1,7 fois) ou de simvastatine (ASC ↑ 1,5 fois, Cmax ↑ 1,5 fois) en raison de l’inhibition de l’OATP1B1/3 (atorvastatine), de l’OATP1B1 (simvastatine) et/ou du CYP3A4 par le siméprévir. Ajuster la dose d’atorvastatine et de simvastatine avec soin et utiliser la plus faible dose nécessaire tout en surveillant l’innocuité pendant la coadministration avec GALEXOS®. |
Pitavastatine (non commercialisée au Canada) Pravastatine | ↑ pitavastatine, pravastatine | L’administration de GALEXOS® en concomitance avec la pitavastatine ou la pravastatine peut entraîner une augmentation des concentrations plasmatiques de pitavastatine ou de pravastatine en raison de l’inhibition de l’OATP1B1/3 par le siméprévir. Ajuster la dose de pitavastatine et de pravastatine avec soin et utiliser la plus faible dose nécessaire tout en surveillant l’innocuité pendant l’administration en concomitance avec GALEXOS®. |
| Lovastatine | ↑ lovastatine | L’administration de GALEXOS® en concomitance avec la lovastatine peut entraîner une augmentation des concentrations plasmatiques de lovastatine en raison de l’inhibition de l’OATP1B1 et/ou du CYP3A4 par le siméprévir. Ajuster la dose de lovastatine avec soin et utiliser la plus faible dose nécessaire tout en surveillant l’innocuité pendant l’administration en concomitance avec GALEXOS®. |
| Immunosuppresseurs | ||
| Cyclosporine | ↑ cyclosporine ↑ siméprévirf | L’utilisation concomitante de GALEXOS® avec la cyclosporine a entraîné une augmentation significative des concentrations plasmatiques de siméprévir en raison de l’inhibition de l’OATP1B1/3, de la P-gp et du CYP3A4 par la cyclosporine. L’administration concomitante de GALEXOS® et de cyclosporine n’est pas recommandée. |
| Tacrolimus | ↓ tacrolimusa ↑ siméprévirf | L’utilisation concomitante de GALEXOS® avec le tacrolimus a entraîné une diminution des concentrations plasmatiques de tacrolimus (ASC ↓ 17 %, Cmax ↓ 24 %). Une surveillance régulière des concentrations sanguines de tacrolimus est recommandée et des modifications appropriées de la dose de tacrolimus peuvent s’avérer nécessaires lorsque celui-ci est administré en concomitance avec GALEXOS®. L’utilisation concomitante de GALEXOS® avec le tacrolimus a entraîné une augmentation des concentrations plasmatiques de siméprévir en raison de l’inhibition de l’OATP1B1. Cette augmentation n’est pas |
| considérée comme étant cliniquement pertinente. Aucun ajustement posologique n’est requis pour GALEXOS®. | ||
| Sirolimus | ↑ ou ↓ sirolimus | L’administration de GALEXOS® en concomitance avec le sirolimus peut entraîner des modifications des concentrations plasmatiques de sirolimus en raison d’une légère inhibition du CYP3A4 intestinal par le siméprévir ou d’interactions avec un transporteur (P-gp ou OATP). Il est recommandé de surveiller les concentrations sanguines de sirolimus lorsqu’il est administré en concomitance avec GALEXOS®. |
| Inhibiteurs de la phosphodiestérase de type 5 (PDE-5) | ||
Sildénafil Tadalafil Vardénafil | ↑ Inhibiteurs de la PDE-5 | L’administration de GALEXOS® en concomitance avec les inhibiteurs de la PDE-5 peut entraîner une augmentation des concentrations plasmatiques des inhibiteurs de PDE-5 en raison de l’inhibition du CYP3A4 intestinal par le siméprévir. Utilisation d’inhibiteurs de la PDE-5 pour traiter la dysfonction érectile Aucun ajustement de la dose de GALEXOS® n’est nécessaire lors de son administration en concomitance avec les doses de sildénafil, de vardénafil ou de tadalafil indiquées pour le traitement de la dysfonction érectile. Utilisation d’inhibiteurs de la PDE-5 pour traiter l’hypertension artérielle pulmonaire (HTAP) Il peut être nécessaire d’ajuster la dose de l’inhibiteur de la PDE-5 si les patients reçoivent GALEXOS® en concomitance avec le sildénafil ou le tadalafil administrés de façon chronique aux doses utilisées dans le traitement de l’hypertension artérielle pulmonaire. Envisager de commencer par la plus faible dose de l’inhibiteur de la PDE-5 et de l’augmenter au besoin, avec une surveillance clinique appropriée. |
| Sédatifs/anxiolytiques | ||
| Triazolam (administration par voie orale) | ↑ triazolam | L’administration de GALEXOS® en concomitance avec le triazolam administré par voie orale peut entraîner une augmentation des concentrations de triazolam en raison de la légère inhibition du CYP3A4 par le siméprévir. La prudence s’impose lorsque ce médicament à indice thérapeutique étroit est administré en concomitance avec GALEXOS® par voie orale. |
Le sens de la flèche (↑ = augmentation, ↓ = diminution, ↔ = aucun changement) indique le sens de la variation des paramètres pharmacocinétiques. a Ces interactions ont été étudiées chez des adultes en santé à la dose recommandée de 150 mg de siméprévir une fois par jour, sauf indication contraire (voir PHARMACOLOGIE DÉTAILLÉE, Tableau 39 et Tableau 40). b Cette étude sur les interactions a été effectuée en utilisant une dose de GALEXOS® supérieure à la dose recommandée, afin d’évaluer l’effet maximal sur le médicament concomitant. La recommandation posologique s’applique à la dose recommandée de GALEXOS®, soit de 150 mg une fois par jour. c Comparaison basée sur des témoins historiques. L’interaction entre le siméprévir et le médicament a été évaluée chez 22 patients infectés par le VHC dans une sous-étude pharmacocinétique d’une étude de Phase II. d Dans cette étude sur les interactions, la dose de GALEXOS® administrée en concomitance avec l’association darunavir/ritonavir était de 50 mg, comparativement à 150 mg dans le groupe de traitement par GALEXOS® seul. e Dans cette étude sur les interactions, la dose de GALEXOS® était de 200 mg une fois par jour lorsque celui-ci était coadministrée avec le ritonavir à 100 mg deux fois par jour. f Étudié dans le cadre d’une étude de phase II menée chez des patients infectés par le VHC ayant subi une greffe hépatique. | ||
Médicaments sans interaction d’importance clinique avec GALEXOS®
En plus des médicaments figurant au Tableau 5, les interactions entre GALEXOS® et les médicaments suivants ont été évaluées dans le cadre d’études cliniques et aucune de ces substances ne nécessite un ajustement de la posologie : caféine, dextrométhorphane, escitalopram, éthinylœstradiol/noréthindrone, méthadone, midazolam (administration par voie intraveineuse), oméprazole, raltégravir, rilpivirine et fumarate de ténofovir disoproxil (voir PHARMACOLOGIE DÉTAILLÉE).
Bien que les médicaments suivants n’aient pas fait l’objet d’études, on ne prévoit aucune interaction médicament-médicament cliniquement pertinente lorsque GALEXOS® est administré en concomitance avec : des antiacides; les corticostéroïdes, budésonide, fluticasone, méthylprednisolone et prednisone; la fluvastatine; les antagonistes des récepteurs H2; l’analgésique narcotique buprénorphine et la naloxone; les INTI (tels que abacavir, didanosine, emtricitabine, lamivudine, stavudine et zidovudine); le maraviroc; le méthylphénidate ou les inhibiteurs de la pompe à protons (voir PHARMACOLOGIE DÉTAILLÉE).
Interactions médicament-aliment
Une augmentation de l’exposition à GALEXOS® a été observée après son administration avec des aliments comparativement à l’administration à jeun. GALEXOS® doit être pris avec des aliments. Le type d’aliment n’influence pas l’exposition au siméprévir (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Interactions médicament-plante médicinale
L’administration de GALEXOS® en concomitance avec le chardon-Marie peut entraîner une augmentation des concentrations plasmatiques de siméprévir en raison de l’inhibition du CYP3A par le chardon-Marie (Silybum marianum). Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec le chardon-Marie.
L’administration de GALEXOS® en concomitance avec des produits contenant du millepertuis commun (Hypericum perforatum) peut entraîner une diminution significative des concentrations plasmatiques de siméprévir en raison de l’induction du CYP3A par le millepertuis commun, ce qui pourrait entraîner une perte de l’effet thérapeutique de GALEXOS®. Il n’est pas recommandé d’administrer GALEXOS® en concomitance avec des produits contenant du millepertuis commun.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
GALEXOS® (siméprévir) ne doit pas être administré en monothérapie. GALEXOS® doit être administré en association avec d’autres produits médicinaux pour le traitement de l’hépatite C chronique.
Se reporter aux renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® pour connaître leurs instructions posologiques spécifiques.
Se reporter à la section MISES EN GARDE ET PRÉCAUTIONS pour avoir des informations sur les tests de dépistage du polymorphisme NS3 Q80K chez les patients atteints d’hépatite C de génotype 1a avant l’instauration d’un traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV ou le sofosbuvir.
Les capsules sont destinées uniquement à l’administration par voie orale.
Dose recommandée
La dose recommandée de GALEXOS® est de 150 mg une fois par jour.
GALEXOS® doit être pris avec des aliments. Le type de nourriture n’a pas d’effet sur l’exposition au siméprévir (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). La capsule doit être avalée entière.
Durée du traitement
GALEXOS® en association avec le sofosbuvir
La durée recommandée du traitement par GALEXOS® en association avec le sofosbuvir figure au Tableau 6 ci-dessous.
| Tableau 6 : Durée recommandée du traitement par GALEXOS® en association avec le sofosbuvir chez les patients infectés par le VHC de génotype 1 ou 4 n’ayant jamais reçu un traitement ou ayant déjà reçu un traitementa | |
|---|---|
| Groupe de patients | Schéma et durée du traitement |
| Patients sans cirrhose | 12 semaines sous GALEXOS® et le sofosbuvir |
| Patients avec cirrhose | 24 semaines sous GALEXOS® et le sofosbuvir 12 semaines sous GALEXOS® + sofosbuvir peuvent être envisagées chez les patients infectés par le VHC de génotype 4. |
| a Les patients ayant déjà reçu un traitement incluent les patients ayant connu une rechute à la suite d’un traitement antérieur, les répondeurs et non-répondeurs à un traitement antérieur par l’interféron (pégylé ou non pégylé), avec ou sans RBV (voir ESSAIS CLINIQUES). | |
GALEXOS® en association avec le PegIFN-alfa et la RBV
La durée recommandée du traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV est présentée au Tableau 7. Les règles d’arrêt du traitement pour les patients recevant un traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV figurent au Tableau 8. Les patients présentant une cirrhose décompensée n’ont pas fait l’objet d’études.
| Tableau 7 : Durée recommandée du traitementa par GALEXOS® en association avec le PegIFN-alfa et la RBV chez les patients infectés par le VHC de génotype 1 ou 4 seul ou co-infectés par le VHC et le VIH-1 n’ayant jamais reçu un traitement ou ayant déjà reçu un traitementb | ||||
| Groupe de patients | Population de patients | Trithérapie GALEXOS®, peginterféron alfa et ribavirine | Bithérapie Peginterféron alfa et ribavirine | Durée totale du traitement |
| Patients infectés par le VHC de génotype 1 ou 4 n’ayant jamais reçu un traitement ou ayant connu une rechute à la suite d’un traitement antérieurb | Avec ou sans cirrhose, non co-infectés par le VIH | 12 premières semaines | 12 semaines supplémentaires | 24 semaines |
| Sans cirrhose, co-infectés par le VIH | ||||
| Avec cirrhose, co-infectés par le VIH | 12 premières semaines | 36 semaines supplémentaires | 48 semaines | |
| Patients infectés par le VHC de génotype 1 ou 4 n’ayant pas répondu à un traitement antérieurb (comprend les répondeurs partiels et les non-répondeurs) | Avec ou sans cirrhose, co-infectés ou non par le VIH | 12 premières semaines | 36 semaines supplémentaires | 48 semaines |
a Durée du traitement à condition que le patient ne réponde pas à une règle d’arrêt du traitement (voir le Tableau 8).
b Les patients ayant déjà reçu un traitement incluent les patients ayant connu une rechute à la suite d’un traitement antérieur, les répondeurs partiels et non-répondeurs à un traitement antérieur par l’interféron (pégylé ou non pégylé) et la RBV (voir ESSAIS CLINIQUES).
Arrêt du traitement
GALEXOS® en association avec le sofosbuvir
Aucune règle d’arrêt du traitement ne s’applique à l’association de GALEXOS® avec le sofosbuvir.
GALEXOS® en association avec le pegIFN-alfa et la RBV
Il est recommandé d’arrêter le traitement chez les patients présentant une réponse virologique insuffisante en cours de traitement puisqu’il est peu probable qu’ils parviennent à obtenir une réponse virologique soutenue (RVS) et qu’ils pourraient développer une résistance en cours de traitement. Les seuils de taux d’ARN du VHC qui entraînent l’arrêt du traitement (c.-à-d. règles d’arrêt du traitement) chez les patients recevant un traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV figurent au Tableau 8.
| Tableau 8 : Règles d’arrêt du traitement chez les patients recevant un traitement par GALEXOS® en association avec le peginterféron-alfa et la ribavirine et présentant une réponse virologique insuffisante pendant le traitement | |
| ARN du VHC | Mesure |
| Semaine de traitement 4 : ≥ 25 UI/ml | Arrêter le traitement par GALEXOS®, le peginterféron alfa et la ribavirine |
| Semaine de traitement 12 : ≥ 25 UI/mla | Arrêter le traitement par le peginterféron alfa et la ribavirine (le traitement par GALEXOS® est terminé à la semaine 12) |
| Semaine de traitement 24 : ≥ 25 UI/mla | Arrêter le traitement par le peginterféron alfa et la ribavirine |
| a Il est recommandé de réévaluer le taux d’ARN du VHC si celui-ci est ≥ 25 UI/ml à la suite d’un taux d’ARN du VHC indétectable, afin de confirmer les taux d’ARN du VHC avant d’arrêter le traitement anti-VHC. | |
Ajustement de la posologie ou interruption du traitement
Pour éviter un échec thérapeutique, il ne faut pas réduire la dose de GALEXOS® ou interrompre son administration. Si le traitement par GALEXOS® est interrompu en raison d’effets indésirables ou d’une réponse virologique insuffisante pendant le traitement, il ne doit pas être réinstauré.
Si des effets indésirables, pouvant être liés aux produits médicinaux utilisés en association avec GALEXOS® pour le traitement de l’hépatite C chronique, nécessitent un ajustement de la posologie de l’un des produits médicinaux ou une interruption du traitement par l’un des produits médicinaux, consulter les directives figurant dans leurs renseignements thérapeutiques respectifs.
Si l’un des autres produits médicaux administrés en association avec GALEXOS® pour le traitement de l’hépatite C chronique est arrêté de manière permanente pour une quelconque raison, il faut envisager de mettre un terme au traitement par GALEXOS®. GALEXOS® ne doit pas être administré en monothérapie.
Populations particulières
Gériatrie (> 65 ans)
Il existe peu de données sur l’efficacité et l’innocuité de GALEXOS® chez les patients âgés de plus de 65 ans. Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients âgés (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Pédiatrie (˂ 18 ans)
Aucune recommandation posologique ne peut être faite pour les patients ayant moins de 18 ans. L’utilisation de GALEXOS® n’est pas indiquée chez les patients pédiatriques (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Co-infection par le VHC et le virus de l’immunodéficience humaine de type 1 (VIH-1)
Aucun ajustement de la dose de GALEXOS® n’est nécessaire chez les patients co-infectés par le VHC et le VIH-1 (voir EFFETS INDÉSIRABLES, ESSAIS CLINIQUES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Pour de l’information sur les interactions avec les agents antirétroviraux contre le VIH, voir INTERACTIONS MÉDICAMENTEUSES.
GALEXOS® en association avec le pegIFN-alfa et la RBV : La durée de traitement des patients co-infectés par le VHC et le VIH-1 doit être la même que celle des patients infectés uniquement par le VHC, exception faite des patients co-infectés et atteints de cirrhose qui doivent suivre un traitement de 36 semaines par le PegIFN-alfa et la RBV après avoir complété un traitement de 12 semaines par GALEXOS®, le PegIFN-alfa et la RBV (durée totale du traitement : 48 semaines).
Insuffisance hépatique
Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh). GALEXOS® n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée ou grave (classe B ou C de
Child-Pugh). Après commercialisation, il y a eu des rapports de décompensation hépatique, d’insuffisance hépatique et de décès chez les patients atteints de cirrhose avancée ou décompensée recevant GALEXOS® en traitement d’association. L’exposition au siméprévir est accrue chez les patients qui présentent une atteinte hépatique modérée ou grave (classe B ou C de Child-Pugh). Dans les essais cliniques, des expositions plus élevées au siméprévir ont été associées à une fréquence accrue de réactions indésirables.
Consulter les renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® concernant leur utilisation chez les insuffisants hépatiques. Le pegIFN-alfa est contre-indiqué chez les patients atteints de cirrhose décompensée (classe B ou C de Child-Pugh).
Race
Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® en fonction de la race (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Race).
Insuffisance rénale
Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients atteints d’insuffisance rénale légère, modérée ou grave (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Consulter les renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® concernant leur utilisation chez les patients atteints d’insuffisance rénale (clairance de la créatinine ˂ 50 ml/min).
Dose oubliée
Si le patient oublie une dose de GALEXOS® (siméprévir) et s’en aperçoit dans les 12 heures suivant l’heure prévue, il doit prendre le plus rapidement possible la dose omise de GALEXOS® avec des aliments, puis prendre la dose suivante de GALEXOS® avec des aliments à l’heure habituelle.
Si un patient se rappelle avoir oublié de prendre une dose de GALEXOS® plus de 12 heures après l’heure prévue, il ne doit pas prendre la dose oubliée de GALEXOS®. Il doit plutôt prendre la dose suivante de GALEXOS® avec des aliments à l’heure habituelle.
SURDOSAGE
| Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région. |
|---|
L’expérience du surdosage de GALEXOS® (siméprévir) chez l’être humain est limitée. GALEXOS® était généralement bien toléré lorsqu’il était administré à des doses uniques allant jusqu’à 600 mg ou à des doses uniquotidiennes allant jusqu’à 400 mg pendant 5 jours chez des patients adultes en santé, et de 200 mg une fois par jour pendant 4 semaines chez des patients adultes infectés par le VHC.
Il n’existe pas d’antidote spécifique en cas de surdosage de GALEXOS®. En cas de surdosage, il est recommandé d’employer les mesures habituelles de soutien, notamment la surveillance des signes vitaux et l’observation de l’état clinique du patient.
Étant donné que le siméprévir a une forte affinité pour les protéines, il est peu probable que la dialyse puisse éliminer le siméprévir de manière significative (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Description
Le siméprévir est un énantiomère unique (de forme polymorphe I, la forme ayant la plus grande stabilité thermodynamique que l’on puisse obtenir de façon fiable par procédé synthétique commercial) présentant 5 centres chiraux à configurations fixes, une double liaison et un noyau macrocyclique composé de 14 membres. L’inversion au niveau des atomes de carbone asymétriques est peu probable en solution.
Mode d’action
Le siméprévir est un agent antiviral à action directe (AAD) contre le virus de l’hépatite C. Le siméprévir inhibe la protéase NS3/4A du VHC par une liaison non covalente par ajustement induit au site actif de la protéase NS3 (voir MICROBIOLOGIE).
Pharmacodynamie
Effets sur l’électrocardiogramme
L’effet sur l’intervalle QT exercé par GALEXOS® (siméprévir) à 150 mg une fois par jour et à 350 mg une fois par jour pendant 7 jours a été évalué dans le cadre d’une étude croisée en 4 phases, randomisée et contrôlée à double insu par placebo et par témoin actif (moxifloxacine à 400 mg une fois par jour), menée chez 60 sujets en santé (72 % d’hommes et 28 % de femmes).
Les schémas posologiques de siméprévir qui ont été évalués (la dose thérapeutique de 150 mg et la dose suprathérapeutique de 350 mg) n’étaient pas associés à un effet cliniquement pertinent sur l’intervalle QTcF pendant des périodes de 1 à 3 heures après l’administration. Aucune valeur de QTcF supérieure à 450 ms ou changement de QTcF supérieur à 60 ms par rapport au départ n’a été observé dans quelque groupe que ce soit.
Pharmacocinétique
Les propriétés pharmacocinétiques du siméprévir ont été évaluées chez des sujets adultes en santé et chez des patients adultes infectés par le VHC. La Cmax plasmatique et l’aire sous la courbe de concentration plasmatique- temps (ASC) avaient augmenté plus que proportionnellement à la dose après plusieurs doses comprises entre 75 mg et 200 mg une fois par jour, l’accumulation s’étant manifestée après l’administration de doses répétées. L’état d’équilibre a été atteint après
7 jours de posologie uniquotidienne. L’exposition plasmatique au siméprévir (ASC24h, Céq.(moy) et Cmin) chez les patients infectés par le VHC était environ 2 à 3 fois plus élevée que celle observée chez les sujets en santé. Il n’y a pas eu de différences d’exposition cliniquement pertinentes entre les patients n’ayant jamais reçu un traitement et les patients ayant connu une rechute suite à un traitement antérieur ou ceux n’ayant pas répondu à un traitement antérieur (Tableau 9). La Cmax plasmatique et l’ASC du siméprévir lors de l’administration concomitante de siméprévir avec le pegIFN-alfa et la RBV étaient semblables aux valeurs observées lors de l’administration du siméprévir seul à 150 mg une fois par jour pendant 7 jours.
Tableau 9 : Résumé des paramètres pharmacocinétiques de GALEXOS® à l’état d’équilibre dans des populations de sujets infectés par le VHC de génotype 1 et chez des sujets adultes en santé après une posologie uniquotidienne de 150 mg
| Paramètres pharmacocinétiques | Patients n’ayant jamais reçu un traitement (données combinées des études C208 et C216)c n = 514 Moyenne (% CV) | Patients ayant déjà reçu un traitement | Sujets en santéa,c n = 66 Moyenne (% CV) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Patients ayant connu une rechute suite à un traitement antérieur HPC3007c n = 259 Moyenne (% CV) | Patients ayant connu une rechute suite à un traitement antérieur, ou n’ayant pas répondu à un traitement antérieur C206b,c n = 66 Moyenne (% CV) | ||||||||||
| Céq.(moy.) (ng/ml) | 2 541 (111) | 2 541 (111) | 2 717 (95,5) | 1 226 (87,1) | |||||||
| C0 (ng/ml) | 2 081 (135) | 2 081 (135) | 2 104 (123) | 602 (139) | |||||||
| ASC24h (ng.h/ml) | 60 987 (111) | 60 987 (111) | 65 199 (95,5) | 28 860 (87,2) | |||||||
a Les paramètres pharmacocinétiques chez des sujets en santé ont été obtenus à l’aide d’une analyse non compartimentale.
b Les données correspondent au groupe de traitement GALEXOS® 12 semaines + PR. Pour les durées de traitement, consulter le Tableau 10.
c Les paramètres pharmacocinétiques du siméprévir chez les patients atteints du VHC ont été obtenus en présence de pegIFN-alfa/RBV.
Il n’y avait pas de différences cliniquement pertinentes entre les paramètres pharmacocinétiques du siméprévir des sujets infectés du génotype 4 (Céq.(moy) : 3 192 ng/ml; C0 : 2 515 ng/ml; ASC24h : 76 611 ng.h/ml) comparativement à ceux des patients infectés par le génotype 1 (voir Tableau 9).
Il n’y avait pas de différences cliniquement pertinentes entre les paramètres pharmacocinétiques du siméprévir dans les cas de co-infection VHC-VIH (Céq.(moy) : 1 664 ng/ml; C0 : 1 203 ng/ml; ASC24h : 39 928 ng.h/ml) comparativement à ceux des patients non infectés par le VIH (voir Tableau 9).
Les patients de chaque sous-catégorie étaient peu nombreux, mais il n’y avait pas de différences cliniquement pertinentes d’après le sous-type génotypique (1a ou 1b), le score METAVIR, la race, le sexe ou la présence de polymorphisme Q80K au départ.
Absorption
La biodisponibilité absolue moyenne du siméprévir après une dose orale unique de 150 mg de GALEXOS® chez des sujets non à jeun est de 62 %. Les concentrations plasmatiques maximales (Cmax) sont généralement atteintes entre 4 et 6 heures après l’administration. Il n’y a pas de différences de Tmax entre les patients et les volontaires sains. L’état d’équilibre a été atteint après 7 jours d’administration une fois par jour.
La Cmax plasmatique et l’aire sous la courbe de concentration plasmatique-temps (ASC) ont augmenté plus que proportionnellement à la dose après des doses multiples allant de 75 mg à 200 mg une fois par jour. La biodisponibilité absolue du siméprévir n’a pas été déterminée.
Des études in vitro réalisées avec des cellules Caco-2 humaines ont indiqué que le siméprévir est un substrat de la P-gp. Pour obtenir des renseignements sur le pouvoir inhibiteur du siméprévir sur les transporteurs, voir INTERACTIONS MÉDICAMENTEUSES.
Effets de la prise d’aliments sur l’absorption orale
Comparativement à la prise de siméprévir sans nourriture, l’administration de siméprévir avec des aliments chez des sujets en santé a augmenté la biodisponibilité relative (ASC0-∞) de 61 % après un déjeuner riche en matières grasses et en calories (56 g MG, 928 kcal) et de 69 % après un déjeuner à teneur calorique normale (21 g MG, 533 kcal), et a retardé l’absorption d’une heure et d’une heure et demie, respectivement. Les valeurs de Cmax étaient respectivement de 1 162 ng/ml et de 1 286 ng/ml après un déjeuner riche en matière grasse et un déjeuner à teneur calorique normale, comparativement à 818 ng/ml lorsque le siméprévir était administré à jeun.
Distribution
Le siméprévir a une forte affinité pour les protéines plasmatiques (> 99,9 %), principalement pour l’albumine et dans une moindre mesure pour la glycoprotéine alpha-1-acide. Le taux de liaison aux protéines plasmatiques ne varie pas de façon significative chez les patients atteints d’insuffisance rénale ou hépatique. La fraction libre du siméprévir plasmatique a été estimée à 0,01 % chez des sujets en santé, à 0,01 chez des patients atteints d’une insuffisance rénale grave, et à 0,01 et 0,05 % respectivement chez des patients non infectés par le VHC présentant une insuffisance hépatique modérée ou grave.
Chez l’animal, le siméprévir est largement distribué dans les tissus des intestins et du foie (rapport foie/sang de 29:1 chez le rat).
Métabolisme
Le siméprévir est métabolisé dans le foie. Les expériences in vitro avec des microsomes de foie humain ont indiqué que le siméprévir subit principalement un métabolisme oxydatif médié par le système hépatique CYP3A. La participation du CYP2C8 et du CYP2C19 ne peut pas être exclue (voir INTERACTIONS MÉDICAMENTEUSES).
Après l’administration d’une dose unique de 14C-siméprévir à 200 mg par voie orale chez des sujets en santé, la majorité de la radioactivité dans le plasma (jusqu’à 98 %) correspondait au médicament sous forme inchangée et une petite partie de la radioactivité plasmatique correspondait aux métabolites (dont aucun métabolite majeur). Les métabolites décelés dans les selles étaient formés par oxydation au niveau de la fraction macrocyclique ou de la fraction aromatique ou des deux, et par O-déméthylation suivie d’une oxydation.
Excrétion
Le siméprévir est éliminé par excrétion biliaire. La clairance rénale joue un rôle insignifiant dans l’élimination. Après l’administration d’une dose unique de 14C-siméprévir à 200 mg par voie orale chez des sujets en santé, une moyenne de 91 % de la radioactivité totale se retrouvait dans les selles. Moins de 1 % de la dose administrée était récupérée dans l’urine et, en moyenne, 31 % de la dose de siméprévir se retrouvait sous forme inchangée dans les selles. La clairance totale était semblable chez des patients n’ayant jamais reçu un traitement et chez des patients ayant déjà reçu un traitement (CL/F 5,07 l/h).
La demi-vie d’élimination terminale du siméprévir était de 10 à 13 heures chez des sujets en santé et de 41 heures chez des sujets infectés par le VHC recevant le siméprévir à 200 mg.
Populations et états pathologiques particuliers
Pédiatrie
La pharmacocinétique du siméprévir n’a pas été évaluée en pédiatrie (voir MISES EN GARDE ET PRÉCAUTIONS).
Gériatrie
Il existe peu de données sur l’utilisation de GALEXOS® (siméprévir) chez les patients âgés de 65 ans et plus. Selon les résultats d’une analyse pharmacocinétique de population menée chez des patients infectés par le VHC recevant GALEXOS®, l’âge (18 à 73 ans) n’avait aucun effet cliniquement significatif sur les paramètres pharmacocinétiques du siméprévir. Il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients âgés (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance hépatique
Le siméprévir est principalement métabolisé par le foie. L’exposition plasmatique au siméprévir chez les patients infectés par le VHC était 2 à 3 fois plus élevée que celle observée chez les sujets en santé.
Lors d’un essai comparant la pharmacocinétique à l’état d’équilibre après l’administration du siméprévir à raison de 150 mg une fois par jour pendant 7 jours, les valeurs moyennes de la Cmax et de l’ASC24h du siméprévir étaient respectivement 1,7 et 2,4 fois plus élevées chez les sujets non infectés par le VHC atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) et 3,1 et 5,2 fois plus élevées chez les sujets non infectés par le VHC atteints d’insuffisance hépatique grave (classe C de Child-Pugh) par rapport aux sujets non infectés par le VHC dont la fonction hépatique était normale.
Selon les résultats d’une analyse pharmacocinétique de population menée chez des patients infectés par le VHC atteints d’insuffisance hépatique légère (classe A de Child-Pugh) traités par GALEXOS®, le stade de fibrose hépatique n’a pas eu d’effet cliniquement pertinent sur les propriétés pharmacocinétiques du siméprévir. Aucun ajustement de la dose de GALEXOS® n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh).
L’innocuité et l’efficacité de GALEXOS® n’ont pas été établies chez les patients infectés par le VHC atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh) (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). GALEXOS® n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh). Les expositions au siméprévir augmentent chez les patients atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh).
Consulter les renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® concernant leur utilisation chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale
L’élimination rénale du siméprévir est négligeable. Lors d’un essai comparant les propriétés pharmacocinétiques à l’état d’équilibre chez 8 sujets présentant une insuffisance rénale grave (TFGe ≤ 29 ml/min/1,7 m2), telle que déterminée par le taux de filtration glomérulaire estimatif (TFGe) calculé à l’aide de l’équation MDRD (Modification of Diet in Renal Disease), par rapport à 8 sujets en santé ayant un fonctionnement rénal normal (TFGe ≥ 80 ml/min/1,7 m2) après l’administration de siméprévir à 150 mg une fois par jour pendant 7 jours, la Cmax et l’ASC24h moyennes du siméprévir à l’état d’équilibre ont augmenté respectivement 1,3 fois et 1,6 fois.
Selon les résultats d’une analyse pharmacocinétique de population menée chez des patients infectés par le VHC qui étaient atteints d’insuffisance rénale légère ou modérée et traités par GALEXOS® à 150 mg une fois par jour, la clairance de la créatinine n’influait pas sur les paramètres pharmacocinétiques du siméprévir. Il est donc improbable que l’insuffisance rénale ait un effet cliniquement pertinent sur l’exposition au siméprévir, et il n’est pas nécessaire d’ajuster la posologie de GALEXOS® chez les patients atteints d’insuffisance rénale légère, modérée ou grave.
L’innocuité et l’efficacité de GALEXOS® n’ont pas été étudiées chez les patients infectés par le VHC qui sont atteints d’insuffisance rénale grave ou d’insuffisance rénale terminale, y compris chez les patients sous dialyse (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Comme le siméprévir a une forte affinité pour les protéines plasmatiques, il est peu probable qu’il soit éliminé de façon significative par la dialyse.
Consulter les renseignements thérapeutiques des produits médicinaux utilisés en association avec GALEXOS® concernant leur utilisation chez les patients atteints d’insuffisance rénale (clairance de la créatinine ˂ 50 ml/min).
Patients présentant une co-infection par le VIH
Les paramètres pharmacocinétiques du siméprévir étaient comparables entre les patients infectés par le VHC de génotype 1 avec ou sans infection concomitante par le VIH-1.
Sexe et indice de masse corporelle
Il n’est pas nécessaire d’ajuster la posologie en fonction du sexe, du poids corporel ou de l’indice de masse corporelle. Selon les résultats d’une analyse pharmacocinétique de population menée chez des patients infectés par le VHC recevant GALEXOS®, ces caractéristiques n’ont pas d’effet cliniquement pertinent sur la pharmacocinétique du siméprévir.
Race
Il n’est pas nécessaire d’ajuster la posologie en fonction de la race
D’après une analyse pharmacocinétique de populations, les estimations de l’exposition au siméprévir chez les patients infectés par le VHC étaient comparables entre les sujets de race blanche (ASC médiane de 33 296 ng.h/ml) et les sujets noirs/afro-américains (ASC médiane de 32 896 ng.h/ml).
Dans une étude de phase III menée en Chine et en Corée du Sud, l’exposition plasmatique moyenne (ASC24h) au siméprévir chez les patients asiatiques infectés par le VHC étaient 2,1 fois plus élevée que celle des patients non asiatiques infectés par le VHC provenant d’une population groupée d’études globales de phase III.
ENTREPOSAGE ET STABILITÉ
Garder GALEXOS® (siméprévir) hors de la vue et de la portée des enfants. GALEXOS® doit être conservé à une température ambiante de 15 à 30 °C. Conserver dans l’emballage d’origine pour le protéger de la lumière.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Forme posologique
Les capsules de GALEXOS® (siméprévir) à 150 mg sont de couleur blanche et portent l’inscription « TMC435 150 » à l’encre noire.
Composition
GALEXOS® (siméprévir) pour administration orale est présenté sous forme de capsules de gélatine dure à 150 mg. Chaque capsule contient 154,4 mg de sel sodique de siméprévir, ce qui équivaut à 150 mg de siméprévir, avec les ingrédients inactifs suivants : silice colloïdale anhydre, croscarmellose sodique, lactose monohydraté, stéarate de magnésium et laurylsulfate de sodium. La capsule de couleur blanche est composée de gélatine et de dioxyde de titane (E171). Les capsules portent une inscription à l’encre contenant de l’oxyde de fer noir (E172) et de la gomme laque (E904).
Conditionnement
Les capsules sont emballées dans un flacon contenant 28 capsules. Les capsules sont également présentées en plaquettes alvéolées à membrane enfonçable contenant 7 capsules (quatre plaquettes alvéolées par boîte) (non commercialisées).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom commun : siméprévir
Nom chimique : (2R,3aR,10Z,11aS,12aR,14aR)-N-(cyclopropylsulfonyle)-2-[[2-(4-isopropyle-1,3-thiazole-2-yl)-7-méthoxy-8-méthyl-4-quinolinyl]oxy]-5-méthyl-4,14-dioxo-2,3,3a,4,5,6,7,8,9,11a,12,13,14,14a-tétradéca-hydro-cyclopenta[c]cyclopropa[g][1,6]diazacyclotétradécine-12a(1H)-carboxamide
Formule moléculaire et masse moléculaire : (siméprévir) C38H47N5O7S2
Masse moléculaire : 749,94
(siméprévir sodique) C38H46N5O7S2.Na
Masse moléculaire : 771,92
Formule développée :
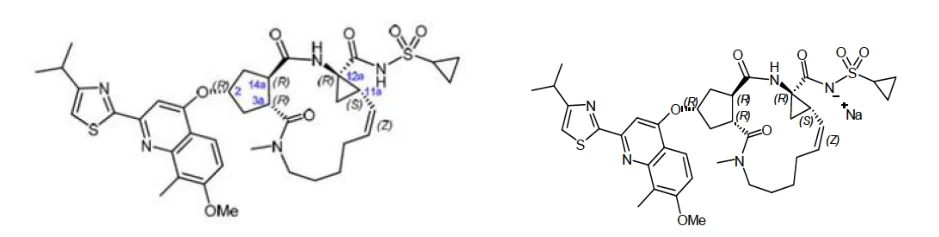
siméprévir siméprévir sodique
Remarque : Le siméprévir est converti en siméprévir sodique pendant la fabrication du produit médicamenteux.
Propriétés physicochimiques :
| Aspect : | Le siméprévir est une poudre cristalline de couleur blanche à presque blanche. |
|---|---|
| Solubilité : | Le siméprévir est pratiquement insoluble dans l’eau sur une large gamme de pH (1 à 13). |
| Constante de dissociation : | La substance médicamenteuse est amphiprotique, comprenant une fraction thiazole alcaline (pKa = 2,85) et un groupe sulfonyle carboxamide acide (pKa = 5,24). |
ESSAIS CLINIQUES
Aperçu
L’efficacité de GALEXOS® (siméprévir) en association avec le peginterféron alfa (pegIFN-alfa) et la ribavirine (RBV) en tant que traitement de l’hépatite C chronique chez les patients infectés par le VHC de génotype 1 a été évaluée lors de trois études de phase III chez des patients n’ayant jamais reçu un traitement (études C208, C216 et HPC3005), d’une étude de phase III chez des patients en rechute après une thérapie antérieure à base d’interféron (étude HPC3007), d’une étude de phase II chez des patients ayant connu un échec lors d’une thérapie antérieure par le pegIFN-alfa et la ribavirine (RBV) (y compris les patients ayant connu une rechute suite à un traitement antérieur, les répondeurs partiels et les non-répondeurs) (étude C206) et d’une étude de phase III chez des patients co-infectés par le VHC de génotype 1 et le VIH-1 n’ayant jamais reçu un traitement contre le VHC ou ayant connu un échec lors d’un traitement antérieur contre le VHC par le peginterféron et la ribavirine (étude C212). L’efficacité de GALEXOS® en association avec le pegIFN-alfa et la RBV chez les patients infectés par le VHC de génotype 4 a été évaluée dans une étude de phase III chez des patients n’ayant jamais reçu un traitement ou chez des patients ayant connu un échec lors d’un traitement antérieur par le pegIFN-alfa et la RBV (étude HPC3011) (Tableau 10). Les patients participant à ces études étaient atteints de maladie du foie compensée (y compris la cirrhose), présentaient un taux d’ARN du VHC d’au moins 10 000 UI/ml et avaient une histopathologie du foie concordant avec une hépatite C chronique (HCC).
Chez les patients n’ayant jamais reçu un traitement et chez ceux ayant connu une rechute, la durée totale du traitement par le pegIFN-alfa et la RBV dans les études de phase III était déterminée en fonction de la réponse. Chez ces patients, la durée totale prévue du traitement anti-VHC était de 24 semaines si les critères de traitement axé sur la réponse (TAR) définis dans le protocole étaient remplis, soit : taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 ET taux d’ARN du VHC indétectable à la semaine 12. Les règles d’arrêt du traitement anti-VHC ont été utilisées pour assurer la cessation du traitement en temps opportun chez les patients présentant une réponse virologique insuffisante en cours de traitement. Dans l’étude de phase III C212 chez des patients co-infectés par le VHC et le VIH-1, la durée totale du traitement par le pegIFN-alfa et la RBV chez les patients atteints de cirrhose et n’ayant jamais reçu de traitement ou ayant connu une rechute suite à un traitement antérieur, n’était pas axée sur la réponse; ces patients ont reçu un traitement contre le VHC d’une durée totale fixe de 48 semaines. La durée totale du traitement par le pegIFN-alfa et la RBV chez les patients co-infectés par le VHC et le VIH-1, ne présentant pas de cirrhose et n’ayant jamais reçu de traitement ou ayant connu une rechute suite à un traitement antérieur était axée sur la réponse, en utilisant les mêmes critères.
L’efficacité de GALEXOS® dans le cadre d’un schéma thérapeutique exempt d’interféron chez des patients infectés par le VHC de génotype 4 et atteints d’une hépatopathie compensée a été évaluée dans deux études (études HPC2014 [étude de phase II] et HPC3021 [étude de phase III]) menées auprès de patients avec ou sans cirrhose, n’ayant jamais été traités ou ayant déjà reçu un traitement (après un traitement antérieur par l’interféron [pégylé ou non pégylé], avec ou sans RBV).
L’efficacité de GALEXOS® dans le cadre d’un schéma thérapeutique exempt d’interféron chez des patients infectés par le VHC de génotype 1 et atteints d’une hépatopathie compensée a été évaluée dans une étude de phase II menée auprès de patients n’ayant pas répondu à un traitement antérieur et ayant un score de fibrose METAVIR de F0-F4 ou auprès de patients n’ayant jamais été traités, ayant un score de fibrose METAVIR de F3-F4 (étude COSMOS) et dans deux études de phase III menées auprès de patients avec ou sans cirrhose (étude HPC3018 et étude HPC3017, respectivement) n’ayant jamais été traités ou ayant déjà reçu un traitement contre le VHC (après un traitement antérieur par l’interféron [pégylé ou non pégylé], avec ou sans RBV) (voir Tableau 10).
La réponse virologique soutenue (RVS) était définie par un taux d’ARN du VHC détectable, mais inférieur à la limite la plus basse de quantification ou indétectable 12 semaines (RVS12) ou 24 semaines (RVS24) après la fin prévue du traitement (études C206, C208, C212, C216, HPC2002, HPC3007 et HPC3011) ou après la fin réelle du traitement (études HPC2014 et HPC3021). Les taux plasmatiques d’ARN du VHC ont été mesurés en utilisant le test COBAS® TaqMan® de Roche pour le VHC (version 2.0) pour utilisation avec le système High Pure (limite inférieure de quantification de 25 UI/ml et limite de détection de 15 UI/ml) (études C206, C208, C212, C216, HPC2002, HPC3007 et HPC3011) ou le test quantitatif COBAS® AmpliPrep/COBAS® TaqMan® de Roche pour le VHC (version 2.0; limite inférieure de quantification et limite de détection de 15 UI/ml) (études HPC2014 et HPC3021).
| Tableau 10 : Résumé de la méthodologie des essais | |||||||||||
| Nº de l’étude | Phase de l’étude Type de contrôle Insu Population | Schémas thérapeutiques | Schéma assigné | Nbre de patients (ayant reçu des doses/ ayant terminé le traitement) | Durée totale du traitement | ||||||
| Traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV – Génotypes 1 et 4 : | |||||||||||
| Patients infectés par le VHC de génotype 1 n’ayant jamais reçu de traitement | |||||||||||
C208 (QUEST-1) | Phase III Avec répartition aléatoire, contrôlée par placebo et à double insu Patients infectés par le VHC de génotype 1 n’ayant jamais reçu de traitement | Siméprévir (150 mg die) pegIFN-alfa-2a (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | GALEXOS® + PR* GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 264/223 | TARc de 24 ou 48 semaines | ||||||
Placebo + PR Pbo avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 130/38 | 48 semaines | |||||||||
C216 (QUEST-2) | Phase III Avec répartition aléatoire, contrôlée par placebo et à | Siméprévir (150 mg die) pegIFN-alfa-2a ou 2ba | GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 257/235 | TARc de 24 ou 48 semaines | ||||||
double insu Patients infectés par le VHC de génotype 1 n’ayant jamais reçu de traitement | (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | Placebo + PR Pbo avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 134/47 | 48 semaines | |
| HPC3005 (TIGER) | Phase III Avec répartition aléatoire, contrôlée par placebo et à double insu Patients asiatiques infectés par le VHC de génotype 1 n’ayant jamais reçu de traitement | Siméprévir (100 ou 150 mg die) pegIFN-alfa-2a (180 μg/sem.) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 305/135 | TARc de 24 ou 48 semaines |
Placebo + PR Pbo avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 152/69 | 48 semaines | |||
| Patients infectés par le VHC de génotype 1 ayant déjà reçu un traitement | |||||
C206 (ASPIRE) | Phase II Avec répartition aléatoire, contrôlée par placebo et à double insu Patients infectés par le VHC de génotype 1 ayant déjà reçu un traitement (patients ayant connu une rechute, répondeurs partiels ou non-répondeurs à un traitement antérieur) | Siméprévir (100 ou 150 mg die) pegIFN-alfa-2a (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | GALEXOS® 12 semaines + PRb GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 66/61 | 48 semaines |
Placebo + PR Pbo avec PR pendant 48 semaines | 66/59 | 48 semaines | |||
HPC3007 (PROMISE) | Phase III Avec répartition aléatoire, contrôlée par placebo et à double insu Patients ayant déjà reçu un traitement (patient ayant connu une rechute à la suite d’un traitement antérieur) | Siméprévir (150 mg die) pegIFN-alfa-2a (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 260/242 | TARc de 24 ou 48 semaines |
Placebo + PR Pbo avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 133/34 | 48 semaines | |||
| Patients co-infectés par le VHC de génotype 1 et le VIH-1 (n’ayant jamais reçu de traitement ou ayant déjà reçu un traitement) |
| C212 | Phase III, Mode ouvert, à un seul groupe, Patients jamais traités auparavant ou ayant reçu un traitement antérieur (rechute à la suite d’un traitement antérieur, réponse partielle ou non répondeurs) | Siméprévir (150 mg die) pegIFN-alfa-2a (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | Patients non cirrhotiques jamais traités auparavant ou ayant subi une rechute à la suite d’un traitement antérieur GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 61/52 | TARc de 24 ou 48 semaines |
Patients cirrhotiques n’ayant pas répondu à un traitement antérieur GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 45/30 | 48 semaines | |||
| Patients infectés par le VHC de génotype 4 n’ayant jamais reçu de traitement ou ayant déjà reçu un traitement | |||||
HPC3011 (RESTORE) | Phase III | Siméprévir (150 mg die) pegIFN-alfa-2a (180 μg/sem) et RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | Patients jamais traités auparavant ou ayant subi une rechute à la suite d’un traitement antérieur GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 12 ou 36 semaines | 57/51 | TARc de 24 ou 48 semaines |
Patients n’ayant pas répondu à un traitement antérieur GALEXOS® + PR GALEXOS® avec PR pendant 12 semaines suivi de PR pendant 36 semaines | 50/30 | 48 semaines | |||
| Schéma thérapeutique exempt d’interféron – Génotype 1 et 4 | |||||
| HPC2002 (COSMOS) | Phase II Avec répartition aléatoire, mode ouvert Cohorte 1 : non-répondeurs à un traitement antérieur et score METAVIR de F0-F2 Cohorte 2 : jamais traités et non-répondeurs à un traitement antérieur et score METAVIR de F3-F4 | Siméprévir (150 mg die) et sofosbuvir (400 mg die) avec ou sans RBV (1 000 ou 1 200 mg/jour en fonction du poids corporel) | GALEXOS® + sofosbuvird pendant 12 semaines | 28/28 | 12 semaines |
| GALEXOS® + sofosbuvird + RBV pendant 12 semaines | 54/54 | 12 semaines | |||
HPC3017 (OPTIMIST -1) | Phase III Avec répartition aléatoire, mode ouvert Patients jamais traités auparavant ou ayant reçu un traitement antérieur (rechute à la suite d’un traitement antérieur, réponse partielle ou non répondeurs) sans cirrhose | Siméprévir (150 mg die) et sofosbuvir (400 mg die) sans RBV | GALEXOS® + sofosbuvir pendant 8 ou 12 semaines | 310/308 | 8 ou 12 semaines | |||
HPC3018 (OPTIMIST -2) | Phase III En mode ouvert Patients jamais traités auparavant ou ayant reçu un traitement antérieur (rechute à la suite d’un traitement antérieur, réponse partielle ou non répondeurs) avec cirrhose | Siméprévir (150 mg die) et sofosbuvir (400 mg die) sans RBV | GALEXOS® + sofosbuvir pendant 12 semaines | 103/99 | 12 semaines | |||
HPC2014 (OSIRIS) | Phase II Partiellement randomisée, en mode ouvert Patients jamais traités auparavant ou ayant reçu un traitement antérieur, avec ou sans cirrhose | Siméprévir (150 mg die) et sofosbuvir (400 mg die) | Sans cirrhose GALEXOS® + sofosbuvire pendant 8 ou 12 semaines | 40/40 | 8 ou 12 semaines | |||
Avec cirrhose GALEXOS® + sofosbuvire pendant 12 semaines | 23/23 | 12 semaines | ||||||
HPC3021 (PLUTO) | Phase III Multicentrique, en mode ouvert Patients jamais traités auparavant ou ayant reçu un traitement antérieur, avec ou sans cirrhose | Siméprévir (150 mg die) et sofosbuvir (400 mg die) | GALEXOS® + sofosbuvire pendant 12 semaines | 40/40 | 12 semaines | |||
* PR : PegIFN-alfa/RBV a Dans le groupe siméprévir, 177 patients sur 257 ont reçu le pegIFN-alfa-2a, tandis que 80 patients sur 257 ont reçu le pegIFN-alfa-2b. Dans le groupe placebo, 43 patients sur 134 ont reçu le pegIFN-alfa-2a, tandis que 91 patients sur 134 ont reçu le pegIFN-alfa-2b. b Les patients ont également été randomisés pour recevoir un traitement de 24 semaines ou de 48 semaines par GALEXOS® en association avec le pegIFN alfa et la RBV. Les données combinées présentées pour GALEXOS® + PR correspondent à 150 mg de GALEXOS® pendant 12, 24 ou 48 semaines avec pegIFN-alfa-2a et RBV suivis de pegIFN-alfa-2a et RBV seuls jusqu’à la durée totale de traitement de 48 semaines. c La durée totale prévue pour le traitement était de 24 semaines si les critères de traitement axé sur la réponse (TAR) suivants définis dans le protocole étaient remplis : taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 ET taux d’ARN du VHC indétectable à la semaine 12. d Les patients ont également été randomisés pour recevoir un traitement par GALEXOS® + sofosbuvir ± RBV pendant 24 semaines. |
Traitement par GALEXOS® en association avec le pegIFN-alfa et la RBV
Patients adultes n’ayant jamais reçu un traitement
Études C208 (QUEST-1) et C216 (QUEST-2) combinées
Caractéristiques initiales et méthodologie
L’efficacité de GALEXOS® chez les patients infectés par le VHC de génotype 1 n’ayant jamais reçu un traitement a été démontrée dans le cadre de deux études de phase III multicentriques, avec répartition aléatoire, contrôlées par placebo, comportant 2 groupes de traitement et à double insu (études C208 et C216). Les deux études avaient une méthodologie similaire. Dans l’étude C208, tous les patients ont reçu le pegIFN-alfa-2a; dans l’étude C216, 69 % des patients ont reçu le pegIFN-alfa-2a et 31 % le pegIFN-alfa-2b.
Les données démographiques et les caractéristiques initiales combinées des patients des études C208 et C216 sont présentées au Tableau 11.
Tableau 11 : Données démographiques et caractéristiques initiales des patients n’ayant jamais reçu un traitement : études C208 et C216 (combinées)
| Variable | GALEXOS® + PR n = 521 | Placebo + PR n = 264 |
|---|---|---|
| Âge, médiane (fourchette) | 47 ans (18 à 73 ans) | 47 ans (18 à 73 ans) |
| > 65 ans | 2 % | 2 % |
| Sexe | ||
| Masculin | 55 % | 57 % |
| Origine ethnique | ||
| Blanche | 89 % | 93 % |
| Noire | 8 % | 5 % |
| Asiatique | 1 % | 2 % |
| Hispanique | 18 % | 15 % |
| IMC, kg/m2 | ||
| ≥ 30 | 22 % | 27 % |
| Taux initial d’ARN du VHC | ||
| Moyenne log10 UI/ml (fourchette) | 6,41 (4,0 à 7,6) | 6,33 (1,4 à 7,5) |
| > 800 000 UI/ml | 80 % | 74 % |
| Score de fibrose METAVIR | ||
| F0-F2 | 74 % | 73 % |
| F3 | 16 % | 15 % |
| F4 (cirrhose) | 9 % | 12 % |
| Génotype du VHC | ||
| 1a | 48 % | 48 % |
| 1b | 51 % | 50 % |
| Génotype de l’IL28B | ||
| CC | 29 % | 30 % |
| CT | 56 % | 56 % |
| TT | 15 % | 14 % |
Résultats des études
Dans les deux études chez des patients adultes n’ayant jamais reçu un traitement et dans l’analyse de l’ensemble des données, les taux de RVS 12 semaines après la fin du traitement (RVS12) étaient d’une supériorité constante et statistiquement significative chez les patients traités par GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV par rapport au placebo en association avec le pegIFN-alfa et la RBV. La différence observée entre les deux groupes de traitement était de 30,5 %. Dans le cadre de l’analyse de l’ensemble des données, la RVS12 a été obtenue chez 80,4 % des patients du groupe GALEXOS® en association avec le pegIFN-alfa et la RBV par rapport à 49,9 % des patients du groupe placebo en association avec le pegIFN-alfa et la RBV (Tableau 12).
| Tableau 12 : Résultats du traitement chez les patients adultes infectés par le VHC de génotype 1 n’ayant jamais reçu un traitement (données combinées des études C208 et C216; analyse de 60 semaines; série d’analyses de la population en intention de traiter) | ||||||||
| Résultat du traitement | GALEXOS® + PRa n = 521 | Placebo + PRa n = 264 | ||||||
RVS12b globale ΔRVS Valeur de p IC à 95 % pour ΔRVS | 80,4 % 30,5 % p ˂ 0,001 (24,1 à 36,9) | 49,9 % | ||||||
| Résultat pour les patients sans RVS12 | ||||||||
| Ensemble des échecs | 20 % | 50 % | ||||||
| Échecs en cours de traitementc | 8 % | 33 % | ||||||
| Critères des règles d’arrêt remplisd | 4 % | 28 % | ||||||
| Autrese | 4 % | 5 % | ||||||
| Échecs après le traitement | 12 % | 17 % | ||||||
| Rechute viralef | 11 % | 23 % | ||||||
| Données RVS12 manquantesg | 3 % | 2 % | ||||||
| Poussée viraleh | 5 % | 9 % | ||||||
a Pour une description des groupes de traitement, voir le Tableau 10. b RVS12 : réponse virologique soutenue 12 semaines après la fin du traitement (FT) prévue. Le taux de RVS12 a été ajusté pour tenir compte des facteurs de stratification, les IC à 95 % correspondants étant fondés sur l’approximation normale. Les facteurs de stratification étaient les génotypes/sous-types de VHC, le génotype IL28B et le nom de l’étude. La valeur de p a été calculée d’après le test de Cochran-Mantel-Haenszel en tenant compte des facteurs de stratification. c L’échec en cours de traitement était défini comme étant la proportion de patients présentant un taux d’ARN du VHC détectable confirmé à la FT (y compris, sans s’y limiter, les patients qui ont répondu aux critères des règles d’arrêt du traitement selon le protocole et/ou qui présentaient une poussée virale). d Pour les deux études, les règles d’arrêt exigeant l’interruption de tous les traitements étaient définies comme une réduction du taux d’ARN du VHC ˂ 2 log10 UI/ml à la semaine 12 du traitement par rapport au départ, ou un taux d’ARN du VHC détectable confirmé et ≥ 25 UI/ml à la semaine 24 ou 36. e Autres : comprend les patients ayant connu un échec en cours de traitement (soit ARN du VHC détectable en FT) pour des raisons autres que l’atteinte des critères virologiques d’arrêt du traitement. f Le taux de rechute virale (soit ARN du VHC indétectable en FT suivi d’ARN du VHC détectable pendant le suivi) a été calculé avec comme dénominateur le nombre de patients présentant un taux d’ARN du VHC indétectable à la FT réelle. Ce taux tient compte de quatre patients traités par GALEXOS® qui ont connu une rechute après une RVS12. g Patients présentant un taux d’ARN du VHC indétectable en FT et ayant des données manquantes au point d’évaluation de la RVS. h Une poussée virale était définie comme une augmentation d’ARN du VHC confirmée en cours de traitement > 1 log10 UI/ml par rapport au nadir ou un ARN du VHC > 100 UI/ml confirmé chez des sujets ayant eu un taux d’ARN du VHC antérieur < 25 UI/ml. La poussée virale n’était pas un critère d’arrêt dans les études. Les sujets présentant une poussée virale pourraient ou non avoir répondu à un critère virologique d’arrêt du traitement. | ||||||||
En répondant aux critères du TAR définis dans le protocole (taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 et taux d’ARN du VHC indétectable à la semaine 12), 88 % (n = 459/521) des patients traités par GALEXOS® étaient admissibles pour recevoir un traitement d’une durée totale de 24 semaines. Chez ces patients, le taux de RVS12 était de 88 %.
Soixante-dix-neuf pour cent (n = 404/509) des patients traités par GALEXOS® présentaient un taux d’ARN du VHC indétectable à la semaine 4 (réponse virologique rapide = RVR); chez ces patients, le taux de RVS12 était de 90 %. La proportion de patients traités par GALEXOS® présentant un taux d’ARN du VHC détectable mais < 25 UI/ml à la semaine 4 était de 14 % (n = 70/509); 67 % d’entre eux ont obtenu une RVS12. Sept pour cent (n = 35/509) des patients traités par GALEXOS® présentaient un taux d’ARN du VHC ≥ 25 UI/ml à la semaine 4; chez ces patients, le taux de RVS12 était de 20 %.
Réponse virologique soutenue selon les facteurs de départ
Les taux de RVS12 étaient supérieurs de façon statistiquement significative pour le groupe recevant GALEXOS® comparativement au groupe placebo selon le sexe, l’âge, la race, l’IMC, le sous-type du génotype du VHC, le taux d’ARN du VHC au départ (≤ 800 000 UI/ml, > 800 000 UI/ml), le score de fibrose METAVIR et le génotype de l’IL28B. Le Tableau 13 présente les taux de RVS en fonction du score de fibrose METAVIR, de l’ARN du VHC au départ et du génotype.
| Tableau 13 : Taux de RVS12 selon une sélection de caractéristiques de départ chez les patients adultes infectés par le VHC de génotype 1 n’ayant jamais reçu un traitement (données combinées des études C208 et C216; analyse de 60 semaines; série d’analyses de la population en intention de traiter) | |||||
| Sous-groupe | GALEXOS® + PR n = 521 | Placebo + PR n = 264 | |||
| ARN du VHC | |||||
| ≤ 800 000 UI/ml | 92 % | 77 % | |||
| > 800 000 UI/ml | 78 % | 40 % | |||
| Score de fibrose METAVIR | |||||
| F0-2 | 84 % | 55 % | |||
| F3-4 | 68 % | 36 % | |||
| F4 | 60 % | 34 % | |||
| Génotype du VHC | |||||
| 1a | 75 % | 47 % | |||
| 1b | 85 % | 53 % | |||
Pour la réponse au traitement basé sur le génotype de l’IL28B et le polymorphisme initial, voir MICROBIOLOGIE, Pharmacogénomique et Effet des polymorphismes initiaux du VHC sur la réponse au traitement.
Les taux de RVS12 étaient supérieurs de façon statistiquement significative pour les patients recevant GALEXOS® avec le pegIFN-alfa-2a ou le pegIFN-alfa-2b et la RBV (88 % et 78 %, respectivement) par rapport aux patients recevant le placebo avec le pegIFN-alfa-2a ou le pegIFN-alfa-2b et la RBV (62 % et 42 %, respectivement) (étude C216).
Patients adultes ayant déjà reçu un traitement
Patients ayant connu une rechute à la suite d’un traitement antérieur par pegIFN-alfa et RBV (étude PROMISE)
Caractéristiques initiales et méthodologie
L’étude HPC3007 (PROMISE) était une étude de phase III multicentrique, avec répartition aléatoire, contrôlée par placebo et à double insu comportant 2 groupes de traitement, menée chez des patients infectés par le VHC de génotype 1 qui avaient connu une rechute après un traitement antérieur à base d’IFN.
Les données démographiques et les caractéristiques initiales des patients de l’étude HPC3007 figurent au Tableau 14.
Tableau 14 : Données démographiques et caractéristiques initiales des patients ayant connu une rechute après un traitement antérieur par pegIFN-alfa et RBV : étude HPC3007
| Variable | GALEXOS® + PR n = 260 | Placebo + PR n = 133 | |||||
|---|---|---|---|---|---|---|---|
| Âge, médiane (fourchette) | 52 ans (20 à 71 ans) | 52 ans (20 à 71 ans) | |||||
| > 65 ans | 4 % | 2 % | |||||
| Sexe | |||||||
| Masculin | 69 % | 59 % | |||||
| Origine ethnique | |||||||
| Blanche | 94 % | 96 % | |||||
| Noire | 3 % | 3 % | |||||
| Asiatique | 3 % | 1 % | |||||
| Hispanique | 8 % | 5 % | |||||
| IMC, kg/m2 | |||||||
| ≥ 30 | 25 % | 27 % | |||||
| Taux initial d’ARN du VHC | |||||||
| Moyenne log10 UI/ml (fourchette) | 6,42 (4,6 à 7,7) | 6,47 (3,1 à 7,5) | |||||
| > 800 000 UI/ml | 84 % | 83 % | |||||
| Score de fibrose METAVIR | |||||||
| F0-F2 | 67 % | 74 % | |||||
| F3 | 18 % | 11 % | |||||
| F4 (cirrhose) | 16 % | 14 % | |||||
| Génotype du VHC | |||||||
| 1a | 42 % | 41 % | |||||
| 1b | 57 % | 59 % | |||||
| Génotype de l’IL28B | |||||||
| CC | 24 % | 26 % | |||||
| CT | 64 % | 62 % | |||||
| TT | 12 % | 12 % | |||||
| Traitement antérieur à base d’IFN | |||||||
| peg-IFN-alfa-2a/RBV | 68 % | 66 % | |||||
| peg-IFN-alfa-2b/RBV | 27 % | 27 % | |||||
Résultats de l’étude
Chez des patients adultes ayant déjà reçu un traitement qui ont connu une rechute après avoir reçu un traitement à base d’interféron, les taux de RVS12 ont été supérieurs de façon statistiquement significative chez les patients traités par GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV par rapport aux patients sous placebo en association avec le pegIFN-alfa et la RBV (79,6 % et 36,6 % respectivement) (voir le Tableau 15).
| Tableau 15 : Résultat du traitement chez des patients adultes infectés par le VHC de génotype 1 ayant connu une rechute après un traitement antérieur à base d’IFN (étude HPC3007; analyse de 60 semaines; série d’analyses de la population en intention de traiter) | ||||||||
| Résultat du traitement | GALEXOS® + PRa n = 260 | Placebo + PRa n = 133 | ||||||
RVS12b globale ΔRVS Valeur de p IC à 95 % pour ΔRVS | 79,6 % 43,0 % p < 0,001 (33,8 à 52,3) | 36,6 % | ||||||
| Résultat pour les patients sans RVS12 | ||||||||
| Ensemble des échecs | 23 % | 65 % | ||||||
| Échecs en cours de traitement | 3 % | 27 % | ||||||
| Critères des règles d’arrêt remplisc | 2 % | 11 % | ||||||
| Autres | 1 % | 17 % | ||||||
| Échecs après le traitement | 20 % | 38 % | ||||||
| Rechute viraled | 19 % | 48 % | ||||||
| Données RVS12 manquantes | 2 % | 4 % | ||||||
| Poussée viralee | 2 % | 0 % | ||||||
a Pour la durée des traitements, voir le Tableau 10. b RVS12 : réponse virologique soutenue 12 semaines après la fin de traitement (FT) prévue. Le taux de RVS12 a été ajusté pour tenir compte des facteurs de stratification, les IC à 95 % correspondants étant fondés sur l’approximation normale. Les facteurs de stratification étaient les génotypes/sous-types de VHC et le génotype IL28. La valeur de p a été calculée d’après le test de Cochran-Mantel-Haenszel en tenant compte des facteurs de stratification. c Les règles d’arrêt exigeant l’interruption de tous les traitements étaient définies comme une réduction du taux d’ARN du VHC ˂ 2 log10 UI/ml à la semaine 12 par rapport au départ, ou un taux d’ARN du VHC détectable confirmé et ≥ 25 UI/ml à la semaine 24 ou 36. d Le taux de rechute virale (soit ARN du VHC indétectable en FT suivi d’ARN du VHC détectable pendant le suivi) a été calculé avec comme dénominateur le nombre de patients présentant un taux d’ARN du VHC indétectable à la FT réelle et ayant fait l’objet d’au moins une évaluation de suivi du taux d’ARN du VHC. Ce taux tient compte de cinq patients traités par GALEXOS® qui ont connu une rechute après une RVS12. e Pour d’autres définitions, voir les notes au bas du Tableau 12. | ||||||||
En répondant aux critères du TAR définis dans le protocole (taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 et taux d’ARN du VHC indétectable à la semaine 12), 93 % (n = 241/260) des patients traités par GALEXOS® étaient admissibles pour un traitement d’une durée totale de 24 semaines; chez ces patients, le taux de RVS12 était de 83 %.
Soixante-dix-sept pour cent (77 %; n = 200/259) des patients traités par GALEXOS® présentaient un taux d’ARN du VHC indétectable à la semaine 4 (RVR); chez ces patients, le taux de RVS12 était de 87 %. La proportion de patients traités par GALEXOS® présentant un taux d’ARN du VHC détectable mais < 25 UI/ml à la semaine 4 était de 18 % (n = 47/259); 60 % ont obtenu une RVS12. Cinq pour cent (5 %; n = 12/259) des patients traités par GALEXOS® présentaient un taux d’ARN du VHC ≥ 25 UI/ml à la semaine 4; chez ces patients, le taux de RVS12 était de 42 %.
Réponse virologique soutenue selon les facteurs de départ
Les taux de RVS12 étaient supérieurs de façon statistiquement significative pour le groupe GALEXOS® comparativement au groupe placebo selon le sexe, l’âge, la race, l’IMC, le sous-type du génotype du VHC, le taux initial d’ARN du VHC (≤ 800 000 UI/ml, > 800 000 UI/ml), le traitement anti-VHC antérieur, le score de fibrose METAVIR et le génotype de l’IL28B. Le Tableau 16 présente les taux de RVS en fonction du score de fibrose METAVIR, de l’ARN du VHC au départ et du génotype.
| Tableau 16 : Taux de RVS12 selon une sélection de caractéristiques de départ chez des patients adultes infectés par le VHC de génotype 1 ayant connu une rechute après un traitement antérieur à base d’interféron (étude HPC3007; analyse de 60 semaines; série d’analyses de la population en intention de traiter) | |||||
| Sous-groupe | GALEXOS® + PR n = 260 | Placebo + PR n = 133 | |||
| ARN du VHC | |||||
| ≤ 800 000 UI/ml | 83 % | 57 % | |||
| > 800 000 UI/ml | 79 % | 33 % | |||
| Score de fibrose METAVIR | |||||
| F0-2 | 82 % | 41 % | |||
| F3-4 | 73 % | 24 % | |||
| F4 | 74 % | 26 % | |||
| Génotype du VHC | |||||
| 1a | 70 % | 28 % | |||
| 1b | 86 % | 43 % | |||
Pour la réponse au traitement en fonction du génotype de l’IL28B et du polymorphisme initial, voir MICROBIOLOGIE, Pharmacogénomique et Effet des polymorphismes initiaux du VHC sur la réponse au traitement.
Non répondeurs suite à un traitement antérieur (comprenant les répondeurs partiels et les non-répondeurs) (étude ASPIRE)
Caractéristiques initiales et méthodologie
L’étude C206 (ASPIRE) était une étude de phase IIb, avec répartition aléatoire, contrôlée par placebo et à double insu comportant 7 groupes de traitement, menée chez des patients infectés par le VHC de génotype 1 ayant connu un échec suite à un traitement antérieur par le pegIFN-alfa et la RBV (y compris les patients ayant connu une rechute suite à un traitement antérieur, les répondeurs partiels et les non-répondeurs).
Les données démographiques et les caractéristiques initiales des patients de l’étude C206 figurent au Tableau 17.
Tableau 17 : Données démographiques et caractéristiques initiales combinées des patients ayant déjà reçu un traitement (patients ayant connu une rechute, répondeurs partiels et non-répondeurs) : étude C206
| Variable | GALEXOS® à 150 mg + PR (données combinées) n = 199 | Placebo + PR n = 66 | |||||
|---|---|---|---|---|---|---|---|
| Âge, médiane (fourchette) | 50 ans (20 à 69 ans) | 51 ans (22 à 66 ans) | |||||
| > 65 ans | 3 % | 2 % | |||||
| Sexe | |||||||
| Masculin | 68 % | 64 % | |||||
| Origine ethnique | |||||||
| Blanche | 93 % | 94 % | |||||
| Noire | 5 % | 2 % | |||||
| Asiatique | 1 % | 3 % |
|---|---|---|
| IMC, kg/m2 | ||
| ≥ 30 | 27 % | 30 % |
| Taux initial d’ARN du VHC | ||
| Moyenne log10 UI/ml (fourchette) | 6,52 (3,5 à 7,7) | 6,54 (5,2 à 7,6) |
| > 800 000 UI/ml | 85 % | 83 % |
| Score de fibrose METAVIR | ||
| F0-F2 | 66 % | 64 % |
| F3 | 15 % | 20 % |
| F4 (cirrhose) | 20 % | 16 % |
| Génotype du VHC | ||
| 1a | 42 % | 41 % |
| 1b | 57 % | 59 % |
| Génotype de l’IL28B | ||
| CC | 17 % | 22 % |
| CT | 63 % | 64 % |
| TT | 20 % | 14 % |
| Classement des patients selon la réponse antérieure au pegIFN-alfa et à la RBV | ||
| Patient ayant connu une rechute | 40 % | 41 % |
| Répondeur partiel | 35 % | 35 % |
| Non-répondeur | 25 % | 24 % |
Résultats de l’étude
D’après un nombre limité de patients, les taux de RVS24 dans les groupes réunis ayant reçu GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV ont été de 53 % chez les non-répondeurs à un traitement antérieur et de 75 % chez les répondeurs partiels à un traitement antérieur, comparativement à 15 % et 6 % respectivement chez ceux ayant reçu le placebo avec pegIFN-alfa et RBV (voir le Tableau 18 et Tableau 19).
| Tableau 18 : Résultat du traitement chez les patients adultes infectés par le VHC de génotype 1 ayant connu un échec suite à un traitement antérieur par le pegIFN-alfa et la RBV (étude C206; répondeurs partiels à un traitement antérieur; série d’analyses de la population en intention de traiter) | ||||||||||||
| Résultat du traitement | GALEXOS® à 150 mg pendant 12 semaines + PRa n = 23 | GALEXOS® à 150 mg + PR (données combinées)a n = 69 | Placebo + PRa n = 23 | |||||||||
RVS24b globale ΔRVSc | 62 % 56 % | 75 % 69 % | 6 % | |||||||||
| Résultat pour les patients sans RVS24 | ||||||||||||
| Ensemble des échecs | 26 % (6/23) | 19 % (13/69) | 87 % (20/23) | |||||||||
| Échecs en cours de traitement | 22 % (5/23) | 16 % (11/69) | 78 % (18/23) | |||||||||
| Critères des règles d’arrêt remplisd | 0 % (0/23) | 4 % (3/69) | 70 % (16/23) | |||||||||
| Poussée viralee | 17 % (4/23) | 10 % (7/69) | 4 % (1/23) | |||||||||
| Autresf | 4 % (1/23) | 1 % (1/69) | 5 % (1/23) | |||||||||
| Échecs après le traitement | 4 % (1/23) | 3 % (2/69) | 9 % (2/23) | |||||||||
| Rechute viraleg | 6 % (1/17) | 5 % (3/56) | 50 % (2/4) | |||||||||
| Données RVS12 manquantes | 9 % (2/23) | 3 % (2/69) | 0 % (0/23) | |||||||||
| Tableau 19 : Résultat du traitement chez les patients adultes infectés par le VHC de génotype 1 ayant connu un échec à la suite d’un traitement antérieur par le pegIFN-alfa et la RBV (étude C206; non-répondeurs à un traitement antérieur; série d’analyses de la population en intention de traiter) |
| Résultat du traitement | GALEXOS® à 150 mg pendant 12 semaines + PRa n = 17 | GALEXOS® à 150 mg + PRa (données combinées) n = 51 | Placebo + PRa n = 16 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
RVS24b globale ΔRVSc | 58 % 43 % | 53 % 38 % | 15 % | |||||||||
| Résultat pour les patients sans RVS24 | ||||||||||||
| Ensemble des échecs | 47 % (8/17) | 49 % (25/51) | 81 % (13/16) | |||||||||
| Échecs en cours de traitement | 35 % (6/17) | 29 % (15/51) | 75 % (12/16) | |||||||||
| Critères des règles d’arrêt remplisd | 18 % (3/17) | 8 % (4/51) | 75 % (12/16) | |||||||||
| Poussée viralee | 12 % (2/17) | 20 % (10/51) | 0 % (0/16) | |||||||||
| Autresf | 6 % (1/17) | 2 % (1/51) | 0 % (0/16) | |||||||||
| Échecs après le traitement | 12 % (2/17) | 20 % (10/51) | 6 % (1/16) | |||||||||
| Rechute viraleg | 18 % (2/11) | 28 % (10/36) | 25 % (1/4) | |||||||||
| Données RVS12 manquantes | 0 % (0/17) | 0 % (0/51) | 0 % (0/16) | |||||||||
a Pour la durée des traitements, voir le Tableau 10. b RVS24 : réponse virologique soutenue définie comme un taux indétectable d’ARN du VHC 24 semaines après la fin de traitement (FT) prévue. Le taux de RVS24 a été ajusté pour tenir compte des facteurs de stratification (génotypes/sous-types de VHC et réponse antérieure). c Selon le modèle de régression logistique avec pour covariables le traitement et les facteurs de stratification. d Les règles d’arrêt exigeant l’interruption de tous les traitements étaient définies comme une réduction du taux d’ARN du VHC ˂ 1 log10 UI/ml à la semaine 4 par rapport au départ, une réduction du taux d’ARN du VHC ˂ 2 log10 UI/ml à la semaine 12 par rapport au départ ou un taux d’ARN du VHC détectable confirmé et ≥ 25 UI/ml à la semaine 24 ou 36. e Une poussée virale était définie comme une augmentation d’ARN du VHC confirmée en cours de traitement > 1 log10 UI/ml par rapport au nadir ou un ARN du VHC > 100 UI/ml confirmé chez des sujets ayant eu un taux d’ARN du VHC antérieur < 25 UI/ml. La poussée virale était un critère d’arrêt dans cette étude. f Autres : comprend les patients ayant connu un échec en cours de traitement (soit ARN du VHC détectable en FT) pour des raisons autres que le fait d’avoir répondu aux critères virologiques d’arrêt du traitement ou d’avoir eu une poussée virale. g Pour d’autres définitions, voir les notes au bas du Tableau 12. |
Réponse virologique soutenue d’après les facteurs de départ
D’après un nombre limité de patients, les taux de RVS24 étaient plus élevés chez les patients recevant GALEXOS® que chez ceux recevant un placebo en association avec le pegIFN-alfa et la RBV, quel que soit le génotype ou sous-type du VHC, le score de fibrose METAVIR et le génotype de l’IL28B (voir le Tableau 20).
| Tableau 20 : Taux de RVS24 en fonction d’une sélection de caractéristiques de départ chez les patients adultes infectés par le VHC de génotype 1 ayant connu un échec à la suite d’un traitement antérieur par le pegIFN-alfa et la RBV (étude C206; répondeurs partiels et non-répondeurs à un traitement antérieur; série d’analyses de la population en intention de traiter) | |||||||||||
| Sous-groupe | Répondeurs partiels à un traitement antérieur | Non-répondeurs à un traitement antérieur | |||||||||
GALEXOS® à 150 mg + PR (données combinées) % (n/N) | Placebo + PR % (n/N) | GALEXOS® à 150 mg + PR (données combinées) % (n/N) | Placebo + PR % (n/N) | ||||||||
| ARN du VHC | |||||||||||
| ≤ 800 000 UI/ml | 80 % (8/10) | 33 % (1/3) | 33 % (1/3) | 75 % (3/4) | |||||||
| > 800 000 UI/ml | 75 % (44/59) | 5 % (1/20) | 52 % (25/48) | 0 % | |||||||
| Score de fibrose METAVIR | |||||||||||
| F0-2 | 79 % (38/48) | 8 % (1/12) | 66 % (19/29) | 23 % (3/13) | |||||||
| F3-4 | 67 % (14/21) | 10 % (1/10) | 33 % (7/21) | 0 % (0/3) | |||||||
| F4 | 82 % (9/11) | 0 % (0/2) | 31 % (4/13) | 0 % (0/2) | |||||||
| Génotype du VHC | |||||||||||
| 1a | 56 % (14/25) | 13 % (1/8) | 42 % (11/26) | 0 % (0/7) | |||||||
| 1b | 88 % (38/43) | 7 % (1/15) | 58 % (14/24) | 33 % (3/9) | |||||||
Efficacité à long terme chez les patients adultes
Les données provisoires d’une étude de suivi de trois ans encore en cours (étude HPC3002), menée chez des patients n’ayant jamais reçu un traitement et chez des patients ayant reçu un traitement antérieurement qui avaient obtenu une RVS au moyen d’un traitement à base de GALEXOS® lors des études antérieures de phase IIb, ont montré que le taux d’ARN du VHC est resté indétectable chez tous les patients (n = 166) pendant un suivi médian de 16 mois.
Résultats signalés par les patients
Selon les études menées chez des patients n’ayant jamais reçu un traitement et chez des patients ayant déjà reçu un traitement, l’ajout de GALEXOS® au schéma pegIFN-alfa et RBV n’a pas intensifié la sévérité de la fatigue, des symptômes dépressifs, des problèmes d’exécution des tâches professionnelles ou quotidiennes ou des effets sur la qualité de vie liés à la santé au-delà de celle observée chez les patients sous placebo, pegIFN-alfa et RBV. En outre, les patients traités par GALEXOS® ont connu une réduction significative de la durée (semaines) de la fatigue, des symptômes dépressifs et des problèmes d’exécution des tâches professionnelles ou quotidiennes par rapport à ceux traités par pegIFN-alfa et RBV seuls.
Infection par le VHC de génotype 1 et co-infection par le VIH-1, étude C212
Caractéristiques initiales et méthodologie
L’étude C212 était une étude de phase III à un seul groupe, menée en mode ouvert auprès de patients infectés par le VIH-1 et co-infectés par le VHC de génotype 1 n’ayant jamais reçu un traitement ou ayant connu un échec à un traitement antérieur anti-VHC par le pegIFN-alfa et la RBV (y compris les patients ayant subi une rechute, les répondeurs partiels et les non-répondeurs).
Les données démographiques et les caractéristiques initiales des patients ayant participé à l’étude C212 figurent au Tableau 21.
| Tableau 21 : Données démographiques et caractéristiques initiales des patients infectés par le VHC de génotype 1 et co-infectés par le VIH-1 : Étude C212; analyse finale | |||||
|---|---|---|---|---|---|
| Variable | GALEXOS® + PR n = 106 | ||||
| Âge, médiane (fourchette) | 48 ans (27 à 67 ans) | ||||
| > 65 ans | 2 % | ||||
| Sexe | |||||
| Masculin | 85 % | ||||
| Origine ethnique | |||||
| Blanche | 82 % | ||||
| Noire | 14 % | ||||
| Asiatique | 1 % | ||||
| Hispanique | 6 % | ||||
| IMC, kg/m2 | |||||
| ≥ 30 | 12 % | ||||
| Taux initial d’ARN du VHC | |||||
| Moyenne log10 UI/ml (fourchette) | 6,45 (4,9 à 7,5) | ||||
| > 800 000 UI/ml | 86 % | ||||
| Score de fibrose METAVIR | |||||
| F0-F2 | 67 % | ||||
| F3 | 19 % | ||||
| F4 (cirrhose) | 13 % | ||||
| Génotype du VHC | |||||
| 1a | 82 % | ||||
| 1b | 17 % | ||||
| Génotype IL28B | |||||
| C/C | 27 % | ||||
| C/T | 56 % | ||||
| T/T | 17 % | ||||
| Patients sous HAARTa | 88 % | ||||
| Taux initial moyen d’ARN du VIH-1 log10 UI/ml | 1,37 | ||||
| Numération initiale médiane de cellules CD4+ (cellules/mm3) | 561,00 | ||||
| Patients n’étant pas sous HAART | 12 % | ||||
| Taux initial moyen d’ARN du VIH-1 log10 UI/ml (fourchette) | 3,41 | ||||
| Numération initiale médiane de cellules CD4+ (cellules/mm3) | 677,00 | ||||
| Classement des patients selon la réponse antérieure au pegIFN-alfa et à la RBV | |||||
| Jamais traités auparavant | 50 % | ||||
| Ayant subi une rechute | 14 % | ||||
| Répondeurs partiels | 9 % | ||||
| Non-répondeurs | 26 % | ||||
a HAART : Thérapie antirétrovirale hautement active, les inhibiteurs nucléosidiques de la transcriptase inverse (92 patients) et l’inhibiteur de l’intégrase raltégravir (81 patients) étant les agents antirétroviraux contre le VIH le plus souvent utilisés.
Résultats de l’étude
Le Tableau 22 montre les taux de réponse chez les patients jamais traités auparavant, les patients ayant subi une rechute à la suite d’un traitement antérieur, et les répondeurs partiels et non-répondeurs à un traitement antérieur.
| Tableau 22 : Résultats du traitement chez des patients adultes infectés par le VHC de génotype 1 et co-infectés par le VIH-1 (étude C212; analyse finale; série d’analyses de la population en intention de traiter) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Résultats du traitement1 | Patients jamais traités auparavanta N = 53 % (n/N) | Patients ayant subi une rechute à la suite d’un traitement antérieur N = 15a % (n/N) | Répondeurs partiels à un traitement antérieura N = 10 % (n/N) | Non-répondeurs à un traitement antérieura N = 28 % (n/N) | |||||||||
| RVS12 | 79 % (42/53)b | 87 % (13/15) | 70 % (7/10) | 57 % (16/28)b | |||||||||
| Résultat chez les patients sans RVS12 | |||||||||||||
| Échec durant le traitementc | 9 % (5/53) | 0 % (0/15) | 20 % (2/10) | 39 % (11/28) | |||||||||
| Rechute viraled | 10 % (5/48) | 13 % (2/15) | 0 % (0/7) | 12 % (2/17) | |||||||||
| Données RVS12 manquantes | 2 % (1/53) | 0 % (0/15) | 10 % (1/10) | 0 % (0/28) | |||||||||
RVS12 : réponse virologique soutenue 12 semaines après la fin prévue du traitement a Consulter le Tableau 10 pour la description des groupes de traitement b p < 0,001 comparativement aux témoins historiques sous PegIFN-alfa et RBV. c L’échec durant le traitement était défini comme la proportion de patients présentant un taux d’ARN du VHC détectable confirmé à la FT (incluant, sans s’y limiter, les patients ayant répondu aux critères des règles d’arrêt du traitement définies dans le protocole et/ou les patients ayant présenté une poussée virale). d Le taux de rechute virale est calculé avec un dénominateur de patients présentant un taux d’ARN du VHC indétectable à la FT réelle et ayant au moins une évaluation de suivi de l’ARN du VHC. Inclut un non-répondeur à un traitement antérieur ayant subi une rechute après la RVS12. Pour les définitions additionnelles, voir les notes de bas de page du Tableau 12. | |||||||||||||
En répondant aux critères du TAR définis dans le protocole (ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 et ARN du VHC indétectable à la semaine 12), 89 % (n = 54/61) des patients non cirrhotiques traités par GALEXOS® n’ayant jamais reçu un traitement antérieur ou ayant subi une rechute à la suite d’un traitement antérieur, étaient admissibles à un traitement de 24 semaines; chez ces patients, le RVS12 était de 87 %.
Soixante-et-onze pour cent (n = 37/52), 93 % (n = 14/15), 80 % (n = 8/10) et 36 % (n = 10/28) des patients n’ayant jamais reçu un traitement antérieur, des patients ayant subi une rechute à la suite d’un traitement antérieur, des répondeurs partiels à un traitement antérieur et des non-répondeurs à un traitement antérieur, traités par GALEXOS®, présentaient un ARN du VHC indétectable à la semaine 4 (RVR). Chez ces patients, les taux de RVS12 étaient de 89 %, 93 %, 75 % et 90 %, respectivement.
Six pour cent (n = 3/52), 0 % (n = 0/15), 20 % (n = 2/10) et 25 % (n = 7/28) des patients n’ayant jamais reçu un traitement antérieur, des patients ayant subi une rechute à la suite d’un traitement antérieur, des répondeurs partiels à un traitement antérieur et des non-répondeurs à un traitement antérieur, traités par GALEXOS®, présentaient un ARN du VHC ≥ 25 UI/ml à la semaine 4. Les taux de RVS12 étaient de 0 % chez les patients n’ayant jamais reçu un traitement antérieur, les patients ayant subi une rechute à la suite d’un traitement antérieur et les non-répondeurs à un traitement antérieur, et de 50 % (1/2) chez les répondeurs partiels à un traitement antérieur.
Réponse virologique soutenue en fonction des facteurs initiaux
Le Tableau 23 montre les taux de RVS en fonction du score de fibrose METAVIR, du taux d’ARN du VHC initial et du génotype du VHC.
| Tableau 23 : Taux de RVS12 en fonction de certaines caractéristiques initiales chez des patients adultes infectés par le VHC de génotype 1 et co-infectés par le VIH-1 (étude C212; analyse finale; série d’analyses de la population en intention de traiter) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Résultat du traitement | Patients jamais traités auparavant % (n/N) | Patients ayant subi une rechute à la suite d’un traitement antérieur % (n/N) | Répondeurs partiels à un traitement antérieur % (n/N) | Non-répondeurs à un traitement antérieur % (n/N) | |||||||||
| ARN du VHC | |||||||||||||
| ≤ 800 000 UI/ml | 100 % (10/10) | 100 % (1/1) | 50 % (1/2) | 100 % (2/2) | |||||||||
| > 800 000 UI/ml | 74 % (32/43) | 86 % (12/14) | 75 % (6/8) | 54 % (14/26) | |||||||||
| Score de fibrose METAVIR | |||||||||||||
| F0-2 | 89 % (24/27) | 78 % (7/9) | 50 % (1/2) | 57 % (4/7) | |||||||||
| F3-4 | 57 % (4/7) | 100 % (2/2) | 67 % (2/3) | 60 % (6/10) | |||||||||
| F4 | 100 % (2/2) | 100 % (1/1) | 100 % (1/1) | 60 % (3/5) | |||||||||
| Génotype du VHC | |||||||||||||
| 1a | 76 % (32/42) | 83 % (10/12) | 67 % (6/9) | 54 % (13/24) | |||||||||
| 1b | 90 % (9/10) | 100 % (3/3) | 100 % (1/1) | 75 % (3/4) | |||||||||
Pour la réponse au traitement en fonction du génotype IL28B et du polymorphisme initial, voir MICROBIOLOGIE, Pharmacogénomique et Effet des polymorphismes initiaux du VHC sur la réponse au traitement.
Deux patients ont présenté un échec virologique pour le VIH, défini comme un taux d’ARN du VIH-1 confirmé ≥ 200 copies/ml après un taux antérieur < 50 copies/ml; ces échecs sont survenus aux semaines 36 et 48 après la fin du traitement par GALEXOS®.
Infection par le VHC de génotype 4, HPC3011 (étude RESTORE)
Caractéristiques initiales et méthodologie
L’étude HPC3011 (RESTORE) était une étude de phase III, à un seul groupe, menée en mode ouvert auprès de patients infectés par le VHC de génotype 4 jamais traités auparavant ou ayant connu un échec à un traitement anti-VHC antérieur par le pegIFN-alfa et la RBV (y compris les patients ayant subi une rechute à la suite d’un traitement antérieur, et les répondeurs partiels et non-répondeurs à un traitement antérieur).
Les données démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC3011 figurent au Tableau 24.
| Tableau 24 : Données démographiques et caractéristiques initiales groupées des patients infectés par le VHC de génotype 4 : étude HPC3011 | ||||
|---|---|---|---|---|
| Variable | GALEXOS® + PR n = 107 | |||
| Âge, médiane (fourchette) | 49 ans (27 à 69 ans) | |||
| > 65 ans | 5 % | |||
| Sexe | ||||
| Masculin | 79 % | |||
| Origine ethnique | ||||
| Blanche | 72 % | |||
| Noire | 28 % | |||
| Hispanique | 7 % | |||
| IMC, kg/m2 | ||||
| ≥ 30 | 14 % | |||
| Taux initial d’ARN du VHC | ||||
| Moyenne log10 UI/ml (fourchette) | 6,05 (4,5 à 7,3) | |||
| > 800 000 UI/ml | 60 % | |||
| Score de fibrose METAVIR | ||||
| F0-F2 | 57 % | |||
| F3 | 14 % | |||
| F4 (cirrhose) | 29 % | |||
| Génotype du VHC | ||||
| 4a | 42 % | |||
| 4d | 24 % | |||
| Génotype IL28B | ||||
| C/C | 8 % | |||
| C/T | 58 % | |||
| T/T | 35 % | |||
| Classement des patients selon la réponse antérieure au pegIFN-alfa et à la RBV | ||||
| Jamais traités auparavant | 33 % | |||
| Ayant subi une rechute | 21 % | |||
| Répondeurs partiels | 9 % | |||
| Non-répondeurs | 37 % | |||
Résultats de l’étude
Le Tableau 25 montre les taux de réponse chez les patients jamais traités auparavant, les patients ayant subi une rechute à la suite d’un traitement antérieur, et les répondeurs partiels et non-répondeurs à un traitement antérieur.
| Tableau 25 : Résultats du traitement chez les patients adultes infectés par le VHC de génotype 4 : (étude HPC3011; analyse finale; série d’analyses de la population en intention de traiter) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Résultat du traitement | Patients jamais traités auparavanta N = 53 % (n/N) | Patients ayant subi une rechute à la suite d’un traitement antérieura N = 15 % (n/N) | Répondeurs partiels à un traitement antérieura N = 10 % (n/N) | Non-répondeurs à un traitement antérieura N = 28 % (n/N) | ||||||||
| RVS12 | 83 % (29/35) | 86 % (19/22) | 60 % (6/10) | 40 % (16/40) | ||||||||
| Résultat chez les patients sans RVS12 | ||||||||||||
| Échec durant le traitementb | 9 % (3/35) | 9 % (2/22) | 20 % (2/10) | 45 % (18/40) | ||||||||
| Rechute virale | 9 % (3/35) | 5 % (1/22) | 20 % (2/10) | 15 % (6/40) | ||||||||
| Données RVS12 manquantes | 0 % (0/35) | 0 % (0/22) | 0 % (0/10) | 0 % (0/40) | ||||||||
RVS12 : réponse virologique soutenue 12 semaines après la fin prévue du traitement a Consulter le Tableau 10 pour une description des groupes de traitement b L’échec durant le traitement était défini comme la proportion de patients présentant un taux d’ARN du VHC détectable confirmé à la FT (incluant, sans s’y limiter, les patients ayant répondu aux critères des règles d’arrêt du traitement définies dans le protocole et/ou les patients ayant présenté une poussée virale). Pour les définitions additionnelles, voir les notes de bas de page du Tableau 12. | ||||||||||||
Réponse virologique soutenue en fonction des facteurs initiaux
Le Tableau 26 montre les taux de RVS en fonction du score de fibrose METAVIR, du taux d’ARN du VHC initial et du génotype du VHC.
| Tableau 26 : Taux de RVS12 en fonction de certaines des caractéristiques initiales chez des patients adultes infectés par le VHC de génotype 4 (étude HPC3011; analyse finale; série d’analyses de la population en intention de traiter) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Résultat du traitement | Patients jamais traités auparavant % (n/N) | Patients ayant subi une rechute à la suite d’un traitement antérieur % (n/N) | Répondeurs partiels à un traitement antérieur % (n/N) | Non-répondeurs à un traitement antérieur % (n/N) | ||||||||
| ARN du VHC | ||||||||||||
| ≤ 800 000 UI/ml | 93 % (14/15) | 91 % (10/11) | 100 % (5/5) | 50 % (6/12) | ||||||||
| > 800 000 UI/ml | 75 % (15/20) | 82 % (9/11) | 20 % (1/5) | 36 % (10/28) | ||||||||
| Score de fibrose METAVIR | ||||||||||||
| F0-2 | 85 % (22/26) | 91 % (10/11) | 100 % (5/5) | 47 % (8/17) | ||||||||
| F3-4 | 78 % (7/9) | 82 % (9/11) | 20 % (1/5) | 35 % (7/20) | ||||||||
| F4 | 50 % (1/2) | 78 % (7/9) | 20 % (1/5) | 36 % (5/14) | ||||||||
| Génotype du VHC | ||||||||||||
| 4a | 83 % (10/12) | 91 % (10/11) | 67 % (2/3) | 47 % (9/19) | ||||||||
| 4d | 88 % (7/8) | 75 % (3/4) | 33 % (1/3) | 20 % (2/10) | ||||||||
Pour la réponse au traitement en fonction du génotype IL28B, voir MICROBIOLOGIE, Pharmacogénomique.
Efficacité chez les adultes asiatiques infectés par le VHC de génotype 1, HPC3005 (TIGER)
Caractéristiques initiales et méthodologie de l’étude
L’étude HPC3005 (TIGER) était une étude de phase III à répartition aléatoire, à double insu et contrôlée par placebo menée en Chine et en Corée du Sud auprès de patients asiatiques infectés par le VHC de génotype 1 et n’ayant jamais reçu de traitement antérieur. Les patients ont reçu pendant 12 semaines un traitement uniquotidien par GALEXOS® à 100 ou 150 mg ou un placebo, associé au pegIFN-alfa-2a et à la RBV, suivi d’un traitement par pegIFN-alfa et RBV pendant 12 ou 36 semaines, conformément aux critères de TAR définis dans le protocole. Les patients du groupe témoin ont reçu le pegIFN-alfa-2a et la RBV pendant 48 semaines.
Les données démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC3005 figurent au Tableau 27.
Tableau 27 : Données démographiques et caractéristiques initiales des patients n’ayant jamais été traités auparavant : étude HPC3005
| Variable | GALEXOS® + PR n = 305 | Placebo + PR n = 152 | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Âge, médiane (fourchette) | 45 ans (18 à 68 ans) | 45 ans (18 à 68 ans) | |||||||
| Sexe | |||||||||
| Masculin | 53 % | 48 % | |||||||
| Origine ethnique | |||||||||
| Asiatique | 100 % | 100 % | |||||||
| IMC, kg/m2 | |||||||||
| ≥ 30 | 4 % | 3 % | |||||||
| Taux initial d’ARN du VHC | |||||||||
| Moyenne log10 UI/ml (fourchette) | 6,54 (1,4 à 7,9) | 6,51 (3,8 à 7,6) | |||||||
| > 800 000 UI/ml | 84 % | 83 % | |||||||
| Score de fibrose METAVIR | |||||||||
| F0-F2 | 28 % | 27 % | |||||||
| F3 | 12 % | 12 % | |||||||
| F4 (cirrhose) | 5 % | 8 % | |||||||
| Génotype du VHC | |||||||||
| 1a | 1 % | 1 % | |||||||
| 1b | 99 % | 99 % | |||||||
| Génotype IL28B | |||||||||
| C/C | 79 % | 80 % | |||||||
| C/T | 20 % | 19 % | |||||||
| T/T | 1 % | 1 % | |||||||
Résultats de l’étude
Le Tableau 28 montre les taux de réponse chez les patients adultes asiatiques infectés par le VHC de génotype 1 jamais traités auparavant.
Tableau 28 : Résultat du traitement chez les adultes asiatiques infectés par le VHC de génotype 1 jamais traités auparavant (étude HPC3005; analyse à la semaine 60, série d’analyses en intention de traiter)
| Résultat du traitement | GALEXOS® à 150 mg N = 152 % (n/N) | Placebo N = 152 % (n/N) | |||||
|---|---|---|---|---|---|---|---|
| RVS12 globale | 91 % (138/152)a | 76 % (115/152) | |||||
| Résultat chez les patients sans RVS12 | |||||||
| Échec durant le traitementb | 3 % (5/152) | 13 % (19/152) | |||||
| Rechute virale c | 3 % (4/141) | 11 % (14/131) | |||||
| Données RVS12 manquantesd | 4 % (6/152) | 3 % (4/152) | |||||
GALEXOS® : GALEXOS® à 150 mg pendant 12 semaines avec le pegIFN-alfa-2a et la RBV pendant 24 ou 48 semaines; Placebo : placebo pendant 12 semaines avec le pegIFN-alfa-2a et la RBV pendant 48 semaines. RVS12 : réponse virologique soutenue 12 semaines après la FT prévue. a p < 0,001. b L’échec en cours de traitement était défini comme la proportion de patients ayant un taux détectable d’ARN du VHC confirmé à la FT (incluant, sans s’y limiter, les patients ayant respecté les règles d’arrêt du traitement précisées dans le protocole et/ou ayant manifesté une poussée virale). c Le taux de rechute virale est calculé avec comme dénominateur le nombre de patients présentant un taux d’ARN du VHC indétectable à la fin réelle du traitement. Inclut un patient traité par GALEXOS® ayant eu une rechute après avoir atteint la RVS12. d Patients pour lesquels il manquait des données au moment de l’évaluation de la RVS. | |||||||
Le Tableau 29 montre les taux de RVS en fonction des scores de fibrose METAVIR et du génotype IL28B.
Tableau 29 : Taux de RVS12 en fonction du score de fibrose METAVIR et du génotype IL28B chez les patients adultes asiatiques infectés par le VHC de génotype 1 (étude HPC3005; analyse à la semaine 60; série d’analyses en intention de traiter)
| Résultat du traitement | GALEXOS® à 150 mg N = 152 % (n/N) | Placebo N = 152 % (n/N) | |||||
|---|---|---|---|---|---|---|---|
| Score de fibrose METAVIR | |||||||
| F0-2 | 91 % (115/127) | 81 % (98/121) | |||||
| F3-4 | 96 % (22/23) | 57 % (17/30) | |||||
| F4 | 100 % (5/5) | 50 % (6/12) | |||||
| GALEXOS® : GALEXOS® à 150 mg pendant 12 semaines avec le pegIFN-alfa-2a et la RBV pendant 24 ou 48 semaines; Placebo : placebo pendant 12 semaines avec le pegIFN-alfa-2a et la RBV pendant 48 semaines. RVS12 : réponse virologique soutenue 12 semaines après la FT prévue. | |||||||
Schéma thérapeutique exempt d’interféron
L’efficacité de GALEXOS® (150 mg une fois par jour) en association avec le sofosbuvir (400 mg une fois par jour) chez les patients infectés par le VHC de génotype 1, avec ou sans cirrhose, et jamais traités auparavant ou ayant déjà reçu un traitement antérieur a été démontrée dans le cadre d’une étude de phase II (étude HPC2002) et de deux études de phase III (études HPC3017 et HPC3018).
Phase 2
Sujets adultes infectés par le VHC de génotype 1 (étude COSMOS) Caractéristiques initiales et méthodologie de l’étude COSMOS était une étude de phase II randomisée et en mode ouvert menée auprès de sujets infectés par le VHC de génotype 1 n’ayant pas répondu à un traitement antérieur et ayant un score de fibrose METAVIR de F0-F2 (n = 80; cohorte 1) ou auprès de patients n’ayant jamais été traités ou n’ayant pas répondu à un traitement antérieur, ayant un score de fibrose METAVIR de F3-F4 et atteints d’une hépatopathie compensée (n = 87; cohorte 2). Les patients ont reçu GALEXOS® avec le sofosbuvir, avec ou sans RBV, pendant 12 ou 24 semaines.
Les paramètres démographiques et les caractéristiques initiales des patients ayant participé à l’étude COSMOS sont présentés au Tableau 30.
Tableau 30 : Paramètres démographiques et caractéristiques initiales : étude COSMOS
| Variable | Cohorte 1 GALEXOS® + sofosbuvir ± RBV n = 80 | Cohorte 2 GALEXOS® + sofosbuvir ± RBV n = 87 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Âge, médiane (fourchette) | 56 ans (27 à 70 ans) | 58 ans (28 à 70 ans) | |||||||||
| Sexe | |||||||||||
| Masculin | 61 % | 67 % | |||||||||
| Origine ethnique | |||||||||||
| Blanche | 71 % | 91 % | |||||||||
| Noire | 29 % | 9 % | |||||||||
| Hispanique | 25 % | 17 % | |||||||||
| IMC, kg/m2 | |||||||||||
| ≥ 30 | 30 % | 44 % | |||||||||
| Taux d'ARN initial du VHC | |||||||||||
| Moyenne log10 UI/ml (fourchette) | 6,70 (5,0 à 7,4) | 6,45 (3,9 à 7,4) | |||||||||
| > 800 000 UI/ml | 98 % | 84 % | |||||||||
| Score de fibrose METAVIR | |||||||||||
| F0 ou F1 | 41 % | - | |||||||||
| F2 | 59 % | - | |||||||||
| F3 | - | 53 % | |||||||||
| F4 (cirrhose) | - | 47 % | |||||||||
| Génotype du VHC | |||||||||||
| 1a | 78 % | 78 % | |||||||||
| 1b | 22 % | 22 % | |||||||||
| Génotype IL28B | |||||||||||
| C/C | 6 % | 21 % | |||||||||
| C/T | 70 % | 56 % | |||||||||
| T/T | 24 % | 23 % |
|---|---|---|
| Antécédents thérapeutiques | ||
| Aucun traitement antérieur | - | 46 % |
| Non-répondeur au traitement antérieur | 100 % | 54 % |
Résultats de l’étude L’emploi de la RBV et les antécédents thérapeutiques (jamais traités ou non-répondeurs à un traitement antérieur) n’ont eu aucun effet sur l’issue du traitement. Le taux de RVS12 global était respectivement de 91 % (98/108) et de 95 % (56/59) chez les sujets recevant GALEXOS® en association avec le sofosbuvir, avec ou sans RBV, en combinant les deux cohortes et les durées du traitement. Le Tableau 28 présente les taux de réponse pour les patients exempts de cirrhose (scores METAVIR F0-3) recevant GALEXOS® en association avec le sofosbuvir pendant 12 semaines; le traitement prolongé de 24 semaines n’a pas augmenté le taux de réponse comparativement au traitement de 12 semaines. Les taux de réponse chez les patients atteints de cirrhose (score METAVIR F4) recevant GALEXOS® en association avec le sofosbuvir pendant 12 ou 24 semaines figurent au Tableau 31.
Tableau 31 : Issue du traitement chez les adultes infectés par le VHC de génotype 1 exempts de cirrhose (scores METAVIR F0-3) ayant reçu pendant 12 semaines un traitement par GALEXOS® en association avec le sofosbuvir avec ou sans RBV (étude HPC2002; patients F0-2 de la cohorte 1 et patients F3 de la cohorte 2; analyse finale; série d’analyses en intention de traiter)
| 12 semaines | ||
|---|---|---|
| Issue du traitement | GALEXOS® + sofosbuvir N = 21 % (n/N) | GALEXOS® + sofosbuvir + RBV N = 43 % (n/N) |
| RVS12 | 95 % (20/21) | 95 % (41/43) |
| Issue pour les patients sans RVS12 | ||
| Échec en cours de traitementa | 0 % (0 /21) | 0 % (0/43) |
| Rechute viraleb | 5 % (1/21) | 5 % (2/43) |
GALEXOS® à 150 mg une fois par jour pendant 12 semaines avec le sofosbuvir à 400 mg une fois par jour avec ou sans RBV. RVS12 : réponse virologique soutenue 12 semaines après la fin du traitement prévue
a L’échec en cours de traitement était défini comme la proportion de patients ayant un taux détectable confirmé d’ARN du VHC à la fin du traitement (incluant, sans s’y limiter, les patients ayant répondu aux règles d’arrêt du traitement précisées dans le protocole).
b Le taux de rechute virale est calculé avec un dénominateur de patients dont le taux d’ARN du VHC est indétectable à la fin du traitement et au moins une évaluation de suivi du taux d’ARN du VHC.
| Tableau 32 : Issue du traitement chez les adultes atteints de cirrhose (score METAVIR F4) infectés par le VHC de génotype 1 ayant reçu pendant 12 ou 24 semaines un traitement par GALEXOS® en association avec le sofosbuvir avec ou sans RBV (étude HPC2002; cohorte 2; analyse finale; série d’analyses en intention de traiter) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Issue du traitement | 12 semaines | 24 semaines | |||||||||||
GALEXOS® + sofosbuvir N = 7 % (n/N) | GALEXOS® + sofosbuvir + RBV N = 11 % (n/N) | GALEXOS® + sofosbuvir N = 10 % (n/N) | GALEXOS® + sofosbuvir + RBV N = 13 % (n/N) | ||||||||||
| RVS12 | 86 % (6/7) | 91 % (10/11) | 100 % (10/10) | 92 % (12/13) | |||||||||
| Issue pour les patients sans RVS12 | |||||||||||||
| Échec en cours de traitementa | 0 % (0/7) | 0 % (0/11) | 0 % (0/10) | 8 % (1/13) | |||||||||
| Rechute viraleb | 14 % (1/7) | 9 % (1/11) | 0 % (0/10) | 0 % (0/12) | |||||||||
GALEXOS® à 150 mg une fois par jour pendant 12 ou 24 semaines avec le sofosbuvir à 400 mg une fois par jour avec ou sans ribavirine; RVS12 : réponse virologique soutenue 12 semaines après la fin de traitement (FT) prévue. a L’échec en cours de traitement était défini comme la proportion de patients ayant un taux détectable d’ARN du VHC confirmé à la FT (y compris, sans s’y limiter les patients ayant répondu aux règles d’arrêt du traitement précisées dans le protocole). Le patient ayant eu un échec en cours de traitement a mis fin au traitement précocement en raison d’un événement indésirable. b Le taux de rechute virale est calculé avec comme dénominateur le nombre de patients présentant un taux d’ARN du VHC indétectable à la fin du traitement et au moins une évaluation de suivi du taux d’ARN du VHC. | |||||||||||||
Phase 3
Sujets adultes infectés par le VHC de génotype 1 (études HPC3017 et HPC3018)
Caractéristiques initiales et méthodologie de l’étude
L’étude HPC3017 (OPTIMIST-1) était une étude de phase III, randomisée et menée en mode ouvert auprès de patients infectés par le VHC de génotype 1, exempts de cirrhose et n’ayant jamais reçu de traitement auparavant ou ayant déjà été traités (y compris les patients ayant connu une rechute après un traitement antérieur, les non-répondeurs à un traitement antérieur et les patients intolérants à l’interféron). Les patients ont reçu GALEXOS® et le sofosbuvir sans RBV pendant 8 ou 12 semaines (n = 155 par groupe de traitement).
Les paramètres démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC3017 sont présentés au Tableau 33.
| Tableau 33 : Paramètres démographiques et caractéristiques initiales; analyse en intention de traiter (étude HPC3017) | |||
|---|---|---|---|
| Variable | GALEXOS® + PR n = 310 | ||
| Âge, médiane (fourchette) | 56 ans (19 à 70 ans) | ||
| > 65 ans | 6 % | ||
| Sexe | |||
| Masculin | 54 % | ||
| Origine ethnique | |||
| Blanche | 79 % |
|---|---|
| Noire | 18 % |
| Hispanique | 16 % |
| IMC, kg/m2 | |
| ≥ 30 | 34 % |
| Taux d'ARN du VHC initial | |
| Moyenne log10 UI/ml (fourchette) | 6,7 (3,9 à 7,9) |
| ≥ 600 000 UI/ml | 55 % |
| Score de fibrose METAVIR | |
| F0-F2 | 40 % |
| F3 | 9 % |
| F4 (cirrhose) | 0 % |
| Inconnu | 51 % |
| Génotype du VHC | |
| 1a | 75 % |
| 1b | 25 % |
| Génotype IL28B | |
| C/C | 27 % |
| C/T | 56 % |
| T/T | 17 % |
| Antécédents thérapeutiques | |
| Aucun | 70 % |
| Ayant subi une rechutea | 7 % |
| Répondeur partielb | 2 % |
| Non répondeurc | 4 % |
L’étude HPC3018 (OPTIMIST-2) était une étude de phase III à un seul groupe, menée en mode ouvert auprès de patients atteints de cirrhose infectés par le VHC de génotype 1 n’ayant jamais reçu de traitement auparavant ou ayant déjà été traités (y compris les patients ayant connu une rechute après un traitement antérieur, les non-répondeurs à un traitement antérieur et les patients intolérants à l’interféron). Tous les patients ont reçu GALEXOS® et le sofosbuvir sans RBV pendant 12 semaines.
Les paramètres démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC3018 sont présentés au Tableau 34.
Tableau 34 : Paramètres démographiques et caractéristiques initiales; analyse en intention de traiter (étude HPC3018)
| Variable | GALEXOS® + PR n = 103 | ||
|---|---|---|---|
| Âge, médiane (fourchette) | 58 ans (29 à 69 ans) | ||
| > 65 ans | 6 % | ||
| Sexe | |||
| Masculin | 81 % | ||
| Origine ethnique | |||
| Blanche | 80 % | ||
| Noire | 19 % | ||
| Hispanique | 16 % | ||
| IMC, kg/m2 | |||
| ≥ 30 | 40 % | ||
| Taux d'ARN du VHC initial | |||
| Moyenne log10 UI/ml (fourchette) | 6,7 (5,0 à 7,7) |
|---|---|
| ≥ 600 000 UI/ml | 51 % |
| Score de fibrose METAVIR | |
| F0-F2 | 1 % |
| F3 | 2 % |
| F4 (cirrhose) | 49 % |
| Inconnu | 48 % |
| Génotype du VHC | |
| 1a | 70 % |
| 1b | 30 % |
| Génotype IL28B | |
| C/C | 28 % |
| C/T | 53 % |
| T/T | 19 % |
| Antécédents thérapeutiques | |
| Aucun | 49 % |
| Ayant subi une rechute a | 2 % |
| Répondeur partielb | 5 % |
| Non répondeurc | 5 % |
Résultats de l’étude
Les taux de réponse chez les patients avec ou sans cirrhose recevant GALEXOS® avec le sofosbuvir pendant 12 semaines figurent au Tableau 35. Le taux global de RVS12 chez les patients exempts de cirrhose ayant reçu GALEXOS® avec le sofosbuvir pendant 8 semaines était de 83 % (128/155).
Tableau 35 : Issue du traitement chez les adultes infectés par le VHC de génotype 1 avec ou sans cirrhose recevant GALEXOS® et le sofosbuvir pendant 12 semaines (études HPC3017 et HPC3018; analyse primaire; série d’analyses en intention de traiter)
| Issue du traitement | Patients sans cirrhose, recevant un traitement de 12 semaines (étude HPC3017) N = 155 % (n/N) | Patients cirrhotiques, recevant un traitement de 12 semaines (étude HPC3018) N = 103 % (n/N) | |||||
|---|---|---|---|---|---|---|---|
| RVS12 | 97 % (150/155)a | 83 % (86/103)a | |||||
| Issue pour les patients sans RVS12 | |||||||
| Échec en cours de traitementb | 0 % (0/155) | 3 % (3/103) | |||||
| Rechute viralec | 3 % (4/154) | 13 % (13/99) | |||||
| Données RVS12 manquantesd | 1 % (1/155) | 1 % (1/103) | |||||
GALEXOS® à 150 mg une fois par jour pendant 12 semaines avec le sofosbuvir à 400 mg une fois par jour sans ribavirine. RVS12 : réponse virologique soutenue 12 semaines après la fin du traitement. a Taux de maîtrise supérieure p/r aux taux historiques (taux historiques de RVS des traitements d’association approuvés par antiviraux à action directe avec le peginterféron alfa et la ribavirine). b L’échec en cours de traitement était défini comme la proportion de patients ayant un taux détectable d’ARN du VHC confirmé à la fin du traitement. Sur les 3 patients ayant présenté un échec en cours de traitement, 2 patients ont manifesté une poussée virale et un patient a abandonné le traitement précocement en raison d’un événement indésirable. c Le taux de rechute virale est calculé avec comme dénominateur le nombre de patients présentant un taux d’ARN du VHC indétectable (ou détectable mais non confirmé) à la fin du traitement. d Patients qui avaient abandonné l’étude avant d’atteindre l’évaluation de la RVS. | |||||||
Le Tableau 36 présente les taux de RVS12 chez certains sous-groupes de patients avec ou sans cirrhose recevant GALEXOS® et le sofosbuvir pendant 12 semaines.
Tableau 36 : Taux de RVS12 en fonction de certains sous-groupes d’adultes infectés par le VHC de génotype 1, avec ou sans cirrhose recevant GALEXOS® et le sofosbuvir pendant 12 semaines (études HPC3017 et HPC3018; analyse primaire; série d’analyses en intention de traiter)
| Issue du traitement | Patients sans cirrhose, recevant un traitement de 12 semaines (étude HPC3017) N = 155 % (n/N) | Patients atteints de cirrhose, recevant un traitement de 12 semaines (étude HPC3018) N = 103 % (n/N) | |||||
|---|---|---|---|---|---|---|---|
| Antécédents thérapeutiques | |||||||
| Aucun traitement antérieur | 97 % (112/115) | 88 % (44/50) | |||||
| Traitement antérieur | 95 % (38/40) | 79 % (42/53) | |||||
| Génotype IL28B | |||||||
| C/C | 100 % (43/43) | 86 % (25/29) | |||||
| C/T | 97 % (83/86) | 85 % (46/54) | |||||
| T/T | 92 % (24/26) | 79 % (15/19) | |||||
| Sous-type génotypique du VHC | |||||||
Génotype 1a Polymorphisme Q80K de la NS3 au départ Absence de polymorphisme Q80K de la NS3 | 97 % (112/116) 96 % (44/46) 97 % (68/70) | 83 % (60/72) 74 % (25/34) 92 % (35/38) | |||||
| Génotype 1b | 97 % (38/39) | 84 % (26/31) | |||||
| Polymorphismes NS5Aa au départ | |||||||
| Tout polymorphisme NS5A | 96 % (24/25) | 100 % (13/13) | |||||
| Aucun polymorphisme NS5A | 97 % (124/128) | 82 % (73/89) | |||||
GALEXOS® à 150 mg une fois par jour pendant 12 semaines avec le sofosbuvir à 400 mg une fois par jour sans ribavirine. RVS12 : réponse virologique soutenue 12 semaines après la fin du traitement. a Polymorphismes NS5A aux positions 28, 30, 31, 32 et/ou 93. | |||||||
Efficacité chez les adultes infectés par le VHC de génotype 4 (études OSIRIS et PLUTO)
Étude HPC2014
L’étude HPC2014 (OSIRIS) était une étude de phase II, partiellement randomisée, menée en mode ouvert auprès de patients infectés par le VHC de génotype 4, atteints ou non de cirrhose et n’ayant jamais reçu de traitement auparavant ou ayant déjà été traités par le pegIFN-alfa et la RBV (y compris des patients ayant connu une rechute après un traitement antérieur, des patients n’ayant répondu que partiellement et des patients n’ayant pas répondu à un traitement antérieur). Les patients sans cirrhose ont reçu GALEXOS® et le sofosbuvir pendant 8 ou 12 semaines (n = 20 par groupe de traitement). Les patients avec cirrhose ont reçu GALEXOS® et le sofosbuvir pendant 12 semaines (n = 23).
Les paramètres démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC2014 sont présentés au Tableau 37.
Tableau 37 : Paramètres démographiques et caractéristiques initiales regroupés des patients infectés par le VHC de génotype 4 : OSIRIS
| Variable | GALEXOS® + sofosbuvir N = 63 | |||
|---|---|---|---|---|
| Âge, médiane (fourchette) | 51 ans (24 à 68 ans) | |||
| > 65 ans | 2 % | |||
| Sexe | ||||
| Masculin | 54 % | |||
| Race | ||||
| Blanche | 95 % | |||
| Noire | 5 % | |||
| IMC, kg/m2 | ||||
| ≥ 30 | 43 % | |||
| Taux d'ARN du VHC initial | ||||
| Médiane log10 UI/ml | 6,01 | |||
| Score de fibrose METAVIR | ||||
| F0-F2 | 55 % | |||
| F3 | 8 % | |||
| F4 (cirrhose) | 37 % | |||
| Génotype du VHC | ||||
| 4a | 30 % | |||
| 4c ou 4d | 56 % | |||
| Génotype IL28B | ||||
| C/C | 21 % | |||
| C/T | 56 % | |||
| T/T | 24 % | |||
| Traitement antérieur du VHC | ||||
| Aucun traitement antérieur | 52 % | |||
| Traitement antérieur | 48 % | |||
Aucun patient n’a mis fin au traitement en raison d’un événement indésirable. Tous les patients avec cirrhose (23/23) ou sans cirrhose (20/20) ayant reçu un traitement de 12 semaines par GALEXOS® et le sofosbuvir ont obtenu une RVS12 (100 %; 43/43).
Étude HPC3021
L’étude HPC3021 (PLUTO) était une étude de phase III à un seul groupe, menée en mode ouvert auprès de patients infectés par le VHC de génotype 4, atteints ou non de cirrhose et n’ayant jamais reçu de traitement auparavant ou ayant déjà été traités par l’interféron (pégylé ou non pégylé), avec ou sans RBV (y compris des patients ayant connu une rechute, des patients n’ayant pas répondu et des patients intolérants à l’interféron). Tous les patients ont reçu GALEXOS® et le sofosbuvir pendant 12 semaines.
Les paramètres démographiques et les caractéristiques initiales des patients ayant participé à l’étude HPC3021 sont présentés au Tableau 38.
Tableau 38 : Paramètres démographiques et caractéristiques initiales regroupés des patients infectés par le VHC de génotype 4 : PLUTO
| Variable | GALEXOS® + sofosbuvir N = 40 | |||
|---|---|---|---|---|
| Âge, médiane (fourchette) | 51 ans (29 à 69 ans) | |||
| > 65 ans | 5 % | |||
| Sexe | ||||
| Masculin | 73 % | |||
| Race | ||||
| Blanche | 95 % | |||
| Noire | 5 % | |||
| IMC, kg/m2 | ||||
| ≥ 30 | 18 % | |||
| Taux d'ARN du VHC initial | ||||
| Moyenne log10 UI/ml | 6,35 | |||
| Score de fibrose METAVIR | ||||
| F4 (cirrhose) | 18 % | |||
| Génotype du VHC | ||||
| 4a | 25 % | |||
| 4d | 73 % | |||
| Génotype IL28B | ||||
| C/C | 15 % | |||
| C/T | 48 % | |||
| T/T | 38 % | |||
| Traitement antérieur du VHC | ||||
| Aucun traitement antérieur | 33 % | |||
| Traitement antérieur | 68 % | |||
Aucun patient n’a mis fin au traitement en raison d’un événement indésirable. Tous les patients avec cirrhose (7/7) ou sans cirrhose (33/33) ont obtenu une RVS12 (100 %; 40/40).
Résultats signalés par les patients
Dans deux études de phase III (HPC3017 et HPC3018) menées auprès de patients ayant reçu GALEXOS® en association avec le sofosbuvir, des améliorations graduelles entre le début de l’étude et la visite de suivi de la semaine 12 ont été observées pour ce qui est des paramètres suivants signalés par les patients : sévérité de la fatigue et des symptômes dépressifs, sévérité des symptômes liés au VHC et qualité de vie liée à la santé. Dans l’étude HPC3018, des améliorations cliniquement importantes de la sévérité de la fatigue et de la qualité de vie liée à la santé ont été observées.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Évaluation électrocardiographique (ECG)
Les schémas posologiques du siméprévir (dose thérapeutique de 150 mg et dose suprathérapeutique de 350 mg) qui ont été évalués n’étaient pas associés à un effet cliniquement pertinent sur l’intervalle QTcF pendant des périodes de 1 à 3 heures après l’administration (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
Pharmacocinétique
Absorption
La biodisponibilité absolue moyenne du siméprévir suivant l’administration d’une dose unique orale de 150 mg de GALEXOS® (siméprévir) chez les sujets non à jeun est de 62 %. Les concentrations plasmatiques maximales (Cmax) sont généralement atteintes entre 4 et 6 heures après l’administration. Il n’y a pas eu de différences de Tmax entre les patients infectés par le VHC et les sujets en santé.
Des études in vitro réalisées avec des cellules Caco-2 humaines ont indiqué que le siméprévir est un substrat de la P-gp. Pour obtenir des renseignements sur le pouvoir inhibiteur du siméprévir sur les transporteurs, voir INTERACTIONS MÉDICAMENTEUSES.
Effets de la prise d’aliments sur l’absorption orale
Comparativement à la prise de siméprévir sans nourriture, l’administration de siméprévir avec des aliments chez des sujets en santé a augmenté la biodisponibilité relative (ASC) de 61 % après un déjeuner riche en matières grasses et en calories (928 kcal) et de 69 % après un déjeuner à teneur calorique normale (533 kcal), et a retardé l’absorption d’une heure et d’une heure et demie, respectivement. Comparativement aux conditions de jeûne, la Cmax et l’ASC∞ moyennes du siméprévir étaient plus élevées après un déjeuner à teneur normale en matières grasses dans un rapport de 1,60 pour la Cmax avec un intervalle de confiance à 90 % de 1,30 à 1,96 et dans un rapport de 1,69 pour l’ASC∞ avec un IC à 90 % de 1,36 à 2,08. Après un déjeuner riche en matières grasses, la Cmax et l’ASC∞ moyennes du siméprévir ont augmenté dans un rapport de 1,49 pour la Cmax avec un intervalle de confiance à 90 % de 1,22 à 1,82 et dans un rapport de 1,61 pour l’ASC∞ avec un IC à 90 % de 1,33 à1,93. La Tmax médiane était de 4 heures (fourchette de 3 à 8 heures) à jeun et de 6 heures (fourchette de 3 à 24 heures) après un déjeuner à teneur normale en matières grasses et de 6 heures (fourchette de 2 à 24 heures) après un déjeuner riche en matières grasses.
Distribution
Le siméprévir a une forte affinité pour les protéines plasmatiques (> 99,9 %), principalement pour l’albumine et, dans une moindre mesure, pour la glycoprotéine alpha-1-acide. Le taux de liaison aux protéines plasmatiques ne varie pas de façon significative chez les patients atteints d’insuffisance rénale ou hépatique.
Chez l’animal, le siméprévir est largement distribué dans les tissus des intestins et du foie (rapport foie/sang de 29:1 chez le rat).
Métabolisme
Le siméprévir est métabolisé dans le foie. Les expériences in vitro avec des microsomes de foie humain ont indiqué que le siméprévir subit principalement un métabolisme oxydatif médié par le système hépatique CYP3A. La participation du CYP2C8 et du CYP2C19 ne peut pas être exclue (voir INTERACTIONS MÉDICAMENTEUSES).
Après l’administration d’une dose unique de 14C-siméprévir à 200 mg par voie orale à des sujets en santé, la majorité de la radioactivité dans le plasma (jusqu’à 98 %) correspondait au médicament sous forme inchangée et une petite partie de la radioactivité plasmatique correspondait aux métabolites (dont aucun métabolite majeur). Les métabolites décelés dans les selles étaient formés par oxydation au niveau de la fraction macrocyclique ou de la fraction aromatique, ou des deux, et par O-déméthylation suivie d’une oxydation.
Excrétion
Le siméprévir est éliminé par excrétion biliaire. La clairance rénale joue un rôle insignifiant dans l’élimination. Après l’administration d’une dose unique de 14C-siméprévir à 200 mg par voie orale à des sujets en santé, une moyenne de 91 % de la radioactivité totale se retrouvait dans les selles. Moins de 1 % de la dose administrée était récupérée dans l’urine et, en moyenne, 31 % de la dose de siméprévir se retrouvait sous forme inchangée dans les selles. D’après l’analyse pharmacocinétique des résultats combinés de la population des études de phase III (C208, C216 et HPC3007), la clairance apparente (Cl/F) de la dose de siméprévir à 150 mg était de 5,07 l/h.
La demi-vie d’élimination terminale du siméprévir était de 10 à 13 heures chez des sujets en santé et de 41 heures chez des sujets infectés par le VHC recevant le siméprévir à 200 mg.
Interactions médicament-médicament
Les études in vitro ont indiqué que le siméprévir est un substrat et inhibiteur léger du CYP3A et un substrat et inhibiteur de la P-gp, de la BCRP et de l’OATP1B1/3 mais il n’inhibe pas l’OCT2. Le siméprévir n’a pas d’effet sur le CYP2C9, le CYP2C19 ou le CYP2D6 in vivo. Le siméprévir n’induit pas le CYP1A2 ou le CYP3A4 in vitro.
In vivo, le siméprévir inhibe légèrement l’activité du CYP1A2 et l’activité du CYP3A4 intestinal, mais il n’a pas d’effet sur l’activité du CYP3A4 hépatique (voir également MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses et INTERACTIONS MÉDICAMENTEUSES).
Des études sur les interactions médicamenteuses chez des adultes en santé ont été réalisées avec le siméprévir (à la dose recommandée de 150 mg une fois par jour à moins d’indication contraire) et des médicaments susceptibles d’être administrés en concomitance ou des médicaments couramment utilisés comme sondes à la recherche d’interactions pharmacocinétiques. Le Tableau 39 présente un résumé des effets de l’administration concomitante d’autres médicaments sur les valeurs de la Cmax, de l’ASC et de la Cmin du siméprévir (effet d’autres médicaments sur GALEXOS® [siméprévir]).
Le Tableau 40 présente un résumé des effets de l’administration concomitante de GALEXOS® sur les valeurs de la Cmax, de l’ASC et de la Cmin d’autres médicaments (effet de GALEXOS® sur les autres médicaments). Pour des renseignements sur les recommandations cliniques, voir INTERACTIONS MÉDICAMENTEUSES.
Tableau 39 : Interactions médicamenteuses : Paramètres pharmacocinétiques du siméprévir en présence de médicaments co-administrés
| Médicament | Dose et fréquence | n | Moyennes des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques du siméprévir avec ou sans le médicament Aucun effet = 1,00 | |||||||||||
| Médicament | Siméprévir | Cmax | ASC | Cmin | ||||||||||
| Anti-VHC | ||||||||||||||
| Sofosbuvira | 400 mg die pendant 14 jours | 150 mg die pendant 14 jours | 21 | 0,96 (0,71 à 1,30) | 0,94 (0,67 à 1,33) | ND | ||||||||
| Daclatasvir | 60 mg die pendant 7 jours | 150 mg die pendant 7 jours | 24 | ↑ 1,39 (1,27 à 1,52) | ↑ 1,44 (1,32 à 1,56) | ↑ 1,49 (1,33 à 1,67) | ||||||||
| Médicaments contenant du lédipasvirb | 90 mg die pendant 14 jours | 150 mg die pendant 14 jours | 20 | ↑ 2,34 (1,95 à 2,81) | ↑ 3,05 (2,43 à 3,84) | ↑ 4,69 (3,40 à 6,47) | ||||||||
| Anti-VIH | ||||||||||||||
| Darunavir/ritonavirc | 800/100 mg die pendant 7 jours | 50 et 150 mg die pendant 7 jours | 25 | 1,79 (1,55 à 2,06) | 2,59 (2,15 à 3,11) | 4,58 (3,54 à 5,92) | ||||||||
| Éfavirenz | 600 mg die pendant 14 jours | 150 mg die pendant 14 jours | 23 | 0,49 (0,44 à 0,54) | 0,29 (0,26 à 0,33) | 0,09 (0,08 à 0,12) | ||||||||
| Raltégravir | 400 mg b.i.d. pendant 7 jours | 150 mg die pendant 7 jours | 24 | 0,93 (0,85 à 1,02) | 0,89 (0,81 à 0,98) | 0,86 (0,75 à 0,98) | ||||||||
| Rilpivirine | 25 mg die pendant 11 jours | 150 mg die pendant 11 jours | 21 | 1,10 (0,97 à 1,26) | 1,06 (0,94 à 1,19) | 0,96 (0,83 à 1,11) | ||||||||
| Ritonavir | 100 mg b.i.d. pendant 15 jours | 200 mg die pendant 12 jours | 12 | 4,70 (3,84 à 5,76) | 7,18 (5,63 à 9,15) | 14,35 (10,29 à 20,01) | ||||||||
| Fumarate de ténofovir disoproxil | 300 mg die pendant 7 jours | 150 mg die pendant 7 jours | 24 | 0,85 (0,73 à 0,99) | 0,86 (0,76 à 0,98) | 0,93 (0,78 à 1,11) | ||||||||
| Anti-infectieux | ||||||||||||||
| Érythromycine | 500 mg t.i.d pendant 7 jours | 150 mg die pendant 7 jours | 24 | 4,53 (3,91 à 5,25) | 7,47 (6,41 à 8,70) | 12,74 (10,19 à 15,93) | ||||||||
| Rifampicine | 600 mg die pendant 7 jours | 200 mg die pendant 7 jours | 18 | 1,31 (1,03 à 1,66) | 0,52 (0,41 à 0,67) | 0,08 (0,06 à -0,11) | ||||||||
| Immunosuppresseurs | ||||||||||||||
| Cyclosporined | Dose individualisée par patiente | 150 mg die pendant 14 jours | 9 | ↑ 4,53 (3,05 à 6,74) | ↑ 5,68 (3,58 à 9,00) | ND | ||||||||
| Tacrolimusd | Dose individualisée par patiente | 150 mg die pendant 14 jours | 11 | ↑ 1,85 (1,40 à 2,46) | ↑ 1,90 (1,37 à 2,63) | ND | ||||||||
| Inhibiteur sélectif de recaptage de la sérotonine (ISRS) | ||||||||||||||
| Escitalopram | 10 mg die pendant 7 jours | 150 mg die pendant 7 jours | 18 | 0,80 (0,74 à 0,89) | 0,75 (0,68 à 0,83) | 0,69 (0,59 à 0,79) | ||||||||
IC = intervalle de confiance; n = nombre de sujets présentant des données; ND = non disponible; die = 1 fois/jour; b.i.d. = 2 fois/jour; t.i.d. = 3 fois/jour
a Comparaison basée sur des témoins historiques. L’interaction entre GALEXOS® et le médicament a été évaluée dans le cadre d’une sous-étude sur les propriétés pharmacocinétiques d’une étude de phase II chez des patients infectés par le VHC.
b L’interaction entre GALEXOS® et le médicament a été évaluée dans le cadre d’une étude pharmacocinétique menée chez 20 patients infectés par le VHC, en comparant l’exposition au siméprévir à la suite de l’administration de GALEXOS® + 90/400 mg de lédipasvir/sofosbuvir versus l’administration de GALEXOS® + 400 mg de sofosbuvir et en comparant l’exposition au lédipasvir à la suite de l’administration de GALEXOS® + 90/400 mg de lédipasvir/sofosbuvir versus l’administration de 90/400 mg de
lédipasvir/sofosbuvir.
c Dans cette étude sur les interactions, la dose de GALEXOS® était de 50 mg lorsque co-administré avec l’association darunavir/ritonavir, mais de 150 mg dans le groupe de traitement par GALEXOS® seul.
d Comparaison basée sur des témoins historiques. Données d’une étude de phase II menée chez des patients infectés par le VHC ayant subi une greffe hépatique.
e Dose individualisée par patient à la discrétion du médecin et conformément à la pratique clinique locale.
Tableau 40 : Interactions médicamenteuses : Paramètres pharmacocinétiques des médicaments co-administrés avec GALEXOS®
| Médicament | Dose et fréquence | n | Moyennes des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques du médicament co-administré avec ou sans GALEXOS® Aucun effet = 1,00 | |||||||||
| Médicament | Siméprévir | Cmax | ASC | Cmin | ||||||||
| Antiarythmiques | ||||||||||||
| Digoxine | 0,25 mg en dose unique | 150 mg die pendant 7 jours | 16 | 1,31 (1,14 à 1,51) | 1,39 (1,16 à 1,67) | ND | ||||||
| Anticoagulants | ||||||||||||
| S-warfarine | 10 mg en dose unique | 150 mg die pendant 11 jours | 16 | 1,00 (0,94 à 1,06) | 1,04 (1,00 à 1,07) | ND | ||||||
| Anti-VHC | ||||||||||||
Sofosbuvira GS-331007 (métabolite) | 400 mg die pendant 14 jours | 150 mg die pendant 14 jours | 21 | 1,91 (1,26 à 2,90) 0,69 (0,52 à 0,93) | 3,16 (2,25 à 4,44) 1,09 (0,87 à 1,37) | ND ND | ||||||
| Daclatasvir | 60 mg die pendant 7 jours | 150 mg die pendant 7 jours | 17 | ↑ 1,50 (1,39 à 1,62) | ↑ 1,96 (1,84 à 2,10) | ↑ 2,68 (2,42 à 2,98) | ||||||
| Médicaments contenant du lédipasvirb | 90 mg die pendant 14 jours | 150 mg die pendant 14 jours | 20 | ↑ 1,64 (1,45 à 1,86) | ↑ 1,75 (1,56 à 1,96) | ↑ 1,74 (1,55 à 1,97) | ||||||
| Anti-VIH | ||||||||||||
| Darunavirc | 800 mg die pendant 7 jours | 50 mg die pendant 7 jours | 25 | 1,04 (0,99 à 1,10) | 1,18 (1,11 à 1,25) | 1,31 (1,13 à 1,52) | ||||||
| Ritonavirc | 100 mg die pendant 7 jours | 50 mg die pendant 7 jours | 25 | 1,23 (1,14 à 1,32) | 1,32 (1,25 à 1,40) | 1,44 (1,30 à 1,61) | ||||||
| Éfavirenz | 600 mg die pendant 14 jours | 150 mg die pendant 14 jours | 23 | 0,97 (0,89 à 1,06) | 0,90 (0,85 à 0,95) | 0,87 (0,81 à 0,93) | ||||||
| Raltégravir | 400 mg b.i.d. pendant 7 jours | 150 mg die pendant 7 jours | 24 | 1,03 (0,78 à 1,36) | 1,08 (0,85 à 1,38) | 1,14 (0,97 à 1,36) | ||||||
| Rilpivirine | 25 mg die pendant 11 jours | 150 mg die pendant 11 jours | 23 | 1,04 (0,95 à 1,13) | 1,12 (1,05 à 1,19) | 1,25 (1,16 à 1,35) | ||||||
| Fumarate de ténofovir disoproxil | 300 mg die pendant 7 jours | 150 mg die pendant 7 jours | 24 | 1,19 (1,10 à 1,30) | 1,18 (1,13 à 1,24) | 1,24 (1,15 à 1,33) | ||||||
| Anti-infectieux | ||||||||||||
| Érythromycine | 500 mg t.i.d. pendant 7 jours | 150 mg die pendant 7 jours | 24 | 1,59 (1,23 à 2,05) | 1,90 (1,53 à 2,36) | 3,08 (2,54 à 3,73) | ||||||
Rifampicine 25-désacétyl-rifampicine | 600 mg die pendant 7 jours | 200 mg die pendant 7 jours | 18 17 | 0,92 (0,80 à 1,07) 1,08 (0,98 à 1,19) | 1,00 (0,93 à 1,08) 1,24 (1,13 à 1,36) | ND ND | ||||||
| Antitussifs | ||||||||||||
Dextrométhorphane Dextrorphane | 30 mg | 150 mg die pendant 11 jours | 16 | 1,21 (0,93 à 1,57) 1,03 (0,93 à 1,15) | 1,08 (0,87 à 1,35) 1,09 (1,03 à 1,15) | ND ND | |||
| Contraceptifs à base d’œstrogène | |||||||||
| Éthinylestradiol (EE), co-administré avec la noréthindrone (NE) | EE à 0,035 mg die + NE à 1 mg die pendant 21 jours | 150 mg die pendant 10 jours | 18 | 1,18 (1,09 à 1,27) | 1,12 (1,05 à 1,20) | 1,00 (0,89 à 1,13) | |||
| Noréthindrone (NE), co-administrée avec l’EE | EE à 0,035 mg die + NE à 1 mg die pendant 21 jours | 150 mg die pendant 10 jours | 18 | 1,06 (0,99 à 1,14) | 1,15 (1,08 à 1,22) | 1,24 (1,13 à 1,35) | |||
| Antagonistes des récepteurs H2 et inhibiteurs de la pompe à protons | |||||||||
| Oméprazole | 40 mg en dose unique | 150 mg die pendant 11 jours | 16 | 1,14 (0,93 à 1,39) | 1,21 (1,00 à 1,46) | ND | |||
| Inhibiteurs de l’HMG CO-A réductase | |||||||||
Atorvastatine 2-hydroxy-atorvastatine | 40 mg en dose unique | 150 mg die pendant 10 jours | 18 | 1,70 (1,42 à 2,04) 1,98 (1,70 à 2,31) | 2,12 (1,72 à 2,62) 2,29 (2,08 à 2,52) | ND ND | |||
| Rosuvastatine | 10 mg en dose unique | 150 mg die pendant 7 jours | 16 | 3,17 (2,57 à 3,91) | 2,81 (2,34 à 3,37) | ND | |||
Simvastatine Simvastatine acide | 40 mg en dose unique | 150 mg die pendant 10 jours | 18 | 1,46 (1,17 à 1,82) 3,03 (2,49 à 3,69) | 1,51 (1,32 à 1,73) 1,88 (1,63 à 2,17) | ND ND | |||
| Immunosuppresseurs | |||||||||
| Cyclosporined | 100 mg en dose unique | 150 mg die pendant 7 jours | 14 | 1,16 (1,07 à 1,26) | 1,19 (1,13 à 1,26) | ND | |||
| Tacrolimusd | 2 mg en dose unique | 150 mg die pendant 7 jours | 14 | 0,76 (0,65 à 0,90) | 0,83 (0,59 à 1,16) | ND | |||
| Agonistes des opioïdes | |||||||||
| (R)-méthadonee | 30 à 150 mg die, en dose individualisée | 150 mg die pendant 7 jours | 12 | 1,03 (0,97 à 1,09) | 0,99 (0,91 à 1,09) | 1,02 (0,93 à 1,12) | |||
| Sédatifs/hypnotiques | |||||||||
Midazolam (oral) (non commercialisé au Canada) | 0,075 mg/kg | 150 mg die pendant 10 jours | 16 | 1,31 (1,19 à 1,45) | 1,45 (1,35 à 1,57) | ND | |||
| Midazolam (i.v.) | 0,025 mg/kg | 150 mg die pendant 10 jours | 16 | 0,78 (0,52 à 1,17) | 1,10 (0,95 à 1,26) | ND | |||
| Inhibiteur sélectif de recaptage de la sérotonine (ISRS) | |||||||||
| Escitalopram | 10 mg die pendant 7 jours | 150 mg die pendant 7 jours | 17 | 1,03 (0,99 à 1,07) | 1,00 (0,97 à 1,03) | 1,00 (0,95 à 1,05) | |||
| Stimulant | |||||||||
| Caféine | 150 mg | 150 mg die pendant 11 jours | 16 | 1,12 (1,06 à 1,19) | 1,26 (1,21 à 1,32) | ND | |||
IC = intervalle de confiance; i.v. = intraveineux; n = nombre de sujets présentant des données; ND = non disponible; die = 1 fois/jour; b.i.d. = 2 fois/jour; t.i.d. = 3 fois/jour
a Comparaison basée sur des témoins historiques. L’interaction entre GALEXOS® et le médicament a été évaluée dans le cadre d’une sous-étude pharmacocinétique d’étude de phase II portant sur 22 patients infectés par le VHC.
b L’interaction entre GALEXOS® et le médicament a été évaluée dans le cadre d’une étude pharmacocinétique menée chez 20 patients infectés par le VHC, en comparant l’exposition au siméprévir à la suite de l’administration de GALEXOS® + 90/400 mg de lédipasvir/sofosbuvir versus l’administration de GALEXOS® + 400 mg de sofosbuvir et en comparant l’exposition au lédipasvir à la suite de l’administration de GALEXOS® + 90/400 mg de lédipasvir/sofosbuvir versus l’administration de 90/400 mg de
lédipasvir/sofosbuvir.
c Dans cette étude sur les interactions, la dose de GALEXOS® était de 50 mg lorsque co-administré avec l’association darunavir/ritonavir, ce qui est plus faible que la dose recommandée de 150 mg.
d Comparaison basée sur des témoins historiques. Données d’une étude de phase II menée chez des patients infectés par le VHC ayant subi une greffe hépatique.
e L’interaction entre GALEXOS® et le médicament a été évaluée dans le cadre d’une étude pharmacocinétique menée chez des adultes dépendants des opioïdes recevant une dose stable de méthadone comme traitement d’entretien.
Pharmacologie animale
Les études pharmacologiques sur l’innocuité du siméprévir n’ont pas permis de détecter de signes significatifs pour un système quelconque de l’organisme. On considère donc que le siméprévir présente un risque très limité d’effets cardiovasculaires, pulmonaires ou nerveux aux doses thérapeutiques.
MICROBIOLOGIE
Mode d’action
Le siméprévir est un inhibiteur de la protéase NS3/4A du VHC qui est essentielle à la réplication virale. Lors d’un essai biochimique, le siméprévir a inhibé l’activité protéolytique des protéases NS3/4A du VHC de génotype 1a et 1b recombinantes, avec des valeurs Ki médianes de 0,5 nM et 1,4 nM, respectivement.
Activité antivirale en culture cellulaire
Les valeurs médianes de CE50 et CE90 du siméprévir contre un réplicon du VHC de génotype 1b étaient respectivement de 9,4 nM (7,05 ng/ml) et de 19 nM (14,25 ng/ml). Les réplicons chimériques porteurs de séquences NS3 provenant de patients infectés par le VHC de génotypes 1a et 1b n’ayant jamais reçu d’IP anti-VHC conduisaient à des changements (fold-change, FC) médians des valeurs de la CE50 respectivement de 1,4 (n = 78) et de 0,4 fois (n = 59) comparativement au réplicon de génotype 1b de référence.
Les isolats de génotype 1a et 1b présentant un polymorphisme Q80K initial ont donné des changements (FC) médians de la CE50 du siméprévir respectivement de 11 (n = 33) et de 8,4 fois (n = 2). Les changements médians du siméprévir contre les isolats testés de génotype 2 et de génotype 3 étaient respectivement de 25 fois (n = 4) et de 1 014 fois (n = 2). Les changements médians du siméprévir contre les isolats initiaux de génotype 4a, et de génotype 4d et d’un autre génotype 4 étaient respectivement de 0,5 fois (n = 38), 0,4 fois (n = 24) et 0,8 fois (n = 29).
La présence de 50 % de sérum humain a réduit d’un facteur 2,4 l’activité du siméprévir contre le réplicon. In vitro, l’utilisation du siméprévir en association avec un interféron, la RBV, les inhibiteurs de la NS5A ou de la NS5B a produit des effets additifs ou synergiques.
Activité antivirale in vivo
L’activité antivirale a été évaluée chez six patients infectés par le VHC de génotype 1 qui ont reçu le siméprévir seul à raison de 200 mg une fois par jour pendant cinq jours. Une baisse rapide et marquée du taux d’ARN du VHC a été observée chez tous les sujets pendant la période de traitement, la réduction médiane du taux d’ARN du VHC étant de 3,86 log10 UI/ml au jour 6 par rapport au départ.
Résistance
Résistance en culture cellulaire
La résistance au siméprévir a été caractérisée dans des cellules contenant des réplicons de VHC de génotype 1a et 1b. Quatre-vingt-seize pour cent des réplicons de génotype 1 sélectionnés pour le siméprévir étaient porteurs d’une ou de plusieurs substitutions d’acides aminés aux positions 43, 80, 155, 156 et/ou 168 de la protéase NS3, les substitutions à la position D168 de la NS3 étant le plus fréquemment observées (78 % des cas). Les substitutions d’acides aminés aux positions D168V et D168A ont été les plus fréquentes (40 % et 29 % respectivement) et ont eu un impact majeur sur l’activité du siméprévir. Des mutations situées aux positions 43, 80, 155 et 156 de la NS3 ont été observées moins fréquemment.
En outre, la résistance au siméprévir a été évaluée dans des analyses sur des réplicons de VHC de génotype 1a et 1b au moyen de mutations dirigées et de réplicons chimériques porteurs de séquences de la NS3 dérivées d’isolats cliniques. Les substitutions d’acides aminés aux positions 43, 80, 122, 155, 156 et 168 de la NS3 ont réduit l’activité du siméprévir. Les substitutions telles que D168V ou A, et R155K, étaient généralement associées à un échec thérapeutique avec le siméprévir et présentaient une forte résistance au siméprévir (facteur de changement de la CE50 > 50), alors que d’autres substitutions comme Q80K ou R, S122R et D168E présentaient une faible résistance (facteur de changement de la CE50 comprise entre 2 et 50). D’autres substitutions comme Q80G ou L ou S122G, N ou T n’ont pas réduit l’activité du siméprévir (facteur de changement de la CE50 ≤ 2). Les substitutions d’acides aminés aux positions 80, 122, 155, et/ou 168 de la NS3, associées à une faible résistance au siméprévir lorsqu’elles se présentaient seules, ont réduit de plus de 50 fois l’activité du siméprévir lorsqu’elles étaient présentes en combinaison.
Résistance lors d’études cliniques
Dans une analyse combinée de patients traités par GALEXOS® (siméprévir) à 150 mg en association avec le pegIFN-alfa et la RBV qui n’ont pas obtenu une RVS lors des études cliniques contrôlées de phase IIb et de phase III (études C205, C206, C208, C216 et HCP3007), des substitutions d’acides aminés émergentes aux positions 80, 122, 155 et/ou 168 de la NS3 ont été observées chez 180 patients sur 197 (91 %). Les plus fréquentes étaient les substitutions D168V et R155K seules ou combinées à d’autres mutations à ces positions (Tableau 41). La plupart de ces substitutions émergentes ont réduit l’activité anti-VHC du siméprévir dans les analyses de réplicons en culture cellulaire.
Des profils de substitutions d’acides aminés spécifiques des sous-types de génotype 1 du VHC survenant pendant le traitement par le siméprévir ont été observés chez les patients n’ayant pas obtenu une RVS. Les patients infectés par le VHC de génotype 1a présentaient surtout une substitution R155K survenant seule ou combinée à des substitutions d’acides aminés aux positions 80, 122 et/ou 168 de la NS3, tandis que les patients infectés par le VHC de génotype 1b présentaient le plus souvent une substitution D168V (Tableau 41). Chez les patients infectés par le VHC de génotype 1a présentant au départ une substitution d’acides aminés Q80K, une substitution R155K émergente a été observée le plus souvent au moment de l’échec thérapeutique.
Tableau 41 : Substitutions d’acides aminés apparues en cours de traitement dans le cadre d’études de phase IIb et de phase III (résultats combinés) : patients n’ayant pas obtenu de RVS avec GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV
| Substitutions d’acides aminés émergentes dans la NS3 | Tous les génotypes du VHC n = 197 | Génotype 1aa n = 116 | Génotype 1b n = 81 | ||||
| Toute substitution aux positions 43, 80, 122, 155, 156 ou 168 de la NS3b | 91,4 % | 94,8 % | 86,4 % | ||||
| D168E | 15,7 % | 14,7 % | 17,3 % | ||||
| D168V | 31,0 % | 10,3 % | 60,5 % | ||||
| Q80Rc | 7,6 % | 4,3 % | 12,3 % | ||||
| R155K | 45,2 % | 76,7 % | 0 % | ||||
| Q80X + D168Xd | 8,1 % | 4,3 % | 13,6 % | ||||
| R155X + D168Xd | 9,1 % | 12,9 % | 3,7 % | ||||
| Q80Kb, S122A/G/I/Tb, S122R, R155Qc, D168A, D168Fc, D168H, D168T, I170Te | < 10 % | < 10 % | < 10 % | ||||
a Peut comprendre un petit nombre de patients atteints d’un VHC de génotype autre que 1a/1b. b Seule ou en association avec d’autres substitutions (y compris des mélanges). c Substitutions observées uniquement en combinaison avec d’autres substitutions émergentes à une ou plusieurs des positions 80, 122, 155 et/ou 168 de la NS3. d Les patients présentant ces combinaisons sont également inclus dans d’autres rangées décrivant les différentes substitutions. X représente plusieurs acides aminés. D’autres mutations doubles ou triples ont été observées moins fréquemment. e Deux patients présentaient une seule substitution émergente I170T au moment de l’échec thérapeutique. Remarque : les substitutions aux positions 43 et 156 de la NS3 associées à une activité réduite du siméprévir in vitro n’ont pas été observées au moment de l’échec thérapeutique. | |||||||
Dans l’étude HPC3011 (RESTORE) menée auprès de patients infectés par le VHC de génotype 4, 28 patients sur 32 (88 %) n’ayant pas atteint la RVS avaient des substitutions émergentes d’acides aminés aux positions 80, 122, 155, 156 et/ou 168 de la protéase NS3 (principalement des substitutions à la position 168; 24 patients sur 32 [75 %]), comparables aux substitutions émergentes d’acides aminés observées chez les patients infectés par le génotype 1.
Dans l’étude COSMOS menée auprès de patients infectés par le virus de génotype 1 et traités par GALEXOS® en association avec le sofosbuvir (avec ou sans RBV), 5 patients ayant rechuté sur 6 (83 %) ont présenté des substitutions émergentes d’acides aminés R155K ou D168E de la NS3. Aucune substitution émergente d’acides aminés de la NS5B associée à une résistance au sofosbuvir n’a été observée.
Persistance des substitutions associées à la résistance
La persistance des substitutions d’acides aminés de la NS3 résistant au siméprévir a été évaluée après l’échec thérapeutique. Dans l’analyse combinée des patients recevant GALEXOS® à 150 mg en association avec le pegIFN-alfa et la RBV dans les études contrôlées de phase II et de phase III, les variantes résistant au siméprévir apparues en cours de traitement n’étaient plus détectables chez 90 patients sur 180 (50 %) à la fin des études après un suivi médian de 28 semaines (fourchette de 0 à 70 semaines). Chez 32 des 48 patients (67 %) ayant présenté une seule substitution D168V émergente et chez 34 des 66 patients (52 %) ayant présenté une seule substitution R155K émergente, les variantes émergentes respectives n’étaient plus détectées à la fin des études. Le temps médian jusqu’à ce que les mutations ne soient plus détectables était plus court chez les patients infectés par le VHC de génotype 1b (24 semaines) que chez ceux infectés par le génotype 1a (36 semaines).
Les données d’une étude de suivi à long terme encore en cours (étude HPC3002) chez les patients qui n’ont pas obtenu une RVS au moyen d’un traitement à base de GALEXOS® lors d’une étude précédente de phase II montrent que chez 70 % (16/23) de ces patients, les mutations émergentes n’étaient plus détectées après un suivi médian de 88 semaines (fourchette de 47 à 147 semaines).
On ne connaît pas l’impact clinique à long terme de l’émergence ou de la persistance des substitutions associées à la résistance au siméprévir.
Effet des polymorphismes initiaux du VHC sur la réponse au traitement
Utilisation avec PegIFN-alfa et la RBV
Des analyses ont été effectuées pour explorer le lien entre les substitutions d’acides aminés de la NS3/4A d’occurrence naturelle au départ (polymorphismes) et les résultats du traitement. Les polymorphismes initiaux aux positions 43, 80, 122, 155, 156 et/ou 168 de la NS3 étaient associés à une réduction de l’activité du siméprévir lors d’un test de réplicons transitoires (in vitro). Tout polymorphisme à l’une de ces six positions était généralement rare (1,3 %; 27/2007; études de phase II et III C205, C206, C208, C216, HPC3007) à l’exception de la substitution Q80K à résistance faible. La prévalence du polymorphisme Q80K observée au départ était de 14 % dans l’ensemble de la population infectée par le VHC de génotype 1des études de phase II et de phase III (274/2007) chez les patients infectés par le VHC de génotype 1, de 30 % chez les patients infectés par le VHC de génotype 1a et de 0,5 % chez les patients infectés par le VHC de génotype 1b. Dans le cadre de ces études, la prévalence du polymorphisme Q80K observée était de 34 % (n = 185/538) dans l’ensemble de la population infecté par le VHC de génotype 1 en Amérique du nord. La prévalence du polymorphisme Q80K chez les patients infectés par le VHC de génotype 1a était de 48 % (n = 185/385) dans l’ensemble de la population nord-américaine.
Le polymorphisme Q80K n’a pas été observé chez les patients infectés par le VHC de génotype 4.
Dans l’ensemble de la population, les taux de RVS chez les patients traités par GALEXOS® en association avec le pegIFN-alfa et la RBV ont été généralement plus élevés chez les patients infectés par le VHC de génotype 1b comparativement à ceux infectés par le génotype 1a et dans les deux cas statistiquement plus élevés que chez les patients sous placebo.
Dans l’analyse combinée des études de phase III C208 et C216, ainsi que dans l’étude HPC3007, la présence de Q80K au départ était associée à des taux plus faibles de RVS chez les patients infectés par le VHC de génotype 1a recevant GALEXOS® en association avec le pegIFN-alfa et la RBV qu’en l’absence de Q80K. Des résultats semblables ont été observés dans les populations n’ayant pas reçu de traitement antérieur et ayant connu une rechute (Tableau 42).
Tableau 42 : Taux de RVS12a en fonction du génotype ou sous-type du VHC et de la présence ou l’absence du polymorphisme Q80K au départ chez les patients infectés par le VHC de génotype 1 traités par GALEXOS®/placebo en association avec le pegIFN-alfa et la RBV (analyse en intention de traiter)
GALEXOS® + PR et PBO + PR | Tous les patients infectés par le VHC de génotype 1ab | Patients infectés par le VHC de génotype 1ab - Présence/absence de polymorphisme Q80K au départc | Tous les patients infectés par le VHC de génotype 1b | ||||||||||||
| Présence | Absence | ||||||||||||||
| Patients infectés seulement par le VHC (études C208, C216, HPC3007 et C206) | |||||||||||||||
| Patients n’ayant jamais reçu un traitement (résultats combinés des études C208 et C216) | |||||||||||||||
| GALEXOS® + PR n = 521e | 75 % (191/254) | 58 % (49/84) | 84 % (138/165) | 85 % (228/267) | |||||||||||
| Placebo + PR n = 264 | 47 % (62/131) | 52 % (23/44) | 43 % (36/83) | 53 % (70/133) | |||||||||||
| Patients ayant connu une rechute à la suite d’un traitement antérieur (étude HPC3007) | |||||||||||||||
| GALEXOS® + PR n = 260e | 70 % (78/111) | 47 % (14/30) | 78 % (62/79) | 86 % (128/149) | |||||||||||
| Placebo + PR n = 133 | 28 % (15/54) | 30 % (6/20) | 26 % (9/34) | 43 % (34/79) | |||||||||||
| Répondeurs partiels à un traitement antérieur (étude C206) | |||||||||||||||
| GALEXOS®c + PR n = 69d,e | 56 % (14/25) | 38 % (3/8) | 65 % (11/17) | 88 % (38/43) | |||||||||||
| Placebo + PR n = 23 | 13 % (1/8) | 0 % (0/2) | 17 % (1/6) | 7 % (1/15) | |||||||||||
| Non-répondeurs à un traitement antérieur (étude C206) | |||||||||||||||
| GALEXOS®c + PR n = 51d,e | 42 % (11/26) | 75 % (3/4) | 38 % (8/21) | 58 % (14/24) | |||||||||||
| Placebo + PR n = 16 | 0 % (0/7) | 0 % (0/0) | 0 % (0/7) | 33 % (3/9) | |||||||||||
| Patients co-infectés par le VHC et le VIH-1 (étude C212) | |||||||||||||||
| Patients n’ayant jamais reçu un traitement | |||||||||||||||
| GALEXOS® + PR n = 96d | 77 % (33/43) | 86 % (12/14) | 72 % (21/29) | 90 % (9/10) | |||||||||||
| Patients ayant connu une rechute à la suite d’un traitement antérieur | |||||||||||||||
| GALEXOS® + PR n = 27d | 83 % (10/12) | 33 % (1/3) | 100 % (9/9) | 100 % (3/3) | |||||||||||
| Répondeurs partiels à un traitement antérieur | |||||||||||||||
| GALEXOS® + PR n = 19d | 67 % (6/9) | 100 % (1/1) | 63 % (5/8) | 100 % (1/1) | |||||||||||
| Non-répondeurs à un traitement antérieur | |||||||||||||||
| GALEXOS® + PR n = 52d | 54 % (13/24) | 50 % (6/12) | 58 % (7/12) | 75 % (3/4) | |||||||||||
a RVS24 pour l’étude C206 b Peut comprendre un petit nombre de patients atteints d’un VHC de génotype autre que 1a/1b. c Nombre de patients dans le groupe GALEXOS® : seulement les patients pour qui des données séquentielles étaient disponibles. d Voir les études correspondantes dans la section ESSAIS CLINIQUES concernant des schémas thérapeutiques GALEXOS® + PR et Placebo + PR. e Groupe de traitement GALEXOS® à 150 mg (résultats combinés). Remarque : Dans les études C208, C216, HPC3007 et C206, trois patients infectés par le VHC de génotype 1b présentaient un polymorphisme Q80K au départ. Ces trois patients ont tous obtenu une RVS12. RVS12/24 : réponse virologique soutenue 12/24 semaines après la fin prévue du traitement. | |||||||||||||||
Dans l’analyse des résultats combinés des études C208 et C216, en répondant aux critères du TAR définis dans le protocole (taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 et taux d’ARN du VHC indétectable à la semaine 12), 69 % (n = 58/84) des patients infectés par le VHC de génotype 1a, ayant un polymorphisme Q80K au départ et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV, étaient admissibles pour recevoir un traitement d’une durée totale de 24 semaines; chez ces patients, le taux de RVS12 était de
78 %. Soixante-cinq pour cent des patients infectés par le VHC de génotype 1a (n = 53/81), ayant un polymorphisme Q80K au départ et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV présentaient un taux d’ARN du VHC indétectable à la semaine 4 (réponse virologique rapide; RVR), et 79 % de ces patients (n = 42/53) ont obtenu une RVS12. Parmi les patients infectés par le VHC de génotype 1a, présentant un polymorphisme Q80K, traités par GALEXOS® en association avec le pegIFN-alfa et la RBV et ayant un taux d’ARN du VHC détectable mais < 25 UI/ml à la semaine 4 (14 %; n = 11/81), 45 % (n = 5/11) ont obtenu une RVS12. Vingt pour cent (n = 17/81) des patients infectés par le VHC de génotype 1a ayant un polymorphisme Q80K et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV avaient un taux d’ARN du VHC ≥ 25 UI/ml à la semaine 4; chez ces patients, le taux de RVS12 était de 12 %.
Dans l’étude HPC3007, en répondant aux critères du TAR définis dans le protocole (taux d’ARN du VHC détectable mais < 25 UI/ml ou indétectable à la semaine 4 et taux d’ARN du VHC indétectable à la semaine 12), 80 % (24/30) des patients infectés par le VHC de génotype 1a, ayant un polymorphisme Q80K au départ et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV étaient admissibles pour recevoir un traitement d’une durée totale de 24 semaines; chez ces patients, le taux de RVS12 était de 58 %. Quarante-cinq pour cent (n = 13/29) des patients infectés par le VHC de génotype 1a recevant GALEXOS®, ayant un polymorphisme Q80K au départ et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV présentaient un taux d’ARN du VHC indétectable à la semaine 4 (RVR), et 77 % de ces patients (n = 10/13) ont obtenu une RVS12. Parmi les patients infectés par le VHC de génotype 1a et recevant GALEXOS®, présentant un polymorphisme Q80K, traités par GALEXOS® en association avec le pegIFN-alfa et la RBV et ayant un taux d’ARN du VHC détectable mais < 25 UI/ml à la semaine 4 (41 %; n = 12/29), 33 % (n = 4/12) ont obtenu une RVS12. Quatorze pour cent (n = 4/29) des patients infectés par le VHC de génotype 1a ayant un polymorphisme Q80K et traités par GALEXOS® en association avec le pegIFN-alfa et la RBV avaient un taux d’ARN du VHC ≥ 25 UI/ml à la semaine 4; aucun de ces patients n’a atteint la RVS12.
Résistance croisée
Dans le cas de certaines substitutions d’acides aminés NS3 apparues en cours de traitement et détectées chez les patients recevant GALEXOS® qui n’ont pas obtenu une RVS lors d’études cliniques (comme R155K), on a démontré une réduction de l’activité anti-VHC du télaprévir, du bocéprévir et d’autres inhibiteurs de la protéase NS3/4A. Chez les patients n’ayant pas obtenu de RVS, l’influence de l’exposition antérieure au siméprévir sur l’efficacité des schémas thérapeutiques anti-VHC subséquents à base d’IP NS3/4A n’a pas été établie. Il n’existe pas de données cliniques sur l’efficacité de GALEXOS® chez les patients ayant des antécédents d’exposition aux inhibiteurs de la NS3/4A télaprévir ou bocéprévir.
On ne s’attend pas à une résistance croisée entre les antiviraux à action directe ayant des mécanismes d’action différents. Les variantes résistant au siméprévir qui ont été étudiées demeuraient sensibles à des inhibiteurs représentatifs nucléosidiques et non nucléosidiques de la polymérase du VHC, et aux inhibiteurs de la NS5A. Les variantes porteuses de substitutions d’acides aminés conférant une susceptibilité réduite aux inhibiteurs de la NS5A (L31F/V, Y93C/H), aux inhibiteurs nucléosidiques de la polymérase (S282T) et aux inhibiteurs non nucléosidiques de la polymérase (C316N, M414I/L, P495A) sont demeurées sensibles au siméprévir in vitro.
Pharmacogénomique
Une variante génétique proche du gène codant pour l’interféron -lambda-3 (polymorphisme IL28B rs12979860 passage de C à T) est un facteur fortement prédictif de la réponse au pegIFN-alfa et à la RBV.
Utilisation avec le pegIFN-alfa et la RBV
Le génotype de l’IL28B a été un facteur de stratification dans les études de phase III; il a donc fait l’objet d’une détermination chez tous les patients.
Dans l’ensemble, les taux de RVS étaient plus faibles chez les sujets porteurs des génotypes C/T et T/T que chez les sujets porteurs du génotype C/C (Tableau 43Error! Reference source not found. et
Tableau 44). Dans les études C208, C216 et HPC3007, parmi les patients n’ayant jamais reçu un traitement et les patients ayant connu un échec thérapeutique antérieur, les sujets de tous les génotypes de l’IL28B ont présenté des taux de RVS plus élevés avec les traitements contenant GALEXOS® (Tableau 43).
Tableau 43 : Taux de RVS12 selon la présence du génotype IL28B rs12979860 dans les études C208, C216, HPC3005 et HPC3007
| Étude | Génotype IL28B rs12979860 | RVS12, % (n/N) | |||||||
GALEXOS® + PR n = 781 | Placebo + PR n = 397 | ||||||||
| C208 et C216 (patients n’ayant jamais reçu un traitement; génotype 1) | C/C | 94 % (143/152) | 80 % (63/79) | ||||||
| C/T | 78 % (228/292) | 41 % (61/147) | |||||||
| T/T | 61 % (47/77) | 21 % (8/38) | |||||||
| HPC3007 (rechute suite à un traitement antérieur; génotype 1) | C/C | 89 % (55/62) | 53 % (18/34) | ||||||
| C/T | 78 % (131/167) | 34 % (28/83) | |||||||
| T/T | 65 % (20/31) | 19 % (3/16) | |||||||
| C/C | 94 % (112/119) | 79 % (96/122) | |||||||
| HPC3005 (adultes asiatiques; génotype 1) | Non C/C1 | 79 % (26/33) | 63 % (19/30) | ||||||
1 Les génotypes IL28B non C/C comprennent les génotypes IL28B C/T et T/T; seulement un patient dans chaque groupe de traitement avait un génotype IL28B T/T.
Tableau 44 : Taux de RVS12 selon la présence du génotype IL28B rs12979860 dans les études C212 et HPC3011
| Étude | Génotype IL28B rs12979860 | Patients n’ayant jamais reçu un traitement % (n/N) | Patients ayant subi une rechute à la suite d’un traitement antérieur % (n/N) | Répondeurs partiels à un traitement antérieur % (n/N) | Non-répondeurs à un traitement antérieur % (n/N) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| C212 (co-infection par le VIH-1) | C/C | 100 % (15/15) | 100 % (7/7) | 100 % (1/1) | 80 % (4/5) | ||||||||
| C/T | 70 % (19/27) | 100 % (6/6) | 71 % (5/7) | 53 % (10/19) | |||||||||
| T/T | 80 % (8/10) | 0 % (0/2) | 50 % (1/2) | 50 % (2/4) | |||||||||
| HPC3011 (génotype 4) | C/C | 100 % (7/7) | 100 % (1/1) | - | - | ||||||||
| C/T | 82 % (14/17) | 82 % (14/17) | 60 % (3/5) | 41 % (9/22) | |||||||||
| T/T | 80 % (8/10) | 100 % (4/4) | 60 % (3/5) | 39 % (7/18) | |||||||||
TOXICOLOGIE
Toxicité aiguë
Le siméprévir a été bien toléré après des doses uniques allant jusqu’à 500 mg/kg chez la souris, 1 000 mg/kg chez le rat, 160 mg/kg chez le chien et 300 mg/kg chez le singe. Seules des variations modérées ont été observées à ces niveaux de dose (selles molles chez le rat, la souris et le chien, diminution des taux de cholestérol et de triglycérides chez le chien, augmentation des taux de bilirubine et d’ASAT chez le singe).
Le siméprévir n’a pas eu d’effets secondaires sur les fonctions vitales (cardiaque, respiratoire et système nerveux central) lors d’études chez l’animal.
Toxicité chronique
Des études sur la toxicité orale à doses répétées de siméprévir ont été menées chez la souris (jusqu’à 3 mois), le rat (jusqu’à 6 mois), le chien (jusqu’à 9 mois) et le singe (jusqu’à 28 jours). Des effets gastro-intestinaux ont été observés chez toutes ces espèces. On a constaté une incidence plus élevée de selles molles, mucoïdes ou pâles chez la souris, le rat et/ou le chien. La présence d’un gonflement ou d’une vacuolisation des entérocytes apicaux dans le duodénum et le jéjunum a été notée chez la souris, le rat et le chien. La formulation utilisée a produit chez la souris et le rat un contenu gastrique anormal et/ou une distension abdominale attribuables à un retard de vidange gastrique. Des effets hépatiques ont été observés chez la souris, le rat et le chien. Ces résultats étaient souvent accompagnés d’augmentations des taux de bilirubine, d’ALAT, d’ASAT et d’ALP.
Chez le chien, le siméprévir a été associé à une nécrose hépatocellulaire multifocale réversible accompagnée d’augmentations des taux d’ALAT, d’ASAT, de phosphatase alcaline et/ou de bilirubine. Cet effet a été observé après six mois d’administration à des expositions systémiques plus élevées (11 fois) que chez l’humain à la dose recommandée de 150 mg une fois par jour. Ce résultat n’a pas été observé après neuf mois d’administration à des doses correspondant à quatre fois l’exposition clinique. La nécrose hépatique était complètement résolue après une période d’un mois sans traitement à la suite d’un traitement quotidien pendant un mois chez le chien. Chez le singe, on a observé des augmentations d’ASAT, de bilirubine totale et de bilirubine directe.
Génotoxicité et carcinogénicité
Aucun signe de génotoxicité n’a été observé avec le siméprévir lors d’un test de mutagénicité bactérienne, d’un essai d’aberration chromosomique in vitro sur mammifères, ni lors de l’étude du micronoyau chez la souris. Le siméprévir n’a pas été testé en vue de déterminer son potentiel carcinogène.
La RBV s’est avérée génotoxique lors de plusieurs essais in vitro et in vivo. La RBV ne s’est pas montré oncogène lors d’une étude de six mois chez la souris transgénique p53+/-, ni lors d’une étude de carcinogénicité de deux ans chez le rat. Consulter les renseignements thérapeutiques de la RBV.
Toxicité pour la reproduction et le développement
Le siméprévir n’a pas eu d’effet sur la fertilité ou le développement embryo-fœtal, prénatal et postnatal chez le rat à des doses allant jusqu’à 500 mg/kg, ce qui correspond à une exposition similaire à celle chez l’être humain. Chez la souris, des côtes surnuméraires et une ossification retardée ont été observées à partir de 500 mg/kg/jour, ce qui correspond à 4 fois l’exposition observée chez l’être humain à la dose recommandée de 150 mg une fois par jour. Aucun effet indésirable n’a été observé lors d’une étude sur le développement prénatal et postnatal chez le rat à des doses allant jusqu’à 500 mg/kg/jour (Cmax de 6,4 μg/ml, ASC0-24h de 43 μg.h/ml), ce qui correspond à une exposition similaire à celle chez l’être humain.
Tolérance locale
Le siméprévir était légèrement irritant pour les yeux lors du test in vitro d’irritation oculaire selon l’opacité-perméabilité de la cornée bovine. Le siméprévir a induit une forte réponse phototoxique dans des cellules BALB/c 3T3 in vitro après une exposition aux UVA. Le siméprévir n’a pas produit d’irritation cutanée chez le lapin, et il est peu probable qu’il cause une sensibilisation cutanée.
RÉFÉRENCES
- 1. Lin TI, Lenz O, Fanning G, Verbinnen T, Delouvroy F, Scholliers A, Vermeiren K, Rosenquist A, Edlund M, Samuelsson B, Vrang L, de Kock H, Wigerinck P, Raboisson P, Simmen K. In vitro activity and preclinical profile of TMC435350, a potent hepatitis C virus protease inhibitor. Antimicrob Agents Chemother. 2009 Apr;53(4):1377-85.
- 2. Cummings MD, Lindberg J, Lin TI, de Kock H, Lenz O, Lilja E, Felländer S, Baraznenok V, Nyström S, Nilsson M, Vrang L, Edlund M, Rosenquist A, Samuelsson B, Raboisson P, Simmen K. Induced-fit binding of the macrocyclic noncovalent inhibitor TMC435 to its HCV NS3/NS4A protease target. Angew Chem Int Ed Engl. 2010 Feb 22;49(9):1652-5.
- 3. Fried MW, Buti M, Dore GJ, Flisiak R, Ferenci P, Jacobson I, Marcellin P, Manns M, Nikitin I, Poordad F, Sherman M, Zeuzem S, Scott J, Gilles L, Lenz O, Peeters M, Sekar V, De Smedt G, Beumont-Mauviel M. Once-daily simeprevir (TMC435) with pegylated interferon and ribavirin in treatment-naïve genotype 1 hepatitis C: The randomized PILLAR study. Hepatology. 2013 Dec;58(6):1918-29.
- 4. Reesink HW, Fanning GC, Farha KA, Weegink C, Van Vliet A, Van 't Klooster G, Lenz O, Aharchi F, Mariën K, Van Remoortere P, de Kock H, Broeckaert F, Meyvisch P, Van Beirendonck E, Simmen K, Verloes R. Rapid HCV-RNA decline with once daily TMC435: a phase I study in healthy volunteers and hepatitis C patients. Gastroenterology. 2010 Mar;138(3):913-21.
- 5. Tanwar S, Trembling PM, Dusheiko GM. TMC435 for the treatment of chronic hepatitis C. Expert Opin Investig Drugs. 2012 Aug;21(8):1193-209.
- 6. Zeuzem S, Berg T, Gane E, Ferenci P, Foster GR, Fried MW, Hezode C, Hirschfield GM, Jacobson I, Nikitin I, Pockros PJ, Poordad F, Scott J, Lenz O, Peeters M, Sekar V, De Smedt G, Sinha R, Beumont-Mauviel M, Simeprevir increases rate of sustained virologic response among treatment-experienced patients with HCV genotype-1 infection: a Phase IIb trial, Gastroenterology. 2014 Feb;146(2);430-41.
- 7. Lawitz E, Sulkowski MS, Ghalib R, Rodriguez-Torres M, Younossi ZM, Corregidor A, DeJesus E, Pearlman B, Rabinovitz M, Gitlin N, Lim JK, Pockros PJ, Scott JD, Fevery B, Lambrecht T, Ouwerkerk-Mahadevan S, Callewaert K, Symonds WT, Picchio G, Lindsay KL, Beumont M, Jacobson IM. Simeprevir plus sofosbuvir, with or without ribavirin, to treat chronic infection with hepatitis C virus genotype 1 in non-responders to pegylated interferon and ribavirin and treatment-naïve patients: the COSMOS randomised study. Lancet. 2014 Nov; 384(9956): 1756-65.