


Monographie de produit - Livostin Eye Drops
INDICATIONS ET USAGE CLINIQUE
Les gouttes ophtalmiques LIVOSTIN (chlorhydrate de lévocabastine) sont indiquées pour le contrôle des symptômes de la conjonctivite allergique saisonnière.
CONTRE-INDICATIONS
Les gouttes ophtalmiques LIVOSTIN (chlorhydrate de lévocabastine) sont contre-indiquées chez les patients présentant une hypersensibilité à l'un ou l'autre de leurs ingrédients.
MISES EN GARDE
Emploi chez les enfants
LIVOSTIN (chlorhydrate de lévocabastine) n'est pas recommandée pour les enfants de moins de 12 ans, sauf sur avis médical. L'expérience clinique sur l'utilisation de la lévocabastine par voie ophtalmique chez les enfants de moins de 5 ans est limitée.
PRÉCAUTIONS
Comme avec toutes les préparations ophtalmiques renfermant du chlorure de benzalkonium, on doit aviser les patients de ne pas porter de lentilles cornéennes souples (hydrophiles) pendant le traitement avec les gouttes ophtalmiques LIVOSTIN (chlorhydrate de lévocabastine).
Emploi pendant la grossesse et l'allaitement
Comme on ne dispose pas de résultats d'essais cliniques sur l'emploi des gouttes ophtalmiques LIVOSTIN chez les femmes enceintes ou allaitantes, on ne doit pas utiliser les gouttes ophtalmiques LIVOSTIN pendant la grossesse, à moins que les avantages potentiels pour la femme justifient le risque possible pour le foetus.
Emploi chez les personnes âgées
L'innocuité et l'efficacité de la lévocabastine topique n'ont pas été établies chez les patients de plus de 65 ans.
EFFETS INDÉSIRABLES
L'effet secondaire le plus fréquent observé avec les gouttes ophtalmiques LIVOSTIN (chlorhydrate de lévocabastine) est l'irritation oculaire. La plupart des effets secondaires sont passagers et nécessitent rarement l'arrêt du traitement. Voir tableau I.
| Tableau I : Incidence des réactions adverses les plus fréquentes+ chez les patients traités avec les gouttes ophtalmiques LIVOSTIN ou des gouttes ophtalmiques placebo. | |||||||||
| INCIDENCE (%) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| SYSTÈME ORGANIQUE | LIVOSTIN | PLACEBO | |||||||
Gouttes ophtalmiques (n=599) | Gouttes ophtalmiques (n=215) | ||||||||
Système oculaire irritation oculaire sécheresse de la conjonctive | 19,9 16,4 < 1,0 | 18,6 15,8 0,0 | |||||||
| Les autres réactions (vue brouillée, écoulement oculaire, oedème des paupières, douleur oculaire et écoulement de larmes anormal) ont été < 1,0 % dans le groupe recevant LIVOSTIN et le groupe recevant le placebo. | |||||||||
Système nerveux central mal de tête somnolence insomnie | 6,0 3,5 2,0 < 1,0 | 9,3 4,2 5,1 0,0 | |||||||
Système respiratoire toux épistaxis congestion nasale rhinorrhée | 4,2 1,0 1,0 < 1,0 < 1,0 | 5,1 1,4 < 1,0 0,0 1,4 | |||||||
| Les autres réactions (irritation nasale, démangeaisons de la gorge, pharyngite et dyspnée) ont été < 1 % dans le groupe recevant LIVOSTIN et le groupe recevant le placebo. | |||||||||
Autres réactions lassitude sécheresse de la bouche fièvre éruption cutanée prurit généralisé prurit nausées | 2,0 1,0 < 1,0 < 1,0 < 1,0 < 1,0 < 1,0 | 1,4 4,2 0,0 0,0 < 1,0 0,0 0,0 | |||||||
| + Signalées plus d'une fois dans le groupe recevant LIVOSTIN. | |||||||||
Effets indésirables du médicament signalés après la commercialisation du produit
L’effet indésirable suivant a été signalé partout dans le monde lors de l’utilisation des gouttes ophtalmiques LIVOSTIN (chlorhydrate de lévocabastine) après la commercialisation du produit : kératite.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
On ne dispose pas d'expérience sur le surdosage avec les gouttes ophtalmiques LIVOSTIN* (chlorhydrate de lévocabastine). Le traitement devrait inclure des mesures générales de soutien.
POSOLOGIE ET ADMINISTRATION
Adultes et enfants (12 à 65 ans) : la posologie habituelle est de 1 goutte (15 μg) des gouttes ophtalmiques LIVOSTIN* (chlorhydrate de lévocabastine) instillée dans chaque oeil, 2 fois par jour. La posologie peut être augmentée à 1 goutte 3 ou 4 fois par jour.
Il est inutile de continuer le traitement pendant plus de 3 jours si on n'observe pas d'amélioration. Aucune étude clinique ne justifie le maintien du traitement continu pendant plus de 16 semaines.
Comme les gouttes ophtalmiques LIVOSTIN* sont présentées sous forme de microsuspension, on doit agiter le flacon avant chaque emploi. On doit utiliser les gouttes ophtalmiques LIVOSTIN* dans le mois suivant l'ouverture du flacon. On avisera les patients de prendre les mesures appropriées pour éviter la contamination.
RENSEIGNEMENTS PHARMACEUTIQUES
| Substance médicamenteuse | |
| Nom déposé : | LIVOSTIN* |
| Nom propre : | chlorhydrate de lévocabastine |
| Nom chimique : | monochlorhydrate de (-)-[3s-[1(cis),3α,4β]]-1-[4-cyano-4-(4-fluorophényl)cyclohexyl]-3-méthyl-4-phényl-4-pipéridine-acide carboxylique |
| Formule développée : | 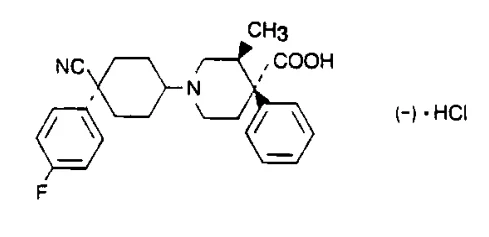 |
| Formule moléculaire : | C26H29FN2O2•HCl |
| Poids moléculaire : | 456,99 |
| Description : | Le chlorhydrate de lévocabastine est une poudre blanche à presque blanche avec une température de fusion de > 300°C, une pKa1 de 3,1 et une pKa2 de 9,7. Il est librement soluble dans le diméthylsulfoxyde, soluble dans le N,N-diméthylformamide et le méthanol, légèrement soluble dans le propylène glycol, le polyéthylène glycol et l'éthanol. Dans un milieu aqueux, la solubilité est fonction du pH, avec une solubilité minimale à un pH de 4,1 à 9,8. Le coefficient de partage (n-octanol/tampon aqueux à un pH de 8,0) est de 1,82. |
Composition
Les gouttes ophtalmiques LIVOSTIN se présentent sous forme de microsuspension ophtalmique stérile (pH 6-8). Un mL renferme du chlorhydrate de lévocabastine (équivalant à 0,5 mg de lévocabastine) comme ingrédient actif, 0,15 mg de chlorure de benzalkonium comme agent de conservation et du propylène glycol, du polysorbate 80, du phosphate disodique, du phosphate monosodique, de l'édétate disodique, de l'hypromellose et de l'eau comme excipients inactifs.
Stabilité et recommandations pour l'entreposage
Les gouttes ophtalmiques LIVOSTIN* devraient être entreposées entre 15 et 30 °C.
Tenir LIVOSTIN* hors de la portée et de la vue des enfants.
FORMES POSOLOGIQUES DISPONIBLES
Les gouttes ophtalmiques PrLIVOSTIN* (chlorhydrate de lévocabastine) sont disponibles en flacon en plastique de 10 mL et 15 mL, renfermant 5 mL et 10 mL respectivement de microsuspension blanche.
PHARMACOLOGIE
Pharmacodynamie
LIVOSTIN* (chlorhydrate de lévocabastine) est un antagoniste des récepteurs H1 de l'histamine de structure originale.
Toutes les études in vivo, ainsi que les études réalisées sur des tissus isolés et sur les récepteurs, indiquent qu'une caractéristique spécifique de la lévocabastine est responsable de son activité anti-allergique : son affinité à se fixer de façon rapide et hermétique aux récepteurs H1.
In vivo :
Chez les rats, les cobayes et les chiens, la lévocabastine administrée par voie générale a été un puissant inhibiteur des effets histaminiques que l'on sait liés aux récepteurs H1 (voir Tableau II). La lévocabastine est entrée en action rapidement (en moins d'une heure) et est restée active pendant environ 24 heures, à des doses inférieures à 0,010 mg/kg.
| Tableau II : ACTIVITÉ DE LA LÉVOCABASTINE DANS DIVERS MODÈLES DE RÉACTIONS ALLERGIQUES | ||||
| ANIMAL | TEST | DOSE OU CONCENTRATION ACTIVE | ||
| Cobayes | Létalité due à l'histamine | DE50 (p.o.) 0,0009 mg/kg | ||
| Cobayes | Réaction de dyspnée due à l'histamine | DE50 (p.o.) 0,005 mg/kg | ||
| Cobayes | Bronchoconstriction due à l'histamine | DE50 (i.v.) 0,005 mg/kg | ||
| Rats | Létalité due au composé 48/80 | DE50 (p.o.) 0,0020 mg/kg | ||
| Chiens | Réaction cutanée à l'allergène de l'ascaris | DE50 (p.o.) 0,0035 mg/kg | ||
| Épreuve topique -- yeux | ||||
| Cobayes | Inflammation de la conjonctive -- administration d'histamine dans l'oeil | 0,2 à 5,0 µg par voie topique | ||
| Cobayes | Conjonctivite due à l'allergène | 5 à 12,5 µg par voie topique | ||
Le mode d'action de la lévocabastine semble être remarquablement sélectif étant donné qu'elle ne protège pas de la dyspnée entraînée par la sérotonine et l'acétylcholine administrées sous forme aérosol à une dose 500 fois plus importante que la dose efficace pour l'histamine sous forme aérosol.
Chez les rats, des doses uniques orales s'élevant jusqu'à 160 mg/kg n'ont pas influencé la neurotransmission (à médiation par l'acétylcholine, la sérotonine, la dopamine ou l'acide gamma-amino-butyrique) et n'ont entraîné aucun changement des fonctions organiques normales (comme la consommation alimentaire et l'activité locomotrice) ni dans une série de réponses (comme les réponses inflammatoire et cardiovasculaire). L'activité la plus marquée qui ait été observée a été l'apparition d'un ptosis chez les rats recevant 65,1 mg/kg (46 500 fois la dose anti-allergique).
Des doses de 6,36 mg/kg de lévocabastine ont inversé les vomissements entraînés par l'apomorphine chez les chiens et on a noté un antagonisme de la dopamine périphérique (indiqué par une augmentation des taux de prolactine chez des souris femelles) en cas d'administration répétée de doses toxicologiques élevées (12,9 et 52 mg/kg).
Chez les chiens, des doses de 0,16 mg/kg par voie orale et de 0,5 mg/kg par voie i.v. de lévocabastine n'ont pas eu d'effet significatif sur les schémas de sommeil et d'éveil, ni sur les paramètres cardiaques, hémodynamiques ou respiratoires. Pareillement, chez les chiens anesthésiés, des doses cumulatives s'élevant jusqu'à 0,50 mg/kg n'ont pas eu d'effet cardiaque ou hémodynamique.
In vitro :
On a observé que la lévocabastine présente un niveau élevé de sélectivité in vitro, lors d'études biochimiques (récepteur et recaptage des neurotransmetteurs) et d'expériences sur des tissus isolés quand les observations ont inclus les interactions avec les Β-adrénergiques et les peptides et l'influence sur l'activité myogène.
La lévocabastine a inhibé de façon presque aussi puissante l'activité contractile de la trachée de cobayes (DE50 : 0,0081 mg/L) et l'iléon (DE50 : 0,0316 mg/L) due à l'histamine. À une concentration de 10-5 M, la lévocabastine n'a pas entraîné de libération d'histamine ni inhibé la libération d'histamine liée à l'antigène par les mastocytes péritonéaux de rats. Les expériences sur la fixation aux récepteurs ont indiqué que la lévocabastine influence de façon marquée (K1 = 4,2 nM, avec un temps d'incubation de 240 minutes) la fixation de la 3H-pyrilamine au cervelet du cobaye. Les expérimentateurs ont également observé que la lévocabastine administrée à des doses très faibles occupe les récepteurs H1 de l'histamine dans les poumons.
La lévocabastine est restée sans effet lors des épreuves mesurant son influence possible sur les enzymes microsomiaux. Son potentiel d'interaction médicamenteuse semble être extrêmement faible.
Pharmacocinétique
Une comparaison des paramètres pharmacocinétiques de la lévocabastine chez les rats, les lapins et les chiens mâles, ainsi que chez l'homme, a été réalisée après l'administration d'une dose intraveineuse unique (Tableau III). Le volume de distribution apparent (Vdss) et la fraction du médicament non liée (fu) par les protéines plasmatiques ont été très similaires chez les rats, les chiens, les lapins et l'homme. La clairance plasmatique chez l'homme a toutefois été de quatre à six fois plus faible que dans les trois espèces animales. Il s'ensuit que la demi-vie d'élimination a été plus longue chez l'homme (35-40 heures, par comparaison avec 6 heures chez les rats, 10 heures chez les lapins et 12 heures chez les chiens). Les valeurs sous la courbe et les taux plasmatiques en état de concentration stationnaire, après normalisation pour la dose, ont été également plus élevées chez l'homme que dans les espèces animales. Chez l'homme, après l'administration d'une dose intraveineuse unique de 0,2 mg de lévocabastine, on pouvait décrire la pharmacocinétique par un modèle ouvert à deux compartiments, bien que la contribution de la phase de distribution n'ait été que 1,2 % de la courbe de la concentration plasmatique totale en fonction du temps.
Tableau III : COMPARAISON DES PARAMÈTRES PHARMACOCINÉTIQUES DE LA LÉVOCABASTINE CHEZ LES RATS, LES LAPINS ET LES CHIENS MÂLES, AINSI QUE CHEZ L'HOMME APRÈS L'ADMINISTRATION D'UNE DOSE INTRAVEINEUSE UNIQUE.
| PARAMÈTRE | RAT | LAPIN | CHIEN | HOMME |
|---|---|---|---|---|
| Dose (mg/kg) | 0,1 | 0,1 | 0,2 | 0,0027 |
| t1/2α(h) | 0,36 | 1,72 | 0,96 | 0,59 |
| t1/2β(h) | 6,0 | 10,1 | 12,2 | 32,9 |
| Clt (mL•h-1•kg-1) | 162 | 163 | 111 | 25,1 |
| Vc (1•kg-1) | 0,92 | 1,02 | 1,24 | 0,60 |
| Vdss (1•kg-1) | 1,36 | 1,73 | 1,83 | 1,13 |
| Vdβ (1•kg-1) | 1,40 | 2,35 | 1,95 | 1,15 |
| AUC-0-∞ (ng•mL-1•h) | 670 | 624 | 1836 | 115 |
AUC-0-∞ normalisée à 0,1 mg/kg | 670 | 624 | 918 | 4259 |
| fu (%) | 46,5 | 53,2 | 52,8 | 55,3 |
Après l'administration d'une dose orale unique, la lévocabastine a été bien absorbée dans toutes les espèces étudiées et la biodisponibilité a été complète chez l'homme et les chiens. Après l'administration de doses orales uniques de 0,5, 1 et 2 mg de lévocabastine à des volontaires en bonne santé, l'absorption a été rapide et complète avec une Tmax de 2 heures; la biodisponibilité absolue était de 101-120 %.
Après l'administration de doses répétées, l'état de concentration stationnaire a été atteint en 2-6 jours chez les rats et les chiens, et en 7 jours chez l'homme. Les niveaux stationnaires moyens de lévocabastine ont augmenté de façon proportionnelle à la dose après l'administration intraveineuse chez les rats et les chiens (0,05 à 0,2 mg/kg) et après l'administration orale chez les rats et les souris (2,5 à 40 mg/kg), et chez les chiens (5 à 20 mg/kg). Chez l'homme, les concentrations plasmatiques observées après l'application oculaire chronique de lévocabastine sont linéaires et prévisibles à partir des données regroupées avec les doses uniques. L'absorption de la lévocabastine par le sac conjonctival, et la distribution et l'élimination du médicament ne sont pas modifiées après des doses multiples.
La lévocabastine a été rapidement et assez uniformément distribuée dans les divers tissus. Chez les rats, les taux dans la plupart des tissus ont été similaires ou jusqu'à 4 fois plus élevés que les taux plasmatiques. Les taux les plus faibles (3 à 8 fois plus faibles que les taux plasmatiques) ont été retrouvés dans le cerveau et les taux les plus élevés ont été observés dans le foie (6 fois plus élevés que dans le plasma). Après l'administration orale à des rats, on a observé un captage remarquable dans les glandes lacrymales. Chez les rates gravides, les taux dans les tissus et les liquides organiques de la mère et du foetus se sont rapidement équilibrés après l'administration intraveineuse et orale. La radioactivité chez la mère et le foetus, qui consistait exclusivement en lévocabastine sous forme inchangée à tous les moments de vérification, a disparu des tissus maternaux et foetaux selon la même demi-vie que dans le plasma.
Après l'administration orale d'une dose unique de 3H-lévocabastine, la radioactivité plasmatique a été presque exclusivement due au composé mère dans toutes les espèces animales étudiées, ainsi que chez l'homme. Le métabolisme de la lévocabastine chez l'homme a été très similaire à celui observé chez les lapins et les chiens; la glucuronidation de l'ester et sa déglucuronidation ultérieure ont été les seules voies métaboliques qu'on ait pu observer chez ces espèces. Une étude du métabolisme et de l'excrétion chez l'homme a indiqué qu'environ 70 % d'une dose orale de lévocabastine a été excrétée dans l'urine sous forme inchangée. L'acylglycuroconjugué de la lévocabastine a été le principal métabolite dans l'urine et représentait environ 10 % de la dose. Dans toutes les espèces examinées, la lévocabastine sous forme inchangée a été le principal élément de l'excrétion urinaire et fécale.
Après l'administration orale de 3H-lévocabastine, la radioactivité a été éliminée rapidement (73-83 % de la dose dans les 24 heures) dans la plupart des espèces animales étudiées. Quatre-vingt-seize heures après l'administration orale, l'excrétion était presque complète chez les souris, les lapins, les chiens et les rates, mais pas chez les rats, en raison d'une circulation entérohépatique plus importante des métabolites. Chez les lapins, les souris et les rats mâles, les fractions de la radioactivité excrétées dans l'urine étaient similaires aux fractions retrouvées dans les selles. Chez les rates, on a noté une excrétion prédominante dans l'urine, alors que chez les chiens, l'excrétion dans les selles était plus du double celle observée dans l'urine. Chez l'homme, l'excrétion a été plus lente que dans les espèces animales et on a retrouvé 54 % dans l'urine et 12 % dans les selles dans les quatre jours suivant l'administration.
Après une instillation chronique de gouttes oculaires de lévocabastine pendant une période de six mois à des lapins et des lapines, à raison de 0,05 mg quatre ou huit fois par jour (0,2 ou 0,4 mg/jour), les concentrations plasmatiques stationnaires se sont élevées en moyenne à 8,7 ± 3,4 ng/mL avec le schéma basé sur quatre instillations par jour et à 21,7 ± 18,1 ng/mL avec le schéma basé sur huit installations par jour. Les concentrations de lévocabastine dans le liquide de la chambre antérieure de l'oeil traité ont été environ 2-4 fois supérieures aux taux plasmatiques correspondants et elles étaient proportionnelles à la quantité de médicament instillé.
Les effets de l'insuffisance rénale sur la pharmacocinétique de la lévocabastine administrée par voie orale ont été examinés chez des sujets ne recevant pas de dialyse et chez des sujets bénéficiant d'hémodialyse régulière. Par rapport à des volontaires en bonne santé, ces patients présentaient une altération de l'absorption orale de lévocabastine, une baisse de l'excrétion urinaire du médicament sous forme inchangée et une demi-vie prolongée (de 36 à 95 heures). Bien qu'une hémodialyse de 6 heures commencée 4 heures après l'administration de lévocabastine ait éliminé 10 % de la dose orale, la demi-vie terminale et l'aire totale sous la courbe de la concentration plasmatique en fonction du temps n'étaient pas tellement différentes entre les patients bénéficiant d'hémodialyse et les patients non dialysés.
Chez l'homme, la fixation de la lévocabastine aux protéines plasmatiques était liée au pH et était en moyenne de 54,7 ± 1,6 % à des concentrations plasmatiques de 10 ng/mL. La fixation aux protéines plasmatiques augmentait avec le pH et était de 40 % à un pH de 7,0, de 55 % à un pH de 7,4 et de 67 % à un pH de 7,8. Chez l'homme, l'albumine a été la principale protéine plasmatique à laquelle la lévocabastine s'est fixée.
L'analyse in vitro de la fixation de la lévocabastine aux protéines plasmatiques n'a indiqué aucune altération par l'imipramine, le propranolol, la diphénylhydantoïne, le diazépam, la cimétidine, l'indométhacine et le kétoconazole. En présence de concentrations élevées de sulfaméthazine, de tolbutamide et de warfarine, la fraction non liée de lévocabastine a augmenté légèrement, mais ces changements sont restés mineurs et n'étaient pas pertinents au point de vue clinique pour un médicament dont une fraction de 55 % est liée aux protéines plasmatiques. À une concentration élevée de lévocabastine, de l'ordre de 50 ng/mL, on n'a noté aucun changement dans la fixation aux protéines plasmatiques de l'imipramine (89,1 ± 1,4 %), du propranolol (85,3 ± 1,2 %), de la diphénylhydantoïne (85,5 ± 1,2 %), de la warfarine (97,3 ± 0,3 %), du kétoconazole (98,3 ± 0,1 %) et du diazépam (98,5 ± 0,1 %).
Comme la disponibilité de la lévocabastine dans l'organisme est faible après l'administration de doses oculaires thérapeutiques, aucune étude spécifique sur les interactions médicamenteuses n'a été réalisée pour cette voie d'administration.
En plus des évaluations subjectives réalisées pendant les essais cliniques, les effets centraux possibles des gouttes ophtalmiques de lévocabastine ont été étudiés dans des études de psychorendement spécialement conçues. Après l'administration oculaire, aucun effet sur le SNC n'a été décelé dans des conditions aiguës ou de concentration stationnaire.
TOXICOLOGIE
Toxicité aiguë
La mortalité n'a été suffisamment importante pour permettre le calcul de la DL50 que parmi les chiens (tableau IV). Aucune différence marquée entre les sexes ou les espèces n'a été observée. Quand on a administré des doses très élevées par voie orale (1 280 mg/kg), les effets relevaient surtout du SNC, comme la ptose périphérique, la sédation et une baisse passagère de l'activité. Une application dermique de 2 g/kg (la dose applicable maximale) n'a pas entraîné de réaction adverse chez les lapins. Aucun effet spécifique lié au médicament n'a été observé à l'autopsie chez aucune espèce animale.
Tableau IV : ÉTUDES DE TOXICITÉ DE LA LÉVOCABASTINE APRÈS DOSE UNIQUE
| ANIMAUX | VOIE D'ADMINISTRATION | FORMULATION | Nbre D'ANIMAUX | DL50 14 JOURS |
|---|---|---|---|---|
| Études de toxicité pilotes avec dose unique : | ||||
| souris | orale | suspension 0,5 mg/mL | 10 M 10 F | > 25 mg/kg |
| i.v. | solution 0,5 mg/mL | 10 M 10 F | > 0,5 mg/souris | |
| i.v. | solution 2,5 mg/mL | 5 M 5 F | > 2,5 mg/souris | |
| rat | orale | suspension 0,5 mg/mL | 10 M 10 F | > 22 mg/kg |
| i.v. | solution 0,5 mg/mL | 10 M 10 F | > 2 mg/rat | |
| i.v. | solution 2,5 mg/mL | 5 M 5 F | > 10 mg/rat | |
| chien | orale | suspension 0,5 mg/mL | 2 M 2 F | > 4.5 mg/kg |
| i.v. | solution 0,5 mg/mL | 4 M 4 F | > 25 mg/chien | |
| i.v. | solution 2,5 mg/mL | 2 M 2 F | > 125 mg/chien | |
| Études de toxicité avec dose unique : | ||||
| souris | orale | suspension 0,5 mg/mL | 10 M 10 F | > 2560 mg/kg |
| rat | orale | suspension 0,5 mg/mL | 10 M 10 F | > 2560 mg/kg |
| lapin | peau abrasée | poudre cristalline | 5 M 5 F | > 2 g/kg |
| peau non abrasée | poudre cristalline | 5 M 5 F | > 2 g/kg | |
| chien | orale | suspension 0,5 mg/mL | 4 M 4 F | ≈ 2560 mg/kg |
Toxicité chronique
Le tableau V résume les études de toxicité chronique réalisées auprès de diverses espèces animales. Après l'administration orale à des rats Wistar, des doses de 10 mg/kg et des doses de 2,5 mg/kg se sont révélées non toxiques dans les études de 3 mois et de 6 mois respectivement, alors qu'après l'administration intraveineuse les doses non toxiques étaient de 0,05 et de 0,10 mg/kg respectivement. Chez des chiens beagles, des doses de 5 mg/kg étaient non toxiques dans les études de 3 mois et de 12 mois, et des doses de 20 mg/kg étaient non toxiques dans l'étude de 3 mois seulement. Après l'administration intraveineuse, des doses de 0,05, 0,1 et 0,20 mg/kg étaient non toxiques chez les chiens beagles.
Des signes cliniques du type effets sur le SNC (ptosis, horripilation) et le décès de deux mâles ont été observés parmi les rats recevant 160 mg/kg/jour (environ 66 000 fois la dose oculaire maximale chez l'homme) (Tableau V). Des effets sur le SNC (baisse de l'activité générale) ont également été observés chez des chiens recevant 80 mg/kg (environ 33 000 fois la dose oculaire maximale chez l'homme) pendant 12 mois et, à un moindre degré, chez ceux recevant 20 mg/kg (environ 8 300 fois la dose oculaire maximale chez l'homme). Aucune anomalie ophtalmique spécifique liée au médicament n'a été observée dans les études. L'administration orale de lévocabastine a réduit le poids corporel des rats recevant 10 mg/kg/jour (dans l'étude de 6 mois uniquement), 40 mg/kg/jour et 160 mg/kg/jour, ainsi que chez les chiens recevant 20 et 80 mg/kg/jour dans l'étude de 12 mois.
Certains changements hématologiques ont été observés, mais ils restaient tous dans la gamme normale ou à la limite de la gamme normale. Dans l'étude de 12 mois réalisée auprès de chiens, la dose de 80 mg/kg et, à un moindre degré, celle de 20 mg/kg ont entraîné une augmentation de l'haptoglobine et une baisse du cholestérol et de l'albumine. Certains autres paramètres du sérum (augmentation de la phosphatase alcaline et du phosphate inorganique) ont changé pendant la dernière partie de cette étude, mais les valeurs restaient dans les limites de la normale. Aucune altération spécifique des paramètres urinaires n'a été observée, à part une baisse du pH (mâles) et de la créatinine, et la présence de globules rouges et de cellules épithéliales adipeuses dans le culot urinaire de rats recevant 160 mg/kg. Dans la plupart des études orales, les expérimentateurs ont noté une tendance à une augmentation du tissu adipeux surrénalien avec un poids plus élevé des surrénales. Chez les rats recevant la dose toxique la plus élevée, 160 mg/kg, des modifications rénales, la stimulation des glandes mammaires (également observée avec les doses de 40 mg/kg dans l'étude de 3 mois), un aspect rappelant plus l'état de repos des voies génitales chez les femelles et la dégénérescence de l'épithélium germinatif testiculaire chez les mâles ont été les changements histologiques les plus importants. Chez certains chiens, une baisse de l'activité sécrétrice de la prostate a été observée avec la dose de 80 mg/kg (étude de 12 mois).
Dans les études de toxicité intraveineuse et l'étude de toxicité dermique, aucune altération spécifique liée au médicament n'a été observée, à part une légère baisse du poids corporel des mâles recevant 0,20 mg/kg (80 fois la dose oculaire maximale chez l'homme).
Tableau V : RÉSUMÉ DE LA TOXICITÉ CHRONIQUE
| ESPÈCE | VOIE D'ADMINIS- TRATION | Nbre ET SEXE D'ANIMAUX GROUPE | DOSE (mg/100 g de nourriture | DOSE (mg/kg)a mâles femelles | DURÉE DU TRAITE- MENT | OBSERVATIONS |
|---|---|---|---|---|---|---|
| Rats Wistar | Orale | 20 M 20 F | 10, 40, 160 | 9,0 10,0 36,0 4 1,1 145,1 172,7 | 3 mois |
|
| i.v. | 20 M 20 F | 0,05, 0,10, 0,20 | 1 mois |
| ||
| Rats Fisher | Orale | 20 M 20 F | 2,5, 10, 40 | 1,6 2,3 6,4 9,0 27,0 38,8 | 6 mois |
|
| Chiens beagles | Orale | 3 M 3 F | 5, 20, 80 | 3 mois |
| |
4 M 4 F | 5, 20, 80 | 12 mois |
| |||
| i.v. | 4 M 4 F | 0,05, 0,10, 0,20 | 1 mois |
| ||
| Lapins blancs de Nouvelle-Zélande | Dermique | 5 M 5 F | 0,5 | 21 jours |
| |
| Oculaire | 5 M 5 F | 0,1 mL d'une suspension à 0,5 mg/mL; 4-8 fois par jour | 6 mois |
|
a Dose quotidienne moyenne exprimée en mg/kg de poids corporel, calculée à partir de la consommation alimentaire et du poids corporel.
Études de carcinogénicité
La lévocabastine a été administrée par voie orale à 3 groupes de 50 souris Swiss albinos mâles et de 50 femelles aux doses de 3,0, 12,1 et 49 mg/kg chez les mâles, et de 3,2, 12,9 et 52 mg/kg chez les femelles, tous les jours, pendant 20 mois (Tableau VI). Les doses de 12,9 et de 52 mg/kg administrées aux femelles (5 000 et 21 500 fois la dose oculaire maximale chez l'homme) ont entraîné une augmentation, liée au médicament et à la dose, et à médiation prolactinienne, de l'hyperplasie de l'hypophyse et de la stimulation des glandes mammaires associée à une augmentation des adénocarcinomes des glandes mammaires et des adénomes hypophysaires.
La lévocabastine a été administrée à 3 groupes de 50 rats Wistar exempts d'organismes pathogènes spécifiques mâles et de 50 femelles aux doses de 1,5, 6,1 et 24 mg/kg pour les mâles, et de 2,0, 9,0 et de 34 mg/kg pour les femelles, tous les jour, pendant 24 mois (Tableau VI). La mortalité globale (y compris parmi les animaux témoins) a été d'environ 50 % chez les mâles et de 40 % chez les femelles. Des effets toxiques ont été observés avec toutes les doses sous la forme d'altération du gain pondéral et de changements histopathologiques non néoplasiques parmi les mâles recevant la dose élevée. Pour ce qui est de l'incidence de changements néoplasiques, on peut conclure que la lévocabastine administrée aux doses maximales ayant été examinées n'est pas carcinogène chez les rats.
Tableau VI : SOMMAIRE DES ÉTUDES DE CARCINOGÉNICITÉ
| ESPÈCE | VOIE D'ADMINIS- TRATION | Nbre ET SEXE DES ANIMAUX/ GROUPE | DOSE (mg/100 g de nourriture | DOSE (mg/kg /jour)a | DURÉE DU TRAITE- MENT | OBSERVATIONS |
|---|---|---|---|---|---|---|
| Souris Swiss albinos | Orale, dans la nourriture | 50 M ___________ 50 F | 2,5, 10, 40 | 3,1, 12,0, 40,0 ______ 3,2, 12,9, 50,0 | 20 mois |
|
| Rats Wistar exempts d'organismes pathogènes spécifiques | Orale, dans la nourriture | 50 M _________ 50 F | 2,5, 10, 40 | 1,5, 6,1, 24,0 ______ 2,0, 9,0, 34,0 | 24 mois |
|
aDose quotidienne moyenne exprimée en mg/kg de poids corporel, calculée à partir de la consommation alimentaire et du poids corporel.
Mutagénicité
Le potentiel mutagène de la lévocabastine a été évalué dans 4 systèmes de test : le test de mutation réverse d'Ames avec Salmonella typhimurium (avec ou sans activation enzymatique), le test du létal récessif lié au sexe dans Drosophila melanogaster, un test du micronucleus chez des rats et un test du létal dominant chez des souris mâles et femelles. La lévocabastine n'a indiqué aucun potentiel mutagène aux doses s'élevant jusqu'à 40 mg/kg dans ces tests.
Autres tests
Étude d'irritation oculaire sous-chronique chez les lapins :
Des lapins (5/groupe) ont reçu 0,1 mL d'une suspension à 0,5 mg/mL de lévocabastine dans le sac conjonctival de l'oeil gauche 4 à 8 fois par jour pendant 4 semaines. Aucune altération oculaire due au véhicule ou au composé actif n'a été observée. Une irritation conjonctivale minime a été observée dans les yeux traités avec la lévocabastine et ceux traités avec le véhicule sans différences détectées entre les groupes recevant 4 traitements par jour et ceux recevant 8 traitements. Au point de vue histologique, aucune altération oculaire liée au médicament ou au traitement n'a été observée.
La suspension de lévocabastine a également été testée dans une étude de toxicité oculaire de 6 mois réalisée chez des lapins. Aucune altération oculaire due à la formulation de l'essai ni aucun effet général n'ont été détectés même avec la dose la plus élevée qui ait été vérifiée, c'est-à-dire 0,4 mg/lapin/jour ou 0,133 mg/kg de poids corporel/jour (55 fois la dose oculaire maximale chez l'homme).
Pendant le développement pharmaceutique de la suspension de lévocabastine, la formulation a été modifiée pour améliorer la conservation en augmentant la concentration des agents de conservation chlorure de benzalkonium et acide édétique disodique.
Une étude d'irritation oculaire réalisée auprès de 20 lapins (10/groupe) a été réalisée avec la nouvelle formulation. Aucun effet toxique oculaire ou général n'a été observé quand on a instillé la lévocabastine (0,5 mg/mL) dans le sac conjonctival de l'oeil gauche des animaux à raison de 0,1 mL, 6 fois/jour (0,3 mg de lévocabastine/lapin/jour) pendant 4 semaines. Pareillement, aucun effet toxique oculaire ou général n'a été observé pour le véhicule qui était, de plus, parfaitement comparable à l'oeil contralatéral traité avec une solution salée.
Sensibilisation dermique chez les cobayes :
La lévocabastine a été classifiée comme ayant un "faible" potentiel pour entraîner la sensibilisation dermique étant donné que le taux de sensibilisation était zéro quand on l'a étudié à l'aide de la technique de maximisation Magnusson chez des cobayes.
ÉTUDES DE REPRODUCTION ET DE TÉRATOGÉNICITÉ
Des études de segments I (fécondité), II (embryotoxicité et tératogénicité) et III (périnatales et postnatales) ont été réalisées chez des rats (par l'entremise de la nourriture). Pareillement, des études de segment II ont été réalisées par gavage chez des souris, des rats et des lapins (Tableau VII).
Dans les études de segments I et III, les doses s'élevant jusqu'à 20 mg/kg (8 300 fois la dose oculaire maximale chez l'homme) n'ont eu aucun effet sur la fécondité ni les paramètres périnataux et postnataux.
Dans l'étude de segment II chez les souris, des doses de 10 et de 40 mg/kg (4 100 et 16 500 fois la dose oculaire maximale chez l'homme) n'ont pas entraîné de réactions adverses, alors que des doses de 160 mg/kg (66 000 fois la dose oculaire maximale chez l'homme) ont entraîné une plus grande fréquence des résorptions de l'embryon et des effets tératogènes.
Dans les études de segment II chez les rats, des doses s'élevant jusqu'à 20 mg/kg n'ont pas entraîné d'effet embryotoxique ou tératogène, alors que des doses de 40 mg/kg (par l'entremise de la nourriture et par gavage) ont eu des effets tératogènes légers. Les doses de 160 mg/kg ont entraîné des effets toxiques chez les mères, des effets tératogènes et une augmentation des résorptions.
Dans l'étude de segment II chez les lapins, aucun effet embryotoxique ni tératogène n'a été observé avec des doses s'élevant jusqu'à 20 mg/kg (8 300 fois la dose oculaire recommandée).
Tableau VII: SOMMAIRE DES ÉTUDES DE REPRODUCTION ET DE TÉRATOGÉNICITÉ
| ESPÈCE | VOIE D'ADMINIS- TRATION | TYPE D'ÉTUDE | DURÉE DE L'ÉTUDE | DOSE (mg/100 g de nourriture) | DOSE (mg/kg)a mâle femelle | OBSERVATIONS |
|---|---|---|---|---|---|---|
| Rats Wistar | Orale | Fécondité des mâles et des femelles (segment I) | 59 jours avant l'accouple-ment chez 20 mâles/ groupe; à partir du 14e jour avant l'accouple-ment et pen-dant toute la gestation chez 20 femelles/ groupe | 0, 5, 10, 20 | 4,7b 5,9b 9,0 13,4 18,2 28,2 | Baisse du poids chez les rats mâles recevant 20 mg/kg; augmentation du poids et de la consommation alimentaire chez les rates recevant 10 et 20 mg/kg. Aucune réaction adverse sur la fécondité des rats et des rates n'a pu être détectée. |
| Souris Cobs CD1 | Orale | Embryotoxicité et tératogénicité (segment II) | du 6e au 16e jour de gestation chez 30 souris/ groupe | 0, 10, 40, 160 | Aucun effet chez les mères ni les embryons et aucun effet tératogène avec les doses de 10 et de 40 mg/kg. À la dose de 160 mg/kg, des effets toxiques maternels, une augmentation des résorptions des embryons et une légère tératogénicité (paupières ouvertes chez 17 souris sur 147) ont été observés. |
| Rats Wistar | Orale - par la nourriture | Embryotoxicité et tératogénicité (segment II) | du 6e au 15e jour de gestation chez 20 rates/groupe | 0, 5, 10, 20, 40, 160 | 5,7 11,0-11,7c 23,8 45,0 143,1 | Jusqu'à la dose de 20 mg/kg, aucune réaction adverse n'a été observée. À la dose de 40 mg/kg, de légers effets tératogènes ont été observés (polydactylie chez 13 foetus sur 209). À la dose de 160 mg/kg, des effets toxiques maternels, une augmentation des résorptions des embryons et une augmentation de l'incidence de la polydactylie (34/36) et de brachygnathie (12/36) ont été notés. |
| Orale - par gavage | Embryotoxicité et tératogénicité (segment II) | du 6e au 15e jour de gestation chez 24 rates/groupe | 0, 10, 40, 160 | À la dose de 10 mg/kg, aucune réaction adverse n'a été observée. À la dose de 40 mg/kg, de légers effets tératogènes ont été observés (polydactylie chez 3 foetus sur 237) ont été observés. À la dose de 160 mg/kg, des effets toxiques maternels, une augmentation des résorptions des embryons et des effets tératogènes (polydactylie chez 22 foetus sur 22) ont été observés. | ||
| Lapines blanches de Nouvelle-Zélande | Orale - par gavage | Embryotoxicité et tératogénicité (segment II) | du 6e au 18e jour de gestation chez 15 lapines/ groupe | 0, 5, 10, 20 | Aucune réaction adverse n'a été observée sur la descendance avec aucune dose. | |
| Rats Wistar | Orale | Toxicité périnatale et postnatale (segment III) | du 16e jour de gestation à la 3e semaine d'allaitement comprise chez 20 rates/groupe | 0, 5, 10, 20 | 5,6 10,7 21,7 | Aucune réaction adverse n'a été observée avec aucune des doses administrées. |
aDose quotidienne moyenne exprimée en mg/kg de poids corporel, calculée à partir de la consommation alimentaire et du poids corporel.
bDoses quotidiennes pendant la période de pré-cohabitation. Pendant la période suivant l'accouplement (pour les rates uniquement), les doses quotidiennes étaient 4,9, 9,8 et 19,3.
cLes résultats de deux études sont combinées; les deux études comportaient un groupe recevant 10 mg/kg.
RÉFÉRENCES
- 1. Abelson M.B., Smith L.M.: Levocabastine: evaluation in the histamine and compound 48/80 models of ocular allergy in humans. Ophtalmology, 1988, 95, 11, 1494-1497.
- 2. Arriaga F., Rombaut N.: Absence of central effects with levocabastine eye drops. Allergy, 1990, 45, 552-554.
- 3. Awouters F., Vermeire J., Smeyers F., Vermote P., Van Beck R., Niemeggers C.J.E. : Oral antiallergic activity in Ascaris hypersensitive dogs: a study of known antihistamines and of the new compounds ramastine (R 57959) and levocabastine (R 50547). Drug. Dev. Res., 1986, 8, 95-102.
- 4. Bende M., Pipkorn V.: Topical levocabastine, a selective H1 antagonist, in seasonal allergic rhinoconjunctivitis. Allergy, 1987, 42, 512-515.
- 5. Feinberg G., Stokes R.C. : Application of histamine-induced conjunctivitis to the assessment of a topical antihistamine, levocabastine. Int. Arch. Allergy Appl. Immunol., 1987, 82, 537-538.
- 6. Heykants J., Van Peer A., Woestenborghs R., Geuens I., Rombaut N., Vanden Bussche G. : Pharmacokinetics and bioavailability of levocabastine (R 50547) in man. Arch. Int. Pharmacodyn. Ther., 1985, 274, 2, 329-330.
- 7. Janssens M.M.L., Vanden Bussche G.: Levocabastine: an effective topical treatment of allergic rhinoconjunctivitis. Clin. Exp. Allergy, 1991, 21, suppl. 2, 29-36.
- 8. Pécoud A., Zuber P., Kolly M.: Effect of a new selective H1 receptor antagonist (levocabastine) in a nasal and conjunctival provocation test. Int. Arch. Allergy Appl. Immunol., 1987, 82, 541-543.
- 9. Pipkorn V., Bende M., Hedner J., Hedner T.: A double-blind evaluation of topical levocabastine, a new specific H1 antagonist in patients with allergic conjunctivitis. Allergy, 1985, 40, 491-496.
- 10. Rombaut N., Bhatti J.Z., Curran S., Hindmarch I.: Effect of topical administration of levocabastine on psychomotor and cognitive function. Annals of Allergy, 1991, 67, 75-79.
- 11. Stokbroekx R.A., Luyckx M.G.M., Willems J.J.M., Janssen M., Bracke J.O.M.M., Joosen R.L.P., Van Wauwe J.P. : Levocabastine (R 50547): the prototype of a chemical series of compounds with specific H1-antihistaminic activity. Drug Dev. Res., 1986, 8, 87-93.