


Monographie de produit - Lupin-Letermovir
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Non applicable
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................................ 2
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................................. 4
1 INDICATIONS ........................................................................................................................ 4
1.1 Enfants ................................................................................................................................ 4
1.2 Personnes âgées .................................................................................................................. 4
2 CONTRE-INDICATIONS ............................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................................... 5
4.1 Considérations posologiques ............................................................................................... 5
4.2 Posologie recommandée et ajustement posologique .......................................................... 5
4.5 Dose omise ............................................................................................................................... 6
5 SURDOSAGE .......................................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........................ 7
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................................ 7
7.1 Populations particulières ..................................................................................................... 9
7.1.1 Femmes enceintes .......................................................................................................... 9
7.1.2 Femmes qui allaitent ....................................................................................................... 9
7.1.3 Enfants ......................................................................................................................... 10
7.1.4 Personnes âgées ........................................................................................................... 10
8 EFFETS INDÉSIRABLES .......................................................................................................... 10
8.1 Aperçu des effets indésirables ........................................................................................... 10
8.2 Effets indésirables observés dans les études cliniques ....................................................... 10
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives .................................................................................................................. 11
8.5 Effets indésirables observés après la mise en marché ........................................................ 12
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................................... 12
9.1 Interactions médicamenteuses graves ............................................................................... 12
9.2 Aperçu des interactions médicamenteuses ....................................................................... 13
9.4 Interactions médicament-médicament .............................................................................. 14
9.5 Interactions médicament-aliment ...................................................................................... 24
9.6 Interactions médicament-plante médicinale ...................................................................... 24
9.7 Interactions médicament-examens de laboratoire ............................................................. 24
10 PHARMACOLOGIE CLINIQUE ................................................................................................ 24
10.1 Mode d’action ............................................................................................................... 24
10.2 Pharmacodynamie ........................................................................................................ 24
10.3 Pharmacocinétique ....................................................................................................... 25
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ..................................................................... 28
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .............................................................. 28
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................................... 29
13 INFORMATIONS PHARMACEUTIQUES ................................................................................... 29
14 ÉTUDES CLINIQUES ............................................................................................................... 29
14.1 Études cliniques par indication ...................................................................................... 29
Adultes séropositifs pour le CMV ayant reçu une greffe de cellules souches hématopoïétiques (GCSH) allogénique [R+] .............................................................................................................. 29
14.3 Études de biodisponibilité comparatives ..................................................................... 33
15 MICROBIOLOGIE ................................................................................................................. 33
16 TOXICOLOGIE NON CLINIQUE ............................................................................................... 35
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN........................................................................... 36
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................................... 37
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
LUPIN-LETERMOVIR (létermovir) est indiqué :
- en prophylaxie d’une infection à cytomégalovirus (CMV) chez les adultes séropositifs pour le CMV ayant reçu une greffe de cellules souches hématopoïétiques (GCSH) allogénique [R+].
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Lors des études de phase III menées auprès de receveurs d’une GCSH l’innocuité et l’efficacité étaient comparables chez les sujets plus âgés et les sujets plus jeunes.
2 CONTRE-INDICATIONS
LUPIN-LETERMOVIR est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Pimozide
L’administration concomitante de LUPIN-LETERMOVIR peut accroître les concentrations de pimozide en raison de l’inhibition du cytochrome P450 3A (CYP3A) par le létermovir, et entraîner un allongement de l’intervalle QT ainsi que des torsades de pointes (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.2 Aperçu des interactions médicamenteuses).
Alcaloïdes de l’ergot
L’administration concomitante de LUPIN-LETERMOVIR peut accroître les concentrations des alcaloïdes de l’ergot (ergotamine et dihydroergotamine) en raison de l’inhibition du CYP3A par le létermovir, ce qui peut entraîner de l’ergotisme (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.2 Aperçu des interactions médicamenteuses).
Cyclosporine avec lovastatine, rosuvastatine ou simvastatine
L’administration concomitante de LUPIN-LETERMOVIR et de cyclosporine est contre-indiquée, car elle peut considérablement accroître les concentrations de la lovastatine, de la rosuvastatine ou de la simvastatine, ce qui peut entraîner une myopathie ou une rhabdomyolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.2 Aperçu des interactions médicamenteuses).
Cyclosporine avec bosentan
L’administration concomitante de LUPIN-LETERMOVIR et de cyclosporine est contre-indiquée, car elle peut considérablement accroître les concentrations du bosentan (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.2 Aperçu des interactions médicamenteuses).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Administrer avec ou sans nourriture.
- Avaler les comprimés entiers. Ne pas fractionner, écraser ou mâcher.
LUPIN-LETERMOVIR est seulement disponible sous forme de comprimés. La solution injectable de letermovir peut être obtenue chez d’autres fournisseurs. Les comprimés et la solution injectable de Letermovir peuvent être utilisés de manière interchangeable à la discrétion du médecin, et aucun ajustement posologique n'est nécessaire.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
Adultes :
La posologie recommandée de LUPIN-LETERMOVIR est de 480 mg une fois par jour.
Si LUPIN-LETERMOVIR est administré conjointement avec la cyclosporine, la posologie de LUPIN-LETERMOVIR doit être réduite à 240 mg une fois par jour (voir la section Ajustement posologique chez les adultes ci-dessous).
GCSH
Le traitement avec LUPIN-LETERMOVIR doit être instauré après une GCSH. Le traitement avec LUPIN-LETERMOVIR peut être instauré le jour de la greffe et au plus tard le 28e jour après la GCSH. Le traitement avec LUPIN-LETERMOVIR peut être instauré avant ou après la prise de greffe. Poursuivre le traitement avec LUPIN-LETERMOVIR jusqu’au 100e jour après la GCSH.
Une fois la prophylaxie LUPIN-LETERMOVIR terminée, il est recommandé de surveiller la réactivation du CMV chez les receveurs de GCSH.
Enfants (< 18 ans) :
L’innocuité et l’efficacité de letermovir n’ont pas été établies chez les enfants de moins de 18 ans.
Personnes âgées (≥ 65 ans) :
Aucune modification de la dose de LUPIN-LETERMOVIR n’est requise en fonction de l’âge (voir 10.3 Pharmacocinétique).
Ajustement posologique chez les adultes
Si LUPIN-LETERMOVIR est administré conjointement avec la cyclosporine, la posologie de LUPIN-LETERMOVIR doit être réduite à 240 mg une fois par jour (voir 9 INTERACTIONS MÉDICAMENTEUSES et 10.3 Pharmacocinétique).
- Si la cyclosporine est instaurée après le début du traitement avec LUPIN-LETERMOVIR, la dose suivante de LUPIN-LETERMOVIR doit être réduite à 240 mg une fois par jour. • Si le traitement au moyen de la cyclosporine est interrompu après le début du traitement avec LUPIN-LETERMOVIR, la dose suivante de LUPIN-LETERMOVIR doit être augmentée à 480 mg une fois par jour.
- Si le traitement avec la cyclosporine est interrompu temporairement à cause de taux élevés de cyclosporine, aucune modification de la dose de LUPIN-LETERMOVIR n’est nécessaire.
Insuffisance rénale
Aucune modification de la dose de LUPIN-LETERMOVIR n’est requise en cas d’insuffisance rénale (voir 7_MISES_EN_GARDE_ET_PRÉCAUTIONS et 10.3 Pharmacocinétique). Il n’existe aucune donnée concernant les patients atteints d’insuffisance rénale au stade terminal (clairance de la créatinine [ClCr] inférieure à 10 mL/min), y compris les patients dialysés.
Insuffisance hépatique
Aucune modification de la dose de LUPIN-LETERMOVIR n’est requise en cas d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). LUPIN-LETERMOVIR n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) (voir 7_MISES_EN_GARDE_ET_PRÉCAUTIONS et Pharmacocinétique).
Insuffisance rénale associée à une insuffisance hépatique
LUPIN-LETERMOVIR n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée associée à une insuffisance rénale modérée ou grave (clairance de la créatinine [ClCr] inférieure à 50 mL/min) (voir 7_MISES_EN_GARDE_ET_PRÉCAUTIONSet 10.3 Pharmacocinétique).
4.5 Dose omise
Aviser les patients que s’ils oublient une dose de LUPIN-LETERMOVIR, ils doivent la prendre dès qu’ils s’en aperçoivent, à moins qu’il soit temps de prendre la dose suivante ; dans ce cas, il faut leur demander de prendre uniquement la dose suivante, selon l’horaire habituel. Il faut aviser les patients de ne jamais doubler la dose suivante ou prendre plus que la dose prescrite.
5 SURDOSAGE
Pendant les études cliniques de phase I, 86 sujets en bonne santé ont reçu des doses de LUPIN-LETERMOVIR allant de 720 mg/jour à 1 440 mg/jour, pendant un maximum de 14 jours. Le profil des effets indésirables était semblable à celui obtenu avec la dose clinique de 480 mg/jour. Il n’existe aucun antidote spécifique en cas de surdosage avec LUPIN-LETERMOVIR. En cas de surdosage, il est recommandé de surveiller le patient pour déceler les effets indésirables et d’entreprendre le traitement symptomatique approprié.
On ne sait pas si la dialyse permet d’éliminer des quantités significatives de LUPIN-LETERMOVIR de la circulation générale.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/concentration/ composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés à 240 mg et à 480 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de silice colloïdal, povidone (K 30) et stéarate de magnésium. Les comprimés sont enrobés d’une pellicule contenant les ingrédients inactifs suivants : Opadry II Pink 32K540095 pour les comprimés à 480 mg et Opadry II Yellow 32K520094 pour les comprimés à 240 mg. |
Les comprimés LUPIN-LETERMOVIR à 240 mg sont de couleur jaune pâle à jaune, de forme ovale biconvexe. Chaque comprimé porte l’inscription « LU » gravée sur une face et « G04 » sur l’autre. Les comprimés à 240 mg sont offerts dans un emballage-coque d’aluminium avec pellicule, dans des boîtes de 28 comprimés (4 plaquettes de 7 comprimés).
Les comprimés LUPIN-LETERMOVIR à 480 mg sont de couleur rose pâle à rose et de forme ovale biconvexe. Chaque comprimé porte l’inscription « LU » gravée sur une face et « G05 » sur l’autre. Les comprimés à 480 mg sont offerts dans un emballage-coque d’aluminium avec pellicule, dans des boîtes de 28 comprimés (4 plaquettes de 7 comprimés).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Risque d’effets indésirables ou de diminution de l’effet thérapeutique en raison d’interactions médicamenteuses
L’emploi concomitant de letermovir et de certains médicaments peut entraîner des interactions médicamenteuses connues ou potentiellement importantes, dont certaines peuvent causer :
- de possibles effets indésirables d’importance clinique consécutifs à l’exposition accrue aux médicaments concomitants ou à LUPIN-LETERMOVIR;
- une diminution importante des concentrations plasmatiques du médicament concomitant, ce qui peut réduire l’effet thérapeutique du médicament concomitant.
Consulter le Tableau 3 pour connaître les mesures visant à prévenir ou à prendre en charge ces interactions médicamenteuses connues ou possiblement importantes, y compris les recommandations posologiques (voir 2 CONTRE-INDICATIONS, 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament). Il faut tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement avec letermovir, revoir les médicaments administrés conjointement avec letermovir et surveiller l’apparition d’effets indésirables liés à ces médicaments.
LUPIN-LETERMOVIR doit être utilisé avec prudence chez les patients qui prennent des médicaments qui sont des substrats du CYP3A à marge thérapeutique étroite (p. ex., alfentanil, fentanyl et quinidine1), car son administration conjointe peut entraîner une hausse des concentrations plasmatiques des substrats du CYP3A. Il est recommandé d’effectuer une surveillance étroite et/ou d’ajuster la dose des substrats du CYP3A administrés conjointement (voir le Tableau 3, 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament).
1 Non commercialise au Canada
L’administration conjointe de LUPIN-LETERMOVIR et d’inducteurs puissants ou modérés de transporteurs (p. ex., glycoprotéine P [P-gp]) ou d’enzymes (p. ex., uridine diphosphate glucuronosyltransférase [UGT]) n’est pas recommandée puisqu’elle peut entraîner une diminution des concentrations plasmatiques du létermovir.
L’administration conjointe de LUPIN-LETERMOVIR et de rifampine a entraîné une augmentation initiale des concentrations plasmatiques du létermovir (en raison de l’inhibition des transporteurs OATP1B1/3), non pertinente sur le plan clinique, suivie d’une diminution cliniquement pertinente des concentrations plasmatiques du létermovir lors de la coadministration continue de LUPIN-LETERMOVIR et de rifampine. Cela pourrait entraîner une perte d’efficacité prophylactique du létermovir et nécessiter l’instauration d’un traitement anti-CMV en cas de réactivation du CMV ou d’une maladie à CMV.
Une hausse des concentrations plasmatiques de la cyclosporine, du tacrolimus et du sirolimus peut être observée s’ils sont administrés conjointement avec LUPIN-LETERMOVIR. Il est recommandé d’effectuer une surveillance étroite et/ou d’ajuster la dose de la cyclosporine, du tacrolimus et du sirolimus lorsque ces médicaments sont administrés conjointement avec LUPIN-LETERMOVIR.
Hépatique/biliaire/pancréatique
Insuffisance hépatique
L’exposition à létermovir s’est accrue de 1,6 à 3,8 fois chez les sujets atteints d’insuffisance hépatique modérée ou grave. Aucune modification de la dose de LUPIN-LETERMOVIR n’est requise en cas d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). LUPIN-LETERMOVIR n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) [voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale associée à une insuffisance hépatique et 10.3 Pharmacocinétique].
Rénal
Insuffisance rénale
L’exposition à létermovir s’est accrue de 1,4 à 1,9 fois chez les sujets atteints d’insuffisance rénale modérée ou grave. Aucune modification de la dose de LUPIN-LETERMOVIR n’est requise en cas d’insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale associée à une insuffisance hépatique et 10.3 Pharmacocinétique). Il n’existe aucune donnée concernant les patients atteints d’insuffisance rénale au stade terminal (ClCr inférieure à 10 mL/min), y compris les patients dialysés.
Insuffisance rénale associée à une insuffisance hépatique
LUPIN-LETERMOVIR n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée associée à une insuffisance rénale modérée ou grave (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Aucun effet n’a été signalé sur la fécondité des rats femelles. Un effet défavorable sur la fécondité a été observé chez les rats mâles, mais non chez les souris mâles ou chez les singes mâles (voir 16 TOXICOLOGIE NON CLINIQUE). Chez le rat, la toxicité testiculaire semble propre à l’espèce; la pertinence de ce résultat pour l’humain est inconnue. Lors des études de phase III menées auprès de receveurs d’une GCSH, aucun signe de toxicité testiculaire liée au létermovir n’a été noté (voir 8.2 Effets indésirables observés dans les études cliniques et 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune donnée chez l’humain ne permet d’établir si létermovir pose un risque pour l’issue de la grossesse ; par conséquent, le risque potentiel chez l’humain est inconnu. LUPIN-LETERMOVIR ne doit être utilisé au cours de la grossesse que si les bienfaits potentiels pour la mère justifient les risques éventuels pour le fœtus.
Une toxicité embryofœtale a été observée chez les rats et les lapins à des taux d’exposition systémique maternelle toxiques d’environ 11 fois et 2 fois, respectivement, d’après les valeurs de l’aire sous la courbe (ASC), à la dose recommandée chez l’humain. Lors de l’étude sur le développement prénatal et postnatal chez le rat, aucun effet toxique sur le développement n’a été observé au taux d’exposition systémique maternelle le plus élevé, d’après les valeurs de l’ASC (environ deux fois l’ASC à la dose recommandée chez l’humain).
Chez les rates gravides, il a été démontré que le létermovir traverse la barrière placentaire (voir 10.3 Pharmacocinétique).
7.1.2 Femmes qui allaitent
L’excrétion du létermovir dans le lait maternel humain et les effets du médicament sur la production de lait maternel ou sur l’enfant allaité n’ont pas été déterminés.
Le létermovir a été observé dans le lait après son administration chez des rates allaitantes, sans qu’il ait d’effet sur la croissance et le développement des ratons allaités.
Les effets bénéfiques de l’allaitement sur le développement et la santé doivent être pris en considération parallèlement au besoin clinique de la mère à l’égard de LUPIN-LETERMOVIR, et aux effets indésirables possibles chez l’enfant allaité découlant de LUPIN-LETERMOVIR ou de l’affection sous-jacente de la mère.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Lors des études de phase III menées auprès de receveurs d’une GCSH, l’innocuité et l’efficacité étaient comparables chez les sujets plus âgés et les sujets plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le résumé sur l’innocuité de letermovir chez les receveurs d’une GCSH est fondé sur les données d’une étude clinique de phase III, contrôlée par placebo et à répartition aléatoire (P001 et P040), au cours de laquelle des receveurs d’une GCSH, séropositifs pour le CMV, ont reçu le létermovir ou un placebo.
Dans l’étude P001, les effets indésirables rapportés le plus souvent chez les sujets traités avec létermovir jusqu’à la 14e semaine après la GCSH et ayant fait l’objet d’un suivi jusqu’à la 24e semaine après la GCSH étaient les nausées, la diarrhée et les vomissements.
Dans d'autres résultats d'essais cliniques, les trois effets indésirables suivants ont été rapportés : leucopénie, neutropénie et diminution du nombre de globules blancs.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Adultes séropositifs pour le CMV ayant reçu une GCSH allogénique [R+]
Prophylaxie jusqu’à la 14e semaine (~100 jours) après la GCSH
L’innocuité de létermovir a été évaluée lors d’une étude de phase III, avec répartition aléatoire, à double insu et contrôlée par placebo (P001), jusqu’à la 14e semaine après la GCSH; cette évaluation de l’innocuité s’est poursuivie jusqu’à la 24e semaine après la GCSH (voir 14 ÉTUDES CLINIQUES).
Les effets indésirables rapportés le plus souvent, survenus chez au moins 1 % des sujets du groupe létermovir jusqu’à la 24e semaine après la GCSH et à une fréquence supérieure à celle du placebo, étaient les nausées, la diarrhée et les vomissements (voir le
Tableau 2).
Tableau 2 – Étude P001 : effets indésirables rapportés chez ≥ 1 % des receveurs d’une GCSH dans le groupe létermovir et à une fréquence supérieure à celle du placebo, jusqu’à la 24e semaine après la greffe
létermovir N = 373 (%) | Placebo N = 192 (%) | |
|---|---|---|
| Gastro-intestinaux | ||
| Nausées | 27 (7,2) | 7 (3,6) |
| Diarrhée | 9 (2,4) | 2 (1,0) |
| Vomissements | 7 (1,9) | 2 (1,0) |
Six (1,1 %) sujets ont présenté des effets indésirables graves dans la période allant jusqu’à la 24e semaine après la GCSH, soit 3 (0,8 %) dans le groupe sous létermovir et 3 (1,6 %) dans le groupe sous placebo. Les effets indésirables graves signalés, qui avaient une association temporelle avec le traitement à l’étude et aucun autre lien de causalité plausible avec ce dernier, étaient la pancytopénie, la thrombocytopénie et le retard de la prise de greffe chez les patients recevant le létermovir, et la maladie de Bowen, une altération de l’état mental et une atteinte rénale aiguë chez les patients recevant le placebo.
Effets indésirables cardiaques :
Les effets indésirables cardiaques ont été plus fréquents chez les sujets recevant létermovir (13 %) que chez ceux recevant un placebo (6 %). Les effets indésirables cardiaques les plus courants étaient la tachycardie (rapportée chez 4 % des sujets sous létermovir et chez 2 % des sujets sous placebo) et la fibrillation auriculaire (rapportée chez 3,5 % des sujets sous létermovir et chez 1 % des sujets sous placebo). Ces effets indésirables étaient surtout considérés comme étant d’intensité légère ou modérée.
Une hypersensibilité a été rapportée chez un sujet traité avec létermovir
Dans l’ensemble, des proportions comparables de sujets dans chaque groupe ont arrêté de prendre le médicament à l’étude à cause d’un effet indésirable (4,8 % avec letermovir vs 3,6 % avec le placebo) Les effets indésirables rapportés le plus souvent qui ont entraîné l’abandon du traitement avec letermovir étaient les nausées (1,6 %), les vomissements (0,8 %) et la douleur abdominale (0,5 %).
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Adultes séropositifs pour le CMV ayant reçu une GCSH allogénique [R+]
Dans l’ensemble, le pourcentage de sujets dont les paramètres de laboratoire (p. ex., hématologiques, chimiques, fonction rénale et fonction hépatique) ont montré une variation potentiellement importante sur le plan clinique était comparable entre les groupes létermovir et placebo. Dans l’étude P001, aucune différence n’a été notée quant à l’incidence de la prise de greffe ou au temps écoulé avant la prise de greffe (définie comme un nombre absolu de neutrophiles ≥ 500/mm3 après 3 jours consécutifs suivant la greffe) entre les groupes létermovir et placebo. Dans l’étude P040, un taux de créatinine sérique anormalement élevé (> 1,5 mg/dL) a été observé chez 15 % des sujets sous letermovir et chez 8 % des sujets sous placebo.
Les biomarqueurs de la toxicité testiculaire ont été évalués chez les sujets de sexe masculin de l’étude P001 (voir 16 TOXICOLOGIE NON CLINIQUE). Les variations des taux d’hormones sexuelles mâles (inhibine B sérique, hormone lutéinisante [LH], hormone folliculostimulante [FSH] et testostérone) par rapport au début de l’étude étaient comparables entre les groupes létermovir et placebo.
Adultes ayant reçu une greffe de rein [D+/R-]
Le tableau ci-dessous présente certaines des anomalies dans les constantes biologiques rapportées jusqu’à la 28e semaine après la greffe.
8.5 Effets indésirables observés après la mise en marché
Sans objet.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
|
|---|
MISES EN GARDE ET PRÉCAUTIONS et 9.2 Aperçu des interactions médicamenteuses).
|
|---|
9.2 Aperçu des interactions médicamenteuses
Effets d’autres médicaments sur létermovir
Le létermovir est un substrat du polypeptide de transport d’anions organiques 1B1/3 (OATP1B1/3) et des transporteurs de la glycoprotéine P (P-gp) et des enzymes UDP-glucuronosyltransférases 1A1/3 (UGT1A1/3). L’administration conjointe de létermovir et de médicaments qui inhibent les transporteurs OATP1B1/3 peut accroître les concentrations plasmatiques du létermovir. Si létermovir est administré conjointement avec la cyclosporine (un puissant inhibiteur de l’OATP1B1/3), la dose recommandée de létermovir est de 240 mg une fois par jour (voir 4.2 Posologie recommandée et ajustement posologique, Pharmacocinétique et le Tableau 3).
L’administration conjointe de létermovir et d’inducteurs puissants ou modérés de transporteurs (p. ex., P-gp) ou d’enzymes (p. ex., UGT) n’est pas recommandée puisqu’elle peut entraîner une diminution des concentrations plasmatiques du létermovir (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’administration conjointe de létermovir et de rifampine a entraîné une augmentation initiale des concentrations plasmatiques du létermovir (en raison de l’inhibition des transporteurs OATP1B1/3), non pertinente sur le plan clinique, suivie d’une diminution cliniquement pertinente des concentrations plasmatiques du létermovirlors de la coadministration continue de létermovir et de rifampine. Cela pourrait entraîner une perte d’efficacité prophylactique du létermovir et nécessiter l’instauration d’un traitement anti-CMV en cas de réactivation du CMV ou d’une maladie à CMV (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Effets de létermovir sur d’autres médicaments
D’après des études cliniques menées avec le midazolam utilisé pour évaluer les interactions pharmacocinétiques, le létermovir est un inhibiteur modéré du CYP3A. L’administration conjointe de létermovir et de médicaments qui sont des substrats du CYP3A peut entraîner une hausse pertinente sur le plan clinique des concentrations plasmatiques de ces substrats. L’administration de létermovir en association avec des médicaments dont la clairance dépend fortement de l’isoenzyme CYP3A et pour lesquels des concentrations plasmatiques élevées sont associées à des réactions graves et/ou mettant la vie en danger est contre-indiquée. létermovir doit être utilisé avec prudence chez les patients qui prennent des médicaments qui sont des substrats du CYP3A; les effets indésirables associés à ces médicaments doivent être surveillés, comme il convient (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et le Tableau 3).
Le létermovir est un inhibiteur des transporteurs OATP1B1/3, BCRP, BSEP, MRP2 et UGT1A1. L’administration conjointe de létermovir et de médicaments qui sont des substrats des transporteurs OATP1B1/3 peut entraîner une hausse pertinente sur le plan clinique des concentrations plasmatiques de ces substrats (voir le
Tableau 3).
L’ampleur des interactions médicamenteuses médiées par le CYP3A et l’OATP1B1/3 sur les médicaments administrés conjointement peut être différente lorsque létermovir est coadministré avec de la cyclosporine. Veuillez consulter la monographie de la cyclosporine pour obtenir de l’information sur les interactions médicamenteuses avec la cyclosporine.
9.4 Interactions médicament-médicament
Interactions médicamenteuses établies ou potentiellement importantes
Si les doses des médicaments concomitants sont modifiées en raison du traitement avec létermovir, elles doivent être modifiées à nouveau à la fin du traitement avec létermovir.
Le Tableau 3 énumère les interactions médicamenteuses établies ou potentiellement importantes sur le plan clinique. Les interactions médicamenteuses décrites reposent sur des études menées avec létermovir ou il s’agit d’interactions médicamenteuses prévues pouvant survenir avec létermovir (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10.3 Pharmacocinétique).
Tableau 3 – Interactions médicamenteuses potentiellement importantes : une modification de la dose peut être recommandée d’après les résultats des études portant sur les interactions médicamenteuses ou les interactions prévuesβ (les renseignements présentés dans le tableau ci-dessous visent l’administration conjointe de létermovir et d’autres médicaments sans la cyclosporine, à moins d’indication contraire)
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
|---|---|---|---|
| Antiarythmiques | |||
| amiodarone | T | ↑ amiodarone | L’administration conjointe de létermovir et d’amiodarone augmente les concentrations plasmatiques de l’amiodarone. Il est recommandé d’assurer une surveillance clinique étroite des effets indésirables liés à l’amiodarone pendant son administration conjointe avec létermovir. Il faut surveiller fréquemment les concentrations d’amiodarone lorsqu’elle est administrée conjointement avec létermovir. Lorsque létermovir est coadministré avec de la cyclosporine, l’emploi de l’amiodarone est déconseillé. |
| Anticoagulants | |||
| warfarine | T | ↓ concentrations de la warfarine | L’administration conjointe de létermovir et de warfarine peut diminuer les concentrations plasmatiques de la warfarine. |
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
| Il convient de mesurer fréquemment le RIN lorsque la warfarine est administrée conjointement avec létermovir§. | |||
| Anticonvulsivants | |||
| carbamazépine | T | ↓ létermovir | L’administration conjointe de létermovir et de carbamazépine peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de carbamazépine n’est pas recommandée. |
| phénobarbital | T | ↓ létermovir | L’administration conjointe de létermovir et de phénobarbital peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de phénobarbital n’est pas recommandée. |
| phénytoïne | T | ↓ létermovir ↓ phénytoïne | L’administration conjointe de létermovir et de phénytoïne peut diminuer les concentrations plasmatiques du létermovir. létermovir peut diminuer les concentrations plasmatiques de la phénytoïne. Il convient de mesurer fréquemment les concentrations de phénytoïne lorsque celle-ci est administrée conjointement avec létermovir. L’administration conjointe de létermovir et de phénytoïne n’est pas recommandée. |
| Antidiabétiques | |||
| Exemples : glyburide, répaglinide, rosiglitazone | T¶ | ↑ glyburide ↑ répaglinide ↑ rosiglitazone | L’administration conjointe de létermovir et de glyburide, de répaglinide ou de rosiglitazone peut augmenter les concentrations plasmatiques de ces médicaments. Il est recommandé de surveiller fréquemment les concentrations de glucose lorsque le glyburide, le répaglinide et la rosiglitazone sont administrés conjointement avec létermovir§. Lorsque létermovir est coadministré avec de la cyclosporine, l’emploi du répaglinide est déconseillé. |
| Antifongiques | |||
| voriconazole | EC | ↓ voriconazole | L’administration conjointe de létermovir et de voriconazole diminue les concentrations plasmatiques du voriconazole. Si leur administration concomitante est nécessaire, une surveillance étroite est recommandée pour déceler toute diminution de l’efficacité du voriconazole§. |
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
| Antimycobactériens | |||
| rifabutine | T | ↓ létermovir | L’administration conjointe de létermovir et de rifabutine peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de rifabutine n’est pas recommandée. |
| rifampine | EC | ↓ létermovir | L’administration conjointe de létermovir et de rifampine diminue les concentrations plasmatiques du létermovir, ce qui peut entraîner une perte de son efficacité prophylactique et nécessiter l’instauration d’un traitement anti-CMV en cas de réactivation du CMV ou d’une maladie à CMV. L’administration conjointe de létermovir et de rifampine n’est pas recommandée. |
| Antagonistes de l’endothéline | |||
| bosentan | T | ↓ létermovir | Lorsque létermovir est coadministré avec de la cyclosporine, l’emploi du bosentan est contre- indiqué (voir 2 CONTRE-INDICATIONS). L’administration conjointe de létermovir et de bosentan peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de bosentan n’est pas recommandée. |
| Produits à base d’herbes médicinales | |||
| millepertuis (Hypericum perforatum) | T | ↓ létermovir | L’administration conjointe de létermovir et de millepertuis peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de millepertuis n’est pas recommandée. |
| Médicaments contre le VIH | |||
| éfavirenz | T | ↓ létermovir | L’administration conjointe de létermovir et d’éfavirenz peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et d’éfavirenz n’est pas recommandée. |
| étravirine | T | ↓ létermovir | L’administration conjointe de létermovir et d’étravirine peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et d’étravirine n’est pas recommandée. |
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
| névirapine | T | ↓ létermovir | L’administration conjointe de létermovir et de névirapine peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de névirapine n’est pas recommandée. |
| Inhibiteurs de l’HMG-CoA réductase | |||
| atorvastatine | EC | ↑ atorvastatine | L’administration conjointe de létermovir et d’atorvastatine augmente les concentrations plasmatiques de l’atorvastatine. La dose d’atorvastatine ne doit pas dépasser 20 mg par jour lorsqu’elle est administrée conjointement avec létermovir§. La survenue d’effets indésirables, tels que la myopathie, doit être surveillée de près. Lorsque létermovir est coadministré avec de la cyclosporine, l’emploi d’atorvastatine est déconseillé. |
| simvastatine, lovastatine, rosuvastatine | T | ↑ simvastatine, lovastatine, rosuvastatine | Lorsque létermovir est coadministré avec de la cyclosporine, l’emploi de la lovastatine, de la rosuvastatine ou de la simvastatine est contre- indiqué (voir 2 CONTRE-INDICATIONS). L’administration conjointe de létermovir n’est pas recommandée. |
| fluvastatine, pravastatine | T | ↑ fluvastatine, pravastatine | Lorsque létermovir est administré conjointement avec ces statines, il peut être nécessaire de réduire la dose de ces dernières§. La survenue d’effets indésirables, tels que la myopathie, doit être surveillée de près. Lorsque létermovir doit être administré conjointement avec de la cyclosporine, reportez-vous à la monographie de la statine pour connaître les recommandations posologiques précises de cette dernière§. |
| Immunosuppresseurs | |||
| cyclosporine | EC | ↑ cyclosporine ↑ létermovir | L’administration conjointe de létermovir et de cyclosporine augmente les concentrations du létermovir et de la cyclosporine. Lorsque létermovir est administré conjointement avec la cyclosporine (un inhibiteur puissant de l’OATP1B1/3), il faut diminuer la posologie de létermovir à 240 mg une fois par jour (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique). |
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
| modafinil | T | ↓ létermovir | L’administration conjointe de létermovir et de modafinil peut diminuer les concentrations plasmatiques du létermovir. L’administration conjointe de létermovir et de modafinil n’est pas recommandée. |
| Substrats du CYP3A | |||
| Exemples : alfentanil, fentanyl, midazolam, quinidine1 | T, EC | ↑ concentrations des substrats du CYP3A | létermovir peut augmenter les concentrations plasmatiques des substrats du CYP3A. Il est recommandé de surveiller fréquemment l’apparition d’effets indésirables liés aux substrats du CYP3A pendant leuradministration conjointe avec létermovir. Il peut être nécessaire de |
modifier la dose des substrats du CYP3A§ (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Lorsque létermovir est administré conjointement avec un substrat du CYP3A, consulter la monographie de produit pour connaître la dose à administrer avec un inhibiteur modéré du CYP3A§. Une surveillance étroite des patients pour l’apparition d’effets indésirables tels que la dépression respiratoire et la sédation prolongée doit être assurée pendant l’administration conjointe de létermovir et d’alfentanil, de fentanyl et de midazolam. Une surveillance étroite des patients pour l’apparition d’effets indésirables tels que l’arythmie ventriculaire et l’hypotension doit être assurée pendant l’administration conjointe de létermovir et de quinidine. Lorsque létermovir est coadministré avec de la cyclosporine, l’effet combiné sur les substrats du CYP3A peut être similaire à celui d’un inhibiteur puissant du CYP3A. Reportez-vous à la monographie du substrat du CYP3A pour connaître la dose à administrer avec un inhibiteur puissant du CYP3A§. | |||
β La liste de ce tableau n’est pas exhaustive. † ↓ = diminution, ↑ = augmentation § Se reporter aux monographies de produit correspondantes. ¶ L’effet sur la concentration du répaglinide et de la rosiglitazone est basé sur les modèles pharmacocinétiques fondés sur des données physiologiques. | |||
| Légende : EC = essai clinique; T = théorique | |||
[Nom propre/ nom usuel] | Source de preuve | Effet† | Commentaire clinique |
| Pendant le traitement avec létermovir et à son arrêt, il faut mesurer fréquemment les concentrations de cyclosporine dans le sang entier et ajuster la dose de cyclosporine en conséquence§. | |||
| sirolimus | EC | ↑ sirolimus | L’administration conjointe de létermovir et de sirolimus augmente les concentrations du sirolimus. Pendant le traitement avec létermovir et à son arrêt, il faut surveiller fréquemment les concentrations de sirolimus dans le sang entier et ajuster la dose de sirolimus en conséquence§. Lorsque létermovir doit être administré conjointement avec de la cyclosporine, reportez-vous à la monographie du sirolimus pour connaître les recommandations posologiques précises de ce dernier§. |
| tacrolimus | EC | ↑ tacrolimus | L’administration conjointe de létermovir et de tacrolimus augmente les concentrations plasmatiques du tacrolimus. Pendant le traitement avec létermovir et à son arrêt, il faut mesurer fréquemment les concentrations de tacrolimus dans le sang entier et ajuster la dose de tacrolimus en conséquence§. |
| Inhibiteurs de la pompe à protons | |||
| oméprazole, pantoprazole | T | ↓ oméprazole ↓ pantoprazole | L’administration conjointe de létermovir et de ces inhibiteurs de la pompe à protons peut faire diminuer les concentrations plasmatiques des inhibiteurs de la pompe à protons. Une surveillance clinique et une modification posologique peuvent être requises en cas d’administration conjointe avec létermovir§. |
| Agents psychostimulants | |||
Médicaments non associés à des interactions cliniquement importantes avec létermovir
Aucune interaction cliniquement pertinente n’a été observée lorsque létermovir était administré conjointement avec l’itraconazole, un inhibiteur de la P-gp/BCRP.
Il ne s’est produit aucun changement pertinent des concentrations plasmatiques de digoxine, un substrat de la P-gp, et de l’acyclovir, un substrat de l’OAT3, sur le plan clinique après leur administration conjointe avec létermovir lors des études cliniques (voir ci-dessous).
L’interaction entre le létermovir et les médicaments suivants a été évaluée lors d’études cliniques : mofétilmycophénolate, fluconazole, posaconazole et associations éthinylœstradiol/lévonorgestrel. Aucune modification de la dose n’est nécessaire lorsque létermovir est administré avec ces médicaments.
Études sur les interactions médicamenteuses
Des études ont été menées auprès de sujets en bonne santé sur les interactions médicamenteuses entre létermovir et des médicaments susceptibles d’être administrés conjointement avec lui, ou des médicaments faisant souvent l’objet d’études sur les interactions pharmacocinétiques (voir le Tableau 4 et le Tableau 5).
D’après les résultats in vitro, le létermovir est un substrat de l’OATP1B1/3, de la P-gp, de l’UGT1A1 et de l’UGT1A3. Les inhibiteurs des transporteurs de l’OATP1B1/3 peuvent entraîner des augmentations des concentrations plasmatiques du létermovir. Si létermovir est administré conjointement avec la cyclosporine (un inhibiteur puissant de l’OATP1B1/3), la dose recommandée de létermovir est de 240 mg une fois par jour (voir 4.2 Posologie recommandée et ajustement posologique). Les variations des concentrations plasmatiques du létermovir liées à l’inhibition de la P-gp/BCRP par l’itraconazole n’étaient pas pertinentes sur le plan clinique. L’inhibition des UGT ne devrait avoir aucun effet cliniquement pertinent sur les concentrations plasmatiques du létermovir. L’induction, par la rifampine, des enzymes (p. ex., UGT) ou des transporteurs (p. ex., P-gp) du létermovir peut entraîner des diminutions, pertinentes d’un point de vue clinique, des concentrations plasmatiques de ce dernier; par conséquent, la coadministration d’inducteurs puissants ou modérés et de létermovir n’est pas recommandée (voir Effets d’autres médicaments sur létermovir, le Tableau 3 et le Tableau 4). Bien que le CYP3A, le CYP2D6 et le CYP2J2 aient été reconnus comme des enzymes pouvant médier le métabolisme du létermovir in vitro, la réaction métabolique oxydative est considérée comme une voie d’élimination mineure d’après les données in vivo obtenues chez l’humain.
Le létermovir a des effets inhibiteur et inducteur sur le CYP3A in vitro, qui sont dépendants du temps. L’administration conjointe de létermovir et de midazolam a entraîné une exposition accrue au midazolam, ce qui indique que l’effet net du létermovir sur le CYP3A est une inhibition modérée (voir le Tableau 3). D’après ces résultats, l’administration conjointe de létermovir et de substrats du CYP3A peut augmenter les concentrations plasmatiques des substrats du CYP3A (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 9.4 Interactions médicament-médicament et le Tableau 3). Le létermovir est un inhibiteur réversible du CYP2C8 in vitro. D’après les modèles pharmacocinétiques fondés sur des données physiologiques, on s’attend à une augmentation des concentrations plasmatiques des substrats du CYP2C8 lorsqu’ils sont administrés avec létermovir (voir le Tableau 3 à la section 9.4 Interactions médicament-médicament). L’administration conjointe de létermovir a entraîné une diminution de l’exposition au voriconazole très probablement attribuable à l’induction des voies d’élimination du voriconazole du CYP2C9 et du CYP2C19. L’administration conjointe de létermovir et de substrats du CYP2C9 et du CYP2C19 peut diminuer les concentrations plasmatiques de ces substrats (voir le Tableau 3 à la section 9.4 Interactions médicament-médicament). Le létermovir est un inducteur du CYP2B6 in vitro; la signification clinique de cette activité est inconnue.
Le létermovir a inhibé des transporteurs d’efflux tels que la P-gp, la protéine de résistance du cancer du sein (BCRP), la pompe d’efflux des sels biliaires (BSEP), la protéine 2 liée à la multirésistance médicamenteuse (MRP2), l’OAT3 et le transporteur de captation hépatique OATP1B1/3 in vitro.
L’administration conjointe de létermovir et de substrats des transporteurs OATP1B1/3 (p. ex., l’atorvastatine, un substrat connu du CYP3A, de l’OATP1B1/3 et possiblement de la BCRP) peut entraîner une hausse cliniquement pertinente des concentrations plasmatiques des substrats de l’OATP1B1/3 (voir le Tableau 3 à la section 9.4 Interactions médicament-médicament). Il ne s’est produit aucun changement pertinent sur le plan clinique des concentrations plasmatiques de digoxine, un substrat de la P-gp, ou de l’acyclovir, un substrat de l’OAT3, après leur administration conjointe avec létermovir lors des études cliniques (voir le Tableau 5). L’effet du létermovir sur les substrats de la BCRP, de la BSEP et de la MRP2 n’a pas été évalué lors des études cliniques; sa signification clinique est inconnue.
Tableau 4 – Interactions médicamenteuses : variation des paramètres pharmacocinétiques du létermovir avec les médicaments administrés conjointement
| Médicament coadministré | Posologie du médicament coadministré | Posologie du létermovir | N | Rapport des moyennes géométriques [IC à 90 %] des paramètres pharmacocinétiques du létermovir avec ou sans médicament coadministré (aucun effet = 1,00) | |
|---|---|---|---|---|---|
| ASC | Cmax | ||||
| Antifongiques | |||||
| fluconazole | Dose unique de 400 mg parvoie orale | Dose unique de 480 mg parvoie orale | 14 | 1,11 (1,01 à 1,23) | 1,06 (0,93 à 1,21) |
| itraconazole | 200 mg une fois par jour par voie orale | 480 mg une fois par jour par voie orale | 14 | 1,33 (1,17 à 1,51) | 1,21 (1,05 à 1,39) |
| Antimycobactériens | |||||
| rifampine | Dose unique de 600 mg parvoie orale | Dose unique de 480 mg parvoie orale | 16 | 2,03 (1,84 à 2,26) | 1,59 (1,46 à 1,74) |
| Dose unique de 600 mg par voie IV | Dose unique de 480 mg parvoie orale | 16 | 1,58 (1,38 à 1,81) | 1,37 (1,16 à 1,61) | |
600 mg une fois par jour parvoie orale** | 480 mg une fois par jour parvoie orale | 14 | 0,81 (0,67 à 0,98) | 1,01 (0,79 à 1,28) | |
600 mg une fois par jour parvoie orale (24 heures après la rifampine)† | 480 mg une fois par jour parvoie orale | 14 | 0,15 (0,13 à 0,17) | 0,27 (0,22 à 0,31) | |
| Immunosuppresseurs | |||||
| cyclosporine | Dose unique de 200 mg parvoie orale | 240 mg une fois par jour parvoie orale | 12 | 2,11 (1,97 à 2,26) | 1,48 (1,33 à 1,65) |
| mofétilmycophénolate | Dose unique de 1 g par voie orale | 480 mg une fois par jour parvoie orale | 14 | 1,18 (1,04 à 1,32) | 1,11 (0,92 à 1,34) |
| tacrolimus | Dose unique de 5 mg par voie orale | 80 mg deux fois par jour parvoie orale | 14 | 1,02 (0,97 à 1,07) | 0,92 (0,84 à 1,00) |
** Rapport des moyennes géométriques (RMG) de la C24 h [IC à 90 %] = 0,14 (0,11 à 0,19). † Ces données correspondent à l’effet de la rifampine sur le létermovir 24 heures après la prise de la dernière dose de rifampine. Le RMG de la C24 h [IC à 90 %] est de 0,09 (0,06 à 0,12). | |||||
Tableau 5 – Interactions médicamenteuses : variation des paramètres pharmacocinétiques des médicaments concomitants avec le létermovir ou le létermovir pris conjointement
| Médicament coadministré | Posologie du médicament coadministré | Posologie du létermovir | N | Rapport des moyennes géométriques [IC à 90 %] des paramètres pharmacocinétiques du médicament concomitant, avec ou sans létermovir (aucun effet = 1,00) | |
|---|---|---|---|---|---|
| ASC | Cmax | ||||
| Substrats du CYP3A | |||||
| midazolam | Dose unique de 1 mg par voie IV | 240 mg une fois par jour parvoie orale | 16 | 1,47 (1,37 à 1,58) | 1,05 (0,94 à 1,17) |
Dose unique de 2 mg par voie orale | 240 mg une fois par jour parvoie orale | 16 | 2,25 (2,04 à 2,48) | 1,72 (1,55 à 1,92) | |
| Substrats de la P-gp | |||||
| digoxine | Dose unique de 0,5 mg par voie orale | 240 mg deux fois parjour parvoie orale | 22 | 0,88 (0,80 à 0,96) | 0,75 (0,63 à 0,89) |
| Immunosuppresseurs | |||||
| cyclosporine | Dose unique de 50 mg par voie orale | 240 mg une fois par jour parvoie orale | 14 | 1,66 (1,51 à 1,82) | 1,08 (0,97 à 1,19) |
| mofétilmycophénolate | Dose unique de 1 g par voie orale | 480 mg une fois par jour parvoie orale | 14 | 1,08 (0,97 à 1,20) | 0,96 (0,82 à 1,12) |
| tacrolimus | Dose unique de 5 mg par voie orale | 480 mg une fois par jour par voie orale | 13 | 2,42 (2,04 à 2,88) | 1,57 (1,32 à 1,86) |
| sirolimus | Dose unique de 2 mg par voie orale | 480 mg une fois par jour par voie orale | 13 | 3,40 (3,01 à 3,85) | 2,76 (2,48 à 3,06) |
| Antifongiques et antiviraux | |||||
| acyclovir | Dose unique de 400 mg par voie orale | 480 mg une fois par jour par voie orale | 13 | 1,02 (0,87 à 1,2) | 0,82 (0,71 à 0,93) |
| fluconazole | Dose unique de 400 mg parvoie orale | Dose unique de 480 mg par voie orale | 14 | 1,03 (0,99 à 1,08) | 0,95 (0,92 à 0,99) |
| itraconazole | 200 mg une fois par jour par voie orale | 480 mg une fois par jour par voie orale | 14 | 0,76 (0,71 à 0,81) | 0,84 (0,76 à 0,92) |
| posaconazole | Dose unique de 300 mg par voie orale | 480 mg une fois par jour par voie orale | 13 | 0,98 (0,82 à 1,17) | 1,11 (0,95 à 1,29) |
| voriconazole | 200 mg deux fois par jour par voie orale | 480 mg une fois par jour par voie orale | 12 | 0,56 (0,51 à 0,62) | 0,61 (0,53 à 0,71) |
| Médicament coadministré | Posologie du médicament coadministré | Posologie du létermovir | N | Rapport des moyennes géométriques [IC à 90 %] des paramètres pharmacocinétiques du médicament concomitant, avec ou sans létermovir (aucun effet = 1,00) | |
| ASC | Cmax | ||||
| Inhibiteurs de l’HMG-CoA réductase | |||||
| atorvastatine | Dose unique de 20 mg par voie orale | 480 mg une fois par jour par voie orale | 14 | 3,29 (2,84 à 3,82) | 2,17 (1,76 à 2,67) |
| Contraceptifs oraux | |||||
| éthinylœstradiol (EE)/ lévonorgestrel (LNG) | Dose unique d’EE de 0,03 mg par voie orale | 480 mg une fois par jour par voie orale | 22 | 1,42 (1,32 à 1,52) | 0,89 (0,83 à 0,96) |
Dose unique de LNG de 0,15 mg par voie orale | 22 | 1,36 (1,30 à 1,43) | 0,95 (0,86 à 1,04) | ||
9.5 Interactions médicament-aliment
La nourriture entraîne une hausse des concentrations maximales (Cmax), mais non pas de l’exposition (ASCT) de létermovir après un repas à forte teneur en gras et en calories (voir 4.1 Considérations posologiques et 10.3 Pharmacocinétique, Absorption, Effets des aliments).
9.6 Interactions médicament-plante médicinale
L’administration conjointe de létermovir et de millepertuis (Hypericum perforatum) peut diminuer les concentrations plasmatiques du létermovir.
L’administration conjointe de létermovir et de millepertuis n’est pas recommandée (voir le Tableau 5 à la section 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Les effets du médicament sur les constantes de laboratoire cliniques n’ont pas été établis.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Létermovir est un médicament antiviral ciblant le CMV (voir 15 MICROBIOLOGIE).
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Lors d’une étude approfondie sur l’intervalle QT, en 4 périodes, avec permutation et répartition aléatoire, contrôlée par placebo et par un comparateur actif (moxifloxacine à 400 mg par voie orale), à dose unique, menée auprès de 38 sujets en bonne santé, on a évalué l’effet du létermovir à des doses pouvant atteindre 960 mg par voie IV sur l’intervalle QTc. Le létermovir n’a pas allongé l’intervalle QTc de manière cliniquement pertinente lorsqu’il était administré à raison de 960 mg par voie IV, ses concentrations plasmatiques étant environ deux fois plus élevées que celles obtenues avec une dose de 480 mg par voie IV.
10.3 Pharmacocinétique
La pharmacocinétique du létermovir a été caractérisée après son administration par voies orale et IV à des sujets en bonne santé et à des receveurs d’une GCSH.
Sujets en bonne santé
L’exposition au létermovir a augmenté dans une plus grande mesure que proportionnellement à la dose après l’administration par voie orale ou IV d’une seule dose ou de multiples doses de 240 mg et de 480 mg. Le létermovir a été absorbé rapidement ; le temps médian écoulé avant l’atteinte de la concentration plasmatique maximale (Tmax) était compris entre 1,5 heure et 3,0 heures, et a diminué de manière biphasique. La moyenne géométrique des valeurs de l’ASC et de la Cmax à l’état d’équilibre était de 71 500 ng•h/mL et de 13 000 ng/mL, respectivement, après l’administration de létermovir à 480 mg une fois par jour par voie orale. Le profil des concentrations plasmatiques en fonction du temps obtenu après l’absorption du létermovir administré par voie orale était semblable au profil observé avec l’administration par voie IV. La clairance (CL) du létermovir a atteint l’état d’équilibre en 9 à 10 jours; son rapport d’accumulation était de 1,22 pour l’ASC et de 1,03 pour la Cmax.
Receveurs d’une GCSH
L’ASC du létermovir a été estimée au moyen d’analyses pharmacocinétiques menées auprès de cette population à partir des données de l’étude de phase III (voir le Tableau 6). Les différences d’exposition entre les schémas thérapeutiques ne sont pas pertinentes sur le plan clinique ; l’efficacité était constante dans la fourchette d’expositions de l’étude P001.
Tableau 6 – Valeurs de l’ASC (ng•h/mL) du létermovir chez les receveurs d’une GCSH
| Schéma thérapeutique | Médiane (intervalle de prévision à 90 %)β |
|---|---|
| 480 mg par voie orale, sans cyclosporine | 34 400 (16 900 à 73 700) |
| 480 mg par voie IV, sans cyclosporine | 100 000 (65 300 à 148 000) |
| 240 mg par voie orale, avec cyclosporine | 60 800 (28 700 à 122 000) |
| 240 mg par voie IV, avec cyclosporine | 70 300 (46 200 à 106 000) |
β Les médianes et les intervalles de prévision à 90 % sont basés sur des simulations faites à partir du modèle pharmacocinétique établi selon la population de l’étude de phase III, en tenant compte de la variabilité inter-individuelle. | |
Absorption
Chez les sujets en bonne santé, la biodisponibilité absolue du létermovir a été estimée à environ 94 % dans l’intervalle des doses allant de 240 mg à 480 mg d’après les analyses pharmacocinétiques en fonction de la population. Chez les receveurs d’une GCSH, la biodisponibilité du létermovir a été estimée à environ 35 % avec la dose de 480 mg une fois par jour par voie orale de létermovir administré sans cyclosporine. La variabilité inter-individuelle de la biodisponibilité a été estimée à environ 37 %.
Effet de la cyclosporine
Chez les receveurs d’une GCSH, l’administration conjointe de cyclosporine a augmenté les concentrations plasmatiques du létermovir. La biodisponibilité du létermovir a été estimée à environ 85 % avec la dose de 240 mg une fois par jour par voie orale de létermovir administré conjointement avec la cyclosporine. Si létermovir est administré conjointement avec la cyclosporine, la dose recommandée de létermovir est de 240 mg une fois par jour (voir 4.2 Posologie recommandée et ajustement posologique).
Effets des aliments
Par rapport à l’administration à jeun, l’administration orale d’une seule dose de 480 mg de létermovir sous forme de comprimé à 480 mg avec un repas standard riche en matières grasses et en calories n’a pas eu d’effet marqué sur l’exposition globale (ASCT) au létermovir, et a entraîné une hausse d’environ 30 % des concentrations maximales (Cmax) de létermovir. L’augmentation de la Cmax n’est pas pertinente sur le plan clinique (voir 4.1 Considérations posologiques et 9.5 Interactions médicament-aliment).
Distribution :
D’après les analyses de la pharmacocinétique en fonction de la population, le volume de distribution moyen à l’état d’équilibre est estimé à 45,5 L après l’administration IV du médicament à des receveurs d’une GCSH.
Le létermovir se lie fortement (98,7 %) aux protéines plasmatiques humaines in vitro. Le coefficient de partage sang-plasma du létermovir est de 0,56; il est indépendant de l’intervalle des concentrations (0,1 à 10 mg/L) évalué in vitro.
D’après les études précliniques sur la distribution, le létermovir est distribué dans les organes et les tissus; les concentrations les plus élevées sont observées dans le tractus gastro-intestinal, les voies biliaires et le foie; ses concentrations sont faibles dans le cerveau.
Chez les rates gravides, il a été démontré que le létermovir traverse la barrière placentaire (voir 7.1 Populations particulières, Femmes enceintes).
Métabolisme :
La majorité de la substance médicamenteuse dans le plasma se trouve sous forme de molécule mère inchangée (96,6 %). Aucun métabolite majeur n’est décelé dans le plasma. Le létermovir est en partie éliminé par glucuronidation médiée par l’UGT1A1/1A3.
Élimination
La demi-vie terminale apparente moyenne du létermovir est d’environ 12 heures lorsque létermovir est administré à 480 mg par voie IV à des sujets en bonne santé.
Excrétion
D’après les analyses pharmacocinétiques en fonction de la population, la clairance du létermovir à l’état d’équilibre est estimée à 4,84 L/h après son administration IV à des receveurs d’une GCSH. La variabilité inter-individuelle de la clairance est estimée à 24,6 %.
Après l’administration orale de létermovir radiomarqué, 93,3 % de la radioactivité est retrouvée dans les selles. La majorité du médicament est éliminée sous forme de molécule mère inchangée, et une faible quantité (6 % de la dose) sous forme d’un métabolite acylglucuronidé dans les selles. L’excrétion urinaire du létermovir était négligeable (< 2 % de la dose).
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique du létermovir chez les enfants de moins de 18 ans n’a pas été évaluée.
- Personnes âgées : D’après les analyses pharmacocinétiques en fonction de la population, l’âge n’exerce aucun effet sur la pharmacocinétique du létermovir. Aucune modification de la dose n’est requise en fonction de l’âge.
- Sexe : D’après les analyses pharmacocinétiques en fonction de la population, il ne s’est produit aucune différence dans la pharmacocinétique du létermovir entre les femmes et les hommes.
- Polymorphisme génétique : L’impact des variantes génétiques des gènes de l’OATP1B1 SLCO1B1 (rs4149056, rs2306283, rs4149032) et de l’UGT1A1 (rs4148323 et promoteur avec variation du nombre de répétitions de TA) sur la pharmacocinétique du létermovir a été évalué auprès de 299 participants à l’étude. Ces variantes n’ont eu aucun effet cliniquement important sur les expositions au létermovir.
- Origine ethnique : D’après les analyses pharmacocinétiques en fonction de la population effectuées au cours de la phase I chez des receveurs d’une GCSH, on estime que l’ASC du létermovir est de 33,2 % plus élevée chez les Asiatiques que chez les personnes de race blanche. Cette différence n’est pas pertinente sur le plan clinique .
Insuffisance hépatique : L’ASC du létermovir était environ 1,6 fois et 3,8 fois plus élevée chez les sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh [B-CP], score de 7-9) et grave (classe C de Child-Pugh [C-CP], score de 10-15), respectivement, comparativement aux sujets en bonne santé. Les différences d’exposition au létermovir chez les sujets atteints d’insuffisance hépatique modérée ne sont pas pertinentes sur le plan clinique.
Des hausses pertinentes sur le plan clinique de l’exposition au létermovir sont attendues chez les patients atteints d’insuffisance hépatique grave.
Insuffisance rénale :
- Étude clinique menée chez une population de patients atteints d’insuffisance rénale L’ASC du létermovir était environ 1,9 fois et 1,4 fois plus élevée chez les sujets atteints d’insuffisance rénale modérée (débit de filtration glomérulaire estimé [DFGe] supérieur ou égal à 30 à 59 mL/min/1,73 m2) et grave (DFGe inférieur à 30 mL/min/1,73 m2), respectivement, comparativement aux sujets en bonne santé. Les différences d’exposition au létermovir dues à l’insuffisance rénale ne sont pas pertinentes sur le plan clinique.
- Après une greffe de rein
Selon l’analyse pharmacocinétique en fonction de la population, l’ASC du létermovir était environ 1,1, 1,3 et 1,4 fois plus élevée chez les sujets atteints d’insuffisance rénale légère (ClCr supérieure ou égale à 60 et inférieure à 90 mL/min), modérée (ClCr supérieure ou égale à 30 et inférieure à 60 mL/min) et grave (ClCr supérieure ou égale à 15 et inférieure à 30 mL/min), respectivement, par rapport aux sujets dont la ClCr est supérieure ou égale à 90 mL/min. Ces variations ne sont pas jugées pertinentes sur le plan clinique.
- Insuffisance rénale associée à une insuffisance hépatique : Des hausses pertinentes sur le plan clinique de l’exposition au létermovir sont attendues chez les patients atteints d’insuffisance hépatique modérée associée à une insuffisance rénale modérée ou grave.
- Obésité : D’après les analyses pharmacocinétiques en fonction de la population effectuées au cours de la phase I, on estime que l’ASC du létermovir est de 18,7 % inférieure chez les sujets pesant entre 80 et 100 kg comparativement aux sujets pesant 67 kg. D’après les analyses de la pharmacocinétique en fonction de la population utilisant des données provenant de receveurs d’une greffe de rein, on estime que l’ASC du létermovir est de 26 % inférieure chez les sujets pesant plus de 80 kg comparativement aux sujets pesant 80 kg ou moins. Ces variations ne sont pas jugées pertinentes sur le plan clinique.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les comprimés LUPIN-LETERMOVIR dans leur emballage d’origine jusqu’à leur utilisation.
Conserver les LUPIN-LETERMOVIR à la température ambiante (15 °C à 30 °C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions particulières de manipulation.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : létermovir
Nom chimique : acide (4S)-2-{8-fluoro-2-[4-(3-méthoxyphényl)pipérazin-1-yl]-3-[2-méthoxy-5- (trifluorométhyl)phényl]-3,4-dihydroquinazolin-4-yl}acétique
Formule moléculaire et masse moléculaire : C29H28F4N4O4, 572,55 Formule de structure :
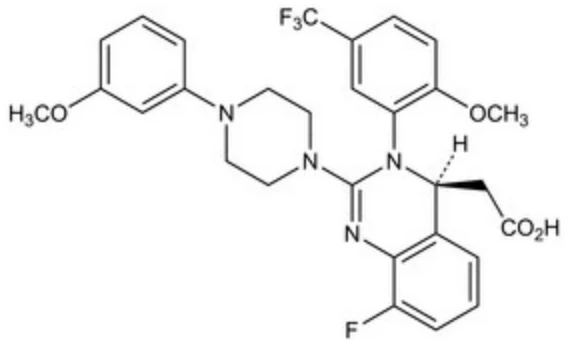
Propriétés physicochimiques : Le létermovir, une substance médicamenteuse (SM), est une poudre amorphe, dotée de deux valeurs de pKa, soit 3,6 et 7,1. Le létermovir existe principalement sous forme de zwitterion à un pH entre 4 et 7, avec une solubilité intrinsèque peu élevée d’environ 0,3 mg/mL. La solubilité augmente lorsque le pH est supérieur à 7; elle augmente à 7,7 mg/mL et à 25,5 mg/mL à un pH de 8 et de 9, respectivement.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Adultes séropositifs pour le CMV ayant reçu une greffe de cellules souches hématopoïétiques (GCSH) allogénique [R+]
Étude de phase III visant à évaluer l’innocuité et l’efficacité de létermovir dans la prévention d’une infection à CMV importante sur le plan clinique chez les adultes séropositifs pour le CMV ayant reçu une GCSH allogénique [R+]. Un résumé du protocole d’étude et des données démographiques est présenté au Tableau 7.
Tableau 10 – Résumé du protocole d’étude et des caractéristiques démographiques des patients dans l’étude clinique de phase III menée auprès de receveurs d’une GCSH (P001)
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Autres caractéristiques démographiques | Caractéristiques initiales des patients | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| P001 | Étude | Létermovir : dose | Total : 565 | Âge | Hommes : 58 % Femmes : 42 % 10 % étaient asiatiques; 2 % étaient de race noire ou africaine; et 7 % étaient hispaniques ou d’origine latine | Les raisons les plus | ||||||||||||||
| Prophylaxie jusqu’à la 14e semaine (~100 jours) après la GCSH | multicentrique, | de 480 mg 1 f.p.j. | Létermovir : | moyen : | courantes | |||||||||||||||
avec répartition aléatoire, à double insu | ou de 240 mg 1 f.p.j., s’il est administré conjointement | 373 Placebo : 192 | 50,8 ans Âge médian : | d’indication de la GCSH comprenaient la leucémie | ||||||||||||||||
| et contrôlée | avec la CsA, jusqu’à | 54 ans | myéloïde aiguë | |||||||||||||||||
| par placebo | la 14e semaine | (38 %), le syndrome | ||||||||||||||||||
| (~100 jours) après | Intervalle : | myéloblastique | ||||||||||||||||||
| la GCSH; la dose | (de 18 à | (15 %) et | ||||||||||||||||||
| est la même pour | 78 ans) | le lymphome (13 %). | ||||||||||||||||||
| les comprimés | La moitié (50 %) des | |||||||||||||||||||
| sujets ont reçu | ||||||||||||||||||||
| un traitement | ||||||||||||||||||||
| myéloablatif, 52 %, | ||||||||||||||||||||
| Placebo : placebo | de la cyclosporine | |||||||||||||||||||
| apparié aux | et 42 %, du | |||||||||||||||||||
| comprimés par | tacrolimus. Au total, | |||||||||||||||||||
| voie orale de | 12 % des sujets | |||||||||||||||||||
| létermovir; | ont testé positifs | |||||||||||||||||||
| pour l’ADN du CMV | ||||||||||||||||||||
| au début de l’étude. | ||||||||||||||||||||
Les sujets ont été répartis au hasard (2:1) pour recevoir Létermovir ou un placebo. La répartition aléatoire des sujets a été stratifiée selon le centre de l’étude et selon le risque de réactivation du CMV au début de l’étude. Le traitement avec le médicament à l’étude a été instauré après la GCSH (jour 0-28 après la GCSH) et s’est poursuivi jusqu’à la 14e semaine après la GCSH. Les sujets ont fait l’objet d’une surveillance relative au principal paramètre d’efficacité jusqu’à la 24e semaine après la GCSH.
Au début de l’étude, 31 % des sujets se situaient dans la catégorie à risque élevé, définie par au moins l’un des critères suivants : Donneur dont l’antigène HLA (antigène leucocytaire humain) est apparenté (frère ou sœur), et porteur d’au moins une zone de discordance dans l’un des trois loci suivants du gène HLA : donneur HLA-A, B ou DR, donneur haploïdentique; donneur non apparenté présentant au moins une zone de discordance dans l’un des quatre loci suivants du gène HLA : HLA-A, B, C et DRB1; utilisation de cellules souches de sang de cordon ombilical; utilisation de greffons débarrassés de leurs lymphocytes T ex vivo; réaction de greffe contre l’hôte (RGCH) de grade 2 ou plus nécessitant l’administration de corticostéroïdes à action générale. Les 69 % des sujets restants ne répondaient à aucun des critères de la catégorie à risque élevé et ont donc été inclus dans la catégorie de patients à faible risque.
Infection à CMVimportante sur le plan clinique
Le principal paramètre d’efficacité de l’étude P001 était la fréquence des infections à CMV importantes sur le plan clinique survenues jusqu’à la 24e semaine après la GCSH. Une infection à CMV cliniquement importante était définie par l’apparition d’une maladie à CMV touchant un organe cible, ou l’instauration d’un traitement préemptif anti-CMV à cause d’une virémie à CMV confirmée (d’après l’épreuve COBAS* AmpliPrep/COBAS TaqMan* de Roche, seuil inférieur de quantification [SQ] de 137 UI/mL, soit environ 150 copies/mL), et par l’état clinique du sujet. D’après l’approche utilisée, les patients qui n’ont pas terminé l’étude étaient considérés comme des échecs thérapeutiques, ce qui comprenait les sujets ayant abandonné l’étude avant la 24e semaine après la GCSH, et ceux pour lesquels il manquait un résultat à la 24e semaine après la GCSH.
Létermovir a montré une efficacité supérieure à celle du placebo d’après l’analyse du paramètre principal, comme le montre le Tableau 8. La différence entre les traitements estimée à -23,5 % était statistiquement significative (valeur p unilatérale < 0,0001).
Tableau 8 – Étude P001 : résultats sur l’efficacité chez les receveurs d’une GCSH (patients n’ayant pas terminé l’étude = échec thérapeutique, population de l’EAI).
| Paramètre | Létermovir (N = 325) n (%) | Placebo (N = 170) n (%) | ||||
|---|---|---|---|---|---|---|
Paramètre principal (Proportion de sujets dont la prophylaxie a échoué) Motifs des échecsβ Infection à CMV importante sur le plan clinique dans la période allant jusqu’à la 24e semaine† Instauration d’un traitement préventif à la suite d’une virémie à CMV confirmée Maladie à CMV touchant un organe cible Abandon de l’étude avant la 24e semaine Résultat manquant dans la période allant jusqu’à la visite de la 24e semaine | 122 (37,5) | 103 (60,6) | ||||
| 57 (17,5) | 71 (41,8) | |||||
| 52 (16,0) | 68 (40,0) | |||||
| 5 (1,5) | 3 (1,8) | |||||
| 56 (17,2) | 27 (15,9) | |||||
| 9 (2,8) | 5 (2,9) | |||||
Différence entre les traitements selon la strate de randomisation (Létermovir-placebo)‡ Différence (IC à 95 %) Valeur p | -23,5 (-32,5 à -14,6) | |||||
| < 0,0001 | ||||||
β Les catégories d’échec sont mutuellement exclusives et basées sur la hiérarchie des catégories dans l’ordre énuméré. † L’infection à CMV cliniquement importante était définie par une maladie à CMV touchant un organe cible ou l’instauration d’un traitement préventif à cause d’une virémie à CMV confirmée, et l’état clinique du sujet. ‡ Les IC à 95 % et les valeurs p pour les différences dans les taux de réponse entre les traitements ont été calculés à l’aide de la méthode de Mantel-Haenszel ajustée selon la strate de randomisation, avec pondération de la différence selon la moyenne harmonique de la taille de l’échantillon par groupe dans chaque strate (risque élevé ou faible). Une valeur p unilatérale ≤ 0,0249 a été utilisée pour établir la signification statistique. Nota : EAI = ensemble d’analyse intégral; l’EAI comprend les sujets répartis au hasard qui ont reçu au moins une dose de médicament à l’étude; il ne comprend pas les sujets chez qui l’ADN du CMV a été détecté au début de l’étude. Prise en charge des données manquantes = patients n’ayant pas terminé l’étude = échec thérapeutique. Étant donné que les patients qui n’ont pas terminé l’étude étaient considérés comme des échecs thérapeutiques, l’échec était défini comme tous les sujets qui ont présenté une infection à CMV importante sur le plan clinique, ou ceux qui ont abandonné l’étude avant la fin ou pour lesquels il manquait un résultat pendant la période allant jusqu’à la visite de la 24e semaine après la GCSH. N = nombre de sujets dans chaque groupe de traitement. n (%) = nombre (pourcentage) de sujets dans chaque sous-catégorie. | ||||||
À la 14e semaine après la GCSH, le taux d’événement selon la méthode de Kaplan-Meier (K-M) pour l’infection à CMV importante sur le plan clinique était de 6,8 % dans le groupe Létermovir, comparativement à 41,3 % dans le groupe placebo. À la 24e semaine après la GCSH, le taux d’événement selon la méthode de K-M pour l’infection à CMV importante sur le plan clinique était de 18,9 % dans le groupe Létermovir comparativement à 44,3 % dans le groupe placebo (valeur de p nominale et bilatérale du test logarithmique par rangs stratifié, p < 0,0001). Les facteurs associés à une infection à CMV importante sur le plan clinique entre la 14e semaine et la 24e semaine après la GCSH chez les sujets traités avec Létermovir incluaient le risque élevé de réactivation du CMV au début de l’étude, la présence d’une RGCH, et l’administration de stéroïdes à n’importe quel moment après la répartition aléatoire.
Parmi les 373 sujets traités avec Létermovir dans l’étude P001, 56 (15,0 %) étaient âgés d’au moins 65 ans. L’innocuité et l’efficacité étaient comparables chez les sujets plus âgés et les sujets plus jeunes.
L’efficacité était constamment en faveur de Létermovir, et ce, dans tous les sous-groupes, ce qui comprend les sujets appartenant à la catégorie à risque faible ou élevé de réactivation du CMV, la source de cellules souches, les donneurs incompatibles, les donneurs haploïdentiques, les sujets qui avaient reçu un traitement de conditionnement ou des traitements immunosuppresseurs concomitants.
Mortalité
Comparativement au groupe placebo, le taux d’événement selon la méthode de K-M pour la mortalité toutes causes confondues dans le groupe létermovir était de 12,1 % vs 17,2 % à la 24e semaine après la GCSH et de 23,8 % vs 27,6 % à la 48e semaine après la GCSH.
Comparativement au groupe placebo, le taux d’événement selon la méthode de K-M pour la mortalité liée au CMV (définie comme étant la mortalité toutes causes confondues chez les patients ayant présenté une infection à CMV importante sur le plan clinique [paramètre principal]) dans le groupe létermovir était de 0,7 % vs 9,1 % à la 24e semaine après la GCSH (valeur de p nominale et bilatérale du test logarithmique par rangs stratifié, p < 0,0001) et de 3,6 % vs 16,0 % à la 48e semaine après la GCSH (valeur de p nominale et bilatérale du test logarithmique par rangs stratifié, p < 0,0001).
14.3 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative à dose unique, à répartition aléatoire portant sur des comprimés LUPIN-LETERMOVIR à 480 mg (Lupin Pharma Canada Ltd.) et des comprimés PrPREVYMIS® en à 480 mg (Merck Canada Inc.) a été menée chez des sujets adultes féminins en bonne santé et à jeun. Le tableau suivant présente les données de l’étude de biodisponibilité comparative obtenues auprès de 30 sujets inclus dans l’analyse statistique :
RÉSUMÉ DE L’ÉTUDE DE BIODISPONIBILITÉ COMPARATIVE
Letermovir (1×480 mg) Moyenne Géométrique Moyenne Arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence 2 | Rapport de moyenne géométrique (%) | Intervalle de confiance (90%) |
AUCT (hr*ng/mL) | 139660.07 150959.63 (36.69) | 154249.03 166731.75 (39.85) | 90.5 | 83.9 - 97.7 |
AUCI (hr*ng/mL) | 142352.49 153753.80 (36.65) | 157557.13 170192.48 (39.70) | 90.4 | 83.7 – 97.6 |
Cmax (ng/mL) | 17434.27 18150.25 (25.43) | 18002.14 18750.76 (27.66) | 96.9 | 90.4 – 103.8 |
Tmax3 (h) | 3.00 (1.67 – 4.50) | 3.75 (2.00 – 5.00) | ||
T½4 (h) | 7.04 (29.69) | 7.41 (37.95) | ||
1 Comprimés de LUPIN-LETERMOVIR (létermovir), 480 mg (Lupin Pharma Canada Ltd.)
2 Comprimés PrPREVYMIS® (létermovir), 480 mg (Merck Canada Inc.)
3 Exprimé sous forme de médiane seulement
4 Exprimé en moyenne arithmétique (% de CV) seulement
15 MICROBIOLOGIE
Mode d’action
Le létermovir inhibe le complexe terminase de l’ADN du CMV, qui est nécessaire pour la réplication de l’ADN viral. La caractérisation biochimique et la microscopie électronique ont montré que le létermovir affecte la formation d’unités génomiques de longueur adéquate et qu’il interfère avec la maturation des virions.
Activité antivirale
Dans un modèle d’infection en culture cellulaire, la CE50 médiane du létermovir contre un ensemble d’isolats cliniques du CMV était de 2,1 nM (intervalle : 0,7 à 6,1 nM, n = 74). Aucune différence significative n’a été observée quant à la valeur de la CE50 par génotype gB du CMV (n = 70).
Résistance virale
En culture cellulaire
Les sous-unités de l’ADN-terminase du CMV sont encodées par les gènes UL51, UL56 et UL89 du CMV. Des mutants du CMV moins sensibles au létermovir ont été sélectionnés en culture cellulaire et les substitutions étaient liées à pUL51 (P91S, A95V), pUL56 (C25F, S229F, V231A, V231L, N232Y, V236A, V236L, V236M, E237D, L241P, T244K, T244R, L254F, L257F, L257I, K258E, F261C, F261L, F261S, Y321C, C325F, C325R, C325W, C325Y, L328V, M329T, A365S, N368D, R369G, R369M, R369S) et pUL89 (N320H, D344E). Les valeurs de la CE50 des mutants recombinants du CMV exprimant ces substitutions sont de 1,6 à 9 300 fois plus élevées que celles obtenues avec le virus de référence de type sauvage. Les ratios des valeurs de la CE50 > 3 000 sont interprétés comme une résistance absolue au létermovir, car la diminution de la production virale survient à des concentrations cytotoxiques au létermovir visibles.
Lors des études cliniques
Lors d’une étude de phase 2b évaluant des doses de létermovir de 60, 120 ou 240 mg/jour ou un placebo administrés jusqu’à 84 jours à 131 receveurs d’une GCSH, l’analyse de la séquence d’ADN d’une région précise du gène UL56 (acides aminés en position 231 à 369) a été effectuée sur des échantillons provenant de 12 sujets traités avec le létermovir, chez qui la prophylaxie avait échoué et pour lesquels on disposait d’échantillons aux fins d’analyses. Un sujet (qui avait reçu la dose de 60 mg/jour) était porteur d’une variante génotypique (GV) conférant une résistance au létermovir (V236M).
Lors d’une étude de phase III (P001), on a analysé la séquence d’ADN de l’ensemble des régions codantes des gènes UL56 et UL89 à partir d’échantillons provenant de 50 sujets traités avec le létermovir chez qui la prophylaxie avait échoué et pour lesquels on disposait d’échantillons aux fins d’analyses. Au total, quatre substitutions associées à une résistance au létermovir, toutes liées à pUL56, ont été détectées chez trois sujets qui étaient porteurs des substitutions suivantes : V236M, C325W et R369T et E237G, respectivement.
Lors d’une étude de phase III (P002), on a analysé la séquence d’ADN de l’ensemble des régions codantes des gènes UL51, UL56 et UL89 à partir d’échantillons provenant de 52 sujets traités avec le létermovir qui ont présenté une maladie à CMV ou qui ont arrêté prématurément leur traitement en raison d’une virémie à CMV. Aucune substitution associée à une résistance au létermovir n’a été détectée au-dessus de la limite de 5 % validée du test.
Lors d’une étude de phase III (P040), on a analysé la séquence d’ADN de l’ensemble des régions codantes des gènes UL51, UL56 et UL89 à partir d’échantillons provenant de 32 sujets (sans égard au groupe de traitement) chez qui la prophylaxie s’était soldée par un échec ou qui ont arrêté prématurément leur traitement en raison d’une virémie à CMV. Aucune substitution associée à une résistance au létermovir n’a été détectée au-dessus de la limite validée du test.
Résistance croisée
Une résistance croisée avec des médicaments n’appartenant pas à cette classe est improbable. Le létermovir est pleinement actif contre les populations virales comportant des substitutions qui confèrent une résistance aux inhibiteurs de l’ADN polymérase du CMV (ganciclovir, cidofovir et foscarnet). Une sélection de souches recombinantes du CMV comportant des substitutions qui confèrent une résistance au létermovir était totalement sensible au cidofovir, au foscarnet et au ganciclovir, à l’exception d’une souche recombinante présentant une substitution E237G de la pUL56 qui réduit par 2,1 fois la sensibilité au ganciclovir par rapport au virus de type sauvage.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Une toxicité testiculaire a été notée uniquement chez des rats pour qui l’exposition systémique (ASC) était ≥ 3 fois supérieure à l’exposition chez l’humain à raison de la dose recommandée chez l’humain. Cette toxicité était caractérisée par une dégénérescence des tubules séminifères, une oligospermie et la présence de débris cellulaires dans les épididymes, avec diminution du poids des testicules est des épididymes. Chez le rat, la concentration sans effet toxique dans les testicules a été observée à des expositions (ASC) comparables aux expositions chez l’humain, à la dose recommandée chez l’humain. Cette toxicité testiculaire semble être spécifique de l’espèce ; aucune toxicité testiculaire n’a été observée chez les souris et les singes à raison des doses les plus élevées testées, soit à des expositions jusqu’à 4 fois et 2 fois supérieures, respectivement, aux expositions chez l’humain, à la dose recommandée chez l’humain. La pertinence de ces résultats chez l’humain est inconnue (voir 8 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives).
Cancérogénicité : Une étude de cancérogénicité portant sur l’administration du létermovir par voie orale pendant 6 mois a été menée chez des souris transgéniques rasH2 (Tg.rasH2); elle n’a montré aucun potentiel oncogène pertinent pour l’humain à raison des doses les plus élevées testées, soit 150 mg/kg/jour (environ la même ASC chez l’humain à la dose recommandée chez l’humain) et 300 mg/kg/jour (environ 2 fois l’ASC chez l’humain à la dose recommandée chez l’humain) chez les mâles et les femelles, respectivement.
Génotoxicité : Le létermovir ne s’est pas révélé génotoxique après une batterie d’épreuves in vitro ou in vivo, qui comprenaient des tests de mutagenèse microbienne, la recherche d’aberrations chromosomiques dans des cellules d’ovaires de hamsters chinois et une étude des micronoyaux in vivo chez la souris.
Toxicologie pour la reproduction et le développement :
Reproduction
Lors des études sur la fécondité et le développement embryonnaire précoce chez le rat, le létermovir n’a eu aucun effet sur la fécondité des femelles à raison de la dose la plus élevée testée, soit 240 mg/kg/jour (environ 5 fois l’ASC chez l’humain, à la dose recommandée chez l’humain). Chez les rats mâles, on a noté une baisse de la concentration des spermatozoïdes, une diminution de la motilité des spermatozoïdes et une baisse de la fécondité à des expositions systémiques ≥ 3 fois l’ASC chez l’humain, à la dose recommandée chez l’humain (voir Toxicologie générale).
Développement
Chez des rates gravides, une toxicité maternelle (y compris la diminution du gain de poids corporel) a été notée à la dose maximale testée de 250 mg/kg/jour (environ 11 fois l’ASC à la dose recommandée chez l’humain); chez les rejetons, on a noté une diminution du poids fœtal avec retard de l’ossification, et des fœtus légèrement œdémateux; on a aussi noté une fréquence accrue du raccourcissement des cordons ombilicaux, ainsi que des variations et des malformations des vertèbres, des côtes et de la région pelvienne. Aucun effet sur les mères ou le développement n’a été noté jusqu’à la dose de 50 mg/kg/jour (environ 2,5 fois l’ASC à la dose recommandée chez l’humain).
Chez des lapines gravides, une toxicité maternelle (y compris la mortalité et les avortements) a été notée à la dose maximale testée de 225 mg/kg/jour (environ 2 fois l’ASC à la dose recommandée chez l’humain); chez les rejetons, on a observé une fréquence accrue de malformations et de variations au niveau des vertèbres et des côtes. Aucun effet sur les mères ou le développement n’a été noté jusqu’à la dose de 75 mg/kg/jour (inférieure à l’ASC, à la dose recommandée chez l’humain).
Lors de l’étude sur le développement prénatal et postnatal, aucun effet nuisible au développement n’a été observé jusqu’à l’exposition la plus élevée testée de 180 mg/kg/jour (deux fois l’ASC, à la dose recommandée chez l’humain).
Allaitement
Aucun effet du létermovir sur la croissance et le développement postnatal n’a été observé chez les ratons allaités, à raison de la plus haute dose testée (deux fois l’ASC, à la dose recommandée chez l’humain) [voir 7.1 Populations particulières, Femmes enceintes].
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PREVYMIS®, comprimés à 240 mg et à 480 mg, solution pour injection à 20 mg/ml, dose de 240 mg/flacon et de 480 mg/flacon, numéro de contrôle de la présentation 273906, Monographie de produit, Merck Canada Inc., 13 mars 2024.