


Monographie de produit - Tpoxx
Modifications importantes apportées récemment à la monographie
| Posologie et administration, Posologie recommandée et ajustement posologique (4.2) | 2023-10 |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 5
- 1.
Indications ............................................................................................................................... 5
1.1. Pédiatrie ................................................................................................................................... 5
1.2. Gériatrie ................................................................................................................................... 5
- 2. Contre-indications ................................................................................................................... 5
- 4.
Posologie et administration ..................................................................................................... 6
4.1. Considérations posologiques ................................................................................................... 6
4.2. Posologie recommandée et modification posologique ........................................................... 6
4.4. Administration ......................................................................................................................... 7
4.5. Dose oubliée ............................................................................................................................ 7
- 5. Surdose ................................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ...................................... 8
- 7.
Mises en garde et précautions ................................................................................................. 9
Généralités ............................................................................................................................................ 9
Système endocrinien et métabolisme .................................................................................................. 9
Système immunitaire ............................................................................................................................ 9
Allongement de l’intervalle QTc ........................................................................................................... 9
Santé reproductive - Fertilité .............................................................................................................. 10
7.1. Populations particulières ....................................................................................................... 10
7.1.1. Grossesse ....................................................................................................................... 10
7.1.2. Allaitement .................................................................................................................... 10
7.1.3. Enfants ........................................................................................................................... 10
7.1.4. Personnes âgées ............................................................................................................ 11
- 8.
Effets indésirables ................................................................................................................. 11
8.1. Aperçu des effets indésirables ............................................................................................... 11
8.2. Effets indésirables observés au cours des études cliniques .................................................. 11
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents . 12
8.3. Effets indésirables peu fréquents observés au cours des études cliniques .......................... 12
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................................... 12
- 9.
Intéractions médicamenteuses .............................................................................................. 13
9.2. Aperçu des interactions médicamenteuses ........................................................................... 13
9.3. Interactions médicament-comportement ............................................................................. 13
9.4. Interactions médicament-médicament ................................................................................. 13
9.5. Interactions médicament-aliment ......................................................................................... 14
9.6. Interactions médicament-plante médicinale......................................................................... 15
9.7. Interactions médicament-examens de laboratoire ............................................................... 15
- 10.
Pharmacologie clinique .......................................................................................................... 15
10.1. Mode d’action ........................................................................................................................ 15
10.2. Pharmacodynamie ................................................................................................................. 15
10.3. Pharmacocinétique ................................................................................................................ 15
- 11. Conservation, stabilité et mise au rebut ................................................................................. 17
- 12. Instructions particulières de manipulation du produit ........................................................... 18
Partie 2 : Renseignements scientifiques ............................................................................................. 19
- 13. Renseignements pharmaceutiques ........................................................................................ 19
- 14.
Études Cliniques .................................................................................................................... 20
14.1. Études cliniques par indication .............................................................................................. 20
- 15. Microbiologie ........................................................................................................................ 23
- 16. Toxicologie non clinique ........................................................................................................ 24
Renseignements destinés aux patientes ............................................................................................. 25
Liste des tableaux
Tableau 1 : Posologie recommandée pour les enfants et les adultes et instructions de préparation ........ 7
Tableau 2 : Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 8
Tableau 3 : Effets indésirables observés chez au moins 1 % des sujets adultes en bonne santé ayant reçu au moins une dose de TPOXX® de 600 mg ...................................................................... 11
Tableau 4: Interactions médicament-médicament établies ou possibles ................................................ 13
Tableau 5 : Interactions médicamenteuses – Variations dans les paramètres pharmacocinétiques du TPOXX en présence d’un médicament administré en concomitancea ............................... 14
Partie 1 : Renseignements destinés aux professionnels de la santé
| « SANTÉ CANADA A AUTORISÉ LA VENTE DE CETTE DROGUE NOUVELLE POUR USAGE EXCEPTIONNEL (DNUE) POUR LE TRAITEMENT LA VARIOLE DE L’HUMAIN CHEZ LES ADULTES ET CHEZ LES ENFANTS PESANT AU MOINS 13 KG, SUR LA BASE D’ÉTUDES CLINIQUES LIMITÉES CHEZ DES HUMAINS » |
|---|
1. Indications
DNUE TPOXX® (capsules de tecovirimat) est indiquée pour le traitement de la variole de l’humain chez les adultes et chez les patients pédiatriques au moins 13 kg.
1.1. Pédiatrie
Enfants (≥ 13 kg) : Santé Canada a autorisé une indication d’utilisation pour usage exceptionnel pour les enfants pesant au moins 13 kg. Aucune étude clinique n’a été menée chez des enfants. Une simulation pharmacocinétique a été utilisée pour établir la posologie du TPOXX pour les enfants et elle devrait être comparable à l’exposition chez l’adulte avec la dose recommandée de TPOXX.
Enfants (< 13 kg) : Aucune donnée n’est disponible pour Santé Canada. Par conséquent, Santé Canada n’a pas autorisé une indication d’utilisation pour cette population pédiatrique.
1.2. Gériatrie
Personnes âgées (≥ 65 ans) : Les études cliniques sur le TPOXX ne comprenaient pas un nombre suffisant de personnes âgées de 65 ans et plus pour déterminer si le profil d’innocuité du TPOXX pour cette population est différent de celui des personnes plus jeunes.
2. Contre-indications
Le TPOXX est contre-indiqué pour les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation, y compris les ingrédients non médicinaux, et aux composants du récipient. Pour obtenir une liste complète, veuillez consulter la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
DNUE
4.2. Posologie recommandée et modification posologique
La posologie recommandée pour le TPOXX chez les adultes et les enfants pesant au moins 40 kg est moins de 120 kg est de 600 mg (trois capsules de 200 mg), pris par voie orale deux fois par jour, pendant 14 jours. La posologie recommandée de TPOXX pour les personnes pesant 120 kg ou plus est de 600 mg (trois capsules de 200 mg) à prendre par voie orale trois fois par jour pendant 14 jours. Le TPOXX doit être pris dans les 30 minutes suivant un repas complet à teneur modérée ou élevée en matières grasses.
Posologie pour les enfants et les patients incapables d’avaler des capsules
La posologie recommandée pour les enfants est basée sur le poids corporel à partir de 13 kg, comme indiqué au tableau 1. La dose doit être administrée par voie orale, deux fois par jour, pendant 14 jours et doit être prise dans les 30 minutes suivant un repas complet à teneur modérée ou élevée en matières grasses.
Instructions de préparation:
- Ouvrez délicatement la capsule pour éviter que le contenu se renverse ou s’échappe dans l’air.
- Tenez la capsule avec le capuchon orienté vers le haut et tirez sur le capuchon en l’éloignant du corps de la capsule.
- Utilisez un petit récipient pour préparer le mélange.
- Mélangez tout le contenu de la capsule avec 30 mL d’aliments liquides (p. ex., lait, lait au chocolat) ou mous (p. ex. yogourt, compote de pommes).
- Le mélange doit être avalé moins de 30 minutes après sa préparation et moins de 30 minutes après un repas.
Tableau 1 : Posologie recommandée pour les enfants et les adultes et instructions de préparation
| Poids corporel | Posologie | Nombre de capsules | Préparation du médicament avec des aliments |
|---|---|---|---|
| De 13 kg à moins de 25 kg | 200 mg deux fois par jour | Le contenu de 1 capsule deux fois par jour | Mélanger le contenu d’une capsule de TPOXX avec 30 mL d’aliments liquides (p. ex., lait, lait au chocolat) ou mous (p. ex. yogourt, compote de pommes). Administrer le mélange en entier. |
| De 25 kg à moins de 40 kg | 400 mg deux fois par jour | Le contenu de 2 capsules deux fois par jour | Mélanger le contenu de 2 capsules de TPOXX avec 30 mL d’aliments liquides (p. ex., lait, lait au chocolat) ou mous (p. ex. yogourt, compote de pommes). Administrer le mélange en entier. |
| De 40 kg à moins de 120 kg | 600 mg deux fois par jour | Le contenu de 3 capsules deux fois par jour | Mélanger le contenu de 3 capsules de TPOXX avec 30 mL d’aliments liquides (p. ex., lait, lait au chocolat) ou mous (p. ex. yogourt, compote de pommes). Administrer le mélange en entier. |
| 120 kg et plus | 600 mg trois fois par jour | Le contenu de trois capsules trois fois par jour. | Mélanger le contenu de 3 capsules de TPOXX avec 30 mL d’aliments liquides (p. ex., lait, lait au chocolat) ou mous (p. ex. yogourt, compote de pommes). Administrer le mélange en entier. |
Insuffisance rénale
Aucun ajustement de la dose de TPOXX n’est nécessaire chez les patients atteints d’insuffisance rénale (voir la section 10.3. Pharmacocinétique, populations et états pathologiques particuliers).
Insuffisance hépatique
Aucun ajustement de la dose de TPOXX n’est nécessaire chez les patients atteints d’insuffisance hépatique (voir la section 10.3. Pharmacocinétique, populations et états pathologiques particuliers).
4.4. Administration
La dose recommandée doit être administrée par voie orale dans les 30 minutes suivant un repas complet à teneur modérée ou élevée en matières grasses (contenant environ 25 grammes de matières grasses) afin d’assurer une absorption appropriée du tecovirimat.
4.5. Dose oubliée
Si une dose de TPOXX est oubliée, le patient doit être avisé de la prendre dès qu’il constate son oubli, puis de prendre la dose suivante à l’heure prévue.
5. Surdose
Aucun cas clinique de surdosage n’a été signalé avec le TPOXX. En cas de surdosage, surveiller les patients pour déceler tout signe ou symptôme d’effets indésirables. L’hémodialyse n’éliminera pas le TPOXX de manière significative chez les patients ayant reçu une dose excessive.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Les capsules de Tecovirimat sont des capsules de gélatine dure opaque de couleur orange/noir, de taille « 0 », contenant 200 mg de tecovirimat (sous forme de tecovirimat monohydraté). Les capsules sont imprimées à l’encre blanche avec « SIGA » et le symbole SIGA suivi de « ® » sur le corps orange, et avec « ST-246® » sur le capuchon noir. Les capsules de TPOXX sont fournies dans un flacon en plastique de polyéthylène haute densité (PEHD) contenant 42 capsules opaques à enveloppe dure.
Tableau 2 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique /teneur/composition | Ingrédients non médicinaux |
|---|---|---|
| Voie orale | Capsule, 200 mg | Dioxyde de silicium colloïdal, croscarmellose sodique, hydroxypropylméthylcellulose, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, laurylsulfate de sodium. L’enveloppe de la capsule contient de la gélatine, du colorant bleu FD&C n° 1, du colorant rouge FD&C n° 3, du colorant jaune FD&C n° 6 et du dioxyde de titane. L’encre d’impression contient de l’hydroxyde d’ammonium, de l’alcool isopropylique, de l’alcool n-butylique, du propylène glycol, du siméthicone, de la gomme-laque et du dioxyde de titane. |
7. Mises en garde et précautions
Généralités
L’efficacité du TPOXX pour le traitement de la variole n’a pas été établie chez les humains, car il est impossible de mener des études sur le terrain adéquates et bien contrôlées, et l’induction de la variole chez les humains pour étudier l’efficacité d’un médicament est contraire à l’éthique. L’efficacité du TPOXX a été établie en se basant sur les résultats d’études de l’efficacité menées avec des modèles animaux de maladies par orthopoxvirus (voir la section 14. Études cliniques).
Système endocrinien et métabolisme
L’administration concomitante de la répaglinide et du TPOXX peut provoquer une hypoglycémie légère à modérée. Il convient de surveiller la glycémie et les symptômes d’hypoglycémie pendant un traitement comprenant le TPOXX et la répaglinide.
Au cours d’une étude menée sur les interactions médicamenteuses, 10 des 30 sujets en bonne santé ont présenté une hypoglycémie légère (6 sujets) ou modérée (4 sujets) après l’administration concomitante de répaglinide (2 mg) et de TPOXX. Ces symptômes ont disparu chez tous les sujets après l’absorption d’aliments et/ou de glucose par voie orale.
La prise du TPOXX peut réduire les effets du midazolam, un médicament utilisé pour le traitement des crises convulsives, de l’anxiété ou des troubles du sommeil. Consultez votre médecin ou vos pharmaciens avant de prendre le TPOXX si vous prenez le midazolam.
Système immunitaire
L’efficacité du TPOXX peut être inférieure chez les patients immunodéprimés, car des études ont démontré une efficacité réduite dans des modèles animaux immunodéprimés.
Des études sur des animaux vivants ont indiqué que l’administration concomitante du TPOXX et du vaccin vivant contre la variole (virus de la vaccine) peut réduire la réponse immunitaire au vaccin. L’impact clinique est inconnu.
Allongement de l’intervalle QTc
Il a été signalé que le TPOXX provoque un allongement de l’intervalle QTc (voir la section 10. Pharmacologie clinique, Électrophysiologie cardiaque). Des précautions doivent être prises si le TPOXX est administré à des patients considérés comme présentant un risque élevé d’arythmie en torsade de pointes, y compris, mais sans s’y limiter, ceux atteints du syndrome du QT long congénital ou acquis, d’une autre cardiopathie, d’une carence en électrolytes (p. ex., hypokaliémie, hypomagnésémie ou hypocalcémie) ou d’une maladie pouvant entraîner une carence en électrolytes, ou pendant des traitements concomitants avec des antiarythmiques de classe IA ou III ou d’autres médicaments qui allongent l’intervalle QTc (voir la section 9. Intéractions médicamenteuses, Médicaments qui allongent l’intervalle QT/QTc). La torsade de pointes peut être asymptomatique ou ressentie par le patient sous forme de vertiges, de palpitations, de syncopes ou de convulsions. Si ces symptômes sont soutenus, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort subite d’origine cardiaque.
Santé reproductive - Fertilité
Il n’existe aucune donnée sur les effets de ce médicament sur la fertilité chez les humains. Chez les souris mâles, une baisse de la fertilité associée à une toxicité testiculaire (augmentation du pourcentage de spermatozoïdes anormaux et diminution de la motilité des spermatozoïdes) a été observée à la dose de 1 000 mg/kg/jour (environ 24 fois l’exposition des sujets humains à la dose recommandée chez l’humain [DRH]) (voir la section 16. Toxicologie non clinique).
7.1. Populations particulières
7.1.1. Grossesse
Le TPOXX n’a pas été étudiée chez les femmes enceintes. Par conséquent, le TPOXX ne doit pas être utilisé pendant une grossesse, sauf si les avantages l’emportent sur les risques.
Des études sur la reproduction menée chez la souris n’ont montré aucune toxicité du tecovirimat sur le développement de l’embryon et du fœtus pendant l’organogenèse à des expositions (aire sous la courbe [ASC]) jusqu’à 23 fois plus élevées que l’exposition des sujets humains à la dose recommandée chez l’humain (DRH). Chez le lapin, aucune toxicité n’a été observée sur le développement de l’embryon et du fœtus pendant l’organogenèse avec des expositions au tecovirimat (ASC) inférieures à l’exposition des sujets humains à la DRH. Dans une étude sur le développement prénatal et postnatal chez la souris, aucune toxicité n’a été observée avec des expositions maternelles au tecovirimat jusqu’à 24 fois plus élevée que l’exposition des sujets humains à la DRH (voir la section 16. Toxicologie non clinique).
Le risque de base de malformation congénitale et de fausse couche pour la population indiquée est inconnu.
7.1.2. Allaitement
On ignore si TPOXX est excrété dans le lait maternel. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel, des précautions s’imposent. Lorsqu’il était administré à une souris qui allaitait, le tecovirimat était présent dans le lait. Les bienfaits de l’allaitement pour le développement et la santé doivent être pris en considération, de même que le besoin clinique de la mère pour le TPOXX et les effets indésirables possibles du TPOXX ou de la maladie sous-jacente de la mère sur l’enfant allaité.
7.1.3. Enfants
En se basant sur les données soumises et examinées, Santé Canada a autorisé une indication d’utilisation pour usage exceptionnel chez les patients pédiatriques pesant au moins 13 kg.
Comme chez les adultes, l’efficacité du TPOXX chez les patients pédiatriques repose uniquement sur des études de l’efficacité menées avec des modèles animaux de maladies par orthopoxvirus. Étant donné que l’exposition au TPOXX des enfants et des adolescents en bonne santé ne tirant aucun bienfait clinique direct n’est pas éthique, nous avons utilisé une simulation pharmacocinétique pour établir les schémas posologiques qui devraient fournir aux enfants des expositions comparables à celles observées chez les adultes pesant moins de 120 kg qui reçoivent une dose de 600 mg deux fois par jour. La posologie des patients pédiatriques et des adolescents est basée sur le poids corporel.
7.1.4. Personnes âgées
Les études cliniques menées sur le TPOXX ne comprenaient pas un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer si leur réponse est différente de celle des sujets plus jeunes. Parmi les 359 sujets des études cliniques sur le TPOXX, 10 % (36/359) étaient âgés de 65 ans ou plus et 1 % (4/359) étaient âgés de 75 ans ou plus. Aucune modification de la posologie n’est nécessaire pour les patients âgés d’au moins 65 ans.
8. Effets indésirables
8.1. Aperçu des effets indésirables
DNUE Étant donné que les études cliniques sont menées dans des conditions très spécifiques, les taux d’effets indésirables observés dans les études cliniques d’un médicament ne peuvent pas être comparées directement aux taux observés dans les études cliniques d’un autre médicament et pourraient ne pas refléter les taux observés dans la pratique.
L’innocuité du TPOXX n’a pas été étudiée chez les patients atteints de la variole.
8.2. Effets indésirables observés au cours des études cliniques
L’innocuité du TPOXX a été évaluée chez 359 sujets adultes en bonne santé âgés de 18 à 79 ans dans le cadre d’une étude clinique de phase 3. Parmi les sujets ayant reçu au moins une dose de 600 mg de TPOXX, 59 % étaient des femmes, 69 % étaient de race blanche, 28 % étaient de race noire ou afro-américaine, 1 % étaient asiatiques et 12 % étaient d’origine hispanique ou latine. En outre, 10 % des sujets ayant participé à l’étude étaient âgés de 65 ans ou plus. Parmi ces 359 sujets, 336 sujets ont reçu au moins 23 des 28 doses de 600 mg de TPOXX administrées deux fois par jour, pendant 14 jours.
Les plus fréquents effets indésirables
Les effets indésirables les plus fréquemment signalés étaient des maux de tête et des nausées. Les effets indésirables survenus chez au moins ≥1 % des sujets du groupe de traitement par le TPOXX sont présentés dans le Tableau 3.
Tableau 3 : Effets indésirables observés chez au moins 1 % des sujets adultes en bonne santé ayant reçu au moins une dose de TPOXX® de 600 mg
| Effet indésirable | TPOXX à 600 mg N = 359 (%) | Placebo n = 90 (%) |
|---|---|---|
| Très fréquents (≥ 10 %) Maux de tête | 12 | 8 |
| Fréquents (≥ 1 %) Nausées | 5 | 4 |
| Douleurs abdominalesa | 2 | 1 |
| Vomissements | 2 | 0 |
aElles comprennent les douleurs abdominales, les douleurs dans la région supérieure de l’abdomen, une distension de l’abdomen, un inconfort abdominal, les douleurs dans la région inférieure de l’abdomen et les douleurs épigastriques
Effets indésirables ayant entraîné l’arrêt du traitement par le TPOXX
Six sujets (2 %) ont arrêté leur traitement par le TPOXX en raison d’effets indésirables. Chacun des effets indésirables de ces sujets (et leur gravité) est énuméré ci-dessous :
- Des modifications anormales de l’EEG
- De légers maux d’estomac, une sécheresse de la bouche, une diminution de la concentration et une humeur dysphorique
- De légers symptômes de nausées et de fièvre, une diarrhée modérée et de graves maux de tête.
- Un purpura léger et palpable
- De légers symptômes de nausées, de fièvre et de frissons
- De légers symptômes de rougeur, d’enflure et de prurit du visage
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
Étant donné que la réalisation d’études chez des enfants en bonne santé est contraire à l’éthique, aucune étude de l’innocuité n’a été menée chez des enfants.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables significatifs sur le plan clinique, signalés chez moins de 1 % des sujets exposés au TPOXX et à des taux supérieurs à ceux des sujets ayant reçu le placebo, sont énumérés ci-dessous :
- Troubles gastro-intestinaux : sécheresse de la bouche, lèvres gercées, dyspepsie, éructation, paresthésie buccale
- Troubles généraux et réactions au site d’administration : pyrexie, douleur, frissons, malaise, soif
- Investigations : électroencéphalogramme anormal, diminution de l’hématocrite, diminution du taux d’hémoglobine, augmentation de la fréquence cardiaque
- Troubles musculosquelettiques et du tissu conjonctif : arthralgie, arthrose
- Troubles du système nerveux : migraine, trouble de l’attention, dysgueusie, paresthésie
- Troubles psychiatriques : dépression, dysphorie, irritabilité, crise de panique
- Troubles respiratoires, thoraciques et médiastinaux : douleurs oropharyngées
- Troubles de la peau et du tissu sous-cutané : purpura palpable, éruption cutanée, éruption prurigineuse, rougeur du visage, enflure du visage, prurit
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Aucune anomalie dans les résultats de laboratoire n’a été observée dans le cadre des études cliniques sur le TPOXX. Les études cliniques ont été menées uniquement chez des adultes en bonne santé, de sorte que ces résultats pourraient ne pas refléter son utilisation dans la population de patients visée.
- 9. Intéractions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Le tecovirimat est un faible inducteur du cytochrome P450 (CYP) 3A4 et un faible inhibiteur du CYP2C8 et du CYP2C19. Cependant, les effets ne devraient pas être pertinents sur le plan clinique pour la plupart des substrats de ces enzymes étant donné l’ampleur des interactions et la durée du traitement par le TPOXX. Le tecovirimat est un substrat des UGT1A1 et UGT1A4. Le tecovirimat a inhibé la protéine de résistance au cancer du sein (BCRP) in vitro. Consultez le Tableau 4 afin de connaître les recommandations cliniques pour certains substrats sensibles.
9.3. Interactions médicament-comportement
Aucune étude n’a été menée pour évaluer les effets sur la capacité de conduire et d'utiliser des machines. Cependant, les données disponibles n’offrent aucune donnée probante selon laquelle le traitement par le TPOXX influencerait la capacité de conduire et d'utiliser des machines.
9.4. Interactions médicament-médicament
Le tableau suivant présente une liste des interactions médicamenteuses confirmées. Les interactions avec d’autres médicaments n’ont pas été étudiées pour le moment.
Tableau 4: Interactions médicament-médicament établies ou possibles
| Dénomination commune du ou des produits médicamenteux | Source des données | Effet | Commentaire clinique | |
|---|---|---|---|---|
| Agent hypoglycémiant : | ||||
| Répaglinideb | Étude clinique | répaglinide | Surveiller la glycémie et les symptômes d’hypoglycémie chez les patients lorsque le TPOXX est administré avec la répaglinide. | |
| Dépresseur du SNC : | ||||
| Midazolamb | Étude clinique | midazolam | Surveiller l’efficacité du midazolam. | |
a↓ = diminution, ↑ = augmentation
bCes interactions ont été étudiées chez les adultes en bonne santé.
Les effets de l’administration concomitante du TPOXX avec quatre différents chélateurs des phosphates sur la Cmax du tecovirimat et le AUC0-24 sont résumés au tableau 5.
Tableau 5 : Interactions médicamenteuses – Variations dans les paramètres pharmacocinétiques du TPOXX en présence d’un médicament administré en concomitancea
| Médicament concomitant | Dose du médicament concomitant (mg) | Nb | Rapport moyenc (IC de 90 %) du TPOXX PK avec/sans médicament concomitant Aucun effet = 1,00 | |
|---|---|---|---|---|
| Cmax | AUC0-24 heures | |||
| Chélateurs des phosphates | Carbonate de sévélamer (1600 mg, dose unique) | 39 | 1,16 (1,08, 1,26) | 1,26 (1,17, 1,36) |
| Oxyhydroxyde sucro-ferrique (500 mg, dose unique) | 37 | 1,15 (1,06, 1,24) | 1,20 (1,11, 1,29) | |
| Acétate de calcium (1334 mg, dose unique) | 37 | 1,09 (1,01, 1,18) | 1,16 (1,07, 1,25) | |
| Carbonate de lanthane (500 mg, dose unique) | 38 | 1,21 (1,12, 1,30) | 1,22 (1,13, 1,32) | |
aToutes les études sur les interactions ont été menées sur des volontaires sains prenant le tecovirimat 600 mg, deux fois par jour (toutes les 12 heures), avec un repas (totalisant environ 600 calories et 25 g de matières grasses).
bNombre de sujets ayant des valeurs PK à déclarer lorsque le TPOXX était administré en concomitance avec un chélateur des phosphates.
cRapport des moyennes géométriques des moindres carrés
Médicaments qui allongent l’intervalle QT/QTc
La prudence s’impose si le TPOXX est administré en association avec des médicaments qui provoquent un allongement de l’intervalle QT/QTc (voir la section 7. Mises en garde et précautions, Allongement de l’intervalle QTc et 10. Pharmacologie clinique, Électrophysiologie cardiaque). Les sources actuelles de renseignements doivent être consultées pour connaître les médicaments qui causent un allongement de l’intervalle QT/QTc.
Médicaments qui peuvent réduire les taux sériques d’électrolytes
La prudence s’impose si le TPOXX est administré avec des médicaments qui peuvent diminuer les taux sériques de potassium, magnésium et/ou calcium, en raison d’une augmentation possible de l’effet d’allongement de l’intervalle QTc (voir la section 7. Mises en garde et précautions, Cardiovasculaire et 10. Pharmacologie clinique, Électrophysiologie cardiaque). Les médicaments qui peuvent diminuer les taux d’électrolytes sériques comprennent, sans s’y limiter, les diurétiques de l’anse, les diurétiques thiazidiques et les diurétiques connexes.
9.5. Interactions médicament-aliment
L’absorption du tecovirimat a augmenté d’environ 40 à 50 % (selon le calcul de la Cmax et de l’ASC de 0 à 24 h) lorsque le TPOXX a été administré avec un repas complet à teneur modérée ou élevée en matières grasses (contenant environ 25 grammes de matières grasses), par rapport à son administration à jeun.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le tecovirimat cible et inhibe l’activité de la protéine VP37 des orthopoxvirus (codée par un gène fortement conservé dans tous les membres du genre orthopoxvirus). Le tecovirimat bloque l’interaction du VP37 avec la Rab9 GTPase et le TIP47 des cellules, ce qui empêche la formation des virions enveloppés compétents nécessaires pour la propagation à grande échelle du virus dans les autres cellules.
10.2. Pharmacodynamie
Électrophysiologie cardiaque
Dans une étude croisée, à répartition aléatoire, contrôlée par placebo et comparateur actif, et menée à double insu évaluant les ECG de sujets en bonne santé (N = 48), l’administration d’une dose unique suprathérapeutique de 1 000 mg de tecovirimat a été associée à une différence maximale dans le changement moyen, par rapport à la valeur initiale, de l’intervalle QTcF de 5,1 ms (IC à 90 % : 2,9, 7,3) quatre heures après l’administration, par rapport au placebo. Après la dose unique de 1 000 mg de tecovirimat, les valeurs moyennes de Cmax étaient de 2 500 ng/mL pour le tecovirimat, 710 ng/mL pour le métabolite M4, 121 ng/mL pour le métabolite M5 et 4 250 ng/mL pour le métabolite TFMBA.
Cette étude d’évaluation des ECG n’a pas permis d’atteindre les concentrations plasmatiques thérapeutiques des métabolites du tecovirimat. Chez les sujets en bonne santé (N = 48) ayant reçu 600 mg de tecovirimat deux fois par jour pendant 14 jours après un repas, les valeurs moyennes de Cmax étaient de 2 209 ng/mL pour le tecovirimat, 1 290 ng/mL pour le métabolite M4, 665 ng/mL pour le métabolite M5 et 7 956 ng/mL pour le métabolite TFMBA.
10.3. Pharmacocinétique
Comparaison des données de pharmacocinétique des études menées chez des animaux et des humains pour soutenir la sélection de la dose efficace pour les sujets humains
Étant donné que l’efficacité du TPOXX ne peut pas être évaluée chez des sujets humains, il s’est avéré nécessaire de réaliser des études de l’efficacité thérapeutique pour comparer les expositions au tecovirimat obtenues chez des sujets humains en bonne santé à celles observées dans des modèles animaux d’infection à orthopoxvirus (primates non humains et lapins infectés respectivement par le virus de la variole du singe et le virus de la variole du lapin), afin d’étayer le schéma posologique de 600 mg deux fois par jour pour le traitement de la variole chez les humains. Les sujets humains avec un poids corporel compris entre 40 kg et 120 kg obtiennent une exposition systémique (ASC, Cmax et Cmin) de tecovirimat plus élevée après une dose de 600 mg deux fois par jour, par rapport aux expositions thérapeutiques de ces modèles animaux. Cependant, à la posologie orale de 600 mg deux fois par jour, l'exposition au tecovirimat était réduite chez les sujets adultes pesant plus de 120 kg par rapport aux expositions chez les sujets adultes pesant moins de 120 kg. Plus précisément, chez 34 sujets adultes pesant plus de 120 kg ayant reçu 600 mg de TPOXX par voie orale toutes les 12 heures, les valeurs moyennes observées à l'état d'équilibre de l'ASC0-24hr, de Cmax et de concentration résiduelle étaient respectivement de 19500 hr•ng/mL (CV : 23 %), 1300 ng/mL (CV : 29 %) et 585 ng/mL (CV : 31 %).
Sur la base d'une comparaison des expositions maximales simulées (Cmax maximale) par rapport à la limite de sécurité maximale et des expositions minimales simulées (Cmin minimale) et du seuil d'efficacité minimale, une dose de 600 mg trois fois par jour est recommandée pour la tranche de poids corporel de 120 kg et plus.
Les données pharmacocinétiques obtenues dans le cadre d’une étude de l’innocuité de phase 3 (SIGA-246-008) menée chez des sujets humains sont présentées au tableau 6. Les données présentées proviennent de sujets hommes et femmes en bonne santé, âgés de 18 à 72 ans, qui avaient pris 600 mg de TPOXX deux fois par jour, pendant 14 jours, après un repas.
Tableau 6 : Résumé des paramètres pharmacocinétiques du TPOXX chez les adultes en bonne santé
Cmax (ng/mL) N = 48 | Cmin N = 48 | Tmax (h) N = 48 | t½ (h) N = 48 | ASC0-24h (ng.h/mL) N = 48 | ASC0-∞ (ng.h/mL) N = 16 | CL (CL/F, L/h) N = 167 | Vd (Vz/F, L) N = 16 | |
|---|---|---|---|---|---|---|---|---|
| État d’équilibre (moyenne)a | 2209d | 690 | 4b | 19,3c | 30632 | 50975d | 20,8 | 572 |
aValeurs exprimées en valeurs moyennes arithmétiques.
bValeur qui reflète l’administration du médicament avec des aliments.
cValeur qui fait référence à la demi-vie terminale moyenne dans le plasma.
dValeur déterminée au Jour 14 chez des sujets ayant reçu 600 mg, deux fois par jour, après un repas.
Absorption : Le tecovirimat atteint les concentrations plasmatiques maximales 4 à 6 heures après son administration orale.
Distribution : Le tecovirimat se lie aux protéines plasmatiques humaines dans un pourcentage de 77,3 à 82,2 %, ce qui correspond à une concentration de 0,03 à 50 µM. Après l’administration d’une dose unique de 600 mg de [14C]-tecovirimat à des sujets en bonne santé, les concentrations totales de radioactivité étaient plus faibles dans le sang total que dans le plasma à tous les points temporels, et le rapport entre le sang total et le plasma variait entre 0,62 à 0,90 à tous les points temporels. Le volume de distribution du tecovirimat est élevé (572 L).
Métabolisme : Le tecovirimat est métabolisé par hydrolyse de la liaison amide et par glucuronidation. Les métabolites inactifs suivants ont été détectés dans le plasma : M4 (N-{3,5-dioxo-4-azatétracyclo[5.3.2.0{2,6}.0{8,10}]dodéc-11-en-4-yl}amine), M5 (3,5 dioxo-4-aminotétracyclo[5.3.2.0{2,6}. 0{8,10}]dodéc-11-ène), et TFMBA (benzoate de 4-trifluorométhyle).
Élimination : Après l’administration d’une dose unique de [14C]-tecovirimat à des sujets en bonne santé, environ 95 % de la radioactivité [14C] a été récupérée dans l’urine et les selles sur une période de 192 heures après l’administration de la dose, soit environ 73 % de la radioactivité [14C] dans l’urine et 23 % dans les selles, indiquant que la voie rénale est la principale voie d’excrétion. L’excrétion rénale du composé mère était minime, soit moins de 0,02 %. La majorité du médicament excrété par les reins se présente sous la forme glucuronidée du médicament et de ses métabolites. Dans les selles, le médicament a été excrété principalement sous forme de tecovirimat intact. La demi-vie terminale était de 19,3 heures.
Populations et états pathologiques particuliers
Aucune différence significative sur le plan clinique n’a été observée pour les paramètres pharmacocinétiques du tecovirimat chez sujets humains en bonne santé en fonction de l’âge, du sexe ou de la race.
Les paramètres de pharmacocinétique du TPOXX n’ont pas été évalués chez des enfants. Le schéma posologique recommandé pour les enfants devrait produire des expositions au tecovirimat comparables à celles observées chez les adultes, sur la base d’une approche de modélisation et de simulation pharmacocinétique de population.
- Grossesse et allaitement : Aucune étude n’a été menée chez des femmes enceintes et/ou qui allaitent. Par conséquent, aucune donnée pharmacocinétique n’est disponible pour cette population particulière.
- Insuffisance hépatique : Dans une étude menée chez des sujets atteints d’insuffisance hépatique légère, modérée ou grave (selon les classes A, B ou C de Child Pugh), aucune différence significative sur le plan clinique n’a été observée pour les paramètres pharmacocinétiques du tecovirimat. Aucun ajustement posologique n’est nécessaire pour les patients atteints d’insuffisance hépatique légère, modérée ou grave (classes A, B ou C de Child Pugh).
- Insuffisance rénale : Dans une étude menée chez des sujets atteints d’insuffisance rénale (selon le DFG estimé), aucune différence significative sur le plan clinique n’a été observée pour les paramètres pharmacocinétiques du tecovirimat. Aucun ajustement posologique n’est nécessaire pour les patients atteints d’insuffisance rénale légère, modérée ou grave, ou pour les patients atteints d’une maladie rénale en phase terminale nécessitant un traitement par hémodialyse.
- Obésité : Aucune étude préliminaire n’a été spécifiquement menée chez les individus présentant une obésité telle que définie par l’IMC. Une diminution de l’exposition systémique a été observée à mesure que le poids des patients augmentait, et chez les patients pesant plus de 120 kg et ayant reçu des doses de 600 mg deux fois par jour, les valeurs de Cmin (Ctrough) se rapprochaient de la dose minimale efficace de 160 ng/ml. Par conséquent, afin de garantir des niveaux systémiques adéquats de tecovirimat, une modélisation et une simulation supplémentaires ont été effectuées, ce qui a conduit à des doses recommandées de 600 mg trois fois par jour pour les patients pesant 120 kg et plus (voir la section 4.2. Posologie recommandée et ajustement de la dose).
11. Conservation, stabilité et mise au rebut
Conserver à température ambiante (15 °C à 25 °C).
Ce médicament ne doit pas être utilisé après la date de péremption indiquée sur le flacon.
- 12. Instructions particulières de manipulation du produit
Élimination des médicaments non utilisés ou périmés.
Minimiser la libération des produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées ou les ordures ménagères.
Tout produit pharmaceutique non utilisé ou déchet doit être éliminé conformément à la réglementation locale.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Tecovirimat monohydraté
Nom chimique : Benzamide, N-[(3aR,4R,4aR,5aS,6S,6aS)-3,3a,4,4a,5,5a,6,6a-octahydro-1,3-dioxo-4,6-éthénocycloprop[f]isoindol-2(1H)-yl]-4-(trifluorométhyl), rel-(monohydrate)
Formule moléculaire et masse moléculaire : C19H15F3N2O3•H2O (394,35 g/mol)
Structure (pour les produits biologiques) / Formule développée :
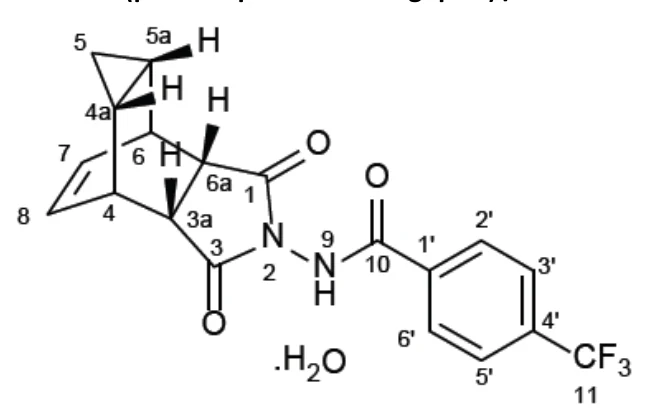
Propriétés physicochimiques : Le tecovirimat monohydraté est une substance solide de couleur blanche à blanc cassé, dont le pKa est de 7,77. Le tecovirimat monohydraté possède une solubilité de 1,6 à 4 µg/mL dans les tampons aqueux (pH 1,2 à 6,8) à 37 °C, et il appartient à la classe de solubilité BCS II.
14. Études Cliniques
L’efficacité du TPOXX pour le traitement de la variole n’a pas été déterminée chez les humains, car il est impossible de mener des études adéquates et bien contrôlées sur le terrain, et l’induction de la variole chez les humains pour étudier l’efficacité d’un médicament n’est pas éthique. Par conséquent, l’efficacité du TPOXX pour le traitement de la variole a été établie en se basant sur les résultats d’études de l’efficacité adéquates et bien contrôlées menées chez des primates non humains et des lapins infectés par des orthopoxvirus. Les taux de survie observés dans les études menées chez des animaux pourraient ne pas être prédictifs des taux de survie en pratique clinique.
14.1. Études cliniques par indication
Traitement de la variole humaine
Des études de l’efficacité ont été menées chez des macaques de Buffon (Macaca fascicularis) infectés par le virus de la variole du singe et chez des lapins blancs néo-zélandais infectés par le virus de la variole du lapin. Le critère d’évaluation principal de l’efficacité de ces études était la survie. Dans ces études, les macaques de Buffon ont été mortellement inoculés par voie intraveineuse avec 5 x 10⁷ unités formant plaques (UFP) du virus de la variole du singe, et le tecovirimat leur a été administré à une dose de 10 mg/kg par voie orale, une fois par jour pendant 14 jours, à partir du Jour 4, 5 ou 6 après l’inoculation. Les lapins néo-zélandais ont été mortellement inoculés avec 1 000 unités formant plaques du virus de la variole du lapin, et le tecovirimat leur a été administré à une dose de 40 mg/kg par voie orale, une fois par jour pendant 14 jours, à partir du Jour 4 après l’inoculation. Dans ces études, le moment de l’administration du tecovirimat a été choisi pour évaluer l’efficacité du traitement après l’apparition des signes cliniques de la maladie, en particulier des lésions cutanées de la variole chez les macaques de Buffon et de la fièvre chez les lapins néo-zélandais. Les signes cliniques de la maladie étaient évidents chez certains animaux au Jour 2 ou 3 après l’inoculation, mais ils étaient évidents chez tous les animaux au Jour 4 après l’inoculation. Pour chaque modèle, la survie des animaux a été suivie pendant une période équivalente à 3 à 6 fois le délai moyen avant le décès des animaux non traités.
Tableau 7: Résumé des études non cliniques sur le traitement des infections par orthopoxvirus (études de l’efficacité)
| N° de l’étude | Espèce | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe (M/F) |
|---|---|---|---|---|---|---|
| FY10-087 | Macaque de Buffon (Macaca fascicularis) | Une étude à répartition aléatoire, contrôlée par placebo, à doses répétées, menée en ouvert chez des primates non humains après une inoculation mortelle par le virus de la variole du singe | 0, 3, 10 et 20 mg/kg, tecovirimat par voie orale, 14 jours | N = 6 par groupe de dose | 3 à 4 ans | 50 % mâles, 50 % femelles |
| AP-09-026G | Macaque de Buffon (Macaca fascicularis) | Une étude à répartition aléatoire, contrôlée par placebo, à doses répétées, menée à double insu chez des primates non humains | 0, 0,3, 1, 3 et 10 mg/kg, tecovirimat par voie orale, 14 jours | N = 5 par groupe de dose; N = 7 dans le groupe de la dose de 0 mg/kg | 2,5 à 4 ans | 100 % mâles |
| SR10-037F | Macaque de Buffon (Macaca fascicularis) | Une étude à répartition aléatoire, contrôlée par placebo, à traitement retardé et doses répétées, menée à double insu chez des primates non humains | 0, 10 mg/kg, tecovirimat par voie orale, 14 jours | N = 3 dans le groupe de la dose de 0 mg/kg N = 6 dans les groupes de la dose de 10 mg/kg (Jours 4, 5 et 6 après l’inoculation du virus de la variole du singe) | 3,27 à 3,50 ans | 67 % mâles, 33 % femelles (placebo) 50 % mâles, 50 % femelles (groupes de la dose de 10 mg/kg) |
| SR10-038F | Macaque de Buffon (Macaca fascicularis) | Une étude à durée de traitement contrôlée par placebo, à doses répétées, menée à double insu chez des primates non humains | 0, 10 mg/kg de tecovirimat par voie orale, pendant 3, 5, 7 ou 10 jours | n = 4 dans le groupe de la dose de 0 mg/kg N = 4 dans le groupe de la dose de 10 mg/kg (3 doses après l’inoculation du virus de la variole du singe) N = 6 dans les groupes de la dose de 10 mg/kg (5, 7 ou 10 doses après l’inoculation du virus de la variole du singe) | 3,81 à 5,05 ans | 50 % mâles, 50 % femelles (0 ou 10 mg/kg, 3, 5 ou 7 doses après l’inoculation) 40 % mâles, 60 % femelles (10 mg/kg, 50 % mâles, 50 % femelles |
| 10 doses après l’inoculation du virus de la variole du singe) | ||||||
| SR14-008F | Lapins blancs néo-zélandais (Oryctolagus cuniculus) | Une étude à répartition aléatoire, contrôlée par placebo, à doses répétées, menée à double insu sur des lapins blancs néo-zélandais | 0, 20, 40, 80 et 120 mg/kg, tecovirimat par voie orale, 14 jours | N = 10 par groupe de dose | 14 semain es | |
| SR13-025F | Lapins blancs néo-zélandais (Oryctolagus cuniculus) | Une étude à répartition aléatoire, à doses répétées, menée à double insu sur des lapins blancs néo-zélandais | 40, 80, 120 mg/kg, tecovirimat par voie orale, 14 jours | N = 8 par groupe de dose | 13 à 14 semain es | 50 % mâles, 50 % femelles |
Le traitement par le tecovirimat pendant 14 jours a entraîné une amélioration statistiquement significative de la survie par rapport au placebo, sauf lorsqu’il a été administré à des macaques de Buffon à partir du Jour 6 après l’inoculation (Tableau 8).
Tableau 8: Taux de survie des macaques de Buffon et des lapins néo-zélandais présentant des signes cliniques d’une maladie à orthopoxvirus dans les études menées sur le tecovirimat
| Instauration du traitementa | Pourcentage de survie (nb d’animaux ayant survécu/nb total) | Valeur de pb | Différence de taux de surviec (IC à 95 %)d | ||
|---|---|---|---|---|---|
| Placebo | Tecovirimat | ||||
| Macaques de Buffon | |||||
| AP-09-026G | Jour 4 | 0 % (0/7) | 80 % (4/5) | 0,0038 | 80 % (20,8 %, 99,5 %) |
| FY10-087 | Jour 4 | 0 % (0/6) | 100 % (6/6) | 0,0002 | 100 % (47,1 %, 100 %) |
| SR10-037F | Jour 4 | 0 % (0/3) | 83 % (5/6) | 0,0151 | 83 % (7,5 %, 99,6 %) |
| Jour 5 | 83 % (5/6) | 0,0151 | 83 % (7,5 %, 99,6 %) | ||
| Jour 6 | 50 % (3/6) | 0,1231 | 50 % (-28,3 %, 90,2 %) | ||
| SR10-038F | Jour 4 (3 doses) | 25 % (1/4) | 50 % (2/4) | 0,3643 | 25 % (-51,0 %, 83,0 %) |
| Jour 4 (5 doses) | 100 % (6/6) | 0,0141 | 75 % (8,1 %, 99,4 %) | ||
| Jour 4 (7 doses) | 100 % (6/6) | 0,0141 | 75 % (8,1 %, 99,4 %) | ||
| Jour 4 (10 doses) | 80 % (4/5) | 0,0972 | 55 % (-20,9 %, 93,7 %) | ||
| Lapins néo-zélandais | |||||
| SR14-008F | Jour 4 | 0 % (0/10) | 90 % (9/10) | < 0,0001 | 90 % (50,3 %, 99,8 %) |
| SR13-025F | Jour 4 | S.O.e | 88 % (7/8) | S.O. | S.O. |
aLe jour de l’intauration du traitement par le tecovirimat après l’inoculation.
bLa valeur de p du test unilatéral de Boschloo (avec la modification de Berger-Boos de gamma = 0,000001), par rapport au placebo.
cLe pourcentage de survie des animaux traités par le tecovirimat moins le pourcentage de survie des animaux ayant reçu le placebo.
dL’intervalle de confiance exacte à 95 % basé sur la statistique du score de la différence entre les taux de survie.
eCette étude ne comprend pas un groupe témoin pour le placebo.
ABRÉVIATION : S.O. = sans objet
15. Microbiologie
Mode d’action
Le tecovirimat cible et inhibe l’activité de la protéine VP37 des orthopoxvirus (codée par un gène fortement conservé dans tous les membres du genre orthopoxvirus) et bloque son interaction avec la Rab9 GTPase et le TIP47 des cellules, ce qui empêche la formation des virions enveloppés compétents nécessaires pour la propagation à grande échelle du virus aux autres cellules.
Activité dans les cultures cellulaires
Des dosages réalisés sur des cultures cellulaires ont démontré que les concentrations efficaces de tecovirimat entraînant une réduction de 50 % de l’effet cytopathique induit par le virus (EC50) étaient de 0,016 à 0,067 μM, 0,014 à 0,039 µM, 0,015 µM et 0,009 µM pour, respectivement, les virus de la variole de l’humain, la variole du singe, la variole du lapin et la vaccine. Les plages obtenues pour les virus de la variole de l’humain et de la variole du singe représentent les résultats de tests réalisés sur plusieurs souches.
Résistance
Il n’existe aucun orthopoxvirus résistant au tecovirimat dans la nature. En revanche, une résistance au tecovirimat peut se développer en raison d’une sélection induite par le médicament. Le tecovirimat possède une barrière de résistance relativement faible, et certaines substitutions dans les acides aminés de la protéine cible VP37 peuvent entraîner de grandes réductions dans l’activité antivirale du tecovirimat. La possibilité d’une résistance contre le tecovirimat doit être envisagée chez les patients qui ne répondent pas au traitement ou qui présentent une récidive de la maladie après une période de réponse initiale.
Résistance croisée : Aucun autre médicament antiviral n’est approuvé pour le traitement des infections par orthopoxvirus.
16. Toxicologie non clinique
Toxicologie générale
Dans une étude toxicologique à doses répétées menée sur des chiens, des crises cloniques et toniques ont été observées chez un animal dans les 6 heures suivant une dose unique de 300 mg/kg (environ de 4 fois supérieure à l’exposition la plus élevée des sujets humains à la DRH en fonction du Cmax). Les résultats de l’électroencéphalographie (EEG) chez cet animal concordaient avec ses crises convulsives. Un tremblement essentiel, considéré comme non indésirable, a été observé chez 2 animaux sur 3 et 1 animal sur 2 à la dose de 100 mg/kg (semblable à l’exposition la plus élevée des sujets humains à la DRH en fonction de la Cmax), dans deux études indépendantes. Aucun effet sur l’EEG n’a été observé à la dose de 100 mg/kg. Cependant, des crises convulsives ont été observées à cette dose chez 2 animaux sur 3 dans une étude, mais pas chez 2 animaux ayant reçu la même dose dans une autre étude. Ces résultats étaient spécifiques aux chiens et n’ont pas été observés chez d’autres espèces animales.
Génoxicité
Le tecovirimat n’a démontré aucun effet génotoxique dans des tests in vitro ou in vivo, y compris un test de mutation inverse chez des bactéries, un test de mutagénicité chez des mammifères (cellules L5178Y/TK± de lymphome de souris) et un test du micronoyau in vivo sur les souris.
Carcinogénicité
Aucune étude de carcinogénicité n’a été menée avec le tecovirimat.
Toxicité pour la reproduction et le développement
Dans une étude menée sur la fertilité et le développement embryonnaire précoce chez des souris, le tecovirimat n’a eu aucun effet sur la fertilité des femelles à des expositions au tecovirimat (ASC) environ 24 fois plus élevées que l’exposition des sujets humains à la DRH. Chez les souris mâles, une baisse de la fertilité associée à une toxicité testiculaire (augmentation du pourcentage de spermatozoïdes anormaux et diminution de la mobilité des spermatozoïdes) a été observée à la dose de 1 000 mg/kg/jour (environ 24 fois l’exposition des sujets humains à la DRH).