


Monographie de produit - Xofluza
Modifications importantes apportées récemment à la monographie
Aucune au moment de la dernière autorisation.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie ................................................................................................................. 4
1.2 Gériatrie ................................................................................................................. 4
2 Contre-indications ..................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................... 4
4 Posologie et administration ....................................................................................... 4
4.1 Considérations posologiques ................................................................................. 4
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.3 Reconstitution ........................................................................................................ 5
4.4 Administration ....................................................................................................... 5
4.5 Dose oubliée .......................................................................................................... 5
5 Surdose ..................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 6
7 Mises en garde et précautions ................................................................................... 6
Généralités ......................................................................................................................... 6
Système immunitaire ......................................................................................................... 7
Santé reproductive ............................................................................................................ 7
Sensibilité et résistance ..................................................................................................... 7
7.1 Populations particulières ....................................................................................... 7
7.1.1 Grossesse ........................................................................................................... 7
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants et adolescents ....................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 8
8 Effets indésirables ..................................................................................................... 8
8.1 Aperçu des effets indésirables ............................................................................... 8
8.2 Effets indésirables observés au cours des études cliniques .................................. 8
8.2.1 Effets indésirables observés au cours des études cliniques — enfants et adolescents ........................................................................................................................ 9
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 9
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................. 9
8.5 Effets indésirables observés après la commercialisation ...................................... 9
9 Interactions médicamenteuses ................................................................................ 10
9.2 Aperçu des interactions médicamenteuses......................................................... 10
9.3 Interactions médicament-comportement ........................................................... 10
9.4 Interactions médicament-médicament ............................................................... 10
9.5 Interactions médicament-aliment ....................................................................... 11
9.6 Interactions médicament-plante médicinale ...................................................... 11
9.7 Interactions médicament-épreuves de laboratoire............................................. 11
10 Pharmacologie clinique ........................................................................................... 12
10.1 Mode d’action ...................................................................................................... 12
10.2 Pharmacodynamie ............................................................................................... 12
10.3 Pharmacocinétique .............................................................................................. 12
11 Conservation, stabilité et mise au rebut ................................................................... 16
12 Particularités de manipulation du produit ............................................................... 16
Partie 2 : Renseignements scientifiques .............................................................................. 17
13 Renseignements pharmaceutiques .......................................................................... 17
14 Études cliniques ...................................................................................................... 17
14.1 Études cliniques par indication ............................................................................ 17
15 Microbiologie .......................................................................................................... 24
16 Toxicologie non clinique .......................................................................................... 25
Renseignements destinés aux patient·e·s............................................................................ 26
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
XOFLUZA (comprimés de baloxavir marboxil) est indiqué pour :
- le traitement de la grippe sans complications chez les patients de 12 ans et plus qui présentent des symptômes de la grippe depuis au plus 48 heures et qui sont par ailleurs bien portants ou qui sont exposés à un risque élevé de complications de la grippe.
Les professionnels de la santé doivent tenir compte des données disponibles sur les profils de sensibilité du virus influenza aux antigrippaux et sur les effets thérapeutiques de ces derniers lorsqu’ils évaluent la possibilité d’utiliser XOFLUZA (voir 14.1 Études cliniques par indication).
L’évaluation de l’efficacité repose sur la réduction significative du délai avant le soulagement ou l’atténuation des symptômes de la grippe obtenue avec XOFLUZA comparativement à celle obtenue avec le placebo.
1.1 Pédiatrie
Enfants (≥ 12 ans) : selon les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de XOFLUZA ont été établies chez les enfants de 12 ans ou plus pesant au moins 40 kilogrammes (kg). Par conséquent, Santé Canada a autorisé une indication pour cette population. L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les enfants de moins de 12 ans ou pesant moins de 40 kg (voir 14.1 Études cliniques par indication).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : les résultats d’une étude clinique pivot menée auprès de patients atteints de la grippe et présentant un risque élevé de complications de cette infection indiquent que l’innocuité et l’efficacité du médicament ne varient pas de manière importante chez les personnes âgées de ≥ 65 ans et pesant au moins 40 kg. L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les personnes âgées pesant moins de 40 kg et atteintes d’une grippe aiguë sans complications.
2 Contre-indications
XOFLUZA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament (voir 7 Mises en garde et précautions), à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
|
|---|
4 Posologie et administration
4.1 Considérations posologiques
Il faut prendre une dose unique de XOFLUZA dans les 48 heures suivant l’apparition des symptômes.
Éviter l’administration de XOFLUZA avec des boissons enrichies de calcium, des laxatifs, des antiacides ou des suppléments par voie orale (p. ex. calcium, fer, magnésium, sélénium ou zinc) qui contiennent des cations polyvalents. Dans la mesure du possible, éviter l’administration de XOFLUZA avec des produits laitiers (voir 9.5 Interactions médicament-aliment).
4.2 Posologie recommandée et ajustement posologique
La dose unique recommandée de XOFLUZA pour les adultes et les adolescents (≥ 12 ans) est établie en fonction du poids (voir le tableau ci-dessous).
Tableau 1 – Dose de XOFLUZA recommandée chez les patients âgés de 12 ans ou plus
| Poids corporel du patient (kg) | Dose orale unique recommandée |
|---|---|
| De 40 à < 80 kg | 40 mg |
| ≥ 80 kg | 80 mg |
Aucune réduction de la dose de XOFLUZA n’est recommandée.
Utilisation chez les enfants et adolescents
L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les patients âgés de < 12 ans ou pesant < 40 kg. Aucun ajustement de la dose n’est recommandé chez les patients de 12 à < 18 ans pesant ≥ 40 kg (voir 10.3 Pharmacocinétique).
Utilisation chez les personnes âgées
L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les patients âgés de ≥ 65 ans et pesant < 40 kg. Aucun ajustement de la dose n’est recommandé chez les patients âgés de ≥ 65 ans et pesant ≥ 40 kg (voir 10.3 Pharmacocinétique).
Insuffisance rénale
L’innocuité et l’efficacité de XOFLUZA n’ont pas fait l’objet d’études chez les patients en insuffisance rénale. Il n’y a pas lieu de modifier la dose chez ces patients (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique ne s’impose en cas d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) (voir 10.3 Pharmacocinétique). L’emploi de XOFLUZA n’a pas été étudié chez des patients atteints d’insuffisance hépatique grave.
4.3 Reconstitution
Sans objet
4.4 Administration
Il faut prendre XOFLUZA par voie orale, avec ou sans aliments (voir 10.3 Pharmacocinétique).
4.5 Dose oubliée
XOFLUZA est un médicament à dose unique.
5 Surdose
Des rapports de surdosage de XOFLUZA ont été reçus au cours des essais cliniques et dans le cadre de la pharmacovigilance. Dans la majorité des cas rapportés de surdosage, aucune manifestation indésirable n’a été signalée. Des cas de vomissements, dont certains pouvaient être d’importance clinique, ont été signalés chez des patients qui avaient reçu une surdose de XOFLUZA.
Il n’existe pas d’antidote spécifique connu à XOFLUZA. En cas de surdosage, il faut instaurer le traitement médical de soutien usuel en tenant compte des signes et des symptômes du patient.
Il est peu probable que le baloxavir puisse être éliminé par dialyse dans des proportions significatives étant donné son fort taux de liaison aux protéines sériques.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Il n’existe pas de données cliniques probantes à l’appui de l’efficacité de XOFLUZA dans le traitement des infections causées par d’autres agents pathogènes que les virus influenza de type A et de type B.
L’efficacité et l’innocuité de XOFLUZA chez les personnes qui commencent le traitement plus de 48 heures après l’apparition des symptômes n’ont pas été établies.
L’efficacité et l’innocuité de XOFLUZA dans le traitement des patients atteints de la grippe qui doivent être hospitalisés (c.-à-d. les patients atteints d’une grippe avec complications) n’ont pas été établies.
L’efficacité et l’innocuité de XOFLUZA dans la prévention de la grippe n’ont pas été établies.
| Voie d’administration | Forme posologique/teneur/ composition | Ingrédients non médicinaux |
| Orale | Comprimés à 20 mg, à 40 mg, à 80 mg; plaquettes alvéolées | cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hypromellose, lactose monohydraté, povidone, stéarylfumarate de sodium, talc |
Système immunitaire
Rien n’indique que XOFLUZA est efficace dans le traitement des infections causées par d’autres agents pathogènes que les virus influenza. Certaines infections bactériennes graves peuvent se manifester initialement par des symptômes pseudo-grippaux ou coexister avec de tels symptômes ou encore survenir à titre de complications de la grippe. Les professionnels de la santé doivent surveiller l’apparition d’une éventuelle infection bactérienne secondaire et, s’il y a lieu, prescrire des antibiotiques au patient.
Santé reproductive
Fertilité
Aucun effet sur la fertilité n’a été observé lors de l’étude menée chez des rats exposés à une dose de baloxavir marboxil équivalant à une exposition d’environ 2 fois supérieure à celle observée chez l’humain après l’administration de la dose maximale recommandée, selon la SSC (voir 7.1.1 Grossesse).
Sensibilité et résistance
Des cas d’anaphylaxie, d’urticaire, d’éruption cutanée et d’angio-œdème ont été signalés après la commercialisation de XOFLUZA. Un traitement approprié doit être instauré en cas de réaction de type allergique avérée ou soupçonnée. L’emploi de XOFLUZA est contre-indiqué chez les patients présentant une hypersensibilité connue à XOFLUZA (voir 2 Contre-indications et 8.5 Effets indésirables observés après la commercialisation).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée n’a été menée sur l’emploi de XOFLUZA chez les femmes enceintes. Le risque potentiel associé à l’utilisation de XOFLUZA chez cette population de patientes est inconnu. XOFLUZA ne devrait être utilisé durant la grossesse que si le bienfait potentiel pour la mère l’emporte sur le risque potentiel encouru par le fœtus.
Le baloxavir marboxil n’a pas provoqué de malformations lors des études sur le développement embryonnaire et fœtal menées chez le rat ou le lapin à des expositions environ 2 et 3 fois supérieures à celles observées chez l’humain après l’administration de la dose maximale recommandée, selon la SSC, respectivement. À une exposition environ 6 fois supérieure à celle observée chez l’humain après l’administration de la dose maximale recommandée, selon la SSC, le baloxavir marboxil administré à des lapines gravides a entraîné une toxicité maternelle qui s’est traduite par des avortements spontanés et par une augmentation du taux d’incidence d’anomalies mineures du squelette chez les fœtus. De tels effets n’ont pas été observés chez le rat.
L’étude prénatale et postnatale menée chez le rat n’a mis en évidence aucune anomalie liée au médicament chez les mères et les ratons qui ont reçu des doses correspondant à une exposition environ 2 fois supérieure à celle observée chez l’humain à la dose maximale recommandée, selon la SSC.
7.1.2 Allaitement
On ignore si le baloxavir marboxil et son métabolite actif, le baloxavir, sont excrétés dans le lait maternel chez l’humain. Le baloxavir marboxil est excrété sous forme inchangée ou sous forme de métabolites dans le lait des rates en lactation.
Par conséquent, il faut choisir entre l’allaitement et l’instauration d’un traitement par XOFLUZA, en tenant compte du bienfait potentiel de ce traitement pour la mère, d’une part, et du risque potentiel encouru par le nourrisson, d’autre part.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les enfants de < 12 ans ou pesant < 40 kg.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de XOFLUZA n’ont pas été établies chez les personnes âgées de ≥ 65 ans et pesant < 40 kg.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité global de XOFLUZA a été établi à partir des données recueillies auprès d’un total de 2 109 sujets ayant reçu au moins une dose de baloxavir marboxil au cours d’une des études de phase 1, 2 ou 3 terminées.
Au total, 1 640 adultes et adolescents ont reçu XOFLUZA dans le cadre de 3 études cliniques contrôlées par placebo (études 1518T0821, 1601T0831 [CAPSTONE-1] et 1602T0832 [CAPSTONE-2]). Selon les données groupées de ces études, l’incidence des manifestations indésirables considérées comme étant liées au traitement dans le groupe XOFLUZA correspondait à celle des études groupées auprès de patients par ailleurs bien portants (études 1518T0821 et CAPSTONE-1) et de l’étude auprès de patients présentant un risque élevé de complications de la grippe (étude CAPSTONE-2) (5 % et 6 %, respectivement), et elle était comparable à l’incidence des manifestations indésirables considérées comme étant liées au traitement dans le groupe placebo (5 % et 8 %, respectivement). Dans l’ensemble, l’incidence des manifestations indésirables graves survenues au cours des 3 études était faible (0,7 % au total) chez les sujets ayant reçu XOFLUZA. Aucune manifestation indésirable grave liée au traitement n’a été relevée au cours des études cliniques.
Le profil d’innocuité de XOFLUZA établi chez les patients à haut risque et le profil d’innocuité établi chez les adultes et les adolescents par ailleurs bien portants étaient similaires.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Sur les 1 640 sujets qui ont reçu XOFLUZA dans le cadre des études 1518T0821, CAPSTONE-1 et CAPSTONE-2, 1 334 (81 %) étaient âgés de 18 à 64 ans, 209 (13 %) étaient âgés de 65 ans ou plus et
97 (6 %) étaient âgés de 12 à 17 ans. Ces études ont réuni des adultes et des adolescents par ailleurs bien portants (N = 910), ainsi que des sujets exposés à un risque élevé de complications de la grippe (N = 730). En tout, 1 440 sujets ont reçu XOFLUZA à la dose recommandée de 40 ou de 80 mg.
Le tableau 3 fait état des manifestations indésirables les plus fréquentes (indépendamment du lien de causalité), soit celles qui ont été signalées chez au moins 1 % des adultes et des adolescents ayant reçu XOFLUZA à la dose recommandée dans les études 1518T0821, CAPSTONE-1 et CAPSTONE-2.
Tableau 3 – Incidence des manifestations indésirables survenues chez ≥ 1 % des sujets ayant reçu XOFLUZA lors des études sur le traitement de la grippe aiguë sans complications
| Manifestation indésirable | XOFLUZA (N = 1440) | Placebo (N = 1 136) |
|---|---|---|
| Diarrhée | 3 % | 4 % |
| Bronchite | 3 % | 4 % |
| Nausées | 2 % | 3 % |
| Sinusite | 2 % | 3 % |
| Céphalées | 1 % | 1 % |
Effets indésirables observés au cours des études cliniques — personnes âgées
Au cours d’une étude clinique pivot menée auprès de patients atteints de la grippe et présentant un risque élevé de complications de cette infection, 209 (29 %) des 730 sujets traités par XOFLUZA étaient âgés de 65 ans ou plus. Le profil d’innocuité observé dans cette population était comparable à celui qui avait été signalé dans l’ensemble de la population étudiée sauf en ce qui concerne les nausées, dont l’incidence s’est établie à 6 % chez les sujets âgés et à 1 % chez les sujets âgés de 18 à 64 ans.
L’innocuité du médicament n’a pas été établie chez les personnes âgées pesant < 40 kg.
8.2.1 Effets indésirables observés au cours des études cliniques — enfants et adolescents
Aucune différence n’a été observée entre les adultes et les enfants (≥ 12 ans) en matière d’innocuité. L’innocuité n’a pas été établie chez les enfants de < 12 ans ou pesant < 40 kg.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Sans objet
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet
8.5 Effets indésirables observés après la commercialisation
Les réactions indésirables suivantes ont été observées après la commercialisation de XOFLUZA. Étant donné que ces réactions sont signalées volontairement au sein d’une population dont on ne connaît pas l’ampleur, il est impossible de déterminer avec exactitude leur fréquence ou d’établir un lien de causalité avec la prise de XOFLUZA.
Affections du système immunitaire : anaphylaxie, réactions anaphylactiques et hypersensibilité
Troubles de la peau et du tissu sous-cutané : angio-œdème, urticaire et éruption cutanée
Troubles gastro-intestinaux : vomissements, diarrhée sanguinolente, méléna et colite ischémique
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Il ne devrait y avoir aucune interaction médicament-médicament cliniquement significative entre le baloxavir marboxil ou le baloxavir (son métabolite actif) et les substrats, les inhibiteurs ou les inducteurs des isoenzymes du cytochrome P450 (CYP), les inhibiteurs des enzymes UDP-glucuronosyltransférases (UGT) ou les transporteurs intestinaux, rénaux ou hépatiques.
Les produits qui contiennent des cations polyvalents sont susceptibles d’abaisser la concentration plasmatique du baloxavir. Il ne faut pas prendre XOFLUZA en même temps que des produits laitiers, des boissons enrichies de calcium, des antiacides, des laxatifs ou des suppléments par voie orale (p. ex. fer, zinc, sélénium, calcium et magnésium) qui contiennent des cations polyvalents.
9.3 Interactions médicament-comportement
Aucune étude concernant les effets du médicament sur la capacité de conduire un véhicule et d’utiliser des machines n’a été effectuée.
9.4 Interactions médicament-médicament
Effets des autres médicaments sur le baloxavir marboxil ou sur son métabolite actif, le baloxavir
Des études in vitro ont démontré que le baloxavir marboxil et le baloxavir sont des substrats de la glycoprotéine P (P-gp), et que le baloxavir est essentiellement métabolisé par l’UGT-glucuronosyltransférase (UGT1A3) et, dans une moindre mesure, par la CYP3A4. Cependant, l’itraconazole, un inhibiteur puissant de la P-gp et de la CYP3A, a multiplié la concentration maximale (Cmax) du baloxavir et la surface sous la courbe de la concentration de cet agent en fonction du temps (SSC0–∞) par 1,33 et par 1,23, respectivement. Ces augmentations n’ont pas été jugées cliniquement importantes.
Le probénécide, un inhibiteur des enzymes UGT, a réduit la Cmax du baloxavir de 21 %, et la SSC0–∞ de cet agent de 25 %. Ces réductions n’ont pas été jugées cliniquement importantes.
Effets du baloxavir marboxil ou de son métabolite actif, le baloxavir, sur les autres médicaments
Dans les études in vitro, lorsque le baloxavir marboxil et son métabolite actif, le baloxavir, ont atteint des concentrations pertinentes sur le plan clinique, ils n’ont inhibé aucune des isoenzymes du CYP ou des enzymes UGT suivantes : CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A4, UGT1A1, UGT1A3, UGT1A4, UGT1A6, UGT1A9, UGT2B7 et UGT2B15.
Ils n’ont pas plus entraîné d’induction significative de la CYP1A2, de la CYP2B6 et de la CYP3A4 lorsqu’ils ont atteint des concentrations pertinentes sur le plan clinique dans les études in vitro. Dans les études in vitro sur les transporteurs, le baloxavir marboxil et le baloxavir ont inhibé la P-gp (un transporteur d’efflux) lorsque leur concentration a atteint un seuil cliniquement pertinent. Le baloxavir a inhibé la
BCRP (protéine de résistance au traitement du cancer du sein), mais cela n’a pas été le cas du baloxavir marboxil.
Selon les études in vitro sur les transporteurs, le baloxavir ne devrait pas inhiber les polypeptides transporteurs d’anions organiques (OATP; organic anion-transporting polypeptide) 1B1, OATP1B3, le transporteur de cations organiques (OCT)1, OCT2, OAT1, OAT3, le transporteur d’efflux de toxine et de médicaments de type 1 (MATE1; multidrug and toxin extrusion protein 1) ou MATE2K in vivo, bien qu’il ait été associé à un faible potentiel d’inhibition in vitro. Par conséquent, il ne devrait pas y avoir d’interaction pharmacocinétique importante entre le baloxavir et les médicaments qui sont des substrats de ces transporteurs.
L’administration d’une dose unique de 40 mg de baloxavir marboxil en concomitance avec le midazolam, un substrat de la CYP3A4, n’a pas eu d’effet clinique significatif sur la pharmacocinétique de ce dernier.
L’administration d’une dose unique de 80 mg de baloxavir marboxil en concomitance avec la digoxine, un substrat de la P-gp, n’a pas eu d’effet clinique significatif sur la pharmacocinétique de cette dernière.
L’administration d’une dose unique de 80 mg de baloxavir marboxil en concomitance avec la rosuvastatine, un substrat de la BCRP, a réduit la Cmax de cette dernière de 18 % et sa SSC0–∞ de 17 %. Ces réductions, qui n’ont pas été jugées cliniquement importantes, indiquent que le baloxavir marboxil ne devrait pas avoir d’incidence sur la pharmacocinétique des substrats de la BCRP qui sont administrés en même temps que lui, et le baloxavir non plus.
L’utilisation concomitante de XOFLUZA avec le vaccin antigrippal vivant atténué administré par voie intranasale n’a pas été évaluée. L’administration concomitante de médicaments antiviraux peut inhiber la réplication virale du vaccin antigrippal vivant atténué, ce qui risque de diminuer l’efficacité de ce vaccin. Les interactions entre les vaccins antigrippaux inactivés et XOFLUZA n’ont pas été évaluées.
9.5 Interactions médicament-aliment
L’administration des comprimés de baloxavir marboxil à 20 mg à des volontaires sains après la prise d’un repas moyennement riche en lipides et en calories (valeur nutritive d’environ 400 à 500 kcal, dont 150 kcal de lipides), a révélé que la prise de cet agent avec des aliments avait réduit la Cmax, la SSC0–72 et la SSCinf du baloxavir de 47 %, 44 % et de 37 %, respectivement, comparativement à l’administration à jeun. Le Tmax est demeuré inchangé après la prise d’aliments (voir 10.3 Pharmacocinétique).
Éviter l’administration de XOFLUZA avec des boissons enrichies de calcium, des laxatifs, des antiacides ou des suppléments par voie orale (p. ex. calcium, fer, magnésium, sélénium ou zinc) qui contiennent des cations polyvalents. Dans la mesure du possible, éviter l’administration de XOFLUZA avec des produits laitiers (voir 4 Posologie et administration).
9.6 Interactions médicament-plante médicinale
Aucune étude n’a été menée à cet égard.
9.7 Interactions médicament-épreuves de laboratoire
Aucune étude n’a été menée à cet égard.
10 Pharmacologie clinique
10.1 Mode d’action
Le baloxavir marboxil est un promédicament qui est hydrolysé en son métabolite actif, le baloxavir, forme sous laquelle il exerce son activité antigrippale. Le baloxavir agit sur l’endonucléase dépendante de la coiffe, une enzyme propre au virus influenza portée par la sous-unité PA (protéine acide) de l’ARN polymérase de ce virus. Il inhibe ainsi la transcription du génome du virus de l’influenza et par voie de conséquence la réplication de ce virus. Lors d’un test sur l’inhibition de l’activité enzymatique, la CI50 (concentration nécessaire pour inhiber 50 % de l’activité virale) du baloxavir a varié de 1,4 à 3,1 nmol/l dans le cas du virus de l’influenza de type A et de 4,5 à 8,9 nmol/l dans celui du virus de l’influenza de type B.
10.2 Pharmacodynamie
Des études non cliniques révèlent que le baloxavir exerce une activité antivirale puissante contre les virus de l’influenza de types A et B, que ce soit in vitro ou in vivo. L’activité antivirale du baloxavir contre les souches de laboratoire et les isolats cliniques des virus de l’influenza de types A et B a été établie au moyen d’un test sur des cultures de cellules MDCK. La concentration efficace médiane (CE50) du baloxavir était de 0,73 nmol/l (n = 31; min.-max. : 0,20–1,85 nmol/l) dans le cas des souches de sous-type A/H1N1, de 0,83 nmol/l (n = 33; min.-max. : 0,35–2,63 nmol/l) dans le celui des souches de sous-type A/H3N2 et de 5,97 nmol/l (n = 30; min.-max. : 2,67–14,23 nmol/l) dans celui des souches de type B. D’après le test de réduction de la charge virale effectué sur des cellules MDCK, la concentration efficace à 90 % (CE90) du baloxavir était comprise entre 0,46 et 0,98 nmol/l dans le cas des souches de sous-type A/H1N1 et A/H3N2, entre 0,80 et 3,16 nmol/l dans celui des souches de sous-type A/H5N1 et A/H7N9 du virus de la grippe aviaire, et entre 2,21 et 6,48 nmol/l dans celui du virus de l’influenza de type B.
Le lien entre l’activité antivirale observée dans les cultures cellulaires et l’inhibition de la réplication du virus de l’influenza chez l’humain n’a pas été établi.
Effets sur l’électrocardiogramme
XOFLUZA n’a pas prolongé l’intervalle QTc lorsque l’exposition atteignait le double de celle attendue à la dose recommandée.
10.3 Pharmacocinétique
Après son administration par voie orale, le baloxavir marboxil est largement converti en baloxavir (son métabolite actif) par l’arylacétamide déacétylase essentiellement, dans la lumière du tractus gastro-intestinal, dans l’épithélium intestinal et dans le foie. La concentration plasmatique du baloxavir marboxil était très faible ou inférieure au seuil de quantification (< 0,100 ng/ml).
Patients atteints de la grippe
Chez le patient typique (65 kg), asiatique et non asiatique, la clairance orale du baloxavir était de 9,3 l/h et de 5,4 l/h, respectivement. Lors de l’étude de phase 3 (CAPSTONE 1), l’exposition moyenne au baloxavir était de 6 881 ng.h/ml selon la SSCinf et de 103 ng/ml selon la Cmax chez le patient asiatique typique, et de 4 645 ng.h/ml et 70,5 ng/ml, respectivement, chez le patient non asiatique typique. Aucune différence n’a été notée quant aux paramètres pharmacocinétiques entre les patients atteints de la grippe qui étaient autrement en bonne santé (CAPSTONE 1) et ceux qui présentaient un risque élevé de complications (CAPSTONE 2).
Sujets en bonne santé
Les paramètres pharmacocinétiques du baloxavir mesurés après l’administration orale d’une dose unique de 40 mg de baloxavir marboxil à des adultes japonais en bonne santé, à jeun ou non, sont résumés dans le tableau 5. Les paramètres pharmacocinétiques du baloxavir mesurés après l’administration orale d’une dose unique de 80 mg de baloxavir marboxil à des adultes blancs en bonne santé et à jeun sont résumés dans le tableau 5.
Tableau 4 – Paramètres pharmacocinétiques du baloxavir plasmatique après l’administration orale d’une dose unique de 40 mg de baloxavir marboxil à des sujets japonais en bonne santé, à jeun ou non
| Paramètre | Moyenne géométrique (CV %) | ||||||
|---|---|---|---|---|---|---|---|
| À jeun | Pas à jeun | ||||||
| N | 14 | 14 | |||||
| Cmax (ng/ml) | 130 (24,1) | 67,6 (40,0) | |||||
| Tmaxa (h) | 4,00 (3,00–5,00) | 4,00 (0,50, 5,00) | |||||
| SSC0–dern. (ng·h/ml) | 6 932 (19,2) | 4 406 (38,8) | |||||
| SSC0–∞ (ng·h/ml) | 7 086 (19,6) | 4 540 (39,1) | |||||
| t1/2,z (h) | 93,9 (21,6) | 97,5 (22,8) | |||||
| Cl/F (l/h) | 4,78 (19,6) | 7,45 (39,1) | |||||
| Vz/F (l) | 647 (19,1) | 1 050 (35,6) | |||||
| a Médiane (min.-max.) | |||||||
Tableau 5 – Paramètres pharmacocinétiques du baloxavir plasmatique après l’administration orale d’une dose unique de 80 mg de baloxavir marboxil à des sujets blancs en bonne santé et à jeun (étude 1612T081C)
| Paramètre | Moyenne géométrique (CV %) |
|---|---|
| N | 12 |
| Cmax (ng/ml) | 145 (25,4) |
| SSC0–dern. (ng·h/ml) | 6 305 (21,2) |
| SSC0–∞ (ng·h/ml) | 6 551 (22,5) |
| t1/2,z (h) | 79,1 (22,4) |
| Cl/F (l/h) | 10,3 (22,5) |
Absorption
Après l’administration orale à jeun d’une dose unique de 80 mg de baloxavir marboxil, le délai avant l’atteinte de la concentration plasmatique maximale (Tmax) du baloxavir a été d’environ 4 h à jeun. La biodisponibilité absolue du baloxavir marboxil n’a pas été établie.
Effets de la consommation d’aliments
Une étude sur les effets de la consommation d’aliments dans laquelle des comprimés de baloxavir marboxil à 20 mg ont été administrés à des volontaires sains, soit à jeun soit avec un repas moyennement riche en lipides et en calories (valeur nutritive d’environ 400 à 500 kcal, dont 150 kcal de lipides) a révélé que la prise de cet agent avec des aliments avait réduit la Cmax, la SSC0–72 et la SSCinf du baloxavir de 47 %, 44 % et de 37 %, respectivement, alors que le Tmax est demeuré inchangé. Lors des études cliniques menées chez des patients atteints de la grippe, aucune différence cliniquement importante n’a été observée sur le plan de l’efficacité, que XOFLUZA ait été administré avec ou sans aliments.
Distribution
Dans une étude in vitro, le taux de liaison du baloxavir aux protéines sériques humaines, principalement à l’albumine, variait entre 92,9 et 93,9 %. Après l’administration orale d’une dose unique de 80 mg de baloxavir marboxil, le volume de distribution apparent du baloxavir s’est établi à environ 1 180 l chez les patients blancs et à 647 l chez les sujets japonais.
Métabolisme
Des études in vitro ont révélé que c’est l’arylacétamide déacétylase présente dans la lumière du tractus gastro-intestinal, dans l’épithélium intestinal et dans le foie qui intervient principalement dans la conversion du baloxavir marboxil en baloxavir et que le baloxavir est essentiellement métabolisé par l’UGT1A3 et, dans une moindre mesure, par la CYP3A4.
Dans l’étude du bilan de masse chez l’humain, après l’administration orale d’une dose unique de 40 mg de baloxavir marboxil radiomarqué au 14C, la concentration du baloxavir représentait 82,2 % de la SSC plasmatique de la substance radioactive totale. La présence d’un glucuroconjugué du baloxavir (16,4 % de la SSC plasmatique de la substance radioactive totale) et d’un métabolite sulfoxyde (12aR,5R,11S) du baloxavir (1,5 % de la SSC plasmatique de la substance radioactive totale) a également été décelée dans le plasma.
Élimination
Après l’administration orale d’une dose unique de baloxavir marboxil, la demi-vie d’élimination terminale apparente (t1/2,z) du baloxavir a été de 79,1 h chez les sujets blancs et de 93,9 h chez les sujets japonais (voir les tableaux 4 et 5).
Linéarité/non-linéarité
Après l’administration orale à jeun d’une dose unique de baloxavir marboxil comprise entre 6 et 80 mg, le baloxavir a eu un comportement pharmacocinétique linéaire.
Excrétion
Le baloxavir marboxil et le baloxavir ont été excrétés principalement par voie fécale chez l’humain. Après l’administration orale d’une dose unique de 40 mg de baloxavir marboxil radiomarqué au 14C, 80,1 % de la substance radioactive totale administrée ont été excrétés dans les fèces et 14,7 %, dans les urines; 3,3 % de la dose administrée ont été excrétés dans les urines sous forme de baloxavir.
Populations et états pathologiques particuliers
Une analyse pharmacocinétique de population fondée sur les concentrations plasmatiques de baloxavir mesurées lors des études cliniques sur l’utilisation du baloxavir marboxil chez des sujets de 12 à 64 ans n’a mis en évidence aucun effet cliniquement important de l’âge sur la pharmacocinétique du baloxavir.
- Enfants et adolescents : la pharmacocinétique de XOFLUZA n’a pas été établie chez les enfants (< 12 ans). Les données pharmacocinétiques recueillies chez les patients de 12 à < 18 ans et celles recueillies chez les adultes étaient similaires.
- Personnes âgées : les données pharmacocinétiques qui ont été recueillies chez les patients de ≥ 65 ans démontrent que l’exposition de ces patients au baloxavir était semblable à celle observée chez les patients de ≥ 12 à 64 ans.
- Sexe : une étude pharmacocinétique de population n’a mis en évidence aucun effet cliniquement important du sexe sur la pharmacocinétique du baloxavir. Par conséquent, il n’y a pas lieu d’ajuster la dose en fonction du sexe.
- Origine ethnique : selon une analyse pharmacocinétique de population, la race est une covariable de la clairance apparente (Cl/F) du baloxavir, tout comme le poids corporel; cela dit, il n’est pas nécessaire d’ajuster la dose de baloxavir marboxil en fonction de la race. D’après une analyse pharmacocinétique de population, l’exposition au baloxavir est environ 35 % plus faible chez les non-Asiatiques que chez les Asiatiques; cette différence n’est pas considérée comme significative sur le plan clinique lorsque la dose recommandée est administrée.
Insuffisance hépatique : les rapports des moyennes géométriques (intervalle de confiance à 90 %) des Cmax et des SSC du baloxavir observées chez des patients atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh) et chez des témoins en bonne santé étaient respectivement de 0,80 (0,50–1,28) et de 1,12 (0,78–1,61). Étant donné qu’aucune différence cliniquement importante n’a été observée en ce qui a trait à la pharmacocinétique du baloxavir entre les patients atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh) et les témoins en bonne santé dont la fonction hépatique était normale, aucun ajustement de la dose ne s’impose en cas d’insuffisance hépatique légère ou modérée.
La pharmacocinétique du baloxavir n’a pas été évaluée chez les patients atteints d’une insuffisance hépatique grave.
- Insuffisance rénale : les effets de l’insuffisance rénale sur la pharmacocinétique du baloxavir marboxil ou sur celle du baloxavir n’ont pas été évalués. L’insuffisance rénale ne devrait pas influer sur l’élimination du baloxavir marboxil ou du baloxavir, puisque l’excrétion rénale est une voie d’élimination mineure de l’un ou l’autre. Une analyse pharmacocinétique de population a indiqué que la fonction rénale n’avait pas d’effet cliniquement important sur la pharmacocinétique du baloxavir chez les patients dont la clairance de la créatine (ClCr) était de 50 ml/min et plus. Aucun ajustement de la dose n’est nécessaire en cas d’insuffisance rénale. Il est peu probable que le baloxavir soit éliminé par dialyse dans des proportions significatives.
- Obésité : le poids corporel a eu un effet significatif sur la pharmacocinétique du baloxavir (plus le poids corporel est élevé, plus l’exposition au baloxavir diminue). Lorsque la dose recommandée en fonction du poids est administrée, aucune différence cliniquement significative n’a été observée entre les sous-groupes définis selon le poids corporel.
11 Conservation, stabilité et mise au rebut
Conserver XOFLUZA dans son emballage d’origine, à l’abri de l’humidité, entre 15 et 30 °C.
Ce médicament ne doit pas être utilisé au-delà de la date de péremption figurant après la mention « EXP » sur l’emballage.
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les jeter avec les ordures ménagères. Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
12 Particularités de manipulation du produit
Sans objet
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune : baloxavir marboxil
Nom chimique : carbonate de ({(12aR)-12-[(11S)-7,8-difluoro-6,11-dihydrodibenzo[b,e]thiépin-11-yl]-6,8-dioxo-3,4,6,8,12,12a-hexahydro-1H-[1,4]oxazino[3,4-c]pyrido[2,1-f][1,2,4]triazin-7-yl}oxy)méthyle et de méthyle
Formule moléculaire et masse moléculaire : C27H23F2N3O7S; 571,55 g/mol
Formule développée :
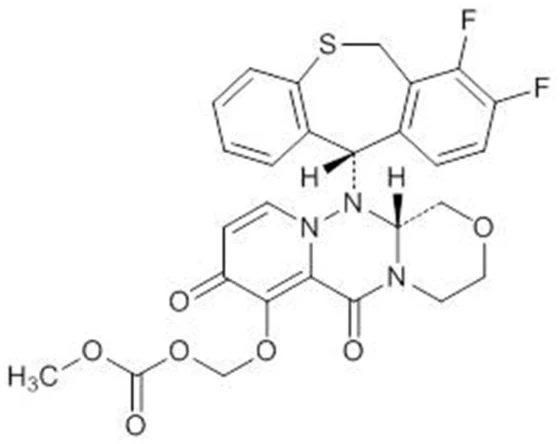
Propriétés physicochimiques : poudre blanche tirant sur le jaune pâle, pratiquement insoluble dans l’eau à 25 °C et dans le suc digestif artificiel (à jeun et après absorption d’aliments)
Caractéristiques du produit
Le baloxavir marboxil est un promédicament qui est hydrolysé en son métabolite actif, le baloxavir, forme sous laquelle il exerce son activité antigrippale.
14 Études cliniques
14.1 Études cliniques par indication
Traitement de la grippe sans complications chez les patients de 12 ans et plus
Tableau 6 – Résumé du plan de l’étude et des données démographiques
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe n (%) | Race n (%) | |||
| Patients bien portants par ailleurs | |||||||||
1601T0831 CAPSTONE-1 | Étude multicentrique (États-Unis et Japon), contrôlée par placebo et agent actif, menée à double insu avec RA auprès d’adultes et d’adolescents par ailleurs bien portants (âgés de 12 à 64 ans et pesant ≥ 40 kg) atteints d’une grippe aiguë sans complications | Dose orale unique de BXM établie en fonction du poids corporel :
PBO Oselt. : 75 mg par voie orale 2 f.p.j. × 5 jours | RA : N = 1 436 (BXM : 612 PBO : 310 Oselt. : 514) ITTI : N = 1 064 (BXM : 456 PBO : 231 Oselt. : 377) | ITTI : BXM : 33,5 (12–64) PBO : 33,9 (12–64) Oselt. : 36 (20–64) | ITTI : Hommes BXM : 232 (50,9) PBO : 120 (51,9) Oselt. : 218 (57,8) | ITTI : Asiatiques BXM : 349 (76,5) PBO : 178 (77,1) Oselt. : 305 (80,9) Noirs ou Afro-américains BXM : 18 (3,9) PBO : 11 (4,8) Oselt. : 9 (2,4) Blancs BXM : 85 (18,6) PBO : 40 (17,3) Oselt. : 60 (15,9) Autres BXM : 4 (0,9) PBO : 2 (0,9) Oselt. : 2 (0,5) | |||
| 1518T0821 | Étude multicentrique (Japon seulement), contrôlée par placebo, menée à double insu avec RA auprès d’adultes (de 20 à 64 ans) atteints d’une grippe aiguë sans complications | Dose unique de BXM (10, 20 ou 40 mg) PBO | RA et ITTI : N = 400 (100 patients dans chacun des 4 groupes de traitement) | ITTI : BXM à 10 mg : 37,7 (20–62) BXM à 20 mg : 37,9 (20–60) BXM à 40 mg : 37,3 (20–63) PBO : 37,4 (20–64) | ITTI : Hommes BXM à 10 mg : 68 (68,0) BXM à 20 mg : 58 (58,0) BXM à 40 mg : 60 (60,0) PBO : 61 (61,0) | ITTI : Asiatiques BXM à 10 mg : 100 (100,0) BXM à 20 mg : 99 (99,0) BXM à 40 mg : 100 (100,0) PBO : 100 (100,0) Autres BXM à 20 mg : 1 (1,0) | |||
| Patients exposés à un risque élevé | |||||||||
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe n (%) | Race n (%) |
1602T0832 CAPSTONE-2 | Étude multicentrique (internationale), contrôlée par placebo et agent actif, menée à double insu avec RA auprès d’adultes et d’adolescents (âgés de ≥ 12 ans et pesant ≥ 40 kg) atteints d’une grippe aiguë sans complications et exposés à un risque élevé de complications de cette infection | Dose orale unique de BXM établie en fonction du poids corporel :
PBO Oselt. : 75 mg par voie orale 2 f.p.j. × 5 jours | RA : N = 2 184 (BXM : 730 PBO : 729 Oselt. : 725) ITTI : N = 1 163 (BXM : 388 PBO : 386 Oselt. : 389) | ITTI : BXM : 52,3 (12–84) PBO : 51,9 (12–86) Oselt. : 51,1 (12–89) | ITTI : Hommes BXM : 193 (49,7) PBO : 180 (46,6) Oselt. : 191 (49,1) | ITTI : Amérindiens ou autochtones de l’Alaska BXM : 1 (0,3) PBO : 2 (0,5) Oselt. : 3 (0,8) Asiatiques BXM : 167 (43,0) PBO : 157 (40,7) Oselt. : 163 (41,9) Noirs ou Afro-américains BXM : 39 (10,1) PBO : 30 (7,8) Oselt. : 29 (7,5) Blancs BXM : 178 (45,9) PBO : 194 (50,3) Oselt. : 188 (48,3) Autres BXM : 3 (0,8) PBO : 3 (0,8) Oselt. : 6 (1,5) |
BXM = baloxavir marboxil; ITTI = population en intention de traiter infectée; PBO = placebo Oselt. = oseltamivir; RA = répartition aléatoire
Résultats de l’étude
Étude 1601T0831
L’étude 1601T0831 est une étude multicentrique de phase 3, à double insu, avec répartition aléatoire et contrôlée par placebo et agent actif, qui a été conçue pour comparer l’efficacité et l’innocuité d’une dose orale unique de XOFLUZA à celles d’un placebo ou de l’oseltamivir chez des adultes et des adolescents (de ≥ 12 à ≤ 64 ans) pesant ≥ 40 kg et par ailleurs bien portants, mais atteints d’une grippe aiguë sans complications. Pour être admis à l’étude, les patients devaient avoir une température axillaire d’au moins 38 degrés Celsius (˚C) et présenter au moins un symptôme respiratoire (toux, congestion nasale ou mal de gorge) d’intensité modérée ou sévère et au moins un symptôme général (céphalées, état fébrile ou frissons, myalgie ou arthralgie, ou fatigue) d’intensité modérée ou sévère.
Les patients ont été répartis au hasard entre les groupes XOFLUZA (dose de 40 mg ou 80 mg établie en fonction du poids, à savoir < 80 kg ou ≥ 80 kg), oseltamivir (75 mg 2 fois par jour pendant 5 jours chez les patients âgés de > 20 ans) ou placebo. Tous les patients ont été traités dans les 48 heures suivant l’apparition des symptômes et devaient évaluer eux-mêmes leurs symptômes de grippe (selon l’échelle suivante : « aucun symptôme », « léger », « modéré » ou « grave ») deux fois par jour jusqu’au jour 9, puis une fois par jour jusqu’au jour 14. Le critère d’efficacité principal, soit le délai avant le soulagement des symptômes, était le délai avant que le patient attribue le score « aucun symptôme » ou « léger » à chacun des sept symptômes (toux, mal de gorge, céphalées, congestion nasale, état fébrile ou frissons, myalgie ou arthralgie, et fatigue) pendant au moins 21,5 heures.
Au total, 1 436 patients ont été répartis aléatoirement pour recevoir un traitement antigrippal au cours de la saison grippale de 2016–2017 dans l’hémisphère Nord. La population de l’analyse principale de l’efficacité, soit la population en intention de traiter infectée (ITTI), comprenait 1 064 patients (11 % d’entre eux étant âgés de < 20 ans) atteints d’une grippe confirmée par transcription inverse et réaction en chaîne de la polymérase (RT-PCR) au début de l’étude. Le principal sous-type du virus de l’influenza observé dans cette étude était le sous-type A/H3 (de 84,8 à 88,1 %); venaient ensuite le type B (de 8,3 à 9,0 %) et le sous-type A/H1N1pdm (de 0,5 à 3,0 %). La plupart des patients (environ 75 %) n’avaient pas reçu de vaccin antigrippal.
À l’analyse principale du critère d’efficacité principal (délai avant le soulagement des symptômes), une amélioration statistiquement significative par rapport au groupe placebo a été observée dans le groupe XOFLUZA (voir le tableau 7).
Tableau 7 – Délai avant le soulagement des symptômes de la grippe chez des patients par ailleurs bien portants atteints d’une grippe aiguë sans complications (XOFLUZA vs placebo)
| Délai médian avant le soulagement des symptômes (h) | |||
|---|---|---|---|
XOFLUZA (40 ou 80 mg) (IC à 95 %) N = 455 | Placebo (IC à 95 %) N = 230 | Différence entre XOFLUZA et le placebo (IC à 95 % pour la différence) | Valeur p |
53,7 (49,5–58,5) | 80,2 (72,6–87,1) | −26,5 (−35,8 −17,8) | < 0,0001 |
| IC = intervalle de confiance. Le délai avant le soulagement des symptômes dans le groupe XOFLUZA et le groupe placebo a été comparé au moyen du test de Peto-Prentice stratifié fondé sur le test de Wilcoxon généralisé et ayant pour facteurs de stratification le score composite d’évaluation des symptômes au départ (≤ 11 ou ≥ 12) et la région (Japon/Asie ou reste du monde). | |||
À l’analyse secondaire du critère d’efficacité principal, aucune différence statistiquement significative n’a été observée entre les strates des sujets âgés de 20 à 64 ans des groupes XOFLUZA et oseltamivir quant au délai avant le soulagement des symptômes. Dans le cas des adolescents (âgés de 12 à 17 ans), le délai médian avant le soulagement des symptômes chez les sujets infectés par le virus de la grippe qui avaient reçu XOFLUZA (N = 63) a été de 54 heures (IC à 95 % : 44–81), comparativement à 93 heures (IC à 95 % : 64–118) dans le groupe placebo (N = 27).
Les critères d’évaluation secondaires comprenaient le délai avant la disparition de la fièvre et l’incidence des complications liées à la grippe.
Disparition de la fièvre
Après l’administration du médicament à l’étude, la fièvre est tombée plus rapidement au sein du groupe XOFLUZA qu’au sein du groupe placebo. Le délai médian avant la disparition de la fièvre a été de 24,5 h (IC à 95 % : 22,6–26,6) chez les patients du groupe XOFLUZA et de 42,0 h (IC à 95 % : 37,4–44,6) chez les patients du groupe placebo.
Incidence des complications liées à la grippe
L’incidence globale des complications liées à la grippe (décès, hospitalisation, sinusite, bronchite, otite moyenne et pneumonie confirmée par radiographie) était faible (< 5 % dans chaque groupe). Aucune différence significative n’a été observée entre les groupes quant à l’incidence globale des complications liées à la grippe ou à l’incidence de chacune des complications prise individuellement.
Étude 1518T0821
L’étude de phase 2 a été conçue pour comparer l’efficacité et l’innocuité d’une dose orale unique de XOFLUZA à celles d’un placebo chez des adultes (de ≥ 20 à ≤ 64 ans) par ailleurs bien portants, mais qui avaient contracté la grippe. Au total, 400 patients ont été répartis aléatoirement entre 3 groupes XOFLUZA (10, 20 ou 40 mg) ou un groupe placebo au cours de la saison grippale de 2015–2016 au Japon dans l’hémisphère Nord. Le principal sous-type du virus de l’influenza était le sous-type A/H1N1pdm (de 61 à 71 %); venaient ensuite le type B (de 21 à 24 %) et le sous-type A/H3N2 (de 5 à 13 %).
Le délai médian avant le soulagement des symptômes a été significativement plus court (p < 0,05) dans tous les groupes XOFLUZA qu’au sein du groupe placebo. Ce délai a été de 49,5 h (IC à 95 % : 44,5–64,4) dans le groupe XOFLUZA à 40 mg et de 77,7 h (IC à 95 % : 67,6–88,7) dans le groupe placebo.
Étude 1602T0832
L’étude 1602T0832 est une étude multicentrique de phase 3, à double insu, avec répartition aléatoire et contrôlée par placebo et agent actif, qui a été conçue pour comparer l’efficacité et l’innocuité d’une dose orale unique de XOFLUZA à celles d’un placebo ou de l’oseltamivir chez des adultes et des adolescents (de ≥ 12 ans) qui avaient contracté la grippe et qui étaient exposés à un risque élevé de complications liées à cette infection. Pour être admis à l’étude, les patients devaient avoir une température axillaire d’au moins 38 ˚C et présenter au moins un symptôme respiratoire (toux, congestion nasale ou mal de gorge) d’intensité modérée ou sévère et au moins un symptôme général (céphalées, état fébrile ou frissons, myalgie ou arthralgie, ou fatigue) d’intensité modérée ou sévère; tous les patients ont été traités dans les 48 heures suivant l’apparition des symptômes et devaient évaluer eux-mêmes leurs symptômes de grippe (selon l’échelle suivante : « aucun symptôme », « léger », « modéré » ou « grave ») deux fois par jour jusqu’au jour 9, puis une fois par jour jusqu’au jour 14. Le critère d’efficacité principal de l’étude était le délai avant l’atténuation des symptômes de la grippe (toux, mal de gorge, céphalées, congestion nasale, état fébrile ou frissons, myalgie ou arthralgie, et fatigue). Ce critère comprenait le soulagement des nouveaux symptômes et l’atténuation de tout symptôme préexistant qui s’était aggravé en raison de la grippe.
Ont été exclus de l’étude : les patients ayant des antécédents de cancer remontant à moins de 5 ans (sauf s’il s’agissait d’un cancer de la peau non mélanique); les patients infectés par le virus de l’immunodéficience humaine (VIH) non traités ou traités, mais ayant présenté un nombre de cellules de la classe de différenciation 4 (CD4) inférieur à 350 cellules/millimètre cube (mm3) au cours des 6 mois précédents; les patients immunodéprimés à la suite d’une greffe d’organe ou de moelle osseuse; et les patients traités par la prednisolone à une dose supérieure à 20 mg ou à une dose équivalente d’un corticostéroïde à action générale chronique.
Au total, 2 184 patients présentant des signes et symptômes de grippe ont été répartis aléatoirement pour recevoir une dose orale unique de 40 ou 80 mg de XOFLUZA établie en fonction du poids corporel (les patients qui pesaient de 40 à < 80 kg ont reçu la dose de 40 mg, et ceux qui pesaient ≥ 80 kg, la dose de 80 mg), l’oseltamivir à raison de 75 mg 2 fois par jour pendant 5 jours, ou un placebo. La population de l’analyse principale de l’efficacité, soit la population en ITTI, comprenait 1 163 patients ayant reçu un diagnostic d’infection par le virus de la grippe confirmé par RT-PCR au début de l’étude. Les principaux types du virus de l’influenza observés dans cette étude étaient le sous-type A/H3 (de 46,9 à 48,8 %) et le type B (de 38,3 à 43,5 %). Les facteurs de risque élevé les plus fréquents (> 10 %) présents dans la population étudiée étaient la présence sous-jacente d’une maladie pulmonaire chronique ou de l’asthme (de 38,0 % à 40,7 %), du diabète (de 17,9 % à 20,9 %), d’une maladie cardiaque (de 11,9 % à 13,6 %), ou de l’obésité morbide (de 9,3 % à 12,3 %) et l’âge ≥ 65 ans (de 26,5 % à 29,1 %). Au total, 216 patients (19 %) présentaient des symptômes préexistants (toux, myalgie ou arthralgie, ou fatigue) associés à leur état à haut risque sous-jacent qui se sont aggravés en raison de la grippe. La plupart des patients n’avaient pas reçu de vaccin antigrippal.
Une amélioration statistiquement significative du critère principal (délai avant l’atténuation des symptômes de la grippe) a été observée dans le groupe XOFLUZA comparativement au groupe placebo (voir le tableau 8).
Tableau 8 – Délai avant l’atténuation des symptômes de la grippe chez les patients atteints d’une grippe aiguë sans complications et présentant un risque élevé de complications liées à la grippe au cours de l’étude 1602T0832 (XOFLUZA vs placebo)
| Délai médian avant l’atténuation des symptômes de la grippe (h) | |||
|---|---|---|---|
XOFLUZA (40 ou 80 mg) (IC à 95 %) N = 385 | Placebo (IC à 95 %) N = 385 | Différence entre XOFLUZA et le placebo (IC à 95 % pour la différence) | Valeur p |
73,2 (67,5–85,1) | 102,3 (92,7–113,1) | −29,1 (−42,8 −14,6) | < 0,0001 |
Le délai avant l’atténuation des symptômes de la grippe dans le groupe XOFLUZA et le groupe placebo a été comparé au moyen du test de Wilcoxon généralisé stratifié ayant pour facteurs de stratification la région, le score composite d’évaluation des symptômes au départ et les symptômes préexistants s’étant aggravés.
À l’analyse secondaire du critère d’efficacité principal, aucune différence statistiquement significative n’a été observée entre les groupes XOFLUZA et l’oseltamivir quant au délai avant l’atténuation des symptômes de la grippe. Le délai médian avant l’atténuation des symptômes de la grippe chez le nombre limité de sujets adolescents (âgés de 12 à 17 ans) infectés par le virus de la grippe était comparable dans le groupe XOFLUZA (N = 13; 188 heures) et dans le groupe placebo (N = 12; 192 heures). Chez les sujets adultes âgés de ≥ 65 ans infectés par le virus de la grippe, ce délai a été plus court dans le groupe XOFLUZA (N = 112; 70 heures [IC à 95 % : 62–85]) que dans le groupe placebo (N = 102; 88 heures [IC à 95 % : 70–102]).
Sous-type du virus
Au sein du sous-groupe de patients infectés par le sous-type A/H3 (sous-type prédominant dans l’étude), XOFLUZA a été associé à une réduction du délai médian avant l’atténuation des symptômes de la grippe comparativement au placebo (voir le tableau 9). Au sein du sous-groupe de patients infectés par le virus de type B, XOFLUZA a été associé à une diminution du délai médian avant l’atténuation des symptômes de la grippe comparativement au placebo.
Tableau 9 – Délai avant l’atténuation des symptômes de la grippe selon le sous-type de virus de l’influenza
| Délai médian avant l’atténuation des symptômes (h) (IC à 95 %) | ||
|---|---|---|
| Virus | XOFLUZA | Placebo |
| A/H3 | 75,4 (62,4–91,6) N = 180 | 100,4 (88,4–113,4) N = 185 |
| B | 74,6 (67,4–90,2) N = 166 | 100,6 (82,8–115,8) N = 167 |
Disparition de la fièvre
La proportion de patients fiévreux a diminué plus rapidement dans le groupe XOFLUZA que dans le groupe placebo après l’administration du médicament à l’étude. Le délai médian avant la disparition de la fièvre a été de 30,8 h (IC à 95 % : 28,2–35,4) dans le groupe XOFLUZA et de 50,7 h (IC à 95 % : 44,6–58,8) dans le groupe placebo.
Incidence des complications liées à la grippe
L’incidence globale des complications liées à la grippe (décès, hospitalisation, sinusite, otite moyenne, bronchite et/ou pneumonie) s’est chiffrée à 2,8 % (11 patients sur 388) dans le groupe XOFLUZA et à 10,4 % (40 patients sur 386) dans le groupe placebo. Si l’incidence globale de ces complications a été plus faible au sein du groupe XOFLUZA qu’au sein du groupe placebo, c’est principalement parce que l’incidence de la bronchite (1,8 % vs 6,0 %) et celle de la sinusite (0,3 % vs 2,1 %) ont été plus faibles au sein du groupe XOFLUZA. Il n’y a pas eu de différence significative entre les groupes à l’égard des autres complications liées à la grippe (décès, hospitalisation, otite moyenne et pneumonie).
15 Microbiologie
Surveillance de la résistance dans le cadre du programme de développement clinique
Lors de certaines études in vitro ou cliniques, une réduction de la sensibilité au baloxavir a été observée en cas de mutations I38T, I38M, I38F, I38N et I38S de la sous-unité PA, avec des changements des valeurs de la EC50 variant entre 11 et 57 fois plus élevées pour le virus de l’influenza de type A, et entre 2 et 8 fois plus élevées pour le virus de l’influenza de type B. Cultures cellulaires : à l’issue de passages successifs d’isolats du virus influenza de type A sur plusieurs cultures cellulaires les exposant à des concentrations croissantes de baloxavir, une plus faible sensibilité de certains isolats à cet antiviral a été décelée. Plus particulièrement, cette diminution de la sensibilité du virus influenza de type A au baloxavir a été observée en cas de mutations touchant la sous-unité PA (protéine acide) de l’ARN polymérase de ce virus, en l’occurrence des substitutions d’acides aminés I38T (dans le cas des souches H1N1 et H3N2) et E199G (dans le cas de la souche H3N2). En revanche, aucun cas de diminution de la sensibilité au baloxavir n’a été décelé lors des passages successifs des isolats du virus de type B sur les cultures cellulaires.
Études cliniques : des isolats du virus de l’influenza de type A ayant acquis une mutation pendant le traitement par le baloxavir (substitutions d’acides aminés en position 38 de la protéine PA I38T, I38F, I38M et I38N) associée à une diminution par un facteur > 10 de la sensibilité à cet agent ont été repérés dans les études cliniques; il en est de même des isolats du virus de l’influenza de type B ayant acquis une mutation pendant le traitement par le baloxavir (substitutions d’acides aminés en position 38 de la protéine PA I38T) associée à une diminution par un facteur > 5 de la sensibilité à cet agent.
Aucune des substitutions d’acides aminés survenues durant le traitement et associées à une diminution de la sensibilité au baloxavir n’a été repérée dans les isolats du virus avant le traitement lors des études cliniques.
Lors de l’étude de phase 3 menée auprès de patients par ailleurs bien portants (étude 1601T0831), la présence des mutations I38T ou I38M de la sous-unité PA a été décelée chez 36 (9,7 %) des 370 patients du groupe XOFLUZA. Dans l’étude de phase 3 menée auprès de patients exposés à un risque élevé de complications (étude 1602T0832), la présence des mutations I38T, I38M ou I38N de la sous-unité PA a été décelée chez 15 (5,2 %) des 290 patients traités par XOFLUZA.
Les professionnels de la santé doivent tenir compte des données disponibles portant sur les profils de sensibilité du virus influenza aux antigrippaux et sur les effets thérapeutiques de ces derniers lorsqu’ils évaluent la possibilité d’utiliser XOFLUZA.
Résistance croisée
Le baloxavir agit contre les souches résistantes aux inhibiteurs de la neuraminidase, notamment les souches A/H1N1 porteuses de la mutation H274Y, les souches A/H3N2 porteuses des mutations E119V et R292K, les souches de type B porteuses des mutations R152K et D198E, les souches A/H5N1 porteuses de la mutation H274Y et les souches A/H7N9 porteuses de la mutation R292K.
Aucune substitution d’acides aminés susceptible, à elle seule, de conférer une résistance croisée au baloxavir et aux inhibiteurs de la neuraminidase (p. ex. peramivir, oseltamivir, zanamivir) n’a été décelée. Cela dit, il se peut qu’une souche d’un virus soit porteuse de substitutions d’acides aminés au sein de sa sous-unité PA associées à une diminution de la sensibilité au baloxavir et de substitutions d’acides aminés au sein de sa neuraminidase associées à une diminution de la sensibilité aux inhibiteurs de la neuraminidase et qu’elle soit, de ce fait, moins sensible au baloxavir et à ces inhibiteurs que les autres souches. La pertinence clinique des évaluations de la résistance croisée phénotypique n’a pas été établie.
16 Toxicologie non clinique
Cancérogénicité : aucune étude sur le pouvoir cancérogène du baloxavir marboxil n’a été réalisée.
Génotoxicité : les résultats des tests de mutation bactérienne inverse et des tests du micronoyau réalisés sur des cultures de cellules mammaliennes se sont révélés négatifs dans le cas du baloxavir marboxil et dans celui du baloxavir, la forme active de ce promédicament. Par ailleurs, les résultats du test du micronoyau réalisé in vivo chez des rongeurs ont été négatifs dans le cas du baloxavir marboxil.