


Monographie de produit - Livtencity
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2024-11 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-06 |
| 7 Mises en garde et précautions | 2024-11 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie .................................................................................................................. 4
1.2 Gériatrie .................................................................................................................. 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques .................................................................................. 4
4.2 Posologie recommandée et ajustement posologique ............................................ 5
4.4 Administration ........................................................................................................ 6
4.5 Dose oubliée ........................................................................................................... 6
5 Surdose ...................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 6
7 Mises en garde et précautions .................................................................................... 7
Généralités .......................................................................................................................... 7
Cancérogenèse et mutagenèse .......................................................................................... 7
Infection/Système immunitaire .......................................................................................... 7
Santé reproductive : Potentiel des femmes et des hommes ............................................. 8
7.1 Populations particulières ........................................................................................ 8
7.1.1 Grossesse ............................................................................................................ 8
7.1.2 Allaitement .......................................................................................................... 8
7.1.3 Enfants et adolescents ........................................................................................ 9
7.1.4 Personnes âgées ................................................................................................. 9
8 Effets indésirables ...................................................................................................... 9
8.1 Aperçu des effets indésirables ................................................................................ 9
8.2 Effets indésirables observés au cours des études cliniques ................................... 9
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 11
8.4 Résultats anormaux aux examens de laboratoire ................................................ 11
9 Interactions médicamenteuses ................................................................................. 12
9.2 Aperçu des interactions médicamenteuses.......................................................... 12
9.4 Interactions médicament-médicament ................................................................ 13
9.5 Interactions médicament-aliment ........................................................................ 17
9.6 Interactions médicament-plante médicinale ....................................................... 17
9.7 Interactions médicament-examens de laboratoire .............................................. 17
10 Pharmacologie clinique ............................................................................................ 17
10.1 Mode d’action ....................................................................................................... 17
10.2 Pharmacodynamie ................................................................................................ 17
10.3 Pharmacocinétique ............................................................................................... 18
11 Conservation, stabilité et mise au rebut .................................................................... 20
Partie 2 : Renseignements scientifiques ............................................................................... 21
13 Renseignements pharmaceutiques ........................................................................... 21
14 Études cliniques ....................................................................................................... 21
14.1 Études cliniques par indication ............................................................................. 21
15 Microbiologie ........................................................................................................... 26
16 Toxicologie non clinique ........................................................................................... 28
Renseignements destinés aux patient·e·s............................................................................. 30
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
LIVTENCITY (maribavir) est indiqué pour :
le traitement des adultes greffés qui présentent une infection / une maladie à cytomégalovirus (CMV) réfractaire à un ou plusieurs des traitements antiviraux administrés antérieurement et qui affichaient ou non une résistance génotypique.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Les données tirées des études et de l’expérience cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne PAS de différences en matière d’innocuité ou d’efficacité. Les études cliniques portant sur LIVTENCITY comprennent des participants âgés de 65 ans et plus, et leurs données sont prises en compte dans l’évaluation globale de l’innocuité et de l’efficacité (voir 14 Études cliniques). Parmi tous les sujets ayant participé à l’étude clé et répartis au hasard pour recevoir LIVTENCITY (N = 235), 23 % avaient au moins 65 ans.
2 Contre-indications
- LIVTENCITY est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- L’administration concomitante de LIVTENCITY et de ganciclovir ou de valganciclovir est contre-indiquée. LIVTENCITY peut antagoniser l’effet antiviral du ganciclovir et du valganciclovir en inhibant la protéine sérine/thréonine kinase (codée par le gène UL97) du CMV humain, dont dépendent l’activation et la phosphorylation du ganciclovir et du valganciclovir (voir 9 Interactions médicamenteuses).
4 Posologie et administration
4.1 Considérations posologiques
- Aucune donnée chez l’humain ne permet d’établir si LIVTENCITY pose un risque pour l’issue de la grossesse. L’emploi de LIVTENCITY n’est pas recommandé chez les femmes enceintes ni chez les femmes en âge de procréer qui n’utilisent aucune méthode de contraception fiable.
- LIVTENCITY n’a fait l’objet d’aucune étude chez les patients qui présentent une infection à CMV touchant le système nerveux central (SNC). Selon des données non cliniques, la pénétration du maribavir dans le SNC devrait être faible par rapport aux concentrations plasmatiques. Par conséquent, LIVTENCITY ne devrait pas être efficace pour traiter les infections à CMV touchant le SNC (p. ex., la méningo-encéphalite). Si une infection à CMV touchant le SNC est soupçonnée, il est recommandé d’administrer un autre agent antiviral indiqué contre le CMV.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de LIVTENCITY est de 400 mg (deux comprimés de 200 mg), deux fois par jour, soit une dose quotidienne totale de 800 mg.
Interactions médicamenteuses
Il faut tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement avec LIVTENCITY (voir 2 Contre-indications, 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Tout au long du traitement avec LIVTENCITY, il convient de surveiller fréquemment les concentrations des immunosuppresseurs administrés en concomitance (y compris le tacrolimus, la cyclosporine, le sirolimus et l’évérolimus), en particulier après l’instauration et l’arrêt du traitement, et d’ajuster la dose, au besoin. LIVTENCITY pourrait augmenter les concentrations des immunosuppresseurs qui sont des substrats de l’enzyme 3A4 du cytochrome P450 (CYP3A4) et/ou de la glycoprotéine P (gp-P), d’où la possibilité d’effets indésirables sérieux associée à des variations de concentrations aussi faibles soient-elles (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Si LIVTENCITY est administré en concomitance avec la carbamazépine, il faut augmenter la dose de LIVTENCITY à 800 mg deux fois par jour (voir 9 Interactions médicamenteuses).
Si LIVTENCITY est administré en concomitance avec la phénytoïne ou le phénobarbital, il faut augmenter la dose de LIVTENCITY à 1 200 mg deux fois par jour (voir 9 Interactions médicamenteuses).
Si LIVTENCITY est administré en concomitance avec la rifabutine, il faut augmenter la dose de LIVTENCITY à 800 mg deux fois par jour (voir 9 Interactions médicamenteuses).
L’administration de LIVTENCITY en concomitance avec l’éfavirenz n’est pas recommandée, car l’éfavirenz peut réduire l’exposition au maribavir et diminuer l’efficacité antivirale. Toutefois, si l’administration concomitante ne peut être évitée, on peut envisager d’augmenter la dose de maribavir à 1 200 mg deux fois par jour, selon les prévisions issues d’une modélisation pharmacocinétique fondée sur la physiologie. La réponse virologique du patient doit être étroitement surveillée, car cette recommandation posologique n’a pas été évaluée dans le cadre d’études cliniques sur les interactions médicament-médicament (voir 9 Interactions médicamenteuses).
Populations particulières
Personnes âgées
Aucun ajustement de la dose de LIVTENCITY n’est requis chez les patients de plus de 65 ans.
Insuffisance rénale
Aucun ajustement de la dose de LIVTENCITY n’est requis chez les patients atteints d’une insuffisance rénale légère (définie comme une clairance de la créatinine [ClCr] de 50 à 80 mL/minute), modérée (ClCr de 30 à < 50 mL/minute) ou sévère (ClCr < 30 mL/minute). L’utilisation de LIVTENCITY chez les patients atteints d’une insuffisance rénale terminale (IRT) ou qui ont besoin de traitements de dialyse n’a pas été étudiée (voir 10 Pharmacologie clinique).
Insuffisance hépatique
Aucun ajustement de la dose de LIVTENCITY n’est requis chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). L’utilisation de
LIVTENCITY n’a pas été étudiée chez les patients atteints d’insuffisance hépatique sévère (classe C de Child-Pugh) [voir 10 Pharmacologie clinique].
Enfants
L’innocuité et l’efficacité de LIVTENCITY chez les patients de moins de 18 ans n’ont pas été établies. L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
4.4 Administration
LIVTENCITY est réservé à la voie orale et peut être pris avec ou sans nourriture.
Les comprimés à libération immédiate peuvent être avalés entiers.
4.5 Dose oubliée
Aviser les patients que s’ils oublient une dose de LIVTENCITY et qu’il reste 3 heures ou moins avant la prise de la dose suivante, ils doivent prendre uniquement la dose suivante, selon l’horaire habituel. Il faut aviser les patients de ne jamais doubler la dose suivante ou prendre plus que la dose prescrite.
5 Surdose
Dans l’étude 303, une surdose accidentelle d’une seule dose supplémentaire s’est produite le jour 13 chez un patient traité par LIVTENCITY (dose quotidienne totale de 1 200 mg). Aucun effet indésirable n’a été signalé.
Dans l’étude 202, les patients ont reçu jusqu’à 1 200 mg deux fois par jour. Le profil d’innocuité du traitement comportant des doses plus élevées était comparable à celui du traitement à raison de 400 mg administrés deux fois par jour. Toutefois, la dose la plus élevée a été associée à une fréquence accrue des cas d’augmentation des concentrations d’immunosuppresseurs.
Il n’existe pas d’antidote particulier en cas de surdosage avec LIVTENCITY. En cas de surdose, il est recommandé de surveiller le patient afin de déceler les effets indésirables et d’instaurer un traitement symptomatique approprié. En raison de la grande affinité de LIVTENCITY avec les protéines plasmatiques, la dialyse est peu susceptible de réduire considérablement les concentrations plasmatiques de LIVTENCITY.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs, composition et conditionnement
| Voie | Forme | Ingrédients non médicinaux | ||||
| d’administration | posologique/teneur/composition | |||||
| Orale | Comprimé dosé à 200 mg | Noyau : cellulose microcristalline, glycolate sodique d’amidon, stéarate de magnésium Enrobage par film : alcool polyvinylique, bleu FD&C no 1/laque d’aluminium bleu brillant FCF, dioxyde de titane, macrogol/polyéthylène glycol, talc | ||||
Le comprimé LIVTENCITY est bleu, convexe, de forme ovale et enrobé par film. Il contient 200 mg de maribavir et porte l’inscription « SHP » gravée d’un côté et « 620 » de l’autre.
Les comprimés de maribavir dosés à 200 mg sont présentés dans une bouteille carrée blanche en polyéthylène haute densité (PEHD) munie d’une fermeture à l’épreuve des enfants et d’un opercule thermoscellé par induction.
7 Mises en garde et précautions
Généralités
Échec virologique pendant le traitement et récidive après le traitement
Un échec virologique attribuable à la résistance peut se produire pendant et après le traitement par LIVTENCITY. Une récidive virologique post-traitement s’observe habituellement 4 à 8 semaines après l’arrêt du traitement. Certaines mutations pUL97 associées à une résistance au maribavir entraînent une résistance croisée au ganciclovir et au valganciclovir (voir 15 Microbiologie). Il faut surveiller les taux de l’ADN du CMV et s’assurer que le patient ne présente pas des signes de résistance au maribavir s’il ne réagit pas au traitement ou en cas de récidive.
Cancérogenèse et mutagenèse
Pour obtenir de plus amples renseignements à ce sujet, reportez-vous à la section 16 Toxicologie non clinique.
Infection/Système immunitaire
Patients atteints d’une infection à CMV touchant le système nerveux central (SNC) L’administration de LIVTENCITY n’a pas été évaluée chez les patients atteints d’une infection à CMV touchant le SNC. Selon des données non cliniques, la pénétration du maribavir dans le SNC devrait être faible par rapport aux concentrations plasmatiques. Par conséquent, on ne s’attend pas à ce que LIVTENCITY soit efficace pour traiter les infections à CMV touchant le SNC (p. ex., la méningo-encéphalite). Si une infection à CMV touchant le SNC est soupçonnée, il est recommandé d’administrer un autre agent antiviral indiqué contre le CMV.
Interactions médicamenteuses
Risque d’effets indésirables ou de diminution de l’effet thérapeutique en raison d’interactions médicamenteuses
L’utilisation concomitante de LIVTENCITY avec d’autres médicaments peut entraîner des interactions médicamenteuses établies ou potentiellement importantes, dont certaines susceptibles d’entraîner :
- de possibles effets indésirables d’importance clinique consécutifs à l’exposition accrue aux médicaments concomitants;
- une diminution considérable des concentrations plasmatiques de LIVTENCITY, ce qui pourrait causer une réduction de l’effet thérapeutique de LIVTENCITY et l’apparition d’une résistance virale.
Pour connaître les mesures visant à prévenir ou à prendre en charge ces interactions médicamenteuses connues ou possiblement importantes, y compris les recommandations posologiques, voir les sections 2 Contre-indications et 9 Interactions médicamenteuses ainsi que le tableau 5.
Utilisation avec des médicaments immunosuppresseurs
LIVTENCITY pourrait augmenter les concentrations des médicaments immunosuppresseurs qui sont des substrats à marge thérapeutique étroite de l’enzyme 3A du cytochrome P450 (CYP3A) et/ou de la glycoprotéine P (gp-P) [y compris le tacrolimus, la cyclosporine, le sirolimus et l’évérolimus]. Il faut surveiller fréquemment les concentrations des médicaments immunosuppresseurs tout au long du traitement par LIVTENCITY, en particulier après le début et l’arrêt du traitement, et ajuster la dose, au besoin (voir 8 Effets indésirables, 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
LIVTENCITY n’a fait l’objet d’aucune étude sur la fertilité chez l’humain. Aucun effet sur la fertilité ou la capacité de reproduction n’a été observé lorsque LIVTENCITY a été administré à des rats dans le cadre d’une étude combinée sur la fertilité et le développement embryofœtal. Une diminution de la vitesse linéaire des spermatozoïdes a toutefois été observée chez les rats mâles, mais sans effet sur leur fertilité, à des doses quotidiennes égales ou supérieures à 100 mg/kg, ce qui est estimé comme étant inférieur à l’exposition des animaux à la dose recommandée chez l’humain.
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose pas de données cliniques sur l’utilisation de LIVTENCITY chez les femmes enceintes. L’expérimentation animale a mis en évidence des effets néfastes sur la reproduction. La prise de LIVTENCITY n’est pas recommandée pendant la grossesse et chez les femmes en âge de procréer qui n’utilisent aucune méthode de contraception.
LIVTENCITY n’a pas eu d’effet nuisible sur la croissance ou le développement de l’embryon et du fœtus, n’a pas causé de malformations et ne s’est pas révélé tératogène chez les rates et les lapines gravides à des doses allant jusqu’à 400 mg/kg/jour et 100 mg/kg/jour, respectivement (soit des doses 1,1 et 0,45 fois plus élevées que le niveau d’exposition à la dose recommandée chez l’humain dans le cas des rates et des lapines, respectivement). De plus, une diminution du nombre de naissances vivantes par portée, une augmentation des résorptions fœtales précoces et des pertes en post-implantation ont également été observées chez les femelles à des doses d’au moins 100 mg/kg/jour, soit des doses environ 0,5 fois plus élevées que le niveau d’exposition des animaux à la dose recommandée chez l’humain.
Lors d’une étude de toxicité sur le développement prénatal et postnatal chez le rat, on a observé une diminution du taux de survie des ratons en raison de soins maternels inadéquats ainsi que d’une diminution du gain de poids corporel associée à des retards sur le plan des jalons du développement par suite de l’administration de doses d’au moins 150 mg/kg/jour. LIVTENCITY n’a cependant pas eu d’effet sur la fertilité et la capacité d’accouplement des ratons ni sur leur capacité de mener la gestation à terme et de donner naissance à des rejetons vivants. Aucun effet n’a été observé à une dose de 50 mg/kg/jour, laquelle est estimée comme étant inférieure à l’exposition des animaux à la dose recommandée chez l’humain.
7.1.2 Allaitement
On ignore si le maribavir ou ses métabolites sont excrétés dans le lait maternel chez l’humain. L’existence d’un risque chez les enfants nourris au sein n’est pas exclue. L’allaitement doit être interrompu pendant le traitement par LIVTENCITY.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne pas de différences en matière d’innocuité ou d’efficacité.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables présentés dans le tableau 2 ont été observés dans une étude clinique de supériorité de phase III, multicentrique, ouverte, à répartition aléatoire et comparateur actif (SHP620-303), dans le cadre de laquelle 352 patients ont été répartis au hasard et 350 ont reçu LIVTENCITY (N = 234) ou un traitement assigné par l’investigateur (TAI), qui consistait en l’administration de ganciclovir, de valganciclovir, de foscarnet ou de cidofovir en monothérapie ou en bithérapie (N = 116), et ce, pendant une période de traitement de 8 semaines après qu’un diagnostic d’infection à CMV résistante/réfractaire a été posé. Les effets indésirables ont été recueillis pendant la phase de traitement et celle du suivi, jusqu’à la semaine 20 de l’étude. Les valeurs d’exposition moyennes (écart-type) à LIVTENCITY et au TAI étaient de 48,6 (13,82) et de 31,2 (16,91) jours, respectivement. Les patients du groupe LIVTENCITY ont été traités pendant une période maximale de 60 jours.
Les effets indésirables le plus fréquemment signalés chez au moins 1 % des patients du groupe LIVTENCITY étaient les suivants : dysgueusie (44,8 %), nausées (8,5 %), vomissements (7,7 %), augmentation des concentrations d’immunosuppresseurs (6,4 %), diarrhée (3,8 %), douleur abdominale (2,1 %), neutropénie (1,7 %), atteinte rénale aiguë (1,7 %), anémie (1,3 %) et diminution de l’appétit (1,3 %). Les effets indésirables graves le plus souvent signalés étaient l’atteinte rénale aiguë (1,3 %) ainsi que les nausées, la fatigue, l’augmentation des concentrations d’immunosuppresseurs, la pyrexie, l’échec thérapeutique, l’insuffisance hépatique, la gastro-entérite, l’augmentation du taux d’enzymes hépatiques et les vomissements (< 1 %).
Les effets indésirables graves se sont produits moins fréquemment dans le groupe LIVTENCITY que dans le groupe TAI (5,1 % et 14,7 %, respectivement). Aucun cas de neutropénie médicamenteuse ou de neutropénie fébrile grave n’a été signalé dans le groupe LIVTENCITY. En revanche, parmi les patients recevant l’association ganciclovir/valganciclovir, 7,1 % présentaient une neutropénie fébrile grave associée au traitement. De plus, 1 % des patients du groupe LIVTENCITY et 11 % de ceux du groupe foscarnet ont souffert de troubles rénaux graves (atteinte rénale aiguë et insuffisance rénale) associés au traitement.
Les effets indésirables ont entraîné l’abandon du traitement chez 1,7 % des patients recevant le TAI, comparativement à un taux d’abandon de 1,3 % dans le groupe LIVTENCITY.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les
informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Tableau 2 – Effets indésirables liés au médicamentc survenus chez au moins 1 % des patients recevant LIVTENCITY, l’association ganciclovir/valganciclovir, le foscarnet, le cidofovir et/ou le TAI dans l’étude SHP620-303
•
| Classification par discipline médicale selon le MedDRA |
•
| Effet indésirable | LIVTENCITY 400 mg 2 f.p.j. N = 234 | Ganciclovir/valganciclovir N = 56 | Foscarnet N = 47 | Cidofovir N = 6 | TAI N = 116 |
| n (%) | n (%) | n (%) | n (%) | n (%) | |
| Affections hématologiques et du système lymphatique | |||||
| Anémie | 3 (1,3) | 3 (5,4) | 6 (12,8) | 0 (0,0) | 9 (7,8) |
| Neutropénie | 4 (1,7) | 14 (25,0) | 2 (4,3) | 0 (0,0) | 16 (13,8) |
| Affections gastro-intestinales | |||||
| Nausées | 20 (8,5) | 1 (1,8) | 8 (17,0) | 1 (16,7) | 11 (9,5) |
| Vomissements | 18 (7,7) | 0 (0,0) | 4 (8,5) | 1 (16,7) | 5 (4,3) |
| Diarrhée | 9 (3,8) | 1 (1,8) | 4 (8,5) | 1 (16,7) | 6 (5,2) |
| Douleur abdominale | 5 (2,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Troubles généraux et anomalies au site d’administration | |||||
| Diminution de l’appétit | 3 (1,3) | 1 (1,8) | 2 (4,3) | 0 (0,0) | 3 (2,6) |
| Investigations | |||||
| Augmentation des concentrations des immunosuppresseursa | 15 (6,4) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Affections du système nerveux | |||||
| Altération du goût (dysgueusie)b | 105 (44,8) | 1 (1,8) | 1 (2,1) | 0 (0,0) | 2 (1,8) |
| Affections du rein et des voies urinaires | |||||
| Atteinte rénale aiguë | 4 (1,7) | 0 (0,0) | 9 (19,1) | 0 (0,0) | 9 (7,8) |
a Comprend les termes préférentiels suivants : augmentation de la concentration de l’immunosuppresseur et augmentation de la concentration du médicament. b Comprend les termes préférentiels suivants : dysgueusie, agueusie et altération du goût. c La fréquence des effets indésirables est basée sur l’ensemble des effets indésirables survenus en cours de traitement. La cause des divers effets indésirables a été établie par l’investigateur. Les effets indésirables ont été codés à l’aide du MedDRA (version 23.0). | |||||
Altération du goût
Une altération du goût (concept qui regroupe les termes préférentiels signalés agueusie, dysgueusie, hypogueusie et altération du goût) s’est produite chez 44,8 % des patients traités avec LIVTENCITY. Ces effets ont rarement mené à l’arrêt traitement par LIVTENCITY (0,9 %) et, dans la plupart des cas, se sont résolus pendant que les patients poursuivaient leur traitement (37 %) ou dans les 7 jours (valeur
médiane; selon les estimations effectuées par la méthode de Kaplan-Meier; IC à 95 % : 4 à 8 jours) suivant l’arrêt du traitement.
Augmentation des concentrations des immunosuppresseurs
Une hausse des concentrations des immunosuppresseurs s’est produite chez 6,4 % des patients traités avec LIVTENCITY. LIVTENCITY pourrait augmenter les concentrations des médicaments immunosuppresseurs qui sont des substrats à marge thérapeutique étroite de l’isoenzyme CYP3A et/ou de la gp-P (y compris le tacrolimus, la cyclosporine, le sirolimus et l’évérolimus). Il faut surveiller fréquemment les concentrations des médicaments immunosuppresseurs tout au long du traitement par LIVTENCITY, en particulier après le début et l’arrêt du traitement, et ajuster la dose, au besoin (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Tableau 3 – Certains des effets indésirables moins fréquemment observés (< 1 %) chez les patients recevant LIVTENCITY, l’association ganciclovir/valganciclovir, le foscarnet, le cidofovir et/ou le TAI dans l’étude SHP620-303
•
| Classification par discipline médicale selon le MedDRA |
•
| Effet indésirable | LIVTENCITY 400 mg 2 f.p.j. N = 234 | Ganciclovir/valganciclovir N = 56 | Foscarnet N = 47 | Cidofovir N = 6 | TAI N = 116 |
| n (%) | n (%) | n (%) | n (%) | n (%) | |
| Troubles généraux et anomalies au site d’administration | |||||
| Pyrexie | 1 (0,4) | 0 (0,0) | 1 (2,1) | 0 (0,0) | 1 (0,9) |
| Affections du rein et des voies urinaires | |||||
| Protéinurie | 1 (0,4) | 0 (0,0) | 1 (2,1) | 1 (16,7) | 2 (1,7) |
8.4 Résultats anormaux aux examens de laboratoire
Tableau 4 – Analyses de laboratoire sélectionnées potentiellement significatives sur le plan clinique (selon l’évaluation de l’investigateur) par période d’étude et groupe de traitement (population évaluable pour l’innocuité)
Paramètre Période de l’étude | LIVTENCITY 400 mg 2 f.p.j. (N = 234) n (%) | TAI (N = 116) n (%) |
| Hémoglobine (g/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 20 (8,5) 30 (12,8) 19 (8,1) | 11 (9,5) 18 (15,5) 13 (11,2) |
| Leucocytes (x 109/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 22 (9,4) 8 (3,4) 17 (7,3) | 9 (7,8) 14 (12,1) 10 (8,6) |
Paramètre Période de l’étude | LIVTENCITY 400 mg 2 f.p.j. (N = 234) n (%) | TAI (N = 116) n (%) |
| Lymphocytes (x 109/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 16 (6,8) 4 (1,7) 6 (2,6) | 8 (6,9) 7 (6,0) 8 (6,9) |
| Neutrophiles (x 109/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 5 (2,1) 5 (2,1) 11 (4,7) | 1 (0,9) 13 (11,2) 11 (9,5) |
| Plaquettes (x 109/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 11 (4,7) 13 (5,6) 11 (4,7) | 9 (7,8) 13 (11,2) 10 (8,6) |
| Créatinine (µmol/L) | ||
Au départ À la dernière évaluation en cours de traitement À la dernière observation recueillie dans l’étude | 15 (6,4) 23 (9,8) 21 (9,0) | 8 (6,9) 14 (12,1) 13 (11,2) |
f.p.j. = fois par jour; TAI = traitement anti-CMV assigné par l’investigateur
Le début de l’étude correspondait à la dernière valeur obtenue à la date ou avant la date de la première dose du traitement assigné dans le cadre de l’étude, ou la date de la répartition aléatoire des patients qui n’ont pas reçu le traitement assigné dans le cadre de l’étude.
Les pourcentages ont été calculés à partir du nombre de patients de la population évaluable pour l’innocuité.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Effet d’autres médicaments sur LIVTENCITY
Étant donné que le maribavir est principalement métabolisé par le CYP3A, les médicaments inducteurs ou inhibiteurs de cette enzyme peuvent affecter l’élimination du maribavir (voir 10 Pharmacologie clinique). L’administration concomitante de LIVTENCITY et de certains inducteurs puissants du CYP3A, comme la rifampicine et le millepertuis, n’est pas recommandée, car cela peut considérablement réduire les concentrations plasmatiques de maribavir et diminuer l’effet thérapeutique de LIVTENCITY.
L’administration concomitante de LIVTENCITY et de rifabutine, de carbamazépine, de phénobarbital et de phénytoïne (des inducteurs modérés et puissants du CYP3A) est susceptible de réduire les concentrations de maribavir et, par conséquent, la dose de LIVTENCITY devrait être augmentée selon le tableau 5 (voir 9.4 Interactions médicament-médicament).
L’administration concomitante de LIVTENCITY et d’autres inducteurs modérés ou puissants du CYP3A n’a pas été évaluée, mais on s’attend à une diminution des concentrations de maribavir. La
coadministration de LIVTENCITY et de médicaments qui sont des inhibiteurs du CYP3A peut entraîner une augmentation des concentrations plasmatiques de maribavir. Toutefois, aucun ajustement de la dose n’est requis lorsque LIVTENCITY est administré conjointement avec des inhibiteurs du CYP3A.
L’administration concomitante de LIVTENCITY et d’éfavirenz n’est pas recommandée, car l’éfavirenz peut réduire l’exposition au maribavir et diminuer l’efficacité antivirale. Si l’administration concomitante ne peut être évitée, la modélisation pharmacocinétique fondée sur la physiologie plaide en faveur d’une augmentation de la dose de LIVTENCITY comme indiqué dans le tableau 5 (voir 9.4 Interactions médicament-médicament).
Effet de LIVTENCITY sur d’autres médicaments
LIVTENCITY est contre-indiqué avec l’association valganciclovir/ganciclovir. LIVTENCITY peut antagoniser l’effet antiviral du ganciclovir et du valganciclovir en inhibant la protéine sérine/thréonine kinase (codée par le gène UL97) du CMV humain, dont dépendent l’activation et la phosphorylation du ganciclovir et du valganciclovir (voir 2 Contre-indications et 10 Pharmacologie clinique).
Le maribavir est un inhibiteur de la glycoprotéine P (gp-P) et de la protéine de résistance au cancer du sein (BCRP, de l’anglais breast cancer resistance protein). La coadministration de LIVTENCITY et de médicaments qui sont des substrats sensibles de la gp-P et de la BCRP peut entraîner une hausse pertinente sur le plan clinique des concentrations plasmatiques de ces substrats (voir tableau 5).
À des concentrations thérapeutiques, aucune interaction significative sur le plan clinique n’est attendue lorsque LIVTENCITY est coadministré avec des substrats des isoenzymes CYP1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2E1, 2D6 et 3A4; les enzymes UGT1A1, 1A4, 1A6, 1A9 ou 2B7; la pompe d’efflux des sels biliaires (BSEP, de l’anglais bile salt export pump); les protéines de transport du rein MATE (de l’anglais multidrug and toxin extrusion)1 et MATE2-K; les transporteurs d’anions organiques (OAT, de l’anglais organic anion transporters)1 et d’OAT3 ou des transporteurs de cations organiques (OCT, de l’anglais organic cation transporters)1 et d’OCT2; des polypeptides transporteurs d’anions organiques (OATP, de l’anglais organic anion transporting polypeptide)1B1 et d’OATP1B3, selon les résultats d’une étude clinique in vitro sur les interactions médicament-médicament (voir tableau 5 et 10 Pharmacologie clinique).
Renseignements généraux
Si les doses des médicaments concomitants sont modifiées en raison du traitement avec LIVTENCITY, elles doivent être modifiées à nouveau à la fin du traitement. Le tableau 5 présente les interactions médicamenteuses établies ou potentiellement importantes sur le plan clinique avec LIVTENCITY. Les interactions médicamenteuses décrites reposent sur des études menées avec LIVTENCITY ou il s’agit d’interactions médicamenteuses prévues pouvant survenir avec LIVTENCITY (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique). La liste des médicaments de ce tableau n’est pas exhaustive.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 5 – Interactions médicamenteuses établies ou potentiellement importantes : recommandations concernant la coadministration fondées sur des études sur les interactions médicamenteuses ou sur des interactions prévisibles
| Produit médicinal par domaine thérapeutique | Incidence sur le rapport des moyennes géométriques (IC à 90 %) [mode d’action probable] | Recommandation concernant la coadministration avec LIVTENCITY |
| Agents acidoréducteurs | ||
antiacides (hydroxyde d’aluminium et hydroxyde de magnésium en suspension orale) [dose unique de 20 mL, dose unique de maribavir à 100 mg] | ↔ maribavir ASC 0,89 (0,83 à 0,96) Cmax 0,84 (0,75 à 0,94) | Aucun ajustement posologique requis. |
oméprazole (dose unique de 40 mg, maribavir à 400 mg 2 f.p.j.) | ↔ maribavir ↑ rapport de concentration plasmatique oméprazole/5-hydroxyoméprazole 1,71 (1,51 à 1,92) [inhibition du CYP2C19] | Aucun ajustement posologique requis. |
| Antiarythmiques | ||
digoxinea (dose unique de 0,5 mg, maribavir à 400 mg 2 f.p.j.) | ↑ digoxine ASC 1,21 (1,10 à 1,32) Cmax 1,25 (1,13 à 1,38) [inhibition de la gp-P] | La prudence est de mise lorsque LIVTENCITY est coadministré avec de la digoxine. Surveiller les concentrations sériques de digoxine. Il est possible que la dose de la digoxine doive être réduite si elle est administrée en concomitance avec LIVTENCITYa. |
| Anticonvulsivants | ||
| carbamazépine | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | Il est recommandé d’ajuster la dose de LIVTENCITY à 800 mg 2 f.p.j. lorsqu’il est coadministré avec de la carbamazépine. |
| phénobarbital | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | Il est recommandé d’ajuster la dose de LIVTENCITY à 1 200 mg 2 f.p.j. lorsqu’il est coadministré avec du phénobarbital. La prudence est de mise lors de l’administration concomitante de LIVTENCITY et du phénobarbital à une dose supérieure à 100 mg, puisque cela peut entraîner une diminution de l’efficacité de LIVTENCITY. |
| phénytoïne | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | Il est recommandé d’ajuster la dose de LIVTENCITY à 1 200 mg 2 f.p.j. lorsqu’il est coadministré avec de la phénytoïne. |
| Antifongiques | ||
| Produit médicinal par domaine thérapeutique | Incidence sur le rapport des moyennes géométriques (IC à 90 %) [mode d’action probable] | Recommandation concernant la coadministration avec LIVTENCITY |
kétoconazole (dose unique de 400 mg, dose unique de maribavir à 400 mg) | ↑ maribavir ASC 1,53 (1,44 à 1,63) Cmax 1,10 (1,01 à 1,19) (inhibition du CYP3A) | Aucun ajustement posologique requis. |
voriconazole (200 mg 2 f.p.j., maribavir à 400 mg 2 f.p.j.) | Prévisions : ↑ maribavir (inhibition du CYP3A) ↔ voriconazole ASC 0,93 (0,83 à 1,05) Cmax 1,00 (0,87 à 1,15) [inhibition du CYP2C19] | Aucun ajustement posologique requis. |
| Antihypertenseurs | ||
| diltiazem | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↑ maribavir (inhibition du CYP3A) | Aucun ajustement posologique requis. |
| Antimycobactériens | ||
| rifabutine | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | Il est recommandé d’ajuster la dose de maribavir à 800 mg 2 f.p.j. lorsqu’il est coadministré avec de la rifabutine. |
rifampine (600 mg 1 f.p.j., maribavir à 400 mg 2 f.p.j.) | ↓ maribavir ASC 0,40 (0,36 à 0,44) Cmax 0,61 (0,52 à 0,72) Cmin 0,18 (0,14 à 0,25) [induction du CYP3A et du CYP1A2] | L’administration conjointe de LIVTENCITY et de la rifampine n’est pas recommandée puisqu’elle peut entraîner une diminution de l’efficacité de LIVTENCITY. |
| Antitussifs | ||
dextrométhorphane (dose unique de 30 mg, maribavir à 400 mg 2 f.p.j.) | ↔ dextrorphane ASC 0,97 (0,94 à 1,00) Cmax 0,94 (0,88 à 1,01) [inhibition du CYP2D6] | Aucun ajustement posologique requis. |
| Antiviraux | ||
| ganciclovir valganciclovir | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ ganciclovir ↓ valganciclovir (inhibition de la kinase encodée par le gène UL97 du CMV) | L’administration conjointe de LIVTENCITY et du ganciclovir ou du valganciclovir est contre-indiquée (voir 2 Contre-indications). |
| Produit médicinal par domaine thérapeutique | Incidence sur le rapport des moyennes géométriques (IC à 90 %) [mode d’action probable] | Recommandation concernant la coadministration avec LIVTENCITY |
| Médicaments à base de plantes médicinales | ||
millepertuis (Hypericum perforatum) | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | L’administration conjointe de LIVTENCITY et du millepertuis n’est pas recommandée puisqu’elle peut entraîner une diminution de l’efficacité de LIVTENCITY. |
| Inhibiteurs de l’HMG-CoA réductase | ||
| rosuvastatinea | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↑ rosuvastatine (inhibition de la BCRP) | Le patient doit faire l’objet d’une surveillance étroite pendant le traitement, afin de déceler la présence éventuelle d’effets indésirables liés à la rosuvastatine, en particulier la myopathie et la rhabdomyolyse. Il peut être nécessaire de réduire la dose de la rosuvastatinea. |
| Antirétroviraux | ||
| éfavirenz | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↓ maribavir (induction du CYP3A) | Il est recommandé d’ajuster la dose de maribavir à 1 200 mg 2 f.p.j. lorsque l’administration conjointe avec l’éfavirenz ne peut pas être évitée sur le plan clinique. |
| Immunosuppresseurs | ||
cyclosporinea évérolimusa sirolimusa | L’interaction avec LIVTENCITY n’a pas fait l’objet d’étude. Prévisions : ↑ cyclosporine, évérolimus, sirolimus (inhibition du CYP3A/de la gp-P) | Il faut surveiller fréquemment les concentrations de cyclosporine, d’évérolimus et de sirolimus tout au long du traitement avec LIVTENCITY, en particulier après le début et jusqu’à 48 heures après l’arrêt de ce dernier, et ajuster la dose, au besoina. |
tacrolimusa (dose stable de tacrolimus établie entre 1,5 et 16 mg/jour, maribavir à 400 mg 2 f.p.j.) | ↑ tacrolimus ASC 1,51 (1,39 à 1,65) Cmax 1,38 (1,20 à 1,57) Cmin 1,57 (1,41 à 1,74) (inhibition du CYP3A/de la gp-P) | Il faut surveiller fréquemment les concentrations de tacrolimus tout au long du traitement par LIVTENCITY, en particulier après le début et jusqu’à 48 heures après l’arrêt de ce dernier, et ajuster la dose, au besoina. |
| Anticoagulants oraux | ||
warfarine (dose unique de 10 mg, maribavir à 400 mg 2 f.p.j.) | ↔ warfarine S ASC 1,01 (0,95 à 1,07) [inhibition du CYP2C9] | Aucun ajustement posologique requis. |
| Produit médicinal par domaine thérapeutique | Incidence sur le rapport des moyennes géométriques (IC à 90 %) [mode d’action probable] | Recommandation concernant la coadministration avec LIVTENCITY |
| Sédatifs | ||
midazolam (dose de 0,075 mg/kg administrée par voie orale, maribavir à 400 mg 2 f.p.j.) | ↔ midazolam ASC 0,89 (0,79 à 1,00) Cmax 0,82 (0,70 à 0,96) | Aucun ajustement posologique requis. |
↑ = augmentation; ↓ = diminution; ↔ = aucun changement;
IC = intervalle de confiance; f.p.j. = fois par jour
* ASC0-∞ = aire sous la courbe pour l’administration de doses uniques; ASC0-12 = aire sous la courbe pour l’administration quotidienne de deux doses.
Remarque : Le tableau n’est pas exhaustif, mais fournit des exemples d’interactions pertinentes sur le plan clinique.
a Consulter les renseignements d’ordonnance de chaque produit.
9.5 Interactions médicament-aliment
Chez les sujets sains, l’administration par voie orale d’une dose unique de 400 mg d’une formulation expérimentale de maribavir avec un repas modérément riche en matières grasses et en calories a réduit l’ASC0-t et la Cmax du maribavir de 14 % et 28 %, respectivement.
9.6 Interactions médicament-plante médicinale
L’administration conjointe du maribavir et du millepertuis n’est pas recommandée puisqu’elle peut entraîner une diminution de l’efficacité du maribavir.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le maribavir est un riboside benzimidazolé à la fois doté d’un mode d’action novateur et d’une biodisponibilité orale, qui exerce une activité antivirale sélective sur le CMV humain (CMVH). Le maribavir se fixe à la kinase encodée par le gène UL97 sur le site de liaison de l’adénosine triphosphate (ATP), interférant ainsi avec la phosphotransférase, processus dont dépendent notamment la réplication de l’ADN, l’encapsidation et la sortie nucléaire des virions du CMV.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Lors d’une étude approfondie sur l’intervalle T, en 4 périodes, avec permutation et répartition aléatoire, contrôlée par placebo et par un comparateur actif (moxifloxacine à 400 mg par voie orale), à dose unique, menée auprès de 52 sujets en bonne santé, on a évalué l’effet du maribavir à des doses pouvant atteindre 1 200 mg sur l’intervalle QTc. Le maribavir n’entraîne aucun allongement notable sur le plan clinique de l’intervalle QTc lorsqu’il est administré à raison de 1 200 mg; les pics plasmatiques correspondaient environ au double de la concentration maximale à l’état d’équilibre après l’administration, deux fois par jour, de doses de 400 mg chez les patients greffés.
10.3 Pharmacocinétique
L’activité pharmacologique du maribavir est attribuable à la drogue mère. La pharmacocinétique du maribavir a été caractérisée à la suite d’une administration par voie orale chez des sujets en bonne santé et des patients greffés. L’exposition au maribavir a augmenté de façon quasi proportionnelle à la dose. La pharmacocinétique du maribavir est indépendante du temps. Chez les sujets sains, la moyenne géométrique des valeurs de l’ASC0-t, de la Cmax et de la Cmin était de 101 µg*h/mL, 16,4 µg/mL et 2,89 µg/mL, respectivement, après l’administration par voie orale de 400 mg de maribavir, deux fois par jour.
Chez les patients greffés, les expositions au maribavir à l’état d’équilibre après l’administration par voie orale de 400 mg de maribavir, deux fois par jour, sont fournies ci-dessous, d’après une analyse pharmacocinétique de population. L’état d’équilibre a été atteint en l’espace de 2 jours; les rapports d’accumulation moyens étaient de 1,47 pour l’ASC et de 1,37 pour la Cmax.
Tableau 6 – Propriétés pharmacocinétiques du maribavir fondées sur une analyse pharmacocinétique de population
| Paramètre MG (CV [%]) | ASC0-t µg*h/mL | Cmax µg/mL | Cmin µg/mL |
| Maribavir 400 mg deux fois par jour | 142 (48,5 %) | 20,1 (35,5 %) | 5,43 (85,9 %) |
MG = moyenne géométrique; CV (%) = coefficient de variation géométrique
Absorption
Après l’administration de la dose, le maribavir a été rapidement absorbé. La concentration plasmatique maximale est obtenue en l’espace de 1 à 3 heures. Le fait de coadministrer le maribavir avec un inhibiteur de la pompe à protons (IPP) et un antagoniste des récepteurs H2 de l’histamine (anti-H2) n’a pas eu d’effet sur l’exposition au maribavir. Les résultats obtenus antérieurement avec un comprimé expérimental ont montré que la coadministration du maribavir avec un antiacide n’a pas d’effet sur l’exposition au maribavir.
Effet des aliments
Chez les sujets sains, l’administration orale d’une seule dose de 400 mg d’une formulation expérimentale de maribavir avec un repas modérément riche en matières grasses et en calories et a entraîné une diminution de 14 % de l’ASC0-t et de 28 % de la Cmax du maribavir (voir 4 Posologie et administration).
Distribution
D’après des analyses pharmacocinétiques de population, la valeur moyenne du volume de distribution apparent à l’état d’équilibre du maribavir est estimée à 24,9 L.
Le pourcentage de liaison in vitro du maribavir aux protéines plasmatiques humaines était de 98,0 % pour une concentration allant de 0,05 à 200 μg/mL. Quant au pourcentage de liaison ex vivo du maribavir aux protéines plasmatiques humaines (de 98,5 % à 99,0 %), il concordait avec les données in vitro, et aucune différence apparente n’a été observée chez les sujets en bonne santé, ceux atteints d’une insuffisance hépatique (modérée) ou rénale (légère, modérée ou sévère), les patients atteints du virus de l’immunodéficience humaine (VIH) ou encore ceux ayant subi une greffe.
Les résultats d’une étude par autoradiographie quantitative du corps entier chez le rat révèlent que le maribavir ne devrait pas traverser la barrière hématoencéphalique chez l’humain de manière significative.
Métabolisme
Le maribavir est métabolisé en grande partie par l’isoenzyme CYP3A, la principale voie métabolique hépatique (la fraction métabolisée serait d’au moins 35 %), et dans une moindre mesure, par le CYP1A2. Le principal métabolite du maribavir, le VP 44469, est formé par N-déalkylation du groupe isopropyle et est considéré comme inactif sur le plan pharmacologique. Le rapport métabolique de ce métabolite clé que l’on retrouve dans le plasma se situait entre 0,15 et 0,20. Plusieurs enzymes UGT, soit UGT1A1, UGT1A3, UGT2B7 et, possiblement, UGT1A9 contribuent à la glucuroconjugaison du maribavir chez l’humain. Toutefois, la glucuroconjugaison contribue peu à la clairance globale du maribavir, selon les données in vitro.
Des études in vitro indiquent que l’activité métabolique du maribavir n’est régie par aucune des isoenzymes suivantes : CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A5, UGT1A4, UGT1A6, UGT1A10, UGT2B15.
Élimination
La demi-vie terminale (t1/2) et la clairance orale du maribavir sont de 4,32 heures et de 2,67 L/h, respectivement, chez les patients greffés. Après l’administration, par voie orale, d’une dose unique de maribavir marqué au 14C, environ 61 % (< 2 % sous forme inchangée) et 14 % (5,7 % sous forme inchangée) de la radioactivité ont été récupérés dans l’urine et les matières fécales, respectivement, essentiellement sous forme de métabolite principal et inactif.
Populations et états pathologiques particuliers
- Types de greffe : Ni les types de greffes (greffe de cellules souches hématopoïétiques vs greffe d’organe solide), ni les types de greffes d’organes pleins (foie, poumon, rein ou cœur), ni la présence d’une réaction du greffon contre l’hôte (RGCH) n’ont eu de répercussions cliniquement significatives sur les paramètres pharmacocinétiques du maribavir.
Enfants et adolescents : La pharmacocinétique du maribavir chez les patients de moins de
18 ans n’a pas été évaluée.
- Personnes âgées : Voir ci-dessous.
Âge, sexe, race, origine ethnique et poids : L’âge (sujets âgés de 18 à 79 ans), le sexe, la race
(blanche, noire, asiatique ou autres), l’origine ethnique (hispanique/latine ou autre qu’hispanique ou que latine) et le poids corporel (sujets pesant entre 36 et 141 kg) n’ont eu aucune incidence cliniquement significative sur la pharmacocinétique du maribavir selon une analyse pharmacocinétique de population.
Insuffisance hépatique : L’insuffisance hépatique modérée (classe B de Child-Pugh, score de 7-9)
n’a eu aucune incidence cliniquement significative sur la pharmacocinétique du maribavir (selon les concentrations plasmatiques totales ou libres) après qu’il a été administré à raison d’une dose unique de 200 mg. L’ASC0-ꝏ et la Cmax moyennes étaient respectivement 26 % et 35 % plus élevées chez les sujets présentant une insuffisance hépatique modérée que chez les sujets témoins en bonne santé.
Insuffisance rénale : L’insuffisance rénale légère/modérée (ClCr entre 30 et 80 mL/min) ou sévère (ClCr inférieure à 30 mL/min) n’a eu aucun effet cliniquement pertinent sur les
paramètres pharmacocinétiques du maribavir (concentrations plasmatiques totales) après qu’il a été administré à raison d’une dose unique de 400 mg. La différence quant aux paramètres pharmacocinétiques du maribavir (ASC0-ꝏ et Cmax) entre les sujets présentant une insuffisance rénale légère/modérée ou sévère et ceux ayant une fonction rénale normale était inférieure à 9 %.
11 Conservation, stabilité et mise au rebut
Conserver ce produit à la température ambiante (entre 15 °C et 30 °C).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre/Dénomination commune : maribavir
Nom chimique : 5,6-dichloro-N-(1-méthyléthyl)-1-(β-L-ribofuranosyl)-1H-benzimidazol-2-amine
Formule moléculaire et masse moléculaire : C15H19Cl2N3O4; 376,24
Formule développée :
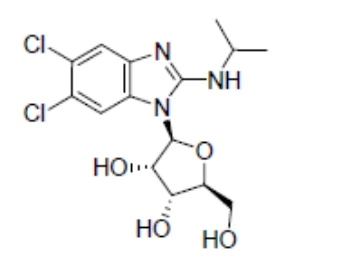
Propriétés physicochimiques : Le maribavir (polymorphe IV) se présente sous forme de poudre solide de couleur variant de blanc à blanc cassé.
| Le maribavir possède quatre stéréocentres et se présente sous | ||
| forme de stéréo-isomère unique avec un anneau L-ribofuranosyl; la stéréochimie absolue est illustrée | ||
| dans la formule structurale. | ||
La solubilité aqueuse du maribavir est fonction du pH. Par exemple, il est soluble à un pH inférieur à 2 et très légèrement soluble à un pH supérieur à 4.
14 Études cliniques
14.1 Études cliniques par indication
Le traitement des adultes greffés qui présentent une infection / une maladie à cytomégalovirus (CMV) réfractaire au traitement au moyen du ganciclovir, du valganciclovir, du foscarnet et du cidofovir et qui affichaient ou non une résistance génotypique.
Étude pivot (SHP620-303)
LIVTENCITY a fait l’objet d’une évaluation dans une étude de supériorité de phase III, multicentrique, ouverte, avec répartition aléatoire et contrôlée par comparateur actif (étude SHP620-303), qui visait à comparer l’efficacité et l’innocuité de LIVTENCITY à celles du TAI et à laquelle ont pris part 352 receveurs d’une GCSH ou d’une greffe d’organe plein qui présentaient une infection à CMV réfractaire au traitement au moyen du ganciclovir, du valganciclovir, du foscarnet ou du cidofovir, y compris les infections à CMV, et qui affichait ou non une résistance confirmée à au moins un médicament anti-CMV.
Une stratification a été effectuée selon le type de greffe (GCSH ou organe plein) et la charge virale lors de la sélection. Les patients ont ensuite été répartis au hasard (selon un rapport 2:1) pour recevoir LIVTENCITY à raison de 400 mg deux fois par jour ou le TAI (ganciclovir, valganciclovir, foscarnet ou cidofovir) pendant une période de traitement de 8 semaines et une phase de suivi de 12 semaines. Les tableaux 7 et 8 ci-dessous résument le protocole de l’étude ainsi que les caractéristiques démographiques et pathologiques des sujets qui y ont pris part.
Tableau 7 – Résumé des données démographiques des patients dans les études cliniques sur le traitement d’adultes atteints, à la suite d’une greffe, d’une infection et/ou d’une maladie à CMV résistante ou réfractaire à au moins un antiviral administré antérieurement
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge | Sexe | ||||||
| d’administration et | de sujets | médian | |||||||||
| durée | (n) | (tranche) | |||||||||
| SHP620-303 | Étude de supériorité ouverte avec répartition aléatoire et contrôlée par comparateur actif réalisée dans le but d’évaluer l’efficacité et l’innocuité du traitement par LIVTENCITY à celles du TAI, chez les receveurs d’une GCSH ou d’une greffe d’organe plein qui présentaient une infection à CMV réfractaire au traitement au moyen du ganciclovir, du valganciclovir, du foscarnet ou du cidofovir, y compris les infections à CMV, et qui affichait ou non une résistance confirmée à au moins un médicament anti-CMV. | LIVTENCITY à 400 mg 2 fois par jour (par voie orale) ou le TAI (ganciclovir, valganciclovir, foscarnet ou cidofovir) pour une période de traitement de 8 semaines | 352 | 57 (de 19 à 79 ans) | Hommes = 213 Femmes = 139 | ||||||
Tableau 8 – Résumé des caractéristiques démographiques et pathologiques initiales de la population de l’étude 303
| Caractéristiquesa | TAI (N = 117) | LIVTENCITY 400 mg 2 f.p.j. (N = 235) |
| Âge (ans)b | ||
| Valeur médiane | 54 | 57 |
| Min.-max. | 19-77 | 19-79 |
| Sexe, n (%) | ||
| Hommes | 65 (56) | 148 (63) |
| Femmes | 52 (44) | 87 (37) |
| Origine ethnique, n (%) | ||
| Hispanique ou latine | 7 (6) | 14 (6) |
| Autre qu’hispanique ou que latine | 95 (81) | 198 (84) |
| Non déclarée | 12 (10) | 19 (8) |
| Inconnue | 3 (3) | 4 (2) |
| Race, n (%) | ||
| Blanche | 87 (74) | 179 (76) |
| Asiatique | 7 (6) | 9 (4) |
| Noire ou afro-américaine | 18 (15) | 29 (12) |
| Autre | 5 (4) | 16 (7) |
| Donnée manquante | 0 | 2 (1) |
| Caractéristiquesa | TAI (N = 117) | LIVTENCITY 400 mg 2 f.p.j. (N = 235) |
| TAI | ||
| Foscarnet | 47 (41) | S. O. |
| Ganciclovir/valganciclovir | 56 (48) | S. O. |
| Cidofovir | 6 (5) | S. O. |
| Foscarnet + ganciclovir/valganciclovir | 7 (6) | S. O. |
| Type de greffe, n (%) | ||
| GCSH | 48 (41) | 93 (40) |
| GOPc | 69 (59) | 142 (60) |
| Reinf | 32 (46) | 74 (52) |
| Poumonf | 22 (32) | 40 (28) |
| Cœurf | 9 (13) | 14 (10) |
| Multiplef | 5 (7) | 5 (4) |
| Foief | 1 (1) | 6 (4) |
| Pancréasf | 0 | 2 (1) |
| Intestinf | 0 | 1 (1) |
| Mesure de l’ADN du CMV (catégorie déterminée par un laboratoire central), n (%)d | ||
| Taux élevé | 7 (6) | 14 (6) |
| Taux moyen | 25 (21) | 68 (29) |
| Faible taux | 85 (73) | 153 (65) |
| Infection à CMV symptomatique au début de l’étude | ||
| Non | 109 (93) | 214 (91) |
| Ouie | 8 (7) | 21 (9) |
| Syndrome lié au CMV (GOP seulement), n (%)e,f,g | 7 (88) | 10 (48) |
| Infection tissulaire invasive à CMV, n (%)e,f,g | 1 (13) | 12 (57) |
CMV = cytomégalovirus; ADN = acide désoxyribonucléique; GCSH = greffe de cellules souches hématopoïétiques; max. = maximum; min. = minimum; N = nombre de patients; GOP = greffe d’organe plein; f.p.j. = fois par jour; TAI = traitement assigné par l’investigateur.
a Le début de l’étude correspondait à la dernière valeur obtenue à la date ou avant la date de la première dose du traitement assigné dans le cadre de l’étude, ou la date de la répartition aléatoire des patients qui n’ont pas reçu le traitement assigné dans le cadre de l’étude.
b L’âge a été calculé en établissant la différence entre la date de naissance et la date du consentement éclairé (troncation en années).
c La plus récente greffe.
d La charge virale a été définie, aux fins d’analyse et par les résultats initiaux du laboratoire central spécialisé obtenus avec le test quantitatif d’amplification en chaîne par polymérase (PCR) pour la recherche du taux plasmatique de l’ADN du CMV, comme étant élevée ((≥ 91 000 UI/mL), moyenne ((≥ 9 100 et < 91 000 UI/mL) et faible (< 9 100 UI/mL).
e Élément confirmé par un comité d’examen des paramètres d’évaluation clinique.
f Les pourcentages sont basés sur le nombre de patients dans la catégorie.
g Les patients peuvent avoir plusieurs raisons.
Résultats de l’étude
Étude pivot (SHP620-303)
Le principal paramètre d’efficacité était la clairance de la virémie à CMV confirmée (concentration plasmatique de l’ADN du CMV inférieure à la limite inférieure de quantification [< LIQ; c.-à-d. < 137 UI/mL]) à la semaine 8. Le paramètre d’évaluation secondaire clé était la clairance de la virémie à
CMV et la maîtrise des symptômes de l’infection à CMV à la fin de la semaine d’étude 8, avec le maintien de cet effet thérapeutique jusqu’à la semaine 16.
Pour le paramètre d’évaluation principal, LIVTENCITY s’est révélé supérieur au TAI (56 % vs 24 %, respectivement, p < 0,001). Pour les paramètres d’évaluation secondaires clés, 19 % vs 10 % ont obtenu une clairance de la virémie à CMV et une maîtrise des symptômes de l’infection à CMV dans le groupe LIVTENCITY et le groupe recevant le TAI, respectivement (p = 0,013) [voir tableau 9].
Tableau 9 – Analyse du paramètre d’efficacité principal et des paramètres d’efficacité secondaires clés (ensemble des patients soumis à la répartition aléatoire) dans l’étude 303
TAI (N = 117) n (%) | LIVTENCITY 400 mg 2 f.p.j. (N = 235) n (%) | |
| Paramètre d’évaluation principal : clairance de la virémie à CMV à la semaine 8 | ||
| Patients ayant répondu au traitement | 28 (24) | 131 (56) |
| Différence ajustée entre les traitements quant au taux de réponse (IC à 95 %)a | 33 (22,8, 42,7) | |
| Valeur de p ajustéea | < 0,001 | |
| Paramètres d’évaluation secondaires clés : obtention d’une clairance de la virémie à CMV et maîtrise des symptômes de l’infection à CMVc à la semaine 8, avec maintien jusqu’à la semaine 16b | ||
| Patients ayant répondu au traitement | 12 (10) | 44 (19) |
| Différence ajustée entre les traitements quant au taux de réponse (IC à 95 %)a | 10 (2,0, 16,9) | |
| Valeur de p ajustéea | 0,013 |
IC = intervalle de confiance; CMV = cytomégalovirus; f.p.j. = fois par jour; GCSH = greffe de cellules souches hématopoïétiques; GOP = greffe d’organe plein; N = nombre de patients; TAI = traitement assigné par l’investigateur.
a Une moyenne pondérée (méthode de Cochran-Mantel-Haenszel) a été utilisée pour ajuster la différence de proportion (maribavir – traitement assigné par l’investigateur), l’IC à 95 % correspondant et la valeur de p après ajustement pour le type de greffe et la concentration plasmatique initiale de l’ADN du CMV. Seuls les sujets ayant les deux facteurs de stratification ont été inclus dans le calcul.
b La maîtrise des symptômes de l’infection à CMV était définie comme la résolution ou l’atténuation d’une infection tissulaire invasive à CMV ou d’un syndrome lié au CMV chez les patients symptomatiques au départ, ou comme l’absence de nouveau symptôme chez les patients initialement asymptomatiques.
L’effet thérapeutique était cohérent dans tous les principaux sous-groupes et appuie le fait que les résultats de l’étude peuvent être généralisés (voir tableau 10).
Tableau 10 – Pourcentage de patients ayant répondu au traitement, par sous-groupe de l’étude 303
TAI (N = 117) | LIVTENCITY 400 mg 2 f.p.j. (N = 235) | |||
| n/N | % | n/N | % | |
| Type de greffe | ||||
| GOP | 18/69 | 26 | 79/142 | 56 |
| GCSH | 10/48 | 21 | 52/93 | 56 |
| Charge virale initiale de l’ADN du CMV | ||||
| Faible | 21/85 | 25 | 95/153 | 62 |
| Moyenne/élevée | 7/32 | 22 | 36/82 | 44 |
TAI (N = 117) | LIVTENCITY 400 mg 2 f.p.j. (N = 235) | |||
| n/N | % | n/N | % | |
| Résistance génotypique à d’autres agents anti-CMV | ||||
| Oui | 15/70 | 21 | 76/121 | 63 |
| Non | 10/33 | 30 | 42/96 | 44 |
| Syndrome/maladie liés au CMV au départ | ||||
| Oui | 1/8 | 13 | 10/21 | 48 |
| Non | 27/109 | 25 | 121/214 | 57 |
| Groupe d’âge | ||||
| De 18 à 44 ans | 8/32 | 25 | 28/55 | 51 |
| De 45 à 64 ans | 19/69 | 28 | 71/126 | 56 |
| 65 ans et plus | 1/16 | 6 | 32/54 | 59 |
Les raisons pour lesquelles les principaux paramètres d’évaluation n’ont pas été atteints sont résumées au tableau 11.
Tableau 11 – Analyse des motifs d’échec à l’atteinte des principaux paramètres d’évaluation
| Résultat à la semaine 8 | LIVTENCITY N = 235 n (%) | TAI N = 117 n (%) |
| Patients ayant répondu au traitement (taux confirmé d’ADN du CMV < LIQ)a | 131 (56) | 28 (24) |
Patients n’ayant pas répondu au traitement : En raison d’un échec virologiqueb :
En raison de l’abandon du médicament/de l’étude :
Pour d’autres raisons, mais poursuite de l’étuded | 104 (44) 80 (34) 48 (20) 32 (14) 21 (9) 8 (3) 10 (4) 1 (< 1) 2 (1) 3 (1) | 89 (76) 42 (36) 35 (30) 7 (6) 44 (38) 26 (22) 3 (3) 9 (8) 6 (5) 3 (3) |
CMV = cytomégalovirus; LIQ = limite inférieure de quantification; TAI = traitement anti-CMV assigné par l’investigateur.
Les pourcentages sont basés sur le nombre de patients soumis à la répartition aléatoire. a Taux confirmé d’ADN du CMV < LIQ) à la fin de la semaine 8 (deux prélèvements consécutifs espacés d’au moins 5 jours et pour lesquels des taux d’ADN < LIQ [c.-à.d. < 137 UI/mL] ont été obtenus). b Taux maximal d’ADN du CMV = confirmation d’un taux d’ADN du CMV < LIQ et devenu décelable par la suite. c Par « Autres motifs » on entend toute autre raison, à l’exception d’un effet indésirable, d’un décès, d’un manque d’efficacité, d’un retrait du consentement et de la non-conformité au protocole.
d Comprend les patients qui ont terminé le traitement assigné dans le cadre de l’étude, mais qui n’y ont pas répondu.
Récidive
Récidive virologique au cours de la période de suivi :
Au terme de la phase de traitement, 65 patients sur 131 (50 %) dans le groupe LIVTENCITY, comparativement à 11 patients sur 28 (39 %) dans le groupe recevant le TAI ayant atteint des taux
d’ADN du CMV < LIQ ont connu une récidive virologique pendant la période de suivi. La plupart des cas, soit 58 patients sur 65 (89 %) dans le groupe LIVTENCITY et tous les patients (100 %) du groupe recevant le TAI, se sont déclarés dans les 4 semaines suivant la fin du traitement à l’étude. Le temps médian écoulé avant la récidive après l’atteinte des taux d’ADN du CMV < LIQ était de 15 jours (intervalle : de 7 à 71 jours) dans le groupe LIVTENCITY et de 15 jours (intervalle : de 7 à 29 jours) dans le groupe recevant le TAI.
Infection à CMV symptomatique d’apparition nouvelle
Pendant toute la période de l’étude, le pourcentage de cas d’infection à CMV symptomatique d’apparition nouvelle a été similaire dans chaque groupe de traitement (LIVTENCITY = 6 % [14/235]; TAI = 6 % [7/113]).
Administration d’un traitement de secours
Vingt-deux patients ont reçu LIVTENCITY comme traitement de secours en raison de l’aggravation de la virémie à CMV ou d’infections symptomatiques à CMV d’apparition nouvelle ou persistantes (7 patients [31,8 %]) ou de l’absence d’atténuation d’une infection à CMV et d’une intolérance au TAI (15 patients [68,2 %]). Sur les 22 patients, 11 (50,0 %) ont obtenu une clairance confirmée de la virémie à CMV à la semaine 8 de la phase de traitement de secours par LIVTENCITY et 11 autres (50,0 %) n’ont pas répondu au traitement.
Taux de mortalité global :
La mortalité toutes causes confondues a été évaluée pendant toute la période de l’étude. Le pourcentage de décès a été similaire dans chaque groupe de traitement au cours de l’étude (LIVTENCITY = 11 % [27/235]; TAI = 11 % [13/117]).
Étude complémentaire de phase II (SHP620-202)
L’étude 202 était une étude de phase II, menée avec répartition aléatoire et visant à évaluer l’innocuité et l’activité anti-CMV de LIVTENCITY administré à raison de 400 mg, 800 mg et 1 200 mg, deux fois par jour pour le traitement de 120 greffés atteints d’infections à CMV résistantes ou réfractaires au ganciclovir/valganciclovir ou au foscarnet. À la semaine 6, 28 patients sur 40 (70,0 %) ayant reçu 400 mg de LIVTENCITY deux fois par jour avaient atteint le paramètre d’évaluation principal de l’efficacité, soit l’obtention de concentrations plasmatiques indétectables confirmées de l’ADN du CMV. Les récidives virologiques se sont déclarées en cours de traitement chez 6 patients sur 29 (20,7 %) et pendant le suivi chez 1 patient sur 29 (3,4 %). Le pourcentage de patients présentant des concentrations indétectables de l’ADN du CMV et des récidives virologiques était comparable dans les trois groupes de traitement. L’innocuité et la réponse virologique de doses pouvant aller jusqu’à 1 200 mg administrées deux fois par jour et la durée du traitement par LIVTENCITY pouvant allant jusqu’à 24 semaines étaient comparables.
15 Microbiologie
Activité antivirale
Le maribavir a inhibé de façon sélective la réplication in vitro du CMVH lors d’épreuves de diminution de la production virale, d’hybridation de l’ADN et de dosage par réduction de plaques dans des lignées cellulaires humaines à des concentrations submicromolaires non cytotoxiques. Les valeurs de la CE50 (concentration nécessaire pour obtenir 50 % de l’effet maximal) variaient de 0,03 à 2,2 µM, selon la lignée cellulaire et le paramètre d’évaluation de l’épreuve. L’activité antivirale du maribavir en cultures cellulaires a également été évaluée par rapport à son activité dans les isolats cliniques du CMV. Les valeurs de la CE50 médianes étaient de 0,1 µM (n = 10, intervalle : 0,03 à 0,13 µM) et de 0,28 µM (n = 10,
intervalle : 0,12 à 0,56 µM) par l’épreuve d’hybridation de l’ADN et de dosage par réduction de plaques, respectivement. Le maribavir est hautement sélectif du CMVH. Aucune différence significative n’a été observée entre les valeurs initiales de la CE50 du maribavir observées avec les quatre génotypes de la glycoprotéine B du CMVH (N = 2 pour gB1, N =1 pour gB2, N = 4 pour gB3 et N = 1 pour gB4).
Activité antivirale en association avec d’autres agents
Lorsque le maribavir a été testé in vitro en association avec d’autres composés antiviraux, il a montré des interactions additives avec le létermovir, le foscarnet, le cidofovir et le dérivé benzimidazolé GW275175X (un inhibiteur du complexe terminase de l’ADN du CMV) contre le CMVH des types sauvage et mutant, un puissant antagonisme avec le ganciclovir.
En cultures cellulaires
Des mutations conférant une résistance au maribavir ont été identifiées sur le gène UL97 : L337M, F342Y, V353A, L397R, T409M, H411L/N/Y et C480F. Ces mutations confèrent une résistance multipliée par un facteur variant de 3,5 à plus de 200 fois pour ce qui est des valeurs de la CE50. Les variantes du gène UL27 (R233S, W362R, W153R, L193F, A269T, V353E, L426F, E22stop, W362stop, 218delC et 301-311del) ont conféré une résistance multipliée par un facteur 5 fois moins élevé quant à la valeur de la CE50).
Résistance virale
Dans les études cliniques
Dans l’étude de phase II 202 portant sur l’évaluation du maribavir chez 120 patients ayant reçu une greffe de cellules souches hématopoïétiques (GCSH) ou une greffe d’organe plein (GOP) atteints d’une infection à CMV réfractaire et/ou résistante au traitement au moyen de l’association valganciclovir/ganciclovir ou du foscarnet, les données de génotypage post-traitement concernant pUL97 recueillies chez 19 des 25 patients qui ont d’abord obtenu une clairance de la virémie, puis présenté une infection à CMV récurrente alors qu’ils recevaient le maribavir, ont révélé que 10 patients présentaient la mutation T409M, que 3 patients présentaient les mutations H411Y ou H411L et que 6 patients présentaient la mutation C480F. Parmi les 16 patients sur 26 chez qui aucune réponse thérapeutique n’a été observée après la prise de maribavir durant plus de 14 jours, 5 présentaient la mutation T409M, 2, la mutation H411Y, 3, la mutation C480F, et un seul, la mutation F342Y au départ. Un génotypage supplémentaire du pUL27 a été effectué chez 37 patients de l’étude 202. La mutation G344D était la seule substitution d’acides aminés associée à la résistance dans le pUL27 qui n’avait pas été détectée au départ. L’analyse phénotypique des recombinants de pUL27 et pUL97 a permis de mettre en évidence le fait que les mutations pUL97 F342Y, T409M, H411Y, H411L et C480F conféraient des augmentations respectives de 4,5, 78, 15, 69 et 224 fois de la CE50 du maribavir par rapport à la souche de type sauvage. La mutation G344D dans le pUL27 n’a pas conféré une résistance au maribavir.
Dans l’étude de phase III 303 portant sur l’évaluation du maribavir chez des patients présentant une résistance phénotypique à l’association valganciclovir/ganciclovir, une analyse de la séquence d’ADN de l’ensemble des régions codantes des gènes pUL97 et pUL27 a été réalisée sur 134 séquences appariées provenant de patients traités au maribavir. Les mutations apparues en cours de traitement dans le pUL97 et détectées chez 58 patients (47 cas d’échec thérapeutique et 11 cas de récidive) étaient les suivantes : F342Y (conférant une résistance multipliée par un facteur 4,5 fois plus élevé), T409M (78 fois
plus élevé), H411L/N/Y (69, 9 et 12 fois plus élevé, respectivement) et/ou C480F (224 fois plus élevé). Le critère d’évaluation principal n’a pas été atteint chez un sujet présentant, au départ, la mutation L193F dans le pUL27 (réduction de la sensibilité au maribavir multipliée par un facteur 2,6 fois plus élevé).
Résistance croisée
Des cas de résistance croisée ont été observés entre le maribavir et l’association ganciclovir/valganciclovir en cultures cellulaires et dans le cadre d’études cliniques.
Les mutations F342S/Y, K355del, V356G, D456N, V466G, C480R, P521L et Y617del dans le gène pUL97 et associées à de la résistance à l’association valganciclovir/ganciclovir réduisent la sensibilité au maribavir par un facteur plus de 4,5 fois supérieur. Les autres voies de résistance à l’association valganciclovir/ganciclovir n’ont pas été évaluées pour la résistance croisée au maribavir. Les mutations de l’ADN polymérase pUL54 conférant une résistance à l’association valganciclovir/ganciclovir, au cidofovir ou au foscarnet sont restées sensibles au maribavir.
Les mutations F342Y et C480F au sein du gène pUL97 sont des substitutions associées à la résistance au traitement par le maribavir qui confèrent une réduction de la sensibilité à l’association valganciclovir/ganciclovir multipliée par un facteur 1,5 fois plus élevé. Cette réduction est liée à la résistance phénotypique à l’association valganciclovir/ganciclovir. La portée clinique de cette résistance croisée à l’association valganciclovir/ganciclovir pour ces mutations n’a pas été établie. Le virus résistant au maribavir est demeuré sensible au cidofovir et au foscarnet. De plus, aucun rapport ne fait état de mutations de résistance au maribavir localisées au sein de pUL27 évaluées pour la résistance croisée à l’association valganciclovir/ganciclovir, au cidofovir ou au foscarnet. Étant donné l’absence de mutations associées à de la résistance à l’égard de ces médicaments, aucune résistance croisée ne devrait être observée dans le cas des mutations pUL27 du maribavir.
16 Toxicologie non clinique
Toxicologie générale
Lors d’études de toxicité à doses répétées de maribavir administrées par voie orale chez le rat (26 semaines) et le singe (52 semaines), les principaux résultats obtenus ont été une anémie régénérative et des modifications histologiques associées à l’hyperplasie de la muqueuse du tractus intestinal, à des doses d’au moins 25 mg/kg/jour chez le rat et à des doses d’au moins 100 mg/kg/jour chez le singe. Ces anomalies étaient accompagnées d’une déshydratation chez les deux espèces animales, ainsi que de selles molles ou aqueuses et d’un déséquilibre électrolytique (chez le singe seulement). L’anémie et l’hyperplasie intestinale étaient réversibles ou montraient un retour à un état normal après l’arrêt du traitement. Étant donné qu’aucune dose sans effet nocif observé (DSENO) n’a pu être établie chez le singe, elle a donc été considérée comme étant inférieure à 100 mg/kg/jour, soit environ 0,25 fois le niveau d’exposition à la dose recommandée chez l’humain. Chez le rat, la DSENO était de 25 mg/kg/jour, soit 0,05 et 0,1 fois le niveau d’exposition à la dose recommandée chez l’humain dans le cas des mâles et des femelles, respectivement.
Cancérogénicité
Des études de deux ans visant à évaluer le pouvoir carcinogène du maribavir ont été menées chez la souris et le rat à des doses pouvant aller jusqu’à 150 et 100 mg/kg/jour, respectivement. Aucune cancérogénicité liée au médicament n’a été observée chez le rat à des doses maximales de 100 mg/kg/jour, ce qui équivalait à 0,2 et 0,36 fois le niveau d’exposition à la dose recommandée chez l’humain dans le cas des mâles et des femelles, respectivement. Chez la souris mâle, une hausse équivoque de la fréquence des cas d’hémangiome, d’hémangiosarcome et d’hémangiome/hémangiosarcome combinés dans divers tissus à
une dose de 150 mg/kg/jour a été mise en évidence, mais on ignore la pertinence de cette constatation pour les humains. L’étude n’a pas révélé d’effets cancérogènes à la dose immédiatement inférieure de 75 mg/kg/jour, soit environ 0,35 et 0,25 fois le niveau d’exposition à la dose recommandée chez l’humain dans le cas des mâles et des femelles, respectivement.
Génotoxicité
LIVTENCITY n’a produit aucun effet mutagène lors d’une épreuve de mutagenèse bactérienne. Dans le cadre de l’étude sur lymphome de souris, LIVTENCITY a montré des signes d’activité mutagène en l’absence d’un activateur métabolique et les résultats étaient équivoques en présence d’un tel activateur (les résultats n’étaient pas fonction de la concentration et n’ont pas été reproduits lors de la répétition de l’essai). LIVTENCITY n’a pas entraîné d’effet clastogène lors du test in vivo du micronoyau de la moelle osseuse de rats.
Toxicité pour la reproduction et le développement
Voir 7 Mises en garde et précautions, 7.1.1 Grossesse.