


Monographie de produit - Sunlenca
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 Posologie et administration | 02/2026 |
| 7 Mises en garde et précautions | 02/2025 |
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne sont pas pertinentes au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ............................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................... 4
1 Indications .......................................................................................................... 4
1.1 Enfants ....................................................................................................... 4
1.2 Personnes âgées ........................................................................................ 4
2 Contre-indications ............................................................................................. 4
4 Posologie et administration .............................................................................. 4
4.1 Considérations posologiques ...................................................................... 4
4.2 Dose recommandée et modification posologique ....................................... 5
4.4 Administration ............................................................................................. 6
4.5 Dose oubliée ............................................................................................... 9
5 Surdose .............................................................................................................. 9
6 Formes posologiques, concentrations, compositions et emballage .......... 10
7 Mises en garde et précautions ....................................................................... 11
7.1 Populations particulières ........................................................................... 12
7.1.1 Femmes enceintes .............................................................................. 12
7.1.2 Allaitement .......................................................................................... 13
7.1.3 Enfants ................................................................................................ 13
7.1.4 Personnes âgées ................................................................................ 13
8 Effets indésirables ........................................................................................... 13
8.1 Aperçu des effets indésirables .................................................................. 13
8.2 Effets indésirables observés dans les essais cliniques ............................ 14 8.3 Effets indésirables peu courants observés au cours des essais cliniques 15
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ............................................................................. 15
9 Interactions médicamenteuses ...................................................................... 15
9.2 Aperçu des interactions médicamenteuses .............................................. 15
9.4 Interactions médicament-médicament ...................................................... 16
9.5 Interactions médicament-aliment .............................................................. 21
9.6 Interactions médicament-plante médicinale .............................................. 21
9.7 Interactions médicament-tests de laboratoire ........................................... 21
10 Pharmacologie clinique .................................................................................. 21
10.1 Mode d’action ...................................................................................... 21
10.2 Pharmacodynamie .............................................................................. 22
10.3 Pharmacocinétique.............................................................................. 22
11 Entreposage, stabilité et traitement ............................................................... 25
Partie 2 : Renseignements scientifiques .................................................................. 26
13 Renseignements pharmaceutiques ............................................................... 26
14 Essais cliniques ............................................................................................... 26
14.1 Essais cliniques par indication ............................................................ 26
Adultes présentant une infection par le VIH-1 résistante à plusieurs classes thérapeutiques ................................................................................................... 26
15 Microbiologie ................................................................................................... 32
16 Toxicologie non clinique ................................................................................ 33
Renseignements destinés aux patient·e·s ............................................................... 35
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
SUNLENCA (lénacapavir), en association avec un ou plusieurs autres antirétroviraux, est indiqué pour le traitement de l’infection par le virus de l’immunodéficience humaine de type 1 (VIH-1) chez les adultes lourdement prétraités qui sont infectés par une souche du VIH-1 multirésistante aux médicaments et qui ne répondent pas à leur traitement antirétroviral actuel en raison d’une résistance, d’une intolérance ou de préoccupations liées à l’innocuité.
1.1 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de SUNLENCA dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 4.2 Dose recommandée et modification posologique et 7.1.3 Enfants).
1.2 Personnes âgées
Le nombre de patients âgés de 65 ans et plus dans les études cliniques sur SUNLENCA n’était pas suffisant pour déterminer si leur réponse au traitement différait de celle des patients adultes de moins de 65 ans.
2 Contre-indications
L’administration concomitante de SUNLENCA et des médicaments suivants est contre-indiquée, car elle peut causer une diminution des concentrations plasmatiques du lénacapavir, laquelle peut entraîner une perte de l’effet thérapeutique de SUNLENCA et l’apparition d’une résistance à ce dernier (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- anticonvulsivants : carbamazépine, phénytoïne
- antimycobactériens : rifampine, rifapentine
- millepertuis
- SUNLENCA est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 Posologie et administration
4.1 Considérations posologiques
- Au moment d’instaurer le traitement, SUNLENCA est administré à la fois sous forme d’injections et de comprimés.
- Avant la mise en route du traitement par SUNLENCA, le professionnel de la santé doit informer le patient de l’importance de respecter le calendrier d’administration prévu afin de favoriser le maintien de la suppression virale et de réduire les risques de rebond virologique et d’apparition d’une résistance en raison de doses omises (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.2 Dose recommandée et modification posologique
Le schéma thérapeutique recommandé pour SUNLENCA chez les adultes comprend une période d’instauration du traitement (comprimés oraux et injections sous-cutanées) et une période d’entretien durant laquelle le médicament est administré deux fois par an (une fois tous les 6 mois) sous forme d’injections sous-cutanées. Les comprimés oraux SUNLENCA peuvent être pris avec ou sans nourriture.
Instauration : Le jour 1 et le jour 2 du traitement, la dose quotidienne recommandée de
SUNLENCA est de 600 mg par voie orale (2 comprimés de 300 mg chacun). Le jour 8 du traitement, la dose recommandée est de 300 mg par voie orale. Enfin, le jour 15 du traitement, la dose recommandée est de 927 mg par injection sous-cutanée (2 injections de 1,5 mL chacune).
- Entretien : La dose recommandée de SUNLENCA est de 927 mg par injection sous-cutanée (2 injections de 1,5 mL chacune) tous les 6 mois (26 semaines) à compter de la date de la dernière injection (+/- 2 semaines) [voir le Tableau 1].
Tableau 1. Schéma thérapeutique recommandé pour SUNLENCA – Instauration et traitement d’entretien
| Calendrier de traitement | |
| Posologie de SUNLENCA : Instauration | |
| Jour 1 | 600 mg par voie orale (2 comprimés de 300 mg chacun) |
| Jour 2 | 600 mg par voie orale (2 comprimés de 300 mg chacun) |
| Jour 8 | 300 mg par voie orale (1 comprimé de 300 mg) |
| Jour 15 | 927 mg par injection sous-cutanée (2 injections de 1,5 mL chacune)a |
| Posologie de SUNLENCA : Entretien | |
| Tous les 6 mois (26 semaines)b +/- 2 semaines | 927 mg par injection sous-cutanée (2 injections de 1,5 mL chacune)a |
a. Deux injections, administrées en deux points distincts de l’abdomen.
b. À compter de la date de la dernière injection.
Si le patient vomit dans les trois heures qui suivent la prise des comprimés SUNLENCA, il doit prendre une dose supplémentaire par voie orale et poursuivre son traitement selon le schéma posologique prévu. Si le patient vomit plus de trois heures après avoir pris les comprimés SUNLENCA, il ne doit pas prendre une dose supplémentaire de SUNLENCA sous forme de comprimés et doit poursuivre son traitement selon le schéma posologique prévu.
Enfants (< 18 ans)
L’innocuité et l’efficacité de SUNLENCA n’ont pas été établies chez les patients de moins de 18 ans (voir 1.1 Enfants).
Personnes âgées (> 65 ans)
Aucune modification posologique de SUNLENCA n’est nécessaire chez les patients âgés. Le nombre de patients âgés de 65 ans et plus dans les études cliniques sur SUNLENCA n’était pas suffisant pour déterminer si leur réponse au traitement différait de celle des patients adultes de moins de 65 ans.
Insuffisance rénale
Aucune modification posologique de SUNLENCA n’est nécessaire chez les patients atteints d’insuffisance rénale légère, modérée ou grave (clairance de la créatinine [ClCr] ≥ 15 mL/min). SUNLENCA n’a pas fait l’objet d’études chez les patients atteints d’insuffisance rénale terminale (IRT); la prudence s’impose donc lors de l’administration de SUNLENCA à ces patients.
Insuffisance hépatique
Aucune modification posologique de SUNLENCA n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). SUNLENCA n’a pas fait l’objet d’études chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh); la prudence s’impose donc lors de l’administration de SUNLENCA à ces patients.
4.4 Administration
SUNLENCA pour injection ne doit être administré que par voie sous-cutanée, dans l’abdomen, par un professionnel de la santé. NE PAS administrer par voie intradermique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Utiliser une technique aseptique. Il n’est pas nécessaire de reconstituer la solution injectable avant de l’administrer. Avant l’administration, procéder à l’examen visuel de la solution dans les flacons pour vérifier si elle contient des particules ou présente une altération de la couleur. SUNLENCA pour injection est une solution de couleur jaune à brune. Il ne faut pas utiliser la solution SUNLENCA si sa couleur est altérée ou si elle contient des particules. Après avoir retiré la solution des flacons, il faut l’administrer par injection sous-cutanée aussitôt que possible (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
Deux trousses d’injection sont proposées : elles diffèrent uniquement par la manière dont l’injection SUNLENCA est préparée (les articles et la méthode associée pour prélever la solution des flacons). Se reporter aux figures ci-dessous pour consulter la trousse d’injection correspondante.
Les articles de la trousse d’injection sont conçus pour un usage unique. Une dose complète consiste en deux injections de 1,5 mL chacune.
Trousse d’injection contenant des dispositifs d’accès au flacon
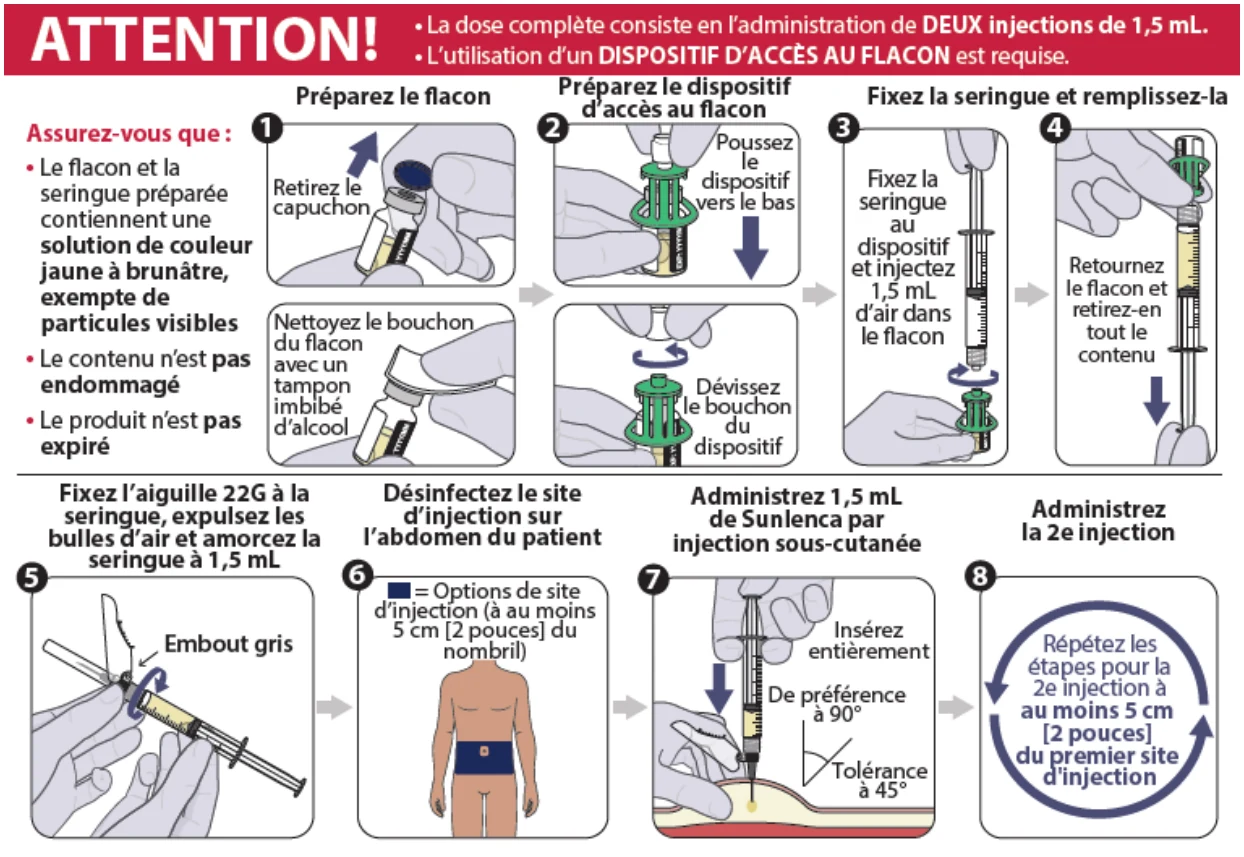
La Figure 1 présente les articles nécessaires pour administrer le médicament au moyen de la trousse d’injection contenant des dispositifs d’accès au flacon. Les étapes de l’administration sont présentées à la Figure 2. Il est nécessaire d’utiliser un dispositif d’accès au flacon avec cette trousse.
Figure 1. Articles de la trousse d’injection SUNLENCA contenant des dispositifs d’accès au flacon
Figure 2. Étapes pour l’injection de SUNLENCA au moyen de la trousse d’injection contenant des dispositifs d’accès au flacon
Trousse d’injection contenant des aiguilles de sécurité pour ponction
La Figure 3 présente des articles nécessaires pour administrer le médicament au moyen de la trousse d’injection contenant des aiguilles de sécurité pour ponction. Les étapes de 
 l’administration sont présentées à la Figure 4. Dans cette trousse, l’aiguille de calibre 18 sert uniquement à la ponction.
Figure 3. Articles de la trousse d’injection SUNLENCA contenant des aiguilles de sécurité pour ponction
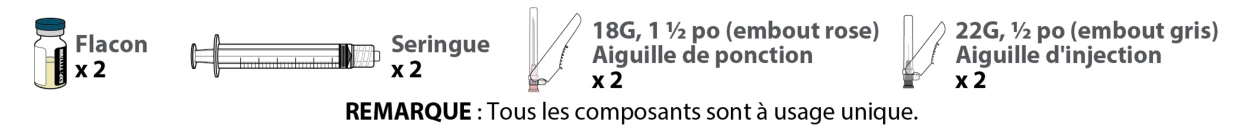
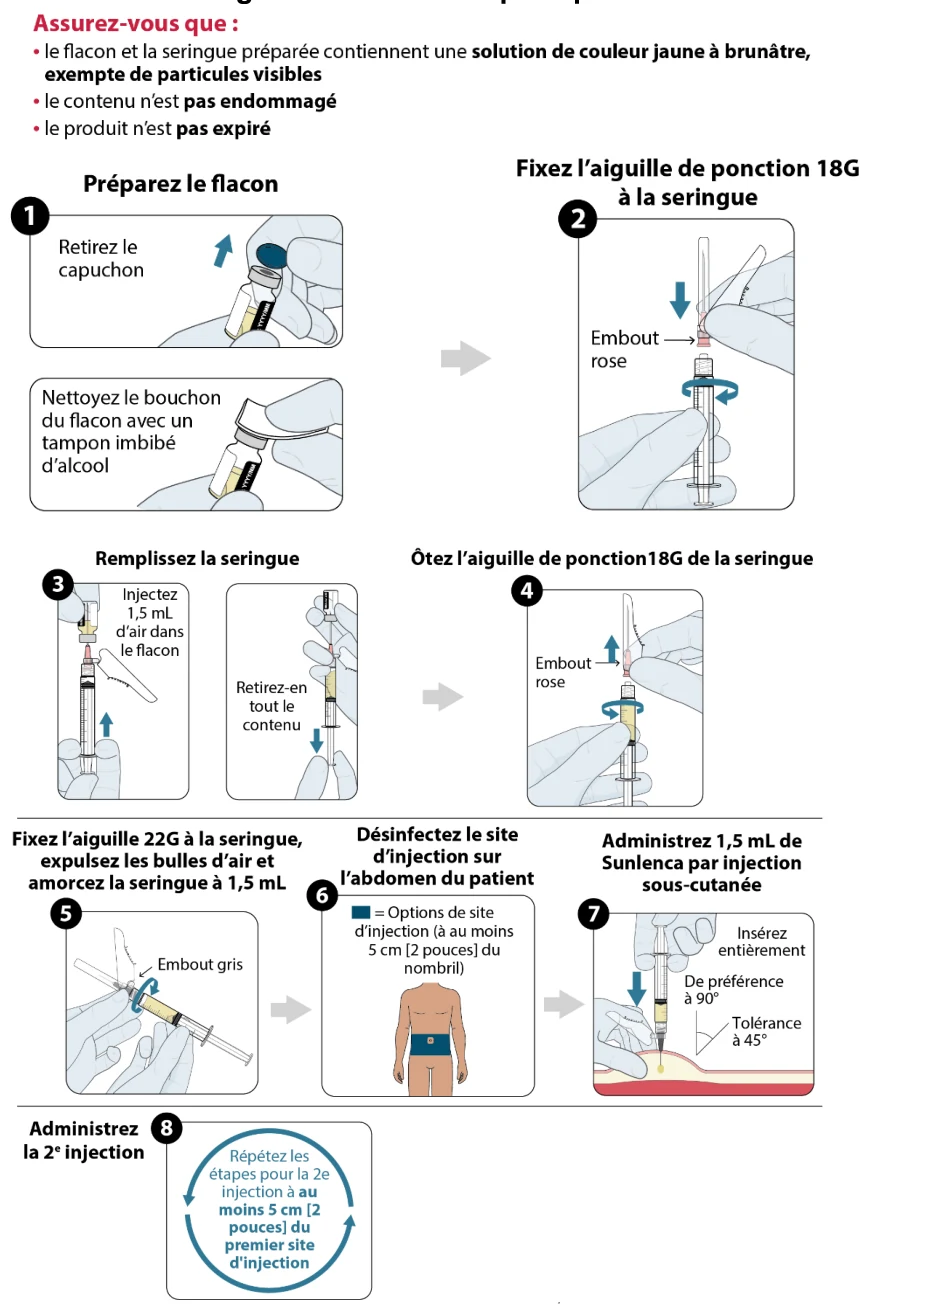
Figure 4. Étapes pour l’injection de SUNLENCA au moyen de la trousse d’injection contenant des aiguilles de sécurité pour ponction
4.5 Dose oubliée
Pendant la période d’entretien, si plus de 28 semaines (c.-à-d. 26 semaines + une fenêtre de 2 semaines) se sont écoulées depuis la dernière injection et s’il est cliniquement approprié de poursuivre le traitement, il faut reprendre le schéma posologique de SUNLENCA à partir du jour 1 (voir le Tableau 1).
Si le patient oublie de prendre la première dose par voie orale à la date prévue (c.-à-d. au jour 1), tout le schéma posologique doit être décalé par le nombre de jours de retard. Les recommandations concernant les doses de comprimés oraux omises au jour 2 et au jour 8 sont fournies dans le Tableau 2.
Tableau 2. Recommandations concernant les doses de comprimés oraux omises au jour 2 et au jour 8
| Nombre de jours écoulés depuis l’oubli de la dose | Recommandations |
| Depuis l’oubli de la dose de comprimés oraux prévue au jour 2 (600 mg), s’il s’est écoulé : | |
| moins de 6 jours | Prendre 600 mg dès que possible, et 300 mg le jour 8. |
| 6 jours ou plus | Prendre 600 mg dès que possible, et 300 mg le jour 15. |
| Depuis l’oubli de la dose de comprimé oral prévue au jour 8 (300 mg), s’il s’est écoulé : | |
| moins de 6 jours | Prendre 300 mg dès que possible. |
| 6 jours ou plus | Prendre 300 mg le jour 15. |
Selon les indications du Tableau 1, peu importe le moment où la dose de comprimés oraux du jour 2 ou du jour 8 est prise, l’injection sous-cutanée doit avoir lieu le jour 15.
5 Surdose
En cas de surdose, il faut surveiller le patient afin de détecter tout signe de toxicité. Le traitement d’une surdose de SUNLENCA consiste en des mesures de soutien générales, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient. Comme le lénacapavir est fortement lié aux protéines, il est peu probable qu’il soit éliminé de manière significative par dialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, concentrations, compositions et emballage
Tableau
3. Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Chaque flacon à dose unique contient 463,5 mg/1,5 mL (309 mg/mL) de lénacapavir (sous forme de lénacapavir sodique). | Eau pour injection, polyéthylèneglycol 300. |
| Orale | Chaque comprimé contient 300 mg de lénacapavir (sous forme de lénacapavir sodique). | Alcool polyvinylique, cellulose microcristalline, copovidone, croscarmellose sodique, dioxyde de titane, mannitol, oxyde de fer jaune, oxyde de fer noir, oxyde de fer rouge, poloxamère 407, polyéthylèneglycol, stéarate de magnésium, talc. |
SUNLENCA pour injection est une solution stérile translucide, de couleur jaune à brune, ne contenant aucun agent de conservation ni aucune particule visible.
SUNLENCA pour injection est offert dans l’une des deux trousses d’injection différentes qui contient les éléments suivants :
Trousse d’injection contenant des dispositifs d’accès au flacon :
- 2 flacons en verre transparent de SUNLENCA à dose unique, chacun contenant un volume suffisant pour prélever 1,5 mL/463,5 mg (309 mg/mL) de lénacapavir. Les flacons sont scellés au moyen d’une fermeture en élastomère et d’un couvercle en aluminium avec capuchon amovible;
- 2 dispositifs d’accès au flacon, 2 seringues jetables et 2 aiguilles de sécurité pour injection sous-cutanée (calibre 22, 12,7 mm [½ po]).
Trousse d’injection contenant des aiguilles de sécurité pour ponction :
- 2 flacons en verre transparent de SUNLENCA à dose unique, chacun contenant un volume suffisant pour prélever 1,5 mL/463,5 mg (309 mg/mL) de lénacapavir. Les flacons sont scellés au moyen d’une fermeture en élastomère et d’un couvercle en aluminium avec capuchon amovible;
2 seringues jetables, 2 aiguilles de sécurité pour ponction (calibre 18, 38,1 mm
[1 ½ po]) et 2 aiguilles de sécurité pour injection sous-cutanée (calibre 22, 12,7 mm [½ po]).
Les comprimés SUNLENCA sont pelliculés, de couleur beige et en forme de capsule. Ils portent les inscriptions « GSI » d’un côté et « 62L » de l’autre.
Les comprimés SUNLENCA sont conditionnés dans une plaquette alvéolée qui contient :
- 5 comprimés SUNLENCA, chacun contenant 300 mg de lénacapavir. La plaquette est composée d’une pellicule alvéolée transparente scellée à un opercule en aluminium. La plaquette alvéolée, qui est placée entre des feuilles de carton scellées à l’épreuve des enfants, est emballée avec un déshydratant à base de gel de silice dans un sachet laminé et scellé souple.
7 Mises en garde et précautions
Généralités
Les patients dont le taux de CD4 est faible et qui reçoivent SUNLENCA ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection par le VIH. Ils doivent, par conséquent, demeurer sous l’étroite surveillance clinique d’un professionnel de la santé expérimenté dans le traitement de ces affections associées au VIH.
Immunitaire
Syndrome inflammatoire de reconstitution immunitaire
Des cas de syndrome de reconstitution immunitaire ont été signalés chez les patients traités au moyen d’une association d’antirétroviraux. Au cours de la phase initiale du traitement au moyen de l’association d’antirétroviraux, les patients dont le système immunitaire réagit peuvent développer une réponse inflammatoire aux infections indolentes ou opportunistes résiduelles (comme l’infection à Mycobacterium avium, le cytomégalovirus, la pneumonie à Pneumocystis jirovecii [PPC] ou la tuberculose), qui peuvent nécessiter une évaluation plus approfondie et un traitement.
On a également signalé l’apparition de maladies auto-immunes (comme la maladie de Basedow, la polymyosite, le syndrome de Guillain-Barré et l’hépatite auto-immune) en contexte de reconstitution immunitaire; toutefois, le temps écoulé jusqu’à l’apparition est plus variable, et ces maladies peuvent se déclarer de nombreux mois après l’instauration du traitement.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Il n’existe pas de données sur les effets de SUNLENCA sur la fertilité de l’homme ou de la femme.
Aucun effet sur la fertilité, la capacité d’accouplement ou le développement embryonnaire précoce n’a été observé chez les rats qui ont reçu des doses de lénacapavir équivalant à des taux d’exposition générale (ASC) pouvant être jusqu’à huit fois plus élevés que le niveau d’exposition à la dose recommandée chez l’humain.
Risque d’effets indésirables ou perte de réponse virologique en raison d’interactions médicamenteuses
L’utilisation concomitante de SUNLENCA et de certains autres médicaments peut entraîner des interactions médicamenteuses connues ou potentiellement importantes, dont certaines interactions susceptibles de provoquer une augmentation du risque d’effets indésirables en raison d’une exposition accrue au lénacapavir ou d’entraîner une perte de l’effet thérapeutique de SUNLENCA et l’apparition éventuelle d’une résistance virale en raison d’une diminution de l’exposition au lénacapavir. Il faut tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement par SUNLENCA, revoir les médicaments administrés conjointement pendant le traitement par SUNLENCA et surveiller l’apparition d’effets indésirables liés à ces médicaments (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Risque de résistance attribuable à l’arrêt du traitement
Il est important d’informer les patients quant aux injections d’entretien semestrielles requises, car le non-respect du calendrier d’administration prévu pourrait mener à une perte de la réponse virologique et à l’apparition d’une résistance.
En cas d’arrêt du traitement par SUNLENCA, il est essentiel d’adopter un schéma de traitement antirétroviral de rechange complètement suppressif afin de réduire au minimum le risque de résistance virale, et ce, au plus tard 28 semaines après l’administration de la dernière injection de SUNLENCA.
Utilisation d’autres médicaments après l’arrêt du traitement par SUNLENCA
En raison de la durée d’action prolongée du lénacapavir, si le traitement par SUNLENCA est arrêté, des concentrations résiduelles de lénacapavir peuvent être longtemps présentes dans la circulation générale des patients. Ces concentrations peuvent affecter les expositions à d’autres médicaments (c.-à-d. des substrats sensibles du CYP3A) par lesquels un traitement est entrepris dans les neuf mois qui suivent la dernière dose sous-cutanée de SUNLENCA. Ces concentrations ne devraient pas affecter les expositions à d’autres agents antirétroviraux par lesquels le traitement est instauré après l’arrêt d’un traitement par SUNLENCA (voir 9.4 Interactions médicament-médicament).
Peau
Réactions au point d’injection en cas d’administration incorrecte
Une administration incorrecte (injection intradermique) a été associée à de graves réactions au point d’injection, notamment une nécrose ou un ulcère. Veillez à ce que SUNLENCA soit administré par voie sous-cutanée (voir 4 POSOLOGIE ET ADMINISTRATION).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude adéquate ni bien contrôlée n’a été menée avec SUNLENCA chez les femmes enceintes. SUNLENCA ne doit donc être utilisé pendant la grossesse que si les bienfaits potentiels l’emportent sur les risques pour le fœtus.
Chez les rates et les lapines exposées à des niveaux pouvant atteindre respectivement jusqu’à 21 fois et 172 fois le niveau d’exposition des sujets ayant reçu la dose recommandée chez l’humain, le lénacapavir n’a pas eu d’effets nuisibles sur le développement de l’embryon et du fœtus. Le lénacapavir n’a pas eu d’effets nuisibles sur le développement prénatal/postnatal des rejetons de rates exposées à des niveaux pouvant atteindre jusqu’à sept fois le niveau d’exposition des sujets ayant reçu la dose recommandée chez l’humain.
Lors d’une étude sur le développement prénatal et postnatal chez le rat, un transfert du lénacapavir des rates aux ratons a été observé, mais on ignore si ce transfert s’est effectué par le placenta ou par le lait; par conséquent, on ne peut établir si le lénacapavir risque de traverser le placenta chez l’humain.
Registre des grossesses sous antirétroviraux : un registre des femmes enceintes sous antirétroviraux a été créé afin de surveiller les effets sur le fœtus de la prise d’un traitement antirétroviral (TAR), y compris SUNLENCA, pendant la grossesse. Les professionnels de la santé sont invités à y inscrire leurs patientes :
http://www.apregistry.com
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
Après avoir administré le médicament à des rates pendant la gestation, le lénacapavir a été détecté à de faibles concentrations dans le plasma des rejetons allaités (jour 10 après la naissance), sans que cela ait d’effets sur eux. On ignore si le lénacapavir est excrété dans le lait maternel chez l’humain.
7.1.3 Enfants
L’innocuité et l’efficacité de SUNLENCA n’ont pas été démontrées chez les enfants âgés de moins de 18 ans.
7.1.4 Personnes âgées
Le nombre de patients âgés de 65 ans et plus dans les études cliniques sur SUNLENCA n’était pas suffisant pour déterminer si leur réponse au traitement différait de celle des adultes de moins de 65 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables (EI) du médicament suivants sont abordés à la section Mises en garde et précautions :
Syndrome inflammatoire de reconstitution immunitaire (voir 7
MISES EN GARDE
ET PRÉCAUTIONS)
L’ensemble de la population visée par l’analyse de l’innocuité reflète l’exposition à SUNLENCA de 229 participants infectés par le VIH. L’analyse primaire de l’innocuité est fondée sur l’étude pivot (GS-US-200-4625 [CAPELLA]; N = 72) de phases II/III qui a été menée auprès d’adultes infectés par le VIH qui avaient déjà reçu de nombreux traitements et qui ont été traités par SUNLENCA jusqu’à la semaine 26 (durée médiane de la participation à l’étude : 32 semaines) et jusqu’à la semaine 52 (durée médiane de la participation à l’étude : 54 semaines) [voir 14 ESSAIS CLINIQUES]. Des données à l’appui ont également été obtenues auprès d’adultes infectés par le VIH qui n’avaient jamais reçu de TAR et qui ont été traités par SUNLENCA jusqu’à la semaine 28 (durée médiane de l’exposition : 43 semaines) et jusqu’à la semaine 54 (durée médiane de la participation à l’étude : 66 semaines) dans le cadre d’un essai de phase II (GS-US-200-4334 [CALIBRATE]; N = 157).
Dans l’étude CAPELLA, un effet indésirable survenu en cours de traitement (EISCT) a été signalé chez 93 % des participants. À l’exception des réactions au point d’injection, les EISCT les plus fréquents, signalés chez ≥ 5 % des participants, ont été la diarrhée, les nausées, la COVID-19, la distension abdominale, la constipation, la toux, l’arthralgie, la dorsalgie, les céphalées, la pyrexie, l’infection des voies urinaires, l’éruption cutanée, les étourdissements, la fatigue, la candidose buccale et les vomissements. Ces effets indésirables étaient, pour la plupart, de grade 1 ou 2 et se sont résorbés sans interruption ou abandon du traitement à l’étude. Des effets indésirables considérés par le chercheur comme étant liés au médicament à l’étude se sont manifestés chez 48 participants (66,7 %).
En tout, 16 participants (22,2 %) ont présenté un EI de grade 3 ou plus. Les EISCT de grade ≥ 3 signalés chez au moins deux participants ont été de l’érythème au point d’injection (5,6 %, 4 participants) ainsi qu’un œdème, de la douleur et de l’enflure au point d’injection (2,8 %, 2 participants de chaque EI). Quatre participants ont présenté des EI de grade 3 ou plus considérés par le chercheur comme étant liés au médicament à l’étude. Ces EI étaient les suivants : éruption cutanée et abcès abdominal; érythème et enflure au point d’injection; douleur au point d’injection; syndrome inflammatoire de reconstitution immunitaire (1 cas de chaque EI). Des effets indésirables graves ont été rapportés (11,1 %, 8 participants). Aucun de ces cas n’était lié à la prise du médicament. Un participant (1,4 %) a abandonné le traitement à l’étude en raison d’une réaction au point d’injection après la 52e semaine.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, les fréquences des effets indésirables qui y sont observées ne reflètent pas nécessairement les fréquences observées en pratique clinique, et ces fréquences ne doivent pas être comparés aux fréquences signalées dans le cadre d’essais cliniques portant sur un autre médicament.
Les effets indésirables (tous grades confondus) les plus fréquents signalés chez au moins 3 % des participants lors de l’essai CAPELLA étaient les nausées et les réactions au point d’injection. Le Tableau 4 illustre la fréquence des effets indésirables (tous grades confondus) signalés chez ≥ 3 % des patients du groupe SUNLENCA.
Tableau 4. Effets indésirables (tous grades confondus) signalés chez ≥ 3 %a des adultes infectés par le VIH-1 qui avaient déjà reçu de nombreux traitements et qui ont été traités par SUNLENCA dans le cadre de l’essai CAPELLA (analyse effectuée aux semaines 26 et 52)
| Semaine 26 | Semaine 52 |
Effets indésirables
SUNLENCA + traitement de base (N = 72) | SUNLENCA + traitement de base (N = 72) | |
| AFFECTIONS GASTRO-INTESTINALES Nausées | 4 % | 4 % |
TROUBLES GÉNÉRAUX ET ANOMALIES AU SITE D’ADMINISTRATION Réactions au point d’injection | 56 % | 63 %b |
a. Les fréquences des effets indésirables se basent sur l’ensemble des effets indésirables survenus en cours de traitement et attribués au médicament à l’étude par le chercheur, pour tous les participants (cohortes 1 et 2) de l’essai CAPELLA. b. Comprend enflure, érythème, douleur, nodule, induration, prurit, gêne, masse, extravasation, hématome, œdème et ulcère au point d’injection. La durée médiane (Q1, Q3) des réactions au point d’injection (RPI) était de 8 (3, 67) jours. Parmi les 45 participants qui ont présenté une RPI liée au médicament à l’étude, la majorité [67 % (30/45)] ont présenté une RPI de grade 1.
La plupart (97 %) des effets indésirables associés à SUNLENCA étaient d’intensité légère ou modérée. Aucun des participants de l’essai CAPELLA ayant reçu SUNLENCA n’a subi d’effets indésirables graves liés au médicament à l’étude.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables qui se sont manifestés chez au moins deux participants traités par SUNLENCA, et qui ne font pas partie de ceux figurant déjà dans le Tableau 4, sont présentés ci-dessous :
Affections de la peau et du tissu sous-cutané : éruption cutanée
Affections du système nerveux : céphalées, somnolence
Affections gastro-intestinales : diarrhée, vomissements
Affections musculosquelettiques et du tissu conjonctif : myalgie
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
La fréquence de certaines anomalies (de grades 3 et 4) observées dans les résultats de laboratoire chez au moins 3 % des participants de l’essai CAPELLA est présentée dans le Tableau 5. Aucun lien de causalité entre SUNLENCA et ces résultats de laboratoire anormaux n’a été établi.
Tableau 5. Quelques anomalies (de grades 3 et 4) observées dans les résultats de laboratoire chez ≥ 3 % des participants recevant SUNLENCA dans l’essai CAPELLA (analyse effectuée aux semaines 26 et 52)
| Semaine 26 | Semaine 52 | |
| Anomalie des paramètres de laboratoire | SUNLENCA + traitement de base (N = 72)a | SUNLENCA + traitement de base (N = 72)a |
| Créatinine (> 1,8 x LSN ou ≥ 1,5 x valeur initiale) | 8 % | 13 % |
| Hyperglycémie (à jeun) (> 13,9 mmol/L) | 5 % | 6 % |
| Glycosurie (> 2+) | 6 % | 6 % |
LSN = limite supérieure de la normale
a. Les fréquences sont basées sur les résultats de laboratoire anormaux obtenus en cours de traitement chez tous les participants (cohortes 1 et 2) de l’essai CAPELLA. Les pourcentages ont été calculés en fonction du nombre de participants présentant des grades de toxicité postérieurs aux valeurs initiales pour chaque paramètre de laboratoire (n = 72 pour tous les paramètres sauf pour l’hyperglycémie à jeun, n = 55).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’administration concomitante de SUNLENCA et d’inducteurs puissants du cytochrome P450 3A (CYP3A) est contre-indiquée puisqu’elle peut causer une diminution significative des concentrations plasmatiques du lénacapavir, laquelle peut entraîner une perte de la réponse virologique (voir 2 CONTRE-INDICATIONS).
Les médicaments qui sont de puissants inhibiteurs à la fois du CYP3A, de la P-gp et de l’UGT1A1 (c.-à-d. des 3 voies), comme l’atazanavir/le cobicistat, peuvent causer une augmentation significative des concentrations plasmatiques de SUNLENCA.
Le lénacapavir est un inhibiteur modéré du CYP3A et un inhibiteur de la P-gp. Il faut faire preuve de prudence lorsque SUNLENCA est administré en concomitance avec un substrat sensible du CYP3A et/ou de la P-gp dont l’indice thérapeutique est étroit. Le lénacapavir n’est pas un inhibiteur important sur le plan clinique de la protéine de résistance du cancer du sein (BCRP), et n’inhibe pas les polypeptides transporteurs d’anions organiques (OATP).
Il faut tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement par SUNLENCA, revoir les médicaments administrés conjointement pendant le traitement par SUNLENCA et surveiller l’apparition d’effets indésirables liés à ces médicaments (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.4 Interactions médicament-médicament
Le Tableau 6 contient un résumé des renseignements sur les interactions médicamenteuses entre SUNLENCA et d’autres médicaments susceptibles d’être administrés en concomitance. Les interactions médicamenteuses décrites sont fondées sur les résultats d’études réalisées avec SUNLENCA, ou sont des interactions médicamenteuses qui pourraient survenir avec SUNLENCA.
Tableau 6. Interactions médicamenteuses établies et autres interactions potentiellement significativesa
| Nom propre/ nom usuel | Effet sur la concentrationb | Commentaire clinique |
Antiarythmiques digoxine | ↑ digoxine | La prudence est de mise. Il est recommandé de surveiller la concentration sérique de la digoxine. La dose de la digoxine peut devoir être réduite en cas d’administration concomitante avec SUNLENCA. |
Anticoagulants Anticoagulants oraux directs (AOD) rivaroxaban bétrixaban dabigatran édoxaban | ↑ AOD | En raison du risque de saignement, il peut s’avérer nécessaire d’ajuster la dose de l’AOD. Il faut surveiller les taux de l’AOD en cas d’administration concomitante avec SUNLENCA. Consulter la monographie de produit de l’AOD en cas d’administration concomitante avec des inhibiteurs modérés du CYP3A et/ou de la P-gp. |
Anticonvulsivants carbamazépine, oxcarbazépine, phénobarbital phénytoïne | ↓ lénacapavir | L’administration concomitante de carbamazépine, d’oxcarbazépine, de phénobarbital ou de phénytoïne peut diminuer les concentrations plasmatiques de lénacapavir, ce qui peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. L’administration concomitante de SUNLENCA et de carbamazépine ou de phénytoïne est contre-indiquée. L’administration concomitante de SUNLENCA et d’oxcarbazépine ou de phénobarbital n’est pas recommandée. Il faut envisager d’administrer d’autres anticonvulsivants. |
Agents antirétroviraux atazanavir/cobicistatc éfavirenzc | ↑ lénacapavir (atazanavir/cobicistat) | L’administration concomitante d’atazanavir/de cobicistat augmente considérablement les concentrations plasmatiques de lénacapavir. |
| Nom propre/ nom usuel | Effet sur la concentrationb | Commentaire clinique |
névirapine tipranavir/ritonavir | ↓ lénacapavir (éfavirenz, névirapine, tipranavir/ritonavir) | L’administration concomitante d’éfavirenz, de névirapine ou de tipranavir/ritonavir peut diminuer les concentrations plasmatiques de lénacapavir, ce qui peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. L’administration concomitante avec l’atazanavir/le cobicistat ou avec l’éfavirenz, la névirapine et le tipranavir/ritonavir n’est pas recommandée. |
Antimycobactériens rifabutine rifampinec rifapentine | ↓ lénacapavir | L’administration concomitante de rifabutine, de rifampine ou de rifapentine peut diminuer les concentrations plasmatiques du lénacapavir, ce qui peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. L’administration concomitante de SUNLENCA et de rifampine ou de rifapentine est contre-indiquée. L’administration concomitante de SUNLENCA et de rifabutine n’est pas recommandée. |
Corticostéroïdes (systémiques) cortisone/hydrocortisone dexaméthasone | ↑ corticostéroïdes (systémiques) ↓ lénacapavir (dexaméthasone) | L’administration concomitante de corticostéroïdes pour lesquels les expositions sont considérablement augmentées par les inhibiteurs du CYP3A peut accroître le risque du syndrome de Cushing et la suppression de la fonction des surrénales. Commencer le traitement par la dose initiale la plus faible et augmenter la dose avec précaution tout en faisant le suivi de l’innocuité. L’administration concomitante de dexaméthasone systémique peut réduire les concentrations plasmatiques de lénacapavir, ce qui peut entraîner la perte de l’effet thérapeutique et le développement d’une résistance. La prudence est de mise lors de l’administration concomitante de dexaméthasone systémique avec le SUNLENCA, particulièrement pour une utilisation à long terme. D’autres corticostéroïdes pourraient être envisagés. |
Dérivés ergoliniques dihydroergotamine ergotamine méthylergonovine | ↑ dihydroergotamine ↑ ergotamine ↑ méthylergonovine | L’administration concomitante de SUNLENCA et de dihydroergotamine, d’ergotamine ou de méthylergonovine n’est pas recommandée. |
| Nom propre/ nom usuel | Effet sur la concentrationb | Commentaire clinique |
Inhibiteurs de l’HMG-CoA réductase lovastatine simvastatine | ↑ lovastatine ↑ simvastatine | Commencer le traitement par la dose la plus faible de lovastatine et simvastatine et augmenter la dose avec précaution tout en faisant le suivi de l’innocuité (p. ex., myopathie). |
Phosphodiestérase de type 5 (PDE-5) sildénafil tadalafil vardénafil | ↑ inhibiteurs de la PDE5 | L’administration concomitante de SUNLENCA et de tadalafil pour le traitement de l’hypertension artérielle pulmonaire n’est pas recommandée. En ce qui concerne le traitement de la dysfonction érectile, on recommande une dose initiale de sildénafil de 25 mg maximum; de vardénafil de 5 mg maximum dans une période de 24 heures; ou de tadalafil de 10 mg maximum dans une période de 72 heures (pour utilisation au besoin) ou de 2,5 mg maximum (pour utilisation une fois par jour) en concomitance avec SUNLENCA. |
Sédatifs / hypnotiques midazolam (voie orale)c triazolam | ↑ midazolam (voie orale) ↑ triazolam | La prudence est de mise lorsque le midazolam ou le triazolam est administré en concomitance avec SUNLENCA. |
a. Ce tableau n’inclut pas toutes les interactions possibles.
b. ↑ = augmentation, ↓ = diminution
c. Indique qu’une étude sur les interactions médicamenteuses a été menée.
Études sur les interactions médicamenteuses
Les effets des médicaments administrés en concomitance sur l’exposition au lénacapavir sont indiqués au Tableau 7. Les effets du lénacapavir sur l’exposition aux médicaments administrés en concomitance sont indiqués au Tableau 8.
Tableau 7. Interactions médicamenteuses : variations des paramètres
pharmacocinétiques du lénacapavira en présence du médicament administré en concomitanceb
| Médicament administré en concomitance | Dose du médicament administré en concomitance (mg) | N | Rapport moyen des paramètres pharmacocinétiques (IC à 90 %)c; sans effet = 1,00 | |
| Cmax | ASC | |||
| Cobicistatd (avec de la nourriture) | 150 mg une fois par jour | 29 | 2,10 (1,62, 2,72)e | 2,28 (1,75, 2,96)e |
| Darunavir/cobicistatf (avec de la nourriture) | 800 mg/150 mg une fois par jour | 29 | 2,30 (1,79, 2,95)e | 1,94 (1,50, 2,52)e |
| Voriconazoleg (à jeun) | 400 mg deux fois par jour, 200 mg deux fois par jourh | 25 | 1,09 (0,81, 1,47) | 1,41 (1,10, 1,81) |
| Médicament administré en concomitance | Dose du médicament administré en concomitance (mg) | N | Rapport moyen des paramètres pharmacocinétiques (IC à 90 %)c; sans effet = 1,00 | |
| Cmax | ASC | |||
| Atazanavir/cobicistati (avec de la nourriture) | 300 mg/150 mg une fois par jour | 21 | 6,60 (4,99, 8,73) | 4,21 (3,19, 5,57) |
| Rifampinej (à jeun) | 600 mg une fois par jour | 25 | 0,45 (0,34, 0,60) | 0,16 (0,12, 0,20) |
| Éfavirenzk (à jeun) | 600 mg une fois par jour | 18 | 0,64 (0,45, 0,92) | 0,44 (0,32, 0,59) |
| Famotidine (2 heures avant, à jeun) | 40 mg une fois par jour | 25 | 1,01 (0,75 à 1,34) | 1,28 (1,00, 1,63) |
a. Dose unique de 300 mg de lénacapavir administrée par voie orale.
b. Toutes les études d’interaction ont été effectuées chez des sujets volontaires sains. c. Toutes les limites d’effet nul se situent entre 50 % et 200 % à moins d’indication contraire. d. Évalué comme étant un puissant inhibiteur du CYP3A et un inhibiteur de la P-gp. e. Limite d’effet nul de 70 % à 143 %
f. Évalué comme étant un puissant inhibiteur du CYP3A et un inhibiteur et inducteur de la P-gp. g. Évalué comme étant un puissant inhibiteur du CYP3A.
h. Dose d’attaque de 400 mg deux fois par jour, suivie d’une dose d’entretien de 200 mg deux fois par jour. i. Évalué comme étant un puissant inhibiteur du CYP3A et un inhibiteur de l’UGT1A1 et de la P-gp. j. Évalué comme étant un puissant inducteur du CYP3A et un inducteur de la P-gp et de l’UGT. k. Évalué comme étant un inducteur modérément puissant du CYP3A et un inducteur de la P-gp.
Tableau 8. Interactions médicamenteuses : variation des paramètres pharmacocinétiques des médicaments administrés en concomitancea en présence du lénacapavirb
| Médicament administré en concomitance | Dose du médicament administré en concomitance (mg) | N | Rapport moyen des paramètres pharmacocinétiques du médicament administré en concomitance (IC à 90 %)c; sans effet = 1,00 | |
| Cmax | ASC | |||
Ténofovir alafénamided (avec de la nourriture) | Dose unique de 25 mg | 28 | 1,24 (0,98, 1,58) | 1,32 (1,09, 1,59) |
| Ténofovire | 1,23 (1,05, 1,44) | 1,47 (1,27, 1,71) | ||
Pitavastatinef (administration simultanée, avec de la nourriture) | Dose unique de 2 mg | 30 | 1,00 (0,84, 1,19) | 1,11 (1,00, 1,25) |
Pitavastatinef (3 jours après le lénacapavir, avec de la nourriture) | Dose unique de 2 mg | 28 | 0,85 (0,69, 1,05) | 0,96 (0,87, 1,07) |
Rosuvastatineg (avec de la nourriture) | Dose unique de 5 mg | 30 | 1,57 (1,38, 1,80) | 1,31 (1,19, 1,43) |
Midazolamh (administration simultanée, avec de la nourriture) | Dose unique de 2,5 mg | 28 | 1,94 (1,81, 2,08) | 3,59 (3,30, 3,91) |
| 1-hydroxymidazolami | 0,54 (0,50, 0,59) | 0,76 (0,72, 0,80) | ||
Midazolamh (1 jour après le lénacapavir, avec de la nourriture) | Dose unique de 2,5 mg | 28 | 2,16 (2,02, 2,30) | 4,08 (3,77, 4,41) |
| 1-hydroxymidazolami | 0,52 (0,48, 0,57) | 0,84 (0,80, 0,88) | ||
a. Toutes les études d’interaction ont été effectuées chez des sujets volontaires sains.
b. Après avoir administré 600 mg de lénacapavir deux fois par jour pendant deux jours, des doses uniques de 600 mg ont été administrées avec chaque médicament concomitant, se traduisant par des expositions au lénacapavir semblables ou supérieures à celles du régime posologique recommandé.
c. Toutes les limites d’effet nul se situent entre 70 % et 143 %.
d. Évalué comme étant un substrat de la P-gp.
e. Le ténofovir alafénamide est converti en ténofovir in vivo.
f. Évalué comme étant un substrat des OATP.
g. Évalué comme étant un substrat de la BCRP.
h. Évalué comme étant un substrat du CYP3A.
i. Métabolite actif majeur du midazolam.
Médicaments sans interactions importantes sur le plan clinique avec SUNLENCA
Selon les études sur les interactions médicamenteuses effectuées avec SUNLENCA ou les interactions médicamenteuses prévues pouvant survenir avec SUNLENCA, aucune interaction médicamenteuse importante sur le plan clinique n’a été observée ou n’est à prévoir avec les médicaments suivants : atorvastatine, darunavir/cobicistat, cobicistat, famotidine, hormones de réassignation sexuelle, itraconazole, kétoconazole, contraceptifs oraux, pitavastatine, ritonavir, rosuvastatine, ténofovir alafénamide et voriconazole.
9.5 Interactions médicament-aliment
Les comprimés SUNLENCA peuvent être administrés avec ou sans nourriture (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
L’administration concomitante de millepertuis peut réduire les concentrations plasmatiques de lénacapavir, ce qui peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. L’administration concomitante de SUNLENCA et de millepertuis est contre-indiquée.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le lénacapavir est un inhibiteur sélectif multiétapes de la fonction de la capside du VIH-1 qui se lie directement à l’interface entre les sous-unités protéiques de la capside (CA). Le lénacapavir inhibe la réplication du VIH-1 en interférant avec les multiples étapes essentielles du cycle de multiplication virale. Le lénacapavir inhibe la fonction de la capside du VIH-1 en se liant directement à l’interface entre les sous-unités protéiques de la capside (CA) et en interférant avec les multiples étapes du cycle de multiplication virale, notamment :
- 1. le recaptage nucléaire par la capside de l’ADN proviral du VIH-1 (en bloquant les protéines d’import nucléaire qui se lient à la capside),
- 2. l’assemblage et la libération du virus (en se liant aux protéines précurseurs de la capside et en les déstabilisant [en interférant avec la fonction de la polyprotéine Gag/Gag-Pol, réduisant la production des sous-unités de la CA]), et
- 3. la formation du noyau de la capside (en perturbant le taux d’association des sous-unités de la capside, menant à des capsides malformées dysfonctionnelles). 10.2 Pharmacodynamie
Effets sur l’électrocardiogramme
Dans le cadre d’une étude en parallèle approfondie sur l’intervalle QT/QTc, le lénacapavir n’a eu aucun effet cliniquement pertinent sur l’intervalle QTcF. À des expositions suprathérapeutiques au lénacapavir (neuf fois supérieures à l’exposition thérapeutique à SUNLENCA), l’augmentation moyenne (intervalle de confiance supérieur à 90 %) prévue de l’intervalle QTcF était de 2,6 (4,8) msec, et il n’y a aucune association (p = 0,36) entre les concentrations plasmatiques de lénacapavir observées et un changement de l’intervalle QTcF.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques (PK) de SUNLENCA sont présentées au Tableau 9. Les paramètres pharmacocinétiques de population simulés après l’administration de SUNLENCA par voies orale et sous-cutanée à des participants infectés par le VIH-1 qui avaient déjà reçu de nombreux traitements sont présentés au Tableau 10.
Tableau 9. Propriétés pharmacocinétiques du lénacapavir
| Voie orale | Voie sous-cutanée | ||
| Absorption | |||
| Vitesse de biodisponibilité absolue (%) | 6 à 10 | 100a | |
| Tmaxb | 4 heures | 77 à 84 joursc | |
| Effet d’un repas pauvre en matières grasses (par rapport à l’administration à jeun)d | Rapport ASCinf | 98,6 (58,2, 167,2) | - |
| Rapport Cmax | 115,8 (55,4, 242,1) | - | |
| Effet d’un repas riche en matières grasses (par rapport à l’administration à jeun)e | Rapport ASCinf | 115,2 (72,0, 184,5) | - |
| Rapport Cmax | 145,2 (77,9, 270,5) | - | |
| Distribution | |||
| Taux de liaison aux protéines plasmatiques humaines (%) | > 98,5 | ||
| Rapport sang-plasma | 0,5 à 0,7f | ||
| Volume de distribution à l’état d’équilibre (L) | 976 | ||
| Élimination | |||
| Clairance (clairance apparente moyenne, L/h) | 3,62 | ||
| t1/2 | 10 à 12 jours | 8 à 12 semaines | |
| Métabolisme | |||
| Voie(s) métabolique(s) | CYP3A (mineure), UGT1A1 (mineure) | ||
| Excrétion | |||
| Voies d’élimination | Excrétion biliaire, sécrétion intestinale par la P-gp, métabolismeg | ||
| Proportion (%) de la dose excrétée dans l’urineh | < 1 | ||
| Voie orale | Voie sous-cutanée | ||
| Proportion (%) de la dose excrétée dans les sellesh | 76 | ||
| Proportion (%) de la dose de médicament inchangéh | dans le plasma | 69 | |
| dans les selles | 33 | ||
a. Les valeurs reflètent la biodisponibilité absolue après l’administration sous-cutanée de la dose de 927 mg. b. Les valeurs reflètent l’administration du lénacapavir avec ou sans nourriture.
c. En raison de la libération lente à partir du site d’injection, le profil d’absorption du lénacapavir administré par cette voie est complexe.
d. Les valeurs font référence au rapport de la moyenne géométrique (repas pauvre en matières grasses / à jeun) des paramètres pharmacocinétiques et à l’intervalle de confiance (IC à 90 %). Un repas pauvre en matières grasses contient environ 400 kcal et 25 % de matières grasses.
e. Les valeurs font référence au rapport de la moyenne géométrique (repas riche en matières grasses / à jeun) des paramètres pharmacocinétiques et à l’intervalle de confiance (IC à 90 %). Un repas riche en matières grasses contient environ 1 000 kcal et 50 % de matières grasses.
f. Les valeurs reflètent le rapport sang-plasma du lénacapavir après l’administration par voie intraveineuse d’une dose unique de lénacapavir [14C] jusqu’à 336 heures après la dose.
g. Métabolisée par oxydation, n-désalkylation, hydrogénation, hydrolyse des amides, glucuronoconjugaison, conjugaison avec un hexose, conjugaison avec un pentose et conjugaison avec le glutathion; principalement par le biais du CYP3A et de l’UGT1A1 et aucun métabolite circulant individuel n’a compté pour plus de 10 % de l’exposition plasmatique liée au médicament.
h. Posologies dans le cadre des études du bilan massique : administration d’une dose unique de lénacapavir [14C] par voie intraveineuse à des sujets non infectés par le VIH-1.
Tableau 10. Paramètres pharmacocinétiques du lénacapavir après l’administration par voies orale et sous-cutanée
Paramètre Moyenne (CV en %)a | Jours 1 et 2 : 600 mg (voie orale), jour 8 : 300 mg (voie orale), jour 15 : 927 mg (S.-C.) | ||
| Jours 1 à 15 | Jour 15 – fin du mois 6 | État d’équilibre | |
Cmax (ng/mL) | 69,6 (56) | 87 (71,8) | 97,2 (70,3) |
ASCtau (h●ng/mL) | 15 600 (52,9) | 250 000 (66,6) | 3 000 000 (68,5) |
| Crésiduelle (ng/mL) | 35,9 (56,8) | 32,7 (88) | 36,2 (90,6) |
CV = coefficient de variation; S.-C. = voie sous-cutanée
a. Expositions simulées à l’aide de l’analyse pharmacocinétique de la population de patients.
Les expositions au lénacapavir (ASCtau, Cmax et Crésiduelle) étaient de 28,5 % à 84,1 % supérieures chez les participants infectés par le VIH-1 qui avaient déjà reçu de nombreux traitements par comparaison aux participants non infectés par le VIH-1 selon l’analyse pharmacocinétique de la population de patients.
Absorption
Administration par voie orale
Le lénacapavir est rapidement absorbé après l’administration par voie orale avec des concentrations plasmatiques maximales qui surviennent 4 heures après l’administration de SUNLENCA. La biodisponibilité absolue après l’administration du lénacapavir par voie orale est faible (de 6 à 10 % environ). Le lénacapavir est un substrat de la P-gp. Les valeurs de l’ASC, de la Cmax et du Tmax étaient comparables après l’administration d’un repas faible en matières grasses (~400 kcal, 25 % de matières grasses) ou riche en matières grasses (~1 000 kcal, 50 % matières grasses) par rapport à des conditions de jeûne. Le lénacapavir par voie orale peut être administré avec ou sans nourriture.
Administration par voie sous-cutanée
Le lénacapavir est complètement absorbé après l’administration par voie sous-cutanée. En raison de la durée d’action prolongée du lénacapavir, le profil d’absorption de cet agent, lorsqu’il est administré par voie sous-cutanée, est complexe avec des concentrations plasmatiques maximales qui surviennent de 77 à 84 jours après avoir reçu la dose.
Distribution :
D’après les résultats d’une analyse pharmacocinétique de population, le volume de distribution à l’état d’équilibre était de 976 litres chez des participants infectés par le VIH-1 qui avaient déjà reçu de nombreux traitements.
Le lénacapavir se lie fortement aux protéines plasmatiques (> 98,5 %).
Métabolisme :
À la suite d’une dose unique de lénacapavir marqué par traceur radio-actif par voie intraveineuse à des sujets sains, 76 % de la radioactivité totale a été récupérée dans les selles et < 1 % dans l’urine. Le lénacapavir inchangé était le fragment prédominant dans le plasma (69 %) et dans les selles (33 %). Le métabolisme a joué un moins grand rôle dans l’élimination du lénacapavir. Le lénacapavir a été métabolisé par oxydation, n-désalkylation, hydrogénation, hydrolyse des amides, glucuronoconjugaison, conjugaison avec un hexose, conjugaison avec un pentose et conjugaison avec le glutathion; principalement par le biais du CYP3A et de l’UGT1A1. Aucun métabolite circulant individuel n’a compté pour plus de 10 % de l’exposition plasmatique liée au médicament.
Élimination
La demi-vie médiane après l’administration par voies orale et sous-cutanée variait de 10 à 12 jours et de 8 à 12 semaines, respectivement. D’après les résultats d’une analyse pharmacocinétique de population, la clairance du lénacapavir était de 3,62 L/h chez des participants infectés par le VIH-1 qui avaient déjà reçu de nombreux traitements.
Linéarité/non-linéarité
Les paramètres pharmacocinétiques d’une dose unique de lénacapavir après administration par voie orale sont non linéaires et plus faibles que s’ils étaient proportionnels à la dose sur l’intervalle posologique de 50 à 1 800 mg.
Les paramètres pharmacocinétiques d’une dose unique de lénacapavir après administration par injection sous-cutanée (309 mg/mL) étaient proportionnels à la dose sur l’intervalle posologique de 309 à 927 mg.
Populations et états pathologiques particuliers
- Âge, sexe et race : Les analyses pharmacocinétiques de la population à partir de données d’essais réalisés sur des adultes n’ont pas révélé de différences pertinentes sur le plan clinique concernant l’exposition au lénacapavir en raison de l’âge, du sexe, de la race / origine ethnique ou du poids; le nombre de participants âgés de 65 ans ou plus était toutefois peu élevé (n = 5).
- Insuffisance hépatique : Les paramètres pharmacocinétiques d’une dose unique de 300 mg de lénacapavir par voie orale ont été évalués dans une étude axée sur des sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh). Les expositions moyennes au lénacapavir (exprimées en concentrations totales et libres) étaient de 1,47 à 2,84 fois et de 2,61 à 5,03 fois plus élevées pour l’ASCinf et la Cmax, respectivement, chez les participants atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) par comparaison aux sujets ayant une fonction hépatique normale. Ces augmentations n’ont toutefois pas été considérées comme étant pertinentes sur le plan clinique. Les paramètres pharmacocinétiques du lénacapavir n’ont pas été étudiés chez les participants atteints d’insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisance rénale : Les paramètres pharmacocinétiques d’une dose unique de
300 mg de lénacapavir par voie orale ont été évalués dans une étude axée sur des sujets atteints d’insuffisance rénale grave (clairance de la créatinine estimée ≥ 15 et < 30 mL/minute). Les expositions au lénacapavir ont augmenté (les valeurs de l’ASCinf et de la Cmax étaient respectivement 1,84 et 2,62 fois plus élevées) chez les sujets atteints d’insuffisance rénale grave par comparaison aux sujets ayant une fonction rénale normale; cependant, l’augmentation n’a pas été considérée comme étant pertinente sur le plan clinique. Les paramètres pharmacocinétiques du lénacapavir n’ont pas été étudiés chez les participants atteints d’insuffisance rénale terminale, incluant les patients en dialyse.
- Co-infection par le virus de l’hépatite B ou de l’hépatite C : SUNLENCA n’a pas fait l’objet d’étude chez les patients atteints d’une co-infection active par le virus de l’hépatite C ou d’une co-infection non traitée par le virus de l’hépatite B. Les données relatives à l’utilisation de SUNLENCA chez les participants atteints de co-infection par le virus de l’hépatite B et/ou de l’hépatite C sont limitées.
11 Entreposage, stabilité et traitement
SUNLENCA pour injection : Conserver le médicament dans son emballage d’origine. Conserver le médicament à une température inférieure à 30 °C. Garder les flacons dans leur emballage d’origine à l’abri de la lumière, jusqu’au moment de préparer les injections. Les injections doivent être administrées sans tarder après avoir prélevé la solution à l’aide des seringues.
SUNLENCA en comprimés : Conserver le médicament dans son emballage d’origine. Conserver le médicament à une température inférieure à 30 °C, à l’abri de la lumière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Nom propre : lénacapavir sodique (USAN)
Nom chimique : (4-chloro-7-(2-((S)-1-(2-((3bS,4aR)-5,5-difluoro-3-(trifluorométhyl)-3b,4,4a,5-tétrahydro-1H-cyclopropa[3,4]cyclopenta[1,2-c]pyrazol-1-yl)acétamido)-2-(3,5-difluorophényl)éthyl)-6-(3-méthyl-3-(méthylsulfonyl)but-1-yn-1-yl)pyridine-3-yl)-1-(2,2,2-trifluoroéthyl)-1H-indazol-3-yl)(méthylsulfonyl)amide sodique.
Formule empirique : C39H31ClF10N7NaO5S2
C39H32CIF10N7O5S2 (acide libre de lénacapavir)
Masse moléculaire : 990,3
968,3 (acide libre de lénacapavir)
Formule de structure :
Propriétés physicochimiques :
Description : Le lénacapavir sodique est un solide de couleur jaune pâle à jaune.
Solubilité : La solubilité est de 0,11 μg/mL et de 0,31 μg/mL dans de l’eau à 20 °C à un pH de 1,8 et pH de 6,9, respectivement. Le coefficient de partage (log P) est de 5,1 et la constante de dissociation (pKa), de 6,8.
14 Essais cliniques
14.1 Essais cliniques par indication
Adultes présentant une infection par le VIH-1 résistante à plusieurs classes thérapeutiques
L’efficacité et l’innocuité de SUNLENCA chez les personnes vivant avec le VIH-1 qui avaient déjà reçu de nombreux traitements et qui présentent une infection par le VIH-1 résistante à plusieurs classes thérapeutiques, étude GS-US-200-4625 (CAPELLA), se fondent sur des données tirées d’une période de monothérapie fonctionnelle de courte durée avec répartition aléatoire partielle, à double insu et contrôlée par placebo, suivie par une évaluation menée au su et comportant un seul groupe visant à mesurer l’innocuité et l’efficacité aux semaines 26 et 52.
N
S
Me
HN
N N
N Cl
CF3
O
S Me N
F
F
Na+
OO
O
O
N
FF
F3C
L’étude CAPELLA a été réalisée chez 72 adultes qui avaient déjà reçu de nombreux traitements pour une infection par le VIH-1 résistante à plusieurs classes thérapeutiques. Les participants devaient être en échec thérapeutique avec leur traitement actuel, présenter une résistance confirmée à au moins deux médicaments antirétroviraux dans au moins trois des quatre principales classes de médicaments antirétroviraux (inhibiteurs nucléosidiques de la transcriptase inverse [INTI], inhibiteurs non nucléosidiques de la transcriptase inverse [INNTI], inhibiteurs de la protéase [IP] et inhibiteur du transfert de brin de l’intégrase [ITBI]) et ≤ 2 médicaments antirétroviraux pleinement actifs provenant des quatre classes de médicaments antirétroviraux restants au début de l’étude en raison d’une résistance, d’une intolérance, d’un problème d’accès aux médicaments, d’une contre-indication ou d’autres préoccupations liées à l’innocuité.
L’essai était composé de deux cohortes. Les participants étaient inscrits à la cohorte avec répartition aléatoire (cohorte 1) s’ils présentaient une diminution du taux d’ARN du VIH-1 < 0,5 log10 lors de la visite de sélection de cohorte par comparaison à la visite de sélection. Les participants étaient inscrits à la cohorte sans répartition aléatoire (cohorte 2) s’ils présentaient une diminution du taux d’ARN du VIH-1 ≥ 0,5 log10 lors de la visite de sélection de cohorte par comparaison à la visite de sélection ou après que la cohorte 1 avait atteint la taille prévue de l’échantillon.
Tableau 11. Conception de l’essai CAPELLA
| Conception de l’essai |
Posologie et voie d’administration
| Groupes de traitement (n) | ||
| Étude multicentrique, avec répartition aléatoire partielle, contrôlée par placebo et à double insu | Période de monothérapie fonctionnelle de 14 jours (jour 1 à 14) : SUNLENCA + traitement défaillant Ou Placebo + traitement défaillant Jour 15 et suivants : Passer à SUNLENCA + TBO Ou Commencer SUNLENCA + TBO | Cohorte 1 [cohorte avec répartition aléatoire] (N = 36) SUNLENCA (n = 24) Placebo (n = 12) |
| SUNLENCA + TBO | Cohorte 2 [cohorte sans répartition aléatoire] (N = 36) |
TBO : traitement de base optimisé
Cohorte 1 (N = 36, avec répartition aléatoire) : Au cours de la période de monothérapie fonctionnelle de 14 jours, les participants de la cohorte 1 ont été répartis de manière aléatoire et à l’insu selon un rapport 2:1 pour recevoir SUNLENCA ou un placebo tout en poursuivant leur traitement défaillant. Cette période visait à établir l’activité virologique de SUNLENCA. Après la période de monothérapie fonctionnelle, les participants qui avaient reçu SUNLENCA ont poursuivi le traitement par SUNLENCA de même qu’un traitement de base optimisé (TBO); les participants qui avaient reçu le placebo pendant cette période ont commencé à prendre SUNLENCA en plus d’un TBO. Aucun comparateur n’était utilisé après la période de monothérapie fonctionnelle.
Cohorte 2 (N = 36, sans répartition aléatoire) : Les participants de la cohorte 2 ont commencé à suivre le traitement par SUNLENCA et un TBO le jour 1.
Les caractéristiques démographiques et les caractéristiques initiales des participants de l’étude CAPELLA sont présentées au Tableau 12.
Tableau 12. Résumé des caractéristiques démographiques et des caractéristiques initiales dans l’étude CAPELLA
| Cohorte 1 | Cohorte 2 (N = 36) | Total (N = 72) | |||
SUNLENCA (N = 24) | Placebo (N = 12) | Total (N = 36) | |||
| Caractéristiques démographiques | |||||
| Âge (ans) | |||||
| Moyenne (É.-T.) | 54 (11,3) | 49 (10,9) | 52 (11,2) | 48 (13,7) | 50 (12,6) |
| Sexe | |||||
| Masculin | 17 (70,8 %) | 9 (75,0 %) | 26 (72,2 %) | 28 (77,8 %) | 54 (75,0 %) |
| Féminin | 7 (29,2 %) | 3 (25,0 %) | 10 (27,8 %) | 8 (22,2 %) | 18 (25,0 %) |
| Race | |||||
| Blanche | 12 (50,0 %) | 4 (36,4 %) | 16 (45,7 %) | 13 (36,1 %) | 29 (40,8 %) |
| Noire | 10 (41,7 %) | 6 (54,5 %) | 16 (45,7 %) | 11 (30,6 %) | 27 (38,0 %) |
| Asiatique | 2 (8,3 %) | 1 (9,1 %) | 3 (8,6 %) | 12 (33,3 %) | 15 (21,2 %) |
| Origine ethnique | |||||
| Hispanique ou latine | 6 (25,0 %) | 4 (36,4 %) | 10 (28,6 %) | 5 (13,9 %) | 15 (21,2 %) |
| Non hispanique ou latine | 18 (75,0 %) | 7 (63,3 %) | 25 (71,4 %) | 31 (86,1 %) | 56 (78,9 %) |
| Indice de masse corporelle (kg/m2) | |||||
| Moyenne (É.-T.) | 26,0 (5,38) | 24,8 (4,58) | 25,6 (5,09) | 26,5 (5,76) | 26,1 (5,42) |
| Médiane | 24,7 | 24,3 | 24,7 | 25,6 | 25,0 |
| Caractéristiques initiales de la maladie | |||||
| ARN du VIH-1 (log10 copies/mL) | |||||
| Moyenne (É.-T.) | 3,97 (0,922) | 4,87 (0,393) | 4,27 (0,890) | 4,06 (1,164) | 4,17 (1,034) |
| Médiane | 4,19 | 4,93 | 4,50 | 4,49 | 4,49 |
| Catégories de l’ARN du VIH-1 (copies/mL) | |||||
| ≤ 100 000 | 23 (95,8 %) | 6 (50,0 %) | 29 (80,6 %) | 29 (80,6 %) | 58 (80,6 %) |
| > 100 000 | 1 (4,2 %) | 6 (50,0 %) | 7 (19,4 %) | 7 (19,4 %) | 14 (19,4 %) |
| Numération lymphocytaire CD4 (cellules/µL) | |||||
| Moyenne (É.-T.) | 199 (166,1) | 85 (62,9) | 161 (149,5) | 258 (273,4) | 210 (224,2) |
| Catégories de la numération lymphocytaire CD4 (cellules/µL) | |||||
| < 50 | 3 (12,5 %) | 4 (33,3 %) | 7 (19,4 %) | 9 (25,0 %) | 16 (22,2 %) |
| ≥ 50 à < 200 | 13 (54,2 %) | 7 (58,3 %) | 20 (55,6 %) | 10 (27,8 %) | 30 (41,7 %) |
| Cohorte 1 | Cohorte 2 (N = 36) | Total (N = 72) | |||
SUNLENCA (N = 24) | Placebo (N = 12) | Total (N = 36) | |||
| ≥ 200 à < 350 | 6 (25,0 %) | 1 (8,3 %) | 7 (19,4 %) | 8 (22,2 %) | 15 (20,8 %) |
| ≥ 350 | 2 (8,4 %) | 0 (0,0 %) | 2 (5,6 %) | 9 (25 %) | 11 (15,2 %) |
| Pourcentage de CD4 (%) | |||||
| Moyenne (É.-T.) | 10,8 (7,77) | 5,9 (4,12) | 9,2 (7,11) | 11,5 (8,62) | 10,3 (7,93) |
| Nombre de médicaments antirétroviraux antérieurs | |||||
| Moyenne (É.-T.) | 11 (6,2) | 10 (6,0) | 11 (6,1) | 13 (5,6) | 12 (5,9) |
| Résistance connue à ≥ 2 médicaments dans la classe | |||||
| INTI | 23 (95,8 %) | 12 (100,0 %) | 35 (97,2 %) | 36 (100,0 %) | 71 (98,6 %) |
| INNTI | 22 (91,7 %) | 12 (100,0 %) | 34 (94,4 %) | 36 (100,0 %) | 70 (97,2 %) |
| IP | 20 (83,3 %) | 8 (66,7 %) | 28 (77,8 %) | 30 (83,3 %) | 58 (80,6 %) |
| ITBI | 20 (83,3 %) | 7 (58,3 %) | 27 (75,0 %) | 23 (63,9 %) | 50 (69,4 %) |
| Nombre d’agents antirétroviraux pleinement actifs du traitement défaillant | |||||
| 0 | 12 (50 %) | 7 (58 %) | 19 (53 %) | 11 (31 %) | 30 (42 %) |
| 1 | 7 (29 %) | 4 (33 %) | 11 (31 %) | 15 (42 %) | 26 (36 %) |
| ≥ 2 | 5 (21 %) | 1 (8 %) | 6 (17 %)a | 10 (28 %)a | 16 (22 %) |
a. 6 % des participants ont reçu du fostemsavir, qui était un agent expérimental au début de l’essai CAPELLA.
Le paramètre d’efficacité principal était la proportion de participants dans la cohorte 1 qui obtenaient une réduction du taux d’ARN du VIH-1 ≥ 0,5 log10 copies/mL entre le début de l’étude et la fin de la période de monothérapie fonctionnelle (jour 15). Les résultats de l’analyse du paramètre principal ont montré la supériorité de SUNLENCA par rapport au placebo, comme indiqué dans le Tableau 13.
Tableau 13. Proportion des participants obtenant une réduction de la charge virale
≥ 0,5 log10 (cohorte 1) à la fin de la période de monothérapie fonctionnelle (jour 15)
SUNLENCA (N = 24) | Placebo (N = 12) | |
| Proportion de participants obtenant une réduction de la charge virale ≥ 0,5 log10 | 87,5 % | 16,7 % |
| Différence entre les traitements (IC à 95 %); valeur p | 70,8 % (34,9 % à 90,0 %) p < 0,0001 | |
À la fin de la période de monothérapie fonctionnelle, la variation moyenne (É.-T.) du taux d’ARN du VIH-1 par rapport au début de l’étude était statistiquement beaucoup plus élevée chez les participants qui avaient reçu SUNLENCA que chez ceux qui avaient reçu le placebo : SUNLENCA -1,93 (0,893) log10 copies/mL; placebo -0,29 (0,614) log10 copies/mL (différence ajustée de la moyenne des moindres carrés [MC] selon la valeur initiale log10 du taux d’ARN du VIH-1 : -2,17; IC à 95 % : -2,74, -1,59; p < 0,0001).
Les résultats à la semaine 26 (pour les cohortes 1 et 2) et à la semaine 52 (pour la cohorte 1) sont présentés au Tableau 14 et au Tableau 15. L’analyse de suivi de la cohorte 2 à la semaine 52 est toujours en cours.
Tableau 14. Résultats virologiques (taux d’ARN du VIH-1 < 50 copies/mL et
< 200 copies/mL) à la semaine 26a et à la semaine 52b avec SUNLENCA plus TBO dans l’essai CAPELLA (cohortes 1 et 2)
| Cohorte 1 | Cohorte 2 | ||
| SUNLENCA plus TBO à la semaine 26 (N = 36) | SUNLENCA plus TBO à la semaine 52 (N = 36) | SUNLENCA plus TBO à la semaine 26 (N = 36)c | |
| Suppression virologique | |||
| ARN du VIH-1 < 50 copies/mL | 81 % | 83 % | 81 % |
| ARN du VIH-1 < 200 copies/mL | 89 % | 86 % | 86 % |
| ARN du VIH-1 ≥ 50 copies/mLd | 19 % | 14 % | 17 % |
| ARN du VIH-1 ≥ 200 copies/mLd | 11 % | 11 % | 11 % |
| Aucune donnée virologique à la semaine 26 ou à la semaine 52 | 0 | 3 % | 3 % |
| Arrêt de la prise du médicament à l’étude pour cause d’EI ou de décèse | 0 | 0 | 3 % |
| Arrêt de la prise du médicament à l’étude pour d’autres raisonsf et dernier taux d’ARN du VIH-1 disponible < 50 copies/mL ou < 200 copies/mL | 0 | 3 % | 0 |
| Données manquantes pendant la période, mais sous traitement par le médicament à l’étude | 0 | 0 | 0 |
a. La fenêtre temporelle pour la semaine 26 se situait entre le jour 184 et le jour 232 (inclusivement). b. La fenêtre temporelle pour la semaine 52 se situait entre le jour 324 et le jour 414 (inclusivement). c. L’analyse de suivi de la cohorte 2 à la semaine 52 est toujours en cours.
d. Comprend les participants qui présentaient ≥ 50 copies/mL ou ≥ 200 copies/mL respectivement à la fenêtre temporelle de la semaine 26 ou de la semaine 52, les participants qui ont arrêté le traitement prématurément en raison d’un manque ou d’une perte d’efficacité, les participants qui ont arrêté le traitement pour des raisons autres qu’un effet indésirable (EI), un décès, un manque ou une perte d’efficacité et qui, au moment de l’arrêt, présentaient une charge virale ≥ 50 copies/mL ou ≥ 200 copies/mL, respectivement.
e. Comprend les participants qui ont arrêté le traitement pour cause d’EI ou de décès au jour 1 et tout au long de l’étude, si cela a entraîné l’absence de données virologiques sur le traitement pendant la période précisée.
f. Comprend les participants qui ont arrêté le traitement pour des raisons autres qu’un EI, un décès, un manque ou une perte d’efficacité (p. ex., retrait du consentement, « patient perdu de vue » en cours de suivi, etc.).
Tableau 15. Résultats virologiques (taux d’ARN du VIH-1 < 50 copies/mL) par covariables initiales à la semaine 26a et à la semaine 52b avec SUNLENCA plus TBO dans l’essai CAPELLA (cohortes 1 et 2)
| Cohorte 1 | Cohorte 2 | ||
| SUNLENCA plus TBO à la semaine 26 (N = 36) | SUNLENCA plus TBO à la semaine 52 (N = 36) | SUNLENCA plus TBO à la semaine 26 (N = 36)c | |
| Âge (ans) | |||
| < 50 | 100 % (9/9) | 89 % (8/9) | 79 % (15/19) |
| ≥ 50 | 74 % (20/27) | 81 % (22/27) | 82 % (14/17) |
| Sexe | |||
| Masculin | 77 % (20/26) | 77 % (20/26) | 79 % (22/28) |
| Féminin | 90 % (9/10) | 100 % (10/10) | 88 % (7/8) |
| Race | |||
| Noire | 81 % (13/16) | 75 % (12/16) | 73 % (8/11) |
| Autre que Noire | 84 % (16/19) | 89 % (17/19) | 84 % (21/25) |
| Charge virologique plasmatique initiale (copies/mL) | |||
| ≤ 100 000 | 86 % (25/29) | 86 % (25/29) | 83 % (24/29) |
| > 100 000 | 57 % (4/7) | 71 % (5/7) | 71 % (5/7) |
| Numération CD4+ initiale (cellules/mm3) | |||
| < 200 | 78 % (21/27) | 78 % (21/27) | 84 % (16/19) |
| ≥ 200 | 89 % (8/9) | 100 % (9/9) | 76 % (13/17) |
| Nombre d’agents antirétroviraux pleinement actifs dans le TBO | |||
| 0 | 67 % (4/6) | 67 % (4/6) | 83 % (5/6) |
| 1 | 86 % (12/14) | 79 % (11/14) | 92 % (12/13) |
| ≥ 2 | 81 % (13/16) | 94 % (15/16) | 71 % (12/17) |
| Profil de résistance initiale aux ITBI | |||
| Avec résistance aux ITBI | 85 % (23/27) | 81 % (22/27) | 83 % (19/23) |
| Sans résistance aux ITBI | 63 % (5/8) | 88 % (7/8) | 75 % (9/12) |
| Utilisation de DTG et/ou de DRV dans le TBO | |||
| Avec DTG et DRV | 83 % (10/12) | 83 % (10/12) | 67 % (8/12) |
| Avec DTG, sans DRV | 83 % (5/6) | 83 % (5/6) | 83 % (5/6) |
| Sans DTG, avec DRV | 78 % (7/9) | 89 % (8/9) | 91 % (10/11) |
| Sans DTG ni DRV | 78 % (7/9) | 78 % (7/9) | 86 % (6/7) |
ARV = antirétroviral; DRV = darunavir; DTG = dolutégravir; ITBI = inhibiteur du transfert de brin de l’intégrase; TBO = traitement de base optimisé
a. La fenêtre temporelle pour la semaine 26 se situait entre le jour 184 et le jour 232 (inclusivement). b. La fenêtre temporelle pour la semaine 52 se situait entre le jour 324 et le jour 414 (inclusivement). c. L’analyse de suivi de la cohorte 2 à la semaine 52 est toujours en cours.
Dans la cohorte 1, des augmentations de la numération lymphocytaire CD4+ significatives sur le plan clinique ont été observées entre le début de l’étude et les semaines 26 (variation moyenne : 81 cellules/mm3 [intervalle : -101 à 522]) et 52 (variation moyenne : 83 cellules/mm3 [intervalle : -194 à 467]). La variation moyenne (É.-T.) du taux d’ARN du VIH-1 entre le début de l’étude et les semaines 26 et 52 était de -2,58 (1,040) log10 copies/mL et de -2,57 (1,009) log10 copies/mL, respectivement.
En général, les résultats virologiques ont été maintenus jusqu’à la semaine 52.
Dans la cohorte 2, à la semaine 26, des taux d’ARN du VIH-1 < 50 copies/mL et < 200 copies/mL ont été atteints chez 81 % (29/36) et 86 % (31/36) des participants, respectivement. La variation moyenne de la numération lymphocytaire CD4+ par rapport au début de l’étude était de 98 cellules/mm3 (intervalle : -103 à 459). La variation moyenne (É.-T.) du taux d’ARN du VIH-1 entre le début de l’étude et la semaine 26 était de -2,47 (1,333) log10 copies/mL.
15 Microbiologie
Activité antivirale en culture cellulaire
Une évaluation de l’activité antivirale du lénacapavir contre des isolats cliniques et de laboratoire du VIH-1 a été réalisée dans les lignées de cellules lymphoblastoïdes, les CMSP, les monocytes et macrophages primaires, ainsi que les lymphocytes T CD4+. Les valeurs de la CE50 et de sélectivité (CC50 / CE50) variaient de 0,03 à 0,19 nM et de 140 000 à > 1 670 000 respectivement pour le virus du VIH-1 de type sauvage. La CE95 pour le lénacapavir, ajustée pour tenir compte de la liaison aux protéines, était de 4 nM (3,87 ng par mL) dans la lignée cellulaire lymphocytaire T MT-4 pour le virus du VIH-1 de type sauvage.
Dans le cadre d’une étude sur le lénacapavir en association avec des représentants des principales classes d’agents antirétroviraux (inhibiteurs nucléosidiques de la transcriptase inverse [INTI], inhibiteurs non nucléosidiques de la transcriptase inverse [INNTI], inhibiteur du transfert de brin de l’intégrase [ITBI] et inhibiteurs de protéase [IP]), des effets antiviraux synergiques ont été observés. Aucun antagonisme n’a été observé pour ces associations.
Le lénacapavir a affiché une activité antivirale en culture cellulaire contre tous les groupes du VIH-1 (M, N, O), y compris les sous-types A, A1, AE, AG, B, BF, C, D, E, F, G, H (intervalle de la CE50 de 0,02 à 0,16 nM).
Le lénacapavir était de 15 à 25 fois moins actif contre les isolats du VIH-2 par rapport au VIH-1.
Résistance
En culture cellulaire
Des variants du VIH-1 présentant une sensibilité réduite au lénacapavir ont été sélectionnés en culture cellulaire. Les sélections de résistance in vitro avec le lénacapavir ont identifié sept mutations dans la CA : L56I, M66I, Q67H, K70N, N74D/S et T107N, seule ou en double combinaison. La susceptibilité phénotypique au lénacapavir a diminué de 4 à > 3 226 fois relativement au virus de type sauvage. Les mutations T107N et Q67H détectées dans la CA ont conféré une résistance de faible niveau au lénacapavir (sensibilité réduite de 4 à 6,3 fois), les mutations K70N, N74D et la double mutation Q67H+N74S détectées dans la CA ont conféré une résistance modérée au lénacapavir (sensibilité réduite de 22 à 32 fois), et les mutations L56I et M66I ainsi que quatre autres « doubles mutants » viraux (M66I+Q67H, Q67H+N74D, Q67H+T107N, N74D+T107N) détectés dans la CA ont tous conféré une résistance élevée au lénacapavir (sensibilité réduite de 58 à > 3 226 fois). Les variants du VIH-1 présentant une diminution > 10 fois de la sensibilité au lénacapavir par rapport au virus de type sauvage ont montré une diminution de la capacité réplicative dans les lymphocytes T CD4+ et les macrophages primaires humains (respectivement de 0,03 à 28 % et de 1,9 à 72 % comparativement à la souche sauvage du virus).
Chez les participants ayant déjà reçu de nombreux traitements
Dans l’essai CAPELLA, 29 % (21/72) des participants ont satisfait aux critères d’analyses de la résistance jusqu’à la semaine 52 (taux d’ARN du VIH-1 ≥ 50 copies/mL à l’échec virologique confirmé [réponse virologique sous-optimale à la semaine 4, rebond virologique ou virémie à la dernière visite]) et ont fait l’objet d’analyses pour l’émergence d’une mutation associée à SUNLENCA. Des mutations de la capside associées à SUNLENCA ont été observées chez 11,1 % (n = 8) de ces participants. La mutation M66I de la CA a été observée chez 8,3 % (n = 6) des participants, seule ou en combinaison avec d’autres mutations de la capside associées à SUNLENCA incluant N74D, Q67Q/H/K/N, K70K/N/R/S, T107T/C et T107A. Un participant a présenté une mutation K70H de la CA émergeant avec la mutation T107T/N, et un participant a présenté l’émergence des mutations Q67H et K70R dans la CA.
Les analyses phénotypiques ont indiqué que les mutations M66I et K70H étaient associées à une réduction moyenne de la susceptibilité de SUNLENCA de 234 et 265 fois respectivement, par comparaison au type sauvage. Le modèle de résistance Q67H + K70R de la CA a été associé à une diminution de la susceptibilité de SUNLENCA de 15 fois par rapport au type sauvage.
Résistance croisée
L’activité antivirale in vitro du lénacapavir a été déterminée contre un large éventail de mutants dirigés vers un site du VIH-1 et d’isolats du VIH-1 provenant de patients qui présentent une résistance aux quatre classes principales d’agents antirétroviraux (INTI, INNTI, ITBI et IP; n = 58), de même qu’aux virus résistants aux inhibiteurs de maturation (n = 24), et aux virus résistants à la classe d’inhibiteurs de l’entrée virale (IE) [fostemsavir, ibalizumab, maraviroc et enfuvirtide; n = 42]. Ces données ont révélé que le lénacapavir restait pleinement actif contre tous les variants mis à l’essai en démontrant par conséquent un profil de résistance sans chevauchement aux classes d’agents antirétroviraux mentionnés plus haut. De plus, l’activité antivirale du lénacapavir dans les isolats de patients n’a pas été compromise par la présence de polymorphismes de la Gag se produisant naturellement.
16 Toxicologie non clinique
Toxicologie générale : Dans les études sur la toxicité, aucun effet indésirable systémique pertinent sur le plan clinique n’a été observé après des doses répétées par voie sous-cutanée qui fournissaient une exposition d’au moins 26 semaines chez le rat et de 39 semaines chez le chien, ou après une dose quotidienne par voie orale pendant 28 jours chez le rat et le chien. Une inflammation granulomateuse escomptée a été observée aux points d’injection en raison de la formation de dépôts.
Génotoxicité : Le lénacapavir n’a pas entraîné d’effet mutagène ou clastogène dans les tests de génotoxicité classiques.
Cancérogénicité : Le lénacapavir ne s’est pas révélé cancérogène dans le cadre d’une étude de 6 mois chez des souris transgéniques rasH2 exposées à des doses pouvant atteindre jusqu’à environ 60 fois l’exposition d’un humain à la dose humaine recommandée. Dans une étude de carcinogénicité de deux ans chez le rat, des sarcomes primaires sous-cutanés induits par le traitement au lénacapavir et associés à la fibrose et à l’inflammation étaient présents aux sites d’injection chez des animaux auxquels on avait administré 927 mg/kg/dose une fois toutes les 13 semaines. Dix pour cent (11/110) des animaux qui avaient reçu la dose élevée présentaient des sarcomes, et chaque animal avait reçu jusqu’à 16 sites d’injection, ce qui correspond à une incidence inférieure à 1 % du nombre total de sites d’injection chez les animaux ayant reçu la dose élevée. Les concentrations de médicament à effet prolongé (dépôt) dans les sites d’injection sont difficiles à déterminer, mais systématiquement, la dose de 927 mg/kg correspond à 44 fois l’exposition chez les humains à la maladie de Rougnon-Heberden (MRH). À la dose sans effet nocif observable (DSENO), la dose de 309 mg/kg correspond à 25 fois l’exposition chez les humains à la MRH. Les rats sont sujets à la formation de sarcomes au site d’injection sous-cutané, mais la pertinence clinique ne peut être exclue compte tenu de la longue durée du dépôt de médicaments chez les humains. Il n’y avait aucun néoplasme associé à une exposition systémique au lénacapavir à quelque dose que ce soit.