


Monographie de produit - Naglazyme
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme de dosage / puissance | Ingrédients non médicaux cliniquement importants |
Perfusion intraveineuse | Solution concentrée 1 mg/ml Solution stérile 5 mg/5 ml | Ce produit ne contient aucun ingrédient non médical ayant une pertinence clinique. Pour connaître la liste complète des ingrédients non médicaux, voir la section intitulée « Formes de dosage, composition et conditionnement ». |
DESCRIPTION
Le Naglazyme® (galsulfase) est une forme recombinante de N-acétylgalactosamine 4-sulfatase de type humain, produite avec une technologie d’ADN recombinant utilisant une ligne de cellules de mammifères provenant d’ovaires de hamster chinois.
INDICATIONS ET UTILISATIONS CLINIQUE
Le Naglazyme est indiqué dans le cadre d’une enzymothérapie substitutive à long terme chez des patients ayant un diagnostic confirmé de mucopolysaccharidose de type VI (MPS VI; déficience en N-acétylgalactosamine 4-sulfatase; syndrome de Maroteaux-Lamy).
Tout traitement au Naglazyme doit être supervisé par un médecin ayant l’expérience des patients atteints de MPS VI ou d’autres maladies métaboliques héréditaires. Le Naglazyme doit être administré dans un environnement clinique approprié pouvant disposer immédiatement d’un équipement de réanimation.
Gériatrie (> 65 ans) :
Aucune information n’est disponible concernant les patients de plus de 65 ans. Les patients les plus âgés des essais cliniques avaient moins de 30 ans (voir ESSAIS CLINIQUES).
Pédiatrie (< 16 ans) :
Il n’existe aucun fait démontrant que des considérations spéciales doivent s’appliquer lorsque le Naglazyme est administré aux patients de pédiatrie. Cependant, les informations provenant de patients de 1 an et moins sont limitées (voir ESSAIS CLINIQUES).
Le Naglazyme a fait l’objet d’essais cliniques sur 56 patients âgés de 5 à 29 ans, avec une majorité de ces sujets faisant partie du groupe pédiatrique. En outre, une étude ouverte a été réalisée sur quatre bébés (âgés de 3 mois à 12,7 mois) traités avec 1 mg/kg (n = 2) ou 2 mg/kg (n = 2) de Naglazyme. Les résultats d’innocuité obtenus chez les bébés sont cohérents aux résultats observés chez les patients de 5 à 29 ans.
CONTRE-INDICATIONS
Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement de la monographie de produit.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Compression de la moelle épinière
La compression de la moelle épinière/cervicale (CME/C) conduisant à une myélopathie est une complication connue et grave de MPS VI. Cette compression survient normalement dans l’évolution de la maladie, notamment chez les patients recevant du Naglazyme. Des rapports post-commercialisation font état de cas de patients ayant reçu du Naglazyme, sur lesquels ont a ensuite observé un début ou une aggravation de CME/C nécessitant une chirurgie de décompression. Les patients atteints de MPS VI doivent faire l’objet d’un suivi d’observation de signes et symptômes de CME/C (douleur au dos, paralysie des membres inférieurs à la zone de compression, incontinence urinaire et fécale) afin qu’ils puissent recevoir les soins cliniques nécessaires, le cas échéant.
Cardiovasculaire
Risque d’insuffisance cardiorespiratoire aiguë
Des précautions doivent être prises lors de l’administration de Naglazyme à des patients sujets à des surcharges de volume de fluides; notamment les patients pesant 20 kg ou moins, les patients atteints d’une maladie respiratoire aiguë et les patients souffrant d’insuffisance cardiaque et/ou respiratoire, à cause du risque d’insuffisance cardiaque globale. Des moyens appropriés de surveillance et de soutien médical doivent être rapidement disponibles durant une perfusion de Naglazyme. De plus, certains patients peuvent nécessiter des périodes d’observation plus longues en fonction de leurs besoins particuliers.
Immunitaire
Anaphylaxie et réactions allergiques
Des cas d’anaphylaxie et de réactions allergiques graves ont été observés chez des patients ayant reçu une perfusion de Naglazyme durant les précédentes 24 heures. Certaines de ces réactions constituaient un danger de mort, notamment des cas d’anaphylaxie, de choc, de détresse respiratoire, de dyspnée, de bronchospasme, d’œdème laryngé et d’hypotension. Si une anaphylaxie ou une autre réaction allergique grave est observée, l’administration de Naglazyme doit cesser immédiatement et un traitement médical approprié doit être prescrit. Si un patient est victime d’anaphylaxie ou d’une autre réaction allergique grave pendant une perfusion de Naglazyme, une prudence extrême doit être exercée lors de toute nouvelle administration du médicament. Un personnel médical qualifié et un équipement de réanimation d’urgence (incluant de l’épinéphrine) doivent être disponibles durant la perfusion.
Réactions associées à une perfusion
En raison du risque de réactions aux perfusions, les patients doivent recevoir un antihistaminique avec ou sans antipyrétique avant les perfusions. Malgré des traitements préventifs à base d’antihistaminiques, des réactions aux perfusions, parfois graves, ont été observées chez 33 des 59 patients (56 %) traités avec du Naglazyme. Les divers effets indésirables sérieux observés durant les perfusions comprennent des cas d’œdème laryngé, d’apnée, de pyrexie, d’urticaire, de détresse respiratoire, d’œdème de Quincke et de réaction anaphylactoïde. Parmi les effets indésirables graves observés, on relève des cas d’urticaire, de douleur à la poitrine, d’éruptions cutanées, de dyspnée, d’apnée, d’œdème laryngé et de conjonctivite.
Les symptômes les plus fréquents de réactions aux perfusions du médicament sont : pyrexie, frissons/frissonnement, éruptions cutanées, urticaire, dyspnée, nausée,
vomissement, prurit, érythème, douleur abdominale, hypertension et maux de tête. Des cas de détresse respiratoire, de douleur à la poitrine, d’hypotension, d’œdème de Quincke, de conjonctivite, de tremblements et de toux ont également été signalés. Les réactions aux perfusions peuvent commencer de la première à la 146e semaine d’administration de Naglazyme. Vingt-trois patients sur trente-trois (70 %) ont été victimes de réactions récurrentes aux perfusions lors de perfusions multiples, mais pas toujours lors de semaines consécutives.
Les symptômes s’atténuent généralement avec le ralentissement ou l’interruption temporaire des perfusions et d’administration de doses supplémentaires d’antihistaminiques, d’antipyrétiques et parfois de corticostéroïdes. La plupart des patients ont pu terminer leur programme de perfusions. Les perfusions subséquentes ont été réalisées avec une administration plus lente du Naglazyme, combinée à des doses prophylactiques supplémentaires d’antihistaminiques et, dans le cas d’une réaction plus grave, à un traitement prophylactique à base de corticostéroïdes.
Si une réaction grave aux perfusions est observée, cessez immédiatement toute perfusion de Naglazyme et débutez un traitement médical approprié. Après une réaction grave au Naglazyme, une analyse des avantages et des risques doit être réalisée avant de réadministrer le médicament.
Aucun facteur prédisposant à une réaction aux perfusions n’a pu être identifié. Aucune association n’a pu être réalisée entre la gravité des réactions aux perfusions et le titrage des anticorps anti-galsulfase.
Réactions à médiation immunitaire
Des réactions complexes à médiation immunitaire de type III, incluant des cas de glomérulonéphrite membraneuse, ont été observés après l’administration de Naglazyme, à l’instar d’autres enzymothérapies substitutives. Si une réaction à médiation immunitaire survient, il faudra envisager de cesser l’administration du Naglazyme et de débuter un traitement médical approprié. Après une réaction à médiation immunitaire au Naglazyme, une analyse des avantages et des risques doit être réalisée avant de réadministrer le médicament. Certains patients ont pu reprendre avec succès leur traitement de Naglazyme sous une supervision clinique étroite.
Respiratoire
Complications respiratoires aigues associées à l’administration du médicament
L’apnée du sommeil est fréquente chez les patients atteints de MPS VI, et le traitement préalable aux antihistaminiques peut augmenter le risque d’épisodes d’apnée. Une évaluation de la perméabilité des voies respiratoires doit être envisagée avant de débuter le traitement. Les patients utilisant un apport supplémentaire d’oxygène ou bénéficiant d’une pression positive continue des voies respiratoires durant leur sommeil doivent avoir ces traitements à disposition immédiate durant les perfusions en cas de réaction adverse ou de somnolence extrême induite par l’utilisation de l’antihistaminique.
Songez à retarder les perfusions de Naglazyme chez les patients atteints d’une maladie respiratoire ou fébrile aiguë à cause du risque de complication respiratoire aigue durant les perfusions de Naglazyme.
Populations particulières
Femmes enceintes :
Aucune étude adéquate et bien contrôlée n’a été réalisée sur l’administration de Naglazyme à des femmes enceintes. Des études de reproduction ont été réalisées sur des rats ayant reçu des doses intraveineuses jusqu’à 3 mg/kg/jour (environ 0,5 fois la dose humaine recommandée de 1 mg/kg compte tenu de la superficie corporelle) et sur des lapins ayant reçu des doses intraveineuses jusqu’à 3 mg/kg/jour (environ 0,97 fois la dose humaine recommandée compte tenu de la superficiel corporelle) sans révéler la moindre preuve d’effet néfaste sur la fertilité ou de dommages aux fœtus attribuables au Naglazyme. Le Naglazyme doit être utilisé durant une grossesse uniquement si la patiente en a clairement besoin.
Femmes qui allaitant :
Aucune recherche n’a été faite pour déterminer si le Naglazyme est excrété dans le lait humain. Puisque plusieurs médicaments sont excrétés dans le lait humain, la prudence est de mise.
Pédiatrie (< 16 ans) :
Il n’existe aucune observation de surveillance ou de dangers spécifiques lorsque du Naglazyme est administré à des patients pédiatriques.
Gériatrie (> 65 ans) :
Aucune information n’est disponible concernant les patients de plus de 65 ans. Les patients les plus âgés des essais cliniques avaient moins de 30 ans (voir ESSAIS CLINIQUES).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables à un médicament
En raison du petit nombre de patients ayant participé aux essais cliniques, les données d’événements indésirables (EI) de toutes les études sur le Naglazyme ont été combinées et examinées dans le cadre d’une analyse globale de sécurité des essais cliniques. Tous les patients ayant reçu du Naglazyme (59/59) lors des essais cliniques ont signalé au moins un événement indésirable. La majorité des patients (42/59; 71 %) ont été victime d’au moins un effet indésirable au médicament (EIM). Les effets indésirables les plus fréquents ont été les suivants : pyrexie, éruption cutanée, prurit, urticaire, frissons/frissonnement, nausée, maux de tête, douleur abdominale, vomissements et dyspnée. Les divers effets indésirables sérieux observés comprennent des cas d’œdème laryngé, d’apnée, de pyrexie, d’urticaire, de détresse respiratoire, d’œdème de Quincke, d’asthme et de réaction anaphylactoïde.
Des réactions aux perfusions (définies comme des effets indésirables survenant durant une perfusion de Naglazyme ou avant la fin de la journée d’une perfusion) ont été observées chez 33 des 59 patients (56 %) ayant reçu du Naglazyme dans le cadre de cinq études cliniques. Les réactions aux perfusions peuvent commencer de la première à la 146e semaine d’administration de Naglazyme et sont survenues lors de plusieurs perfusions mais par toujours lors de semaines consécutives. Les symptômes les plus fréquents de réactions à ces perfusions sont : pyrexie, frissons/frissonnement, éruptions cutanée, urticaire et dyspnée. Les symptômes courants de réactions aux perfusions sont : prurit, vomissements, douleur abdominale, nausée, hypertension, maux de tête, douleur à la poitrine, érythème, toux, hypotension, œdème de Quincke, détresse respiratoire, tremblements, conjonctivite, malaise, bronchospasme et arthralgie.
Outres les réactions aux perfusions signalées lors des essais cliniques, des réactions sérieuses ont été observées lors de perfusions de Naglazyme durant une expérience mondiale de marketing, notamment : anaphylaxie, choc, hypotension, bronchospasme et insuffisance respiratoire. D’autres réactions aux perfusions ont aussi été observées, notamment : pyrexie, érythème, pâleur, bradycardie, tachycardie, hypoxie, cyanose, tachypnée et paresthésie.
Effets indésirables à du médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament
qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Essais cliniques réalisés
Le Naglazyme a été étudié lors d’essais randomisés en double aveugle avec contrôle placebo, dans le cadre desquels 19 patients ont reçu chaque semaine une perfusion de 1 mg/kg de Naglazyme alors que 20 patients recevaient un placebo. De ces 39 patients, on relevait 66 % de femmes et 62 % de blancs, non hispaniques. Les patients avaient entre 5 et 29 ans. Les patients traités au Naglazyme avaient un âge moyen de 3 ans supérieur à celui des patients traités avec un placebo (13,7 ans et 10,7 ans respectivement).
Les effets indésirables sérieux observés lors de ces essais comprenaient notamment : apnée, pyrexie et détresse respiratoire. Parmi les effets indésirables graves observés, on relève des cas de douleur à la poitrine, de dyspnée, d’œdème laryngé et de conjonctivite. Les plus fréquents effets indésirables nécessitant une intervention étaient des réactions associées aux perfusions.
Le Tableau 1 résume les effets indésirables survenus lors d’essais à contrôle placebo chez au moins 2 patients de plus dans le groupe ayant reçu du Naglazyme que dans le groupe ayant reçu le placebo.
| Tableau 1 : Effets indésirables survenus lors d’essais à contrôle placebo chez au moins 2 patients de plus dans le groupe ayant reçu du Naglazyme que dans le groupe ayant reçu le placebo | ||
| Terme privilégié par MedDRA | NAGLAZYME (n = 19) | Placebo (n = 20*) |
| Nombre de patients (%) | Nombre de patients (%) | |
| Tous | 19 (100) | 20 (100) |
| Douleur abdominale | 9 (47) | 7 (35) |
| Douleur aux oreilles | 8 (42) | 4 (20) |
| Arthralgie | 8 (42) | 5 (25) |
| Douleur | 6 (32) | 1 (5) |
| Conjonctivite | 4 (21) | 0 |
| Dyspnée | 4 (21) | 2 (10) |
| Éruption cutanée | 4 (21) | 2 (10) |
| Frissons/frissonnement | 4 (21) | 0 |
| Douleur thoracique | 3 (16) | 1 (5) |
| Pharyngite | 2 (11) | 0 |
| Aréflexie | 2 (11) | 0 |
| Opacité cornéenne | 2 (11) | 0 |
| Gastroentérite | 2 (11) | 0 |
| Hypertension | 2 (11) | 0 |
| Malaise | 2 (11) | 0 |
| Congestion nasale | 2 (11) | 0 |
| Hernie ombilicale | 2 (11) | 0 |
| Surdité | 2 (11) | 0 |
| *Un des 20 patients du groupe recevant du placebo a quitté l’étude après la perfusion de la semaine 4 | ||
Quatre séries d’essais cliniques ouverts ont été réalisées sur des patients atteints de MPS VI âgés de 3 mois à 29 ans qui ont reçu du Naglazyme en doses de 0,2 mg/kg (n = 2), 1 mg/kg (n = 55) et 2 mg/kg (n = 2). La durée moyenne d’exposition à la dose recommandée de Naglazyme (1 mg/kg) a été de 138 semaines (valeurs entre 54 et 261 semaines). Deux bébés (âgés de 12,1 mois et 12,7 mois) ont été exposés à 2 mg/kg de Naglazyme pendant 105 et 81 semaines, respectivement.
Outre les effets énumérés dans le tableau 1, les effets indésirables les plus fréquents des essais ouverts ont été les suivants : prurit, urticaire, pyrexie, maux de tête, nausées et vomissements. Les plus fréquents effets indésirables nécessitant une intervention étaient des réactions associées aux perfusions. Les effets indésirables sérieux et graves observés sont les suivants : œdème laryngé, urticaire, œdème de Quincke, éruption cutanée et douleur abdominale. Les effets indésirables observés lors des quatre études ouvertes (jusqu’à 261 semaines de traitement) n’étaient pas différents en nature ou en gravité des effets observés dans l’étude avec groupe de contrôle placebo. Aucun patient des essais ouverts n’a cessé son traitement au Naglazyme à cause des effets indésirables.
Immunogénicité
98 % des patients (53/54) traités avec du Naglazyme et pouvant faire l’objet d’une évaluation de la présence d’anticorps au galsulfase ont développés des anticorps IgG anti-galsulfase entre la quatrième et la huitième semaine de traitement (dans les quatre études cliniques). Chez les 19 patients traités avec du Naglazyme durant l’étude avec groupe de contrôle placebo, des échantillons de sérum ont été évalués à la recherche d’une relation potentielle entre le développement d’anticorps anti-galsulfase et les mesures des résultats cliniques. Les 19 patients traités avec du Naglazyme ont développé des anticorps spécifiques au galsulfase, mais les analyses n’ont révélé aucune relation prédictive constante entre le titrage total des anticorps, la neutralisation ou les anticorps IgE d’une part, et les réactions associées aux perfusions, les niveaux de glycosaminoglycanes urinaires (GAG) ou les mesures d’endurance d’autre part. Les anticorps ont été évalués pour leur capacité d’enrayer l’activité enzymatique mais pas la captation cellulaire.
Les données obtenues indiquent le pourcentage de patients dont les résultats de tests ont été considérés positifs pour les anticorps au galsulfase dans le cadre d’essais spécifiques, et sont hautement dépendants de la sensibilité et de la spécificité de l’essai. En outre, l’incidence observée des anticorps dans un essai peut être influencée par plusieurs facteurs, incluant les manipulations des échantillons, le moment de prélèvement des échantillons, les médicaments concomitants et la maladie d’origine des troubles. Pour ces raisons, il est possible qu’une comparaison de l’incidence des anticorps au galsulfase avec l’incidence des anticorps à d’autres produits soit trompeuse.
Effets indésirables à un médicament déterminés à la suite de la surveillance après commercialisation
Les effets indésirables suivants ont été observés après l’autorisation de commercialisation du Naglazyme. Puisque ces réactions sont signalées volontairement par une population de taille incertaine, il n’est pas possible d’estimer avec fiabilité la fréquence de ces effets ni d’établir avec certitude une relation de causalité avec une exposition au médicament.
Outres les réactions aux perfusions signalées lors des essais cliniques, des réactions sérieuses ont été observées lors de perfusions de Naglazyme durant une expérience mondiale de marketing, notamment : anaphylaxie, choc, hypotension, bronchospasme et insuffisance respiratoire.
D’autres réactions aux perfusions ont aussi été observées, notamment : pyrexie, érythème, pâleur, bradycardie, tachycardie, hypoxie, cyanose, tachypnée et paresthésie.
Durant la surveillance post-commercialisation, un cas unique de néphropathie membraneuse a été signalé, ainsi que de rares cas de thrombopénie. En ce qui concerne le cas de néphropathie membraneuse, une biopsie rénale a révélé des complexes d’immunoglobuline de galsulfase dans les glomérules. Les patients atteints de néphropathie membraneuse et de thrombopénie ont réussi à poursuivre leur traitement de Naglazyme.
INTERACTIONS MÉDICAMENTEUSES
Interactions du médicament avec d’autres médicaments
Les interactions avec d’autres médicaments n’ont pas été établies.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbes médicinale
Les interactions avec les produits à base d’herbes n’ont pas été établies.
Effets au médicament sur les essais de laboratoire
Les interactions avec les produits d’analyse de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Le Naglazyme doit être administré sous la supervision d’un professionnel de la santé dans un environnement clinique approprié pouvant disposer immédiatement d’un équipement de réanimation. À cause du risque de réactions aux perfusions, les patients doivent recevoir un antihistaminique avec ou sans antipyrétique avant les perfusions, et le taux de perfusion
pourra être ralenti ou temporairement interrompu à la discrétion du personnel clinique. L’innocuité et l’efficacité du Naglazyme n’ont pas été évaluées chez les patients atteints d’insuffisance hépatique ou rénale, et aucune posologie spéciale ne peut être recommandée pour ces patients.
Posologie recommandée et modification posologique
La posologie recommandée du Naglazyme est de 1 mg par kilo de masse corporelle, une fois par semaine par perfusion intraveineuse. Le volume total de perfusion doit être administré sur une période d’au moins quatre heures. Le taux de perfusion peut être ajusté en fonction du poids du corps (voir les détails dans les paragraphes suivants).
Lors des essais cliniques, 13 patients (21,6 %) ont nécessité un traitement supplémentaire malgré qu’ils aient auparavant fait l’objet d’une prophylaxie/prétraitement, et 13 patients (21,6 %) ont nécessité une réduction du taux de perfusion à cause d’effets indésirables, incluant des réactions aux perfusions. Aucun patient n’a nécessité de plus grands intervalles entre les perfusions à cause d’effets indésirables.
Chaque fiole de Naglazyme procure 5 mg de galsulfase (exprimé en contenu protéique) dans 5 ml de solution et est destinée à un usage unique. La fiole ne doit jamais être réutilisée. La solution concentrée de perfusion doit être diluée dans une solution contenant 0,9 % de chlorure de sodium, USP, avec l’aide de techniques aseptiques. La solution diluée de Naglazyme doit être administrée aux patients avec un équipement de perfusion comprenant un filtre intégré de 0,2 µm. Il n’existe aucune information spécifique sur la compatibilité du Naglazyme dilué avec des récipients en verre.
Un traitement préalable d’antihistaminique avec ou sans antipyrétique est recommandé 30 à 60 minutes avant le début de chaque perfusion.
Patients pesant plus de 20 kg
Le volume total de perfusion doit être administré sur une période d’au moins quatre heures. Le Naglazyme doit être dilué dans une solution contenant 0,9 % de chlorure de sodium, USP, pour obtenir un volume final de 250 ml, qui sera administré par perfusion intraveineuse contrôlée à l’aide d’une pompe à perfusion. Pour la première heure, le taux initial de perfusion doit être de 6 ml par heure. Si la perfusion est bien tolérée, le taux de perfusion peut être augmenté à 80 ml par heure pour les trois dernières heures. Si des réactions à la perfusion sont observées, la durée de perfusion peut être étalée sur un plus longue période pouvant atteindre 20 heures.
Patients pesant 20 kg ou moins
Lorsqu’un patient pèse 20 kg ou moins ou s’il est sujet à une surcharge de volume de fluides, le médecin peut envisager de diluer le Naglazyme dans seulement 100 ml de
chlorure de sodium à 0,9 %, USP. Le taux de perfusion (ml par heure) doit alors être réduit afin que la durée totale de la perfusion soit d’au moins 4 heures.
Administration
Mode d’emploi
Préparer et utiliser le Naglazyme conformément aux directives suivantes. Utiliser des techniques aseptiques.
a. Déterminer le nombre de fioles à utiliser en fonction du poids du patient et de la dose recommandée de 1 mg par kg :
Poids du patient (kg) × 1 ml/kg de Naglazyme = Nombre total de millilitres de Naglazyme
Nombre total de millilitres de Naglazyme ÷ 5 ml par fiole = Nombre total de fioles
Arrondir au nombre supérieur de fioles. Retirer le nombre requis de fioles du réfrigérateur afin que toutes les fioles s’ajustent à la température ambiante. Ne pas laisser de fiole à température ambiante pendant plus de 24 heures avant la dilution. Ne pas chauffer les fioles ni les placer dans un four à micro-ondes.
b. Avant de retirer la solution de Naglazyme des fioles, inspecter visuellement chaque fiole pour vérifier si elle contient des particules ou si le liquide est décoloré. La solution de Naglazyme doit être transparente à légèrement opalescente et incolore à jaune pâle. Il est possible que la solution ait une certaine translucidité. La solution ne doit pas être utilisée si elle est décolorée ou si elle contient des particules.
c. D’un sac de perfusion contenant 250 ml de solution de chlorure de sodium à
0,9 %, USP, retirer et jeter un volume égal au volume de Naglazyme qui sera ajouté. Si un sac de perfusion de 100 ml est utilisé, cette étape n’est pas nécessaire.
d. Retirer lentement le volume calculé de Naglazyme dans le nombre approprié de fioles, en faisant attention d’éviter toute agitation excessive. Ne pas utiliser d’aiguille à filtre, laquelle pourrait causer une agitation. Une agitation pourrait dénaturer le Naglazyme et le rendre biologiquement inactif.
e. Ajouter lentement le Naglazyme dans la solution de chlorure de sodium à 0,9 %,
USP, en faisant très attention de ne pas agiter les solutions. Ne pas utiliser d’aiguille à filtre.
f. Tourner délicatement le sac de perfusion afin de bien mélanger le Naglazyme.
Ne pas secouer la solution.
g. La solution diluée de Naglazyme doit être administrée aux patients avec un équipement de perfusion comprenant un filtre intégré de 0,2 µm.
Le Naglazyme ne contient aucun agent de conservation, de sorte qu’après sa dilution dans une solution saline, le sac de perfusion doit être immédiatement utilisé. Si une utilisation immédiate n’est pas possible, la solution diluée doit être placée dans un réfrigérateur à 2-8 °C et être entièrement administrée dans un délai de 48 heures après sa dilution. Sauf pour la durée de la perfusion, la solution diluée de Naglazyme ne doit pas être conservée à température ambiante.
Le Naglazyme ne doit pas être administré avec d’autres produits dans la même tubulure de perfusion. La compatibilité du Naglazyme dans une solution avec d’autres produits n’a pas été évaluée.
SURDOSAGE
Plusieurs patients ont reçu leur dose totale de Naglazyme à environ deux fois le taux de perfusion recommandé sans effet indésirable apparent.
Pour savoir comment gérer une surdose possible du médicament, contacter le centre antipoison le plus proche.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Les désordres de stockage des glycosaminoglycanes sont causés par la déficience d’enzymes lysosomiales spécifiques nécessaires au catabolisme des glycosaminoglycanes (GAG). La MPS VI est caractérisée par l’absence ou par une réduction marquée des enzymes N-acétylgalactosamine 4-sulfatase. Cette déficience d’activité des enzymes sulfatase produit une accumulation du substrat des glycosaminoglycanes, le sulfate de dermatane, dans l’ensemble de l’organisme. Cette accumulation conduit à des dysfonctionnements généralisés des cellules, des tissus et des organes. Le galsulfase vise à ajouter une enzyme exogène qui sera absorbée par les lysosomes afin d’augmenter le catabolisme des glycosaminoglycanes. L’absorption du galsulfase par les cellules dans les lysosomes est probablement atténuée par la liaison des chaînes d’oligosaccharide à terminaison mannose-6-phosphate du galsulfase avec des récepteurs spécifiques au mannose-6-phosphate.
Pharmacodynamique
La réaction des glycosaminoglycanes urinaires au changement des doses de galsulfase est inconnue. Une étude unique (ASB-008) sur quatre patients (âge ≤ 1 an) a comparé deux doses de traitement de 1 mg/kg et 2 mg/kg. Les deux dosages ont réduit les taux initiaux de glycosaminoglycanes urinaires de 74 % après 52 semaines.
Aucune relation n’a été établie entre les glycosaminoglycanes urinaires et d’autres mesures de réaction clinique, notamment sur le développement des bébés, sur les fonctions cardiaques, sur les fonctions ophtalmiques ou sur l’ouïe. Aucune association n’a été observée entre le développement d’anticorps et les taux de glycosaminoglycanes urinaires, comme l’indique la figure ci-dessous.
Figure 1 : Glycosaminoglycanes urinaires et titrages d’anticorps à divers moments de l’étude
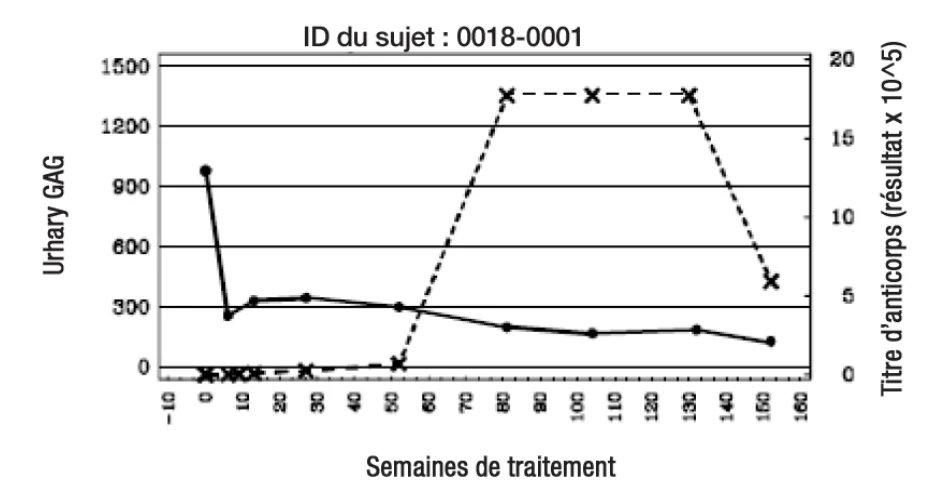
Le dosage de la perfusion est de 1 mg/kg
Pharmacocinétique
Les paramètres de pharmacocinétique du galsulfase ont été évalués chez 13 patients atteints de MPS VI ayant reçu 1 mg/kg de galsulfase lors de perfusions hebdomadaires d’une durée de 4 heures pendant 24 semaines. Les variations de concentration de Naglazyme dans le temps selon les semaines d’administration sont indiquées ci-dessous.
Figure 2 : Concentrations plasmiques moyennes de rhASB après l’administration de 1 mg/kg/semaine à des patients atteints de MPS VI
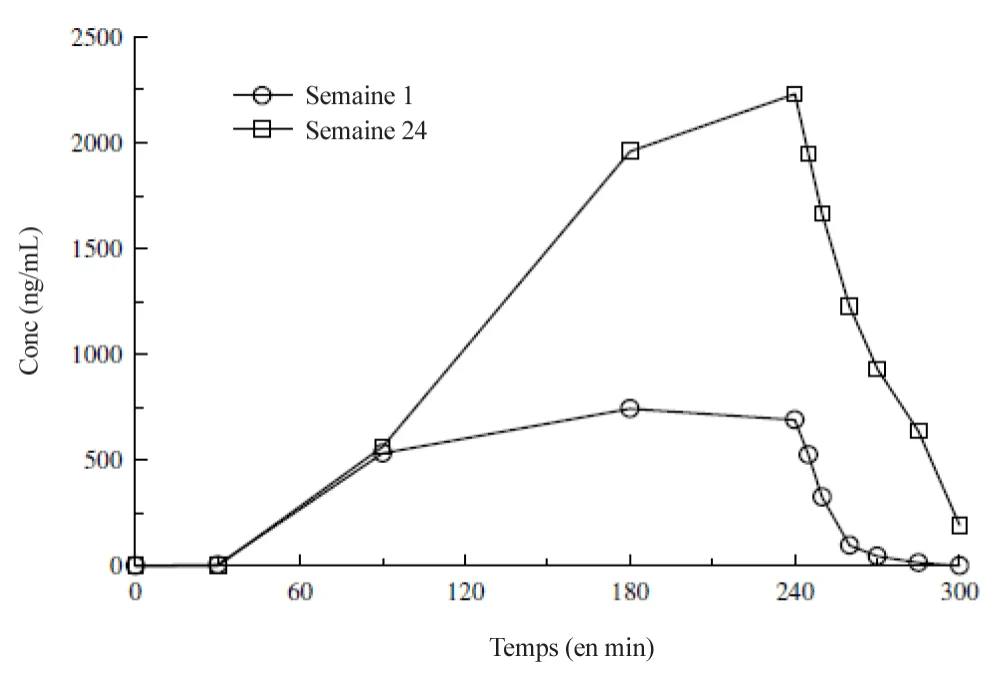
Les paramètres de pharmacocinétique relevés à la semaine 1 et à la semaine 24 sont indiqués dans le tableau 2. Les paramètres de pharmacocinétique du galsulfase présentés dans le tableau 2 doivent être interprétés avec prudence en raison de la grande variabilité des essais. Le développement d’anticorps anti-galsulfase semble affecter la pharmacocinétique du galsulfase, mais les données disponibles sont limitées.
Figure 3 : Relation entre le taux de clairance (CL) des patients individuels et les niveaux d’anticorps après l’administration de 1 mg/kg/semaine rhASB pendant 24 semaines à des patients atteints de MPS.
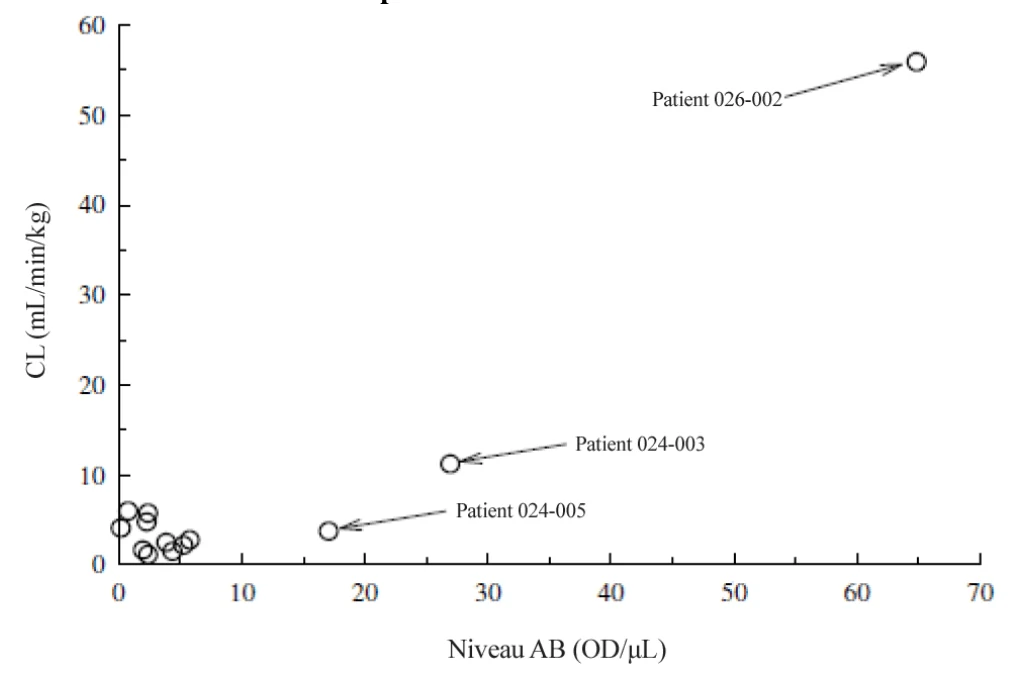
Les valeurs de clairance (CL) et de volume de distribution (Vz) ont augmenté après 24 semaines, et les niveaux d’anticorps ont aussi augmenté chez les patients ayant des taux d’anticorps supérieurs à 10 OD/μl. Cependant, il n’est pas possible de déterminer si cette situation est un effet des anticorps sur la clairance et la distribution du rhASB ou si elle est attribuable à des interférences d’essai.
Tableau 2 Sommaire des paramètres de pharmacocinétique du galsulfase
| Paramètres pharmacocinétiques | Semaine 1 | Semaine 24 |
| Cmax (mcg/ml) | ||
| N | 14 | 13 |
| Médiane (plage de valeurs) | 0,8 (0,4 à 1,3) | 1,5 (0,2 à 5,5) |
| Moyenne ±écart-type | 0,8 ±0,2 | 2,4 ±1,6 |
| AUC0-t (hr•mcg/ml)* | ||
| N | 13 | 13 |
| Médiane (plage de valeurs) | 2,3 (1,0 à 3,5) | 4,3 (0,3 à 14,2) |
| Moyenne ±écart-type | 2,2 ±0,6 | 5,7 ±4,0 |
| Vss (ml/kg) | ||
| N | 11 | 13 |
| Médiane (plage de valeurs) | 347 (191, 1481) | 279 (85,9, 6471) |
| Moyenne ±écart-type | 449 ±356 | 864 ±1732 |
| Vz (ml/kg) | ||
| N | 11 | 13 |
| Médiane (plage de valeurs) | 103 (56 à 323) | 69 (59 à 2799) |
| Moyenne ±écart-type | 118 ±74,7 | 316 ±752 |
| CL (ml/kg/min) | ||
| N | 11 | 13 |
| Médiane (plage de valeurs) | 7,2 (4,7 à 10,5) | 3,7 (1,1 à 55,9) |
| Moyenne ±écart-type | 7,3 ±1,5 | 7,9 ±14,7 |
| Demi-vie (min) | ||
| N | 11 | 13 |
| Médiane (plage de valeurs) | 9 (6 à 21) | 26 (8 à 40) |
| Moyenne ±écart-type | 11,1 ±5,3 | 22,8 ±10,7 |
| * Zone sous la courbe de concentration plasmatique de galsulfase entre le début de la perfusion et 60 minutes après la fin de la perfusion. | ||
ENTREPOSAGE ET STABILITÉ
Le Naglazyme doit être conservé sous réfrigération entre 2 °C et 8 °C. Ne pas congeler ni secouer. Protéger de la lumière. Ne pas utiliser le Naglazyme après la date de péremption indiquée sur la fiole.
Le Naglazyme est périmé 3 ans après sa date de fabrication.
Solutions diluées :
Le Naglazyme dilué doit être utilisé immédiatement. Si le produit dilué n’est pas utilisé immédiatement, les durées et conditions de stockage seront sous la responsabilité de l’utilisateur, sachant qu’une telle conservation ne doit normalement pas dépasser 24 heures à 2 °C - 8 °C, suivies d’un maximum de 24 heures à température ambiante (23 °C - 27 °C) durant l’administration du produit.
Garder en lieu sûr hors de la portée des enfants.
INSTRUCTIONS PARTICULIÉRES DE MANIPULATION
Les produits inutilisés et les résidus doivent être éliminés conformément aux lois et réglementations locales.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
haque fiole de Naglazyme est conçue pour un usage unique. Ce produit ne contient aucun agent de conservation.
Le Naglazyme est fourni dans une fiole en verre transparent de type I pour injection stérile, contenant 5 mg de galsulfase (valeur exprimée en contenu protéique) par 5 ml (volume extractible) de concentré pour la préparation d’une solution de perfusion. Le dispositif de fermeture est constitué d’un bouchon en caoutchouc chlorobutyl siliconé et d’un joint étanche en aluminium avec un capuchon mobile en plastique.
Pour son administration par perfusion intraveineuse, le produit concentré doit être dilué dans une solution de chlorure de sodium à 0,9 %, USP, avec une technique aseptique. La solution diluée de Naglazyme doit être administrée aux patients avec un équipement de perfusion comprenant un filtre intégré de 0,2 µm.
Liste d’excipients :
Polysorbate 80
Chlorure de sodium
Orthophosphate disodique heptahydraté
Orthophosphate monosodique monohydraté
Eau pour injection
Conditionnement : 1 fiole
PARTIE II : INFORMATIONS SCIENTIFIQUES
RENEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : galsulfase
Nom chimique : N-acétylgalactosamine 4-sulfatase recombinant humain
Formule moléculaire et masse moléculaire : C2528H3858O714N688S16
~ 56 kDa
Formule développée :
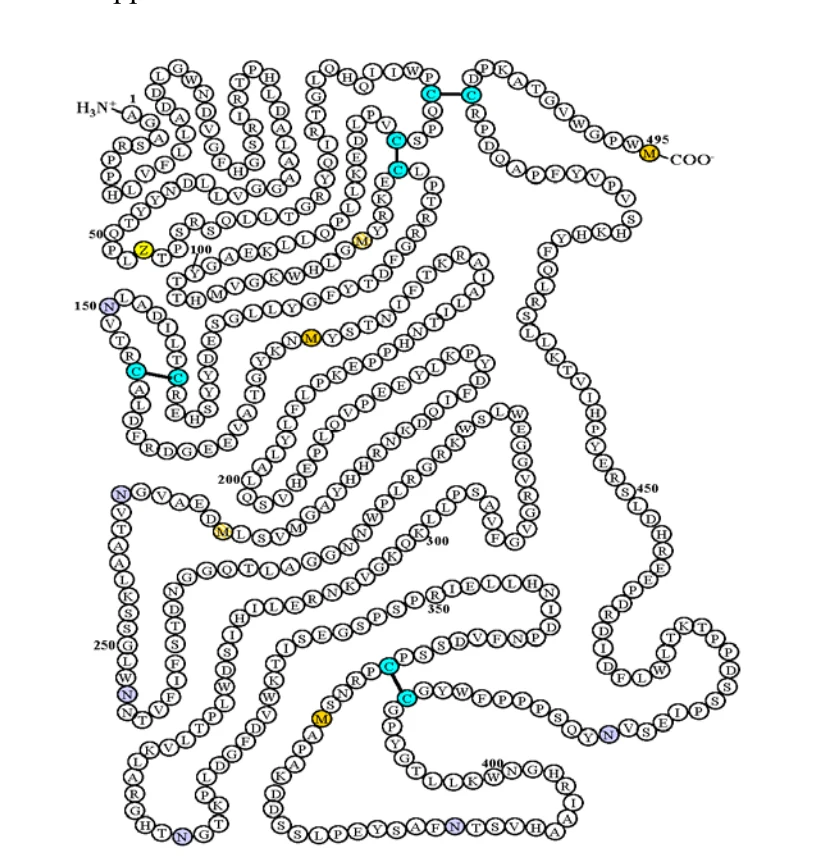
Legend:
N Résidu d'asparagines glycosylées
C Cystéine dans une liaison disulfure
Z Cα–formylglycine : résidu catalytique dans un site actif. Encodé en tant que cystéine, modifications post-traductionnelles de la formylglycine en réticulum endoplasmique (réf., Schmidt, 1995, Cell). Trouvé dans tous les enzymes sulfatases.
M Méthionine oxydable; quantitativement transformée en sulfoxyde de méthionine par oxydation forcée avec du peroxyde d'hydrogène
M Méthionine oxydable : transformée partiellement en sulfoxyde de méthionine par oxydation forcée avec du peroxyde d'hydrogène
Propriétés physicochimiques : Le N-acétylgalactosamine 4-sulfatase recombinant humain, également connu sous le nom d’arylsulfatase B (rhASB), est une sulfatase lysosomiale d’aminoacide 495 qui clive l’ester de sulfate des résidus de N-acétylgalactosamine 4–sulfate aux extrémités non réductrices du sulfate de chondroïtine des glycosaminoglycanes et du sulfate de dermatane. Le Naglazyme® (galsulfase) est une solution transparente à légèrement opalescente, incolore à jaune pâle. Chaque fiole contient 5 mg de galsulfase dans un 5 ml de solution extractible avec un pH d’environ 5.8.
Caractéristiques du produit
Le Naglazyme est destiné à une administration par perfusion intraveineuse. Il est livré sous forme d’une solution stérile, apyrogène, incolore à jaune pâle, transparente à légèrement opalescente, devant être diluée dans une solution de chlorure de sodium à 0,9 %, USP, avant son administration. Chaque fiole de Naglazyme contient 5 mg de galsulfase, 43,8 mg de chlorure de sodium, 6,20 mg d’orthophosphate monosodique monohydraté, 1,34 mg d’orthophosphate disodique heptahydraté, 0,25 mg de polysorbate 80 et de l’eau pour injection, dans 5 ml de solution extractible. Le galsulfase est une forme recombinante de N-acétylgalactosamine 4-sulfatase d’origine humaine, produite avec une technologie d’ADN recombinant utilisant une ligne de cellules de mammifères provenant d’ovaires de hamster chinois.
ESSAIS CLINIQUES
Aspect démographique de l’étude et organisation de l’essai
Les trois études cliniques (Tableau 3) s’intéressaient principalement aux effets du Naglazyme sur les manifestations systématiques de la MPS VI.
Tableau 3 : Sommaire des données démographiques des participants aux essais cliniques avec indications spécifiques
| Nº de l’étude | Caractéristiques de l’essai | Dosage, voie d’administration et durée | Sujets de l’étude (n = nombre de sujets inscrits/ayant complété le protocole) | Âge moyen (plage) | Sexe Homme/Femme |
| ASB-03-05 | Phase 3, randomisée, en double aveugle, contrôlée par un placebo | 1,0 mg de Naglazyme par kg/semaine ou une dose de placebo par semaine, sous forme de perfusion intraveineuse pendant 24 semaines | Patients atteints de MPS VI (n = 39/38a) | 13,7 ans (5 à 29) | 13/26 |
| ASB-03-06 | Prolongation de phase 3, essai ouvert | 1,0 mg/kg/semaine sous forme de perfusion intraveineuse pendant un maximum de 240 semaines | Patients atteints de MPS VI (n = 38/38) | ||
| ASB-008 | Phase 4, essai ouvert | Naglazyme à raison de 1,0 mg/kg/semaine ou 2,0 mg/kg/semaine sous forme de perfusion intraveineuse pendant 52-104 semaines | Patients atteints de MPS VI (n = 4/4) | 9,2 mois (3,3 à 12,7) | 4/0 |
| a Un des patients du groupe recevant du placebo a quitté l’étude après la perfusion de la semaine 4 | |||||
Résultats d’études
Résultats de l’étude ASB-03-05
Lors de l’essai clinique multicentrique randomisé en double aveugle avec contrôle placebo, 38 patients atteints de MPS VI ont reçu 1 mg/kg de Naglazyme ou de placebo, une fois par semaine pendant 24 semaines. L’âge des patients variait de 5 à 29 ans. Les inscriptions ont été limitées aux patients pouvant marcher pendant 12 minutes sur une distance de 5 à 400 mètres. Tous les patients ont été traités avec un antihistaminique avant chaque perfusion. Le participants du groupe recevant du Naglazyme ont présenté une plus grande
augmentation moyenne de la distance marchée en 12 minutes (test de marche de 12 minutes; TM12) que les participants du groupe recevant le placebo (Tableau 4).
Tableau 4 : Résultats de l’étude clinique avec contrôle placebo
| Naglazyme | Placebo | Comparaison Naglazyme / placebo | |||||
| Référence | Semaine 24 | Variation | Référence | Semaine 24 | Variatio n | Différences de variation | |
| n | 19 | 19 | 19 | 20 | 19* | 19 | |
| Résultats du test de marche de 12 minutes (mètres) | |||||||
Moyenne ± écart-type Médiane Centiles (25e, 75e) | 227 ± 170 210 90, 330 | 336 ± 227 316 125, 483 | 109 ± 154 48 7, 183 | 381 ± 202 365 256, 560 | 399 ± 217 373 204, 573 | 26 ± 122 34 –3, 89 | 83 ± 45† 92 ± 40‡ (p = 0,025)‡,§ |
* Un patient du groupe recevant du placebo a quitté l’étude après la perfusion de la semaine 4 † Moyenne observée de Naglazyme - placebo ± SE ‡ Moyenne de Naglazyme - placebo selon le modèle ± SE, valeur ajustée selon la référence § Valeur p basée sur la différence moyenne selon le modèle | |||||||
Les données du test de montée d’escalier de trois minutes ont été analysées à titre de critères d’évaluation secondaires. Le taux observé dans le groupe recevant du Naglazyme a augmenté avec le temps (moyenne [±ET]) : 19 ±13 marches d’escalier par minute à la semaine de référence et 27 ±17 marches par minutes lors de la semaine 24. Les participants du groupe recevant le placebo ont présenté une valeur presque constante du nombre de marches montées d’une semaine à l’autre (moyenne [±ET]) : 31 ±18 marches par minute à la semaine de référence et 33 ±20 marches par minute à la semaine 24). La différence de variation (moyenne [±ET]) entre les patients du groupe recevant du Naglazyme et ceux recevant le placebo était de 6 ±3 marches par minute (p = 0,053).
Résultats de l’étude ASB-03-06
Après les 24 semaines de l’étude avec contrôle placebo, 38 patients ont reçu du Naglazyme dans le cadre d’une étude ouverte de 72 semaines. Pour les 19 patients ayant été initialement randomisés pour recevoir du Naglazyme et qui ont continué à recevoir le traitement pendant les 72 semaines supplémentaires (total de 96 semaines), les chercheurs ont comparé les augmentations de distance du TM12 et du nombre de marches montées par rapport au début de la période d’étude ouverte (variations (moyenne [ ± ET]) : 72 ± 116 mètres et 5,6 ± 10,6 marches par minute, respectivement). Pour les 19 patients ayant été initialement randomisés pour recevoir le placebo pendant 24 semaines et qui ont ensuite reçu le traitement de Naglazyme, les augmentations après 72 semaines de Naglazyme ont été comparées aux résultats du début de la période d’étude ouverte, (variations (moyenne
[ ± ET]) : 118 ± 127 mètres et 11,1 ± 10,0 marches/minute respectivement pour le TM12 et le nombre de marches montées.)
L’activité biologique a été évaluée avec la concentration de glycosaminoglycanes urinaires. Globalement, 95 % des patients ont présenté une réduction d’au moins 50 % des taux de glycosaminoglycanes urinaires après 72 semaines de traitement au Naglazyme. Aucun patient ayant reçu du Naglazyme n’a atteint un taux normal de glycosaminoglycanes urinaires.
Lors d’une prolongation supplémentaire de l’étude ouverte, les patients ayant reçu du Naglazyme ont présenté un maintien de l’amélioration initiale d’endurance pendant environ 240 semaines.
Résultats de l’étude ASB-008
Lors d’une étude supplémentaire de phase 4, randomisée à deux niveaux de doses, quatre patients atteints de MPS VI âgés de moins de 1 an ont reçu 1 ou 2 mg de médicament par kg/semaine pendant 53 à 153 semaines. Les résultats d’innocuité obtenus chez les bébés sont cohérents aux résultats observés chez les patients de 5 à 29 ans (voir EFFETS INDÉSIRABLES).
PHARMACOLOGIE DÉTAILLÉE
Des études de pharmacologie non cliniques en milieu in vitro sur du N-acétylgalactosamine 4-sulfatase recombinant humain (rhASB) ont permis à des chercheurs de calculer le degré d’activité cellulaire et d’absorption des enzymes. Ces résultats ont été extrapolés sur un modèle animal approprié du processus de la maladie MPS VI, le modèle MPS VI félin. Ce modèle animal présente la même étiologie et une pathologie semblable à la maladie MPS VI humaine. Il permet aussi de réaliser une évaluation pharmacologique de la capacité du rhASB à réduire le stockage des glycosaminoglycanes lysosomiales dans les tissus et de suivre le marqueur d’activité biologique putative reflétant les effets du traitement de rhASB et l’efficacité de l’excrétion de glycosaminoglycanes urinaires. Ce modèle permet aussi d’évaluer les effets toxiques du rhASB, autant ceux reliés aux variations biochimiques/physiologiques associées à la dégradation des glycosaminoglycanes stockées, que ceux reliés à l’administration d’une protéine hétérologue.
Dix études pharmacologiques du rhASB ont été réalisées sur des chats atteints de MPS VI. Lors de ces études, le traitement au rhASB a été bien toléré. Le poids du corps et les paramètres hématologiques et de chimie clinique sont tous demeurés à l’intérieur des plages de valeurs attendues. Une nécropsie à l’œil et une analyse histopathologique pratiquées sur les tissus de chats atteints de MPS VI et traités pendant des durées allant jusqu’à 11 mois n’ont révélé aucune anomalie liée au traitement à base de rhASB.
Des preuves d’activité pharmacologique rhASB ont été observées dans le modèle félin MPS VI lors de toutes les études, dont les durées allaient de 5 à 15 mois. L’administration de rhASB à des chats atteints de MPS VI a rapidement diminué le marqueur biochimique de l’effet pharmacologique, l’excrétion de glycosaminoglycanes urinaires. La durée de l’effet pharmacologique du rhASB limitant chez ce modèle animal l’émergence et la progression de la pathologie associée au MPS VI, favorisant aussi la régression des symptômes, a également été notée lors d’études pharmacologiques non cliniques à plus long terme. Le traitement au rhASB a été associé à la réduction des vacuoles de stockage dans les cellules de Kupffer et dans les tissus conjonctifs, à une augmentation du volume minéral des os, à une amélioration de la mobilité et de la flexibilité, de même qu’à quelques cas d’amélioration des symptômes neurologiques causés par la compression de la moelle épinière. La dose hebdomadaire de 1,0 mg/kg de rhASB, administrée par perfusion intraveineuse, a produit les meilleurs bénéfices cliniques. L’administration précoce de rhASB aide à prévenir plusieurs manifestations de la MPS VI. Des effets significatifs de croissance et de restauration osseuse ont été observés lorsque le traitement a débuté avant l’apparition significative de signes pathologiques osseux de la MPS VI. Finalement, chez les chats atteints de MPS VI, la réponse pharmacologique du rfASB administrée à raison de 1,0 mg/kg/semaine était comparable à la réponse du rhASB à raison de 5,0 mg/kg/semaine. Cette réponse améliorée avec une plus faible dose de protéines homologues suggère que la plus faible dose pharmacologiquement active de rhASB chez les chats (1,0 mg/kg/semaine) sera plus active chez les espèces homologues, incluant les humains, ce qui renforce le choix de la dose de rhASB administrée aux humains (1,0 mg/kg/semaine).
Des évaluations formelles de sécurité pharmacologique du rhASB ont été réalisées conjointement avec des études de toxicité de doses uniques et répétées de GLP chez des chiens et des macaques de Buffon, respectivement. Aucun effet associé au rhASB n’a été noté lors des observations cliniques, ni en ce qui concerne la température corporelle, la fréquence cardiaque, la fréquence respiratoire, la tension artérielle, l’oxygénation du sang, les mesures ECG, la coagulation sanguine et les paramètres d’analyse urinaire. Ces données indiquent que le rhASB n’a aucun effet détectable sur le système cardiovasculaire, le système respiratoire, le système urogénital ou le système de coagulation sanguine après l’administration intraveineuse d’une dose du médicament à des chiens et de plusieurs doses à des macaques de Buffon.
Globalement, ces études indiquent que le traitement à long terme de chats atteints de MPS VI a été bien toléré et qu’il améliore plusieurs changements morphologiques caractéristiques de la maladie, particulièrement lorsque le traitement débute avant la manifestation évidente des symptômes, surtout osseux. Les évaluations formelles de sécurité pharmacologique du rhASB réalisées conjointement avec des études de toxicité de doses uniques et répétées de GLP chez des chiens et des macaques de Buffon,
respectivement, ont révélé que le rhASB n’avait aucun effet détectable sur les principaux organes. Les paramètres pharmacocinétiques et de distribution dans les tissus ayant été déterminés pour le modèle félin de MPS VI indiquent qu’une dose hebdomadaire est suffisante pour maintenir des niveaux adéquats d’ASB dans les tissus. Les études de réaction aux doses, de posologie et d’espacement des doses indiquent qu’une dose de 1,0 mg/kg/semaine est la plus faible dose de rhASB produisant une amélioration clinique significative des symptômes de la MPS VI sur le modèle félin, ce qui renforce le choix de la dose de 1,0 mg/kg/semaine pour des humains.
TOXICOLOGIE
Toxicité d’une dose unique
Des études de toxicité aiguë du rhASB administré par voie intraveineuse ont été réalisées sur des rats et sur des chiens. Globalement, lorsqu’il a été administré par voie intraveineuse sous forme de dose unique « bolus » à des rats, le rhASB a été bien toléré à raison de 0,1 mg/kg et 1,0 mg/kg, produisant simplement un gonflement transitoire du visage et/ou des griffes lorsque la dose atteignait 10,0 mg/kg. Lors de cette étude, la dose sans effet indésirable observé (DSEIO) du rhASB était de 1,0 mg/kg. Aucune preuve de toxicité n’a été observée lorsqu’une dose unique de 2,0 mg/kg ou 20 mg/kg de rhASB a été administrée par voie intraveineuse à des beagles, sur une durée de 4 heures. Des chiens de tous les groupes ont présenté des réactions après les doses, y compris dans les groupes de contrôle, notamment un rougissement de la peau et des cas d’œdème facial, qui se sont cependant dissipés moins de quatre heures après la fin des doses. Ces réactions ont déjà été observées sur des chiens ayant reçu des produits contenant du polysorbate. Aucun seuil de non observation d’effet n’a été déterminé lors de cette étude, car la gravité des réactions était comparable dans tous les groupes, y compris chez les animaux traités avec le vecteur. Un facteur de sécurité d’environ 54× peut être établi entre les humains ayant reçu 1,0 mg/kg et les chiens ayant reçu 20,0 mg/kg, d’après les valeurs AUC∞.
Toxicité des doses répétées
Une étude de toxicité sur l’administration par voie intraveineuse de doses répétées du médicament sur une durée de 27 semaines a été réalisée sur des macaques de Buffon. Aucune toxicité significative n’a été observée sur des macaques de Buffon ayant reçu plusieurs perfusions intraveineuses d’une durée de 4 heures de rhASB, en doses pouvant atteindre 10,0 mg/kg/semaine. Des symptômes d’épidermite sérocellulaire/pustuleuse ont été observés sur plusieurs animaux ayant reçu du rhASB, lesquels étaient souvent accompagnés de quantités minimes à modérées de polynucléaires éosinophiles (périvasculaires), de lymphocytes, d’histiocytes et d’acanthose/hyperkératose. Les phénomènes inflammatoires et l’augmentation des polynucléaires éosinophiles observés
chez les animaux ayant reçu du rhASB peuvent être une réaction à une protéine hétérologue plutôt qu’un effet toxique primaire du rhASB. Les seules autres observations pouvant être associées au traitement ont été des mesures histopathologiques reliées aux doses au niveau du foie (par ex. hyperplasie minimale de la voie biliaire, augmentation de l’incidence et de la gravité des cas d’inflammation périportale sous-aiguë à chronique) observées avec des doses de 3 mg/kg et 10 mg/kg de poids corporel, ainsi qu’au niveau de la glande surrénale (par ex. atrophie corticale minime à légère observée chez les mâles ayant reçu des doses de 10 mg/kg de poids corporel).
En ce qui concerne les cas d’épidermite sérocellulaire/pustuleuse observés chez des femelles pour toutes les doses, aucun seuil d’absence d’effet indésirable n’a été déterminé dans le cadre de cette étude. Un facteur d’innocuité d’environ 21×–32× peut être établi entre les humains ayant reçu 1,0 mg/kg et les macaques ayant reçu 10 mg/kg, selon la valeur de superficie AUC∞.
Carcinogenèse
Aucun potentiel carcinogène n’est anticipé avec le rhASB, d’après la structure du médicament (une glycoprotéine recombinant humain) et son profil d’impureté. Les propriétés biochimiques du N–acétylgalactosamine 4–sulfatase ont été bien caractérisées et ne présentent aucune interaction connue avec l’ADN.
Mutagenèse
Aucune étude n’a été réalisée pour évaluer le potentiel génotoxique du rhASB. Aucun potentiel génotoxique n’est anticipé avec le rhASB, d’après la structure du médicament (une glycoprotéine recombinant humain), son profil d’impureté et la nature des excipients du médicament final (polysorbate 80, phosphate de sodium et chlorure de sodium).
Effets sur la fertilité et toxicité reproductive
Cinq études non cliniques ont évalué les effets du rhASB sur la fertilité et l’implantation, ainsi que sur le développement du fœtus et la toxicité maternelle. Trois études ont été réalisées sur des rats ayant reçu des bolus intraveineux de rhASB : une étude à plusieurs doses de toxicité sur la fertilité et le développement, une étude définitive de toxicité sur la fertilité et le développement et une étude de toxicocinétique rétrospective confirmant une exposition chez des rates enceintes. Lors de toutes ces études, des signes cliniques rappelant des réactions anaphylactoïdes ont été observés après environ neuf jours de doses répétées de rhASB à raison de 3,0 mg/kg/jour. Après l’administration répétée de rhASB en doses atteignant 3,0 mg/kg/jour, aucun effet n’a été observé sur le poids corporel, sur les valeurs de consommation alimentaire, sur les paramètres de fertilité et d’accouplement, sur le poids des organes sexuels mâles et sur les paramètres d’évaluation du sperme, ni sur les
césariennes et les rejetons, ni sur les tissus mous externes visibles, ni même aucune altération du squelette des fœtus. Deux études ont été réalisées sur des lapins ayant reçu des perfusions intraveineuses de rhASB d’une durée de 4 heures afin d’évaluer la toxicité développementale du médicament : une étude de toxicocinétique et de toxicité développementale à plusieurs doses, et une étude définitive de toxicité développementale. L’administration répétée de rhASB en doses atteignant 3,0 mg/kg/jour n’a produit aucun effet sur les observations cliniques, sur le poids corporel, sur la consommation alimentaire, sur les césariennes ou sur les rejetons, ainsi que sur les tissus mous externes visibles et sur le squelette des fœtus. Aucune étude n’a été réalisée sur la toxicité périnatale du rhASB.
RÉFÉRENCES
- 1.
Harmatz, P. Long term safety and efficacy of enzyme replacement therapy for
MPS VI (Maroteaux-Lamy syndrome). Mol Genet Metab . 2008.
- 2. Harmatz, P, Giugliani, R, Schwartz, I, Guffon, N et. al. Enzyme replacement therapy for mucopolysaccharidosis VI: a phase 3, randomized, double-blind, placebo-controlled, multinational study of recombinant human N-acetylgalactosamine 4-sulfatase (recombinant human arylsulfatase B or rhASB) and follow-on, open-label extension study. J Pediatr 148[4], 533-539. 2006.
- 3. Harmatz, P, Ketteridge, D, Giugliani, R, Guffon, N et. al. Direct comparison of measures of endurance, mobility, and joint function during enzyme-replacement therapy of mucopolysaccharidosis VI (Maroteaux-Lamy syndrome): results after 48 weeks in a phase 2 open-label clinical study of recombinant human N-acetylgalactosamine 4-sulfatase. Pediatrics 115[6], e681-e689. 2005.
- 4. Harmatz, P, Whitley, CB, Waber, L, Pais, R et. al. Enzyme replacement therapy in mucopolysaccharidosis VI (Maroteaux-Lamy syndrome). J Pediatr 144[5], 574-580. 2004.