


Monographie de produit - PMS-Rupatadine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Formes posologiques et concentration | Ingrédients non médicamenteux |
| Orale | Comprimé / 10 mg | Amidon prégélatinisé, cellulose microcristalline, lactose monohydraté, oxyde de fer rouge, oxyde de fer jaune no. 10, stéarate de magnésium. |
INDICATIONS ET UTILISATION CLINIQUE
- Rhinite allergique : pms-RUPATADINE (rupatadine) est indiqué pour le soulagement des symptômes nasaux et non nasaux de la rhinite allergique saisonnière et de la rhinite allergique apériodique.
- Urticaire chronique idiopathique : pms-RUPATADINE (rupatadine) est indiqué pour le soulagement des symptômes associés à l’urticaire chronique idiopathique, par exemple le prurit et l’urticaire.
Gériatrie (> 65 ans)
Il y a peu de renseignements sur l’utilisation de rupatadine chez les sujets de plus de 65 ans. Si, dans l’ensemble, il n’y a pas de différences en matière d’efficacité ou d’innocuité dans les études cliniques, il reste qu’une plus grande sensibilité chez certains individus plus âgés ne peut être exclue.
Pédiatrie (< 12 ans)
L’emploi de pms-RUPATADINE en comprimés de 10 mg n’est pas recommandé chez les enfants de moins de 12 ans.
CONTRE-INDICATIONS
pms-RUPATADINE (rupatadine) est contre-indiqué chez les patients :
- hypersensibles à la rupatadine, à l’un des ingrédients de sa présentation ou à l’un des composants de son contenant. Pour obtenir la liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- présentant des antécédents de prolongation de l’intervalle QT et/ou de torsades de pointes, y compris un syndrome du QT long congénital, ou des antécédents d’arythmies cardiaques (voir la section MISES EN GARDE ET PRÉCAUTIONS).
qui prennent un inhibiteur du CYP3A4 ou un autre médicament prolongeant l’intervalle
QTc (voir la section INTERACTIONS MÉDICAMENTEUSES).
Comprimés de pms-RUPATADINE : En raison de la présence de lactose, les patients qui souffrent d’une intolérance héréditaire rare au galactose, d’un déficit en lactase de Lapp ou d’un syndrome de malabsorption du glucose-galactose ne doivent pas prendre les comprimés pms-RUPATADINE.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
La prise de pms-RUPATADINE (rupatadine) en concomitance avec le kétoconazole et d’autres inhibiteurs puissants du CYP3A4 n’est pas recommandée (voir la section CONTRE-INDICATIONS).
La prise de pms-RUPATADINE en concomitance avec l’érythromycine et d’autres inhibiteurs modérés du CYP3A4 (azithromycine, fluconazole et diltiazem) doit être évitée.
Il faut user de prudence quand pms-RUPATADINE est administré en association avec des médicaments dont les index thérapeutiques sont étroits puisque les connaissances sur les effets de pms-RUPATADINE sur les autres médicaments sont limitées.
La rupatadine n’a pas d’incidence sur la capacité de conduire des véhicules et d’utiliser de la machinerie. Toutefois, la prudence est de mise avant de conduire ou d’utiliser de la machinerie, du moins tant que la réaction du patient au traitement par pms-RUPDATADINE n’a pas été établie.
Système cardiovasculaire
La rupatadine a été associé à une prolongation de l’intervalle QTc (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Un cas de torsades de pointes a été rapporté avec la rupatadine après la commercialisation du produit (voir la section EFFETS INDÉSIRABLES, Effets indésirables médicamenteux déterminés après la commercialisation).
La torsade de pointes est décrite comme une tachyarythmie ventriculaire polymorphe. En général, le risque de cette manifestation augmente avec la prolongation de l’intervalle QTc produit par le médicament. Les torsades de pointes peuvent entraîner des étourdissements, des palpitations, une syncope ou des convulsions, ou demeurer asymptomatiques. Sous leur forme persistante, elles peuvent évoluer vers une fibrillation ventriculaire et une mort subite d’origine cardiaque.
pms-RUPATADINE (rupatadine) ne doit pas être utilisé chez les patients présentant des antécédents de prolongation de l’intervalle QT et/ou de torsades de pointes, y compris un syndrome du QT long congénital, ou d’arythmies cardiaques (voir la section CONTRE-INDICATIONS). La prise concomitante de pms-RUPATADINE avec d’autres médicaments prolongeant l’intervalle QTc ou inhibant le CYP3A4 est contre-indiquée (voir la section CONTRE-INDICATION).
Une attention particulière doit être portée lors de l’administration de pms-RUPATADINE aux patients soupçonnés de courir un risque accru de présenter des torsades de pointes pendant le traitement par un médicament prolongeant l’intervalle QTc ou pouvant causer un déséquilibre électrolytique.
Au moment de prescrire un médicament prolongeant l’intervalle QTc, les professionnels de la santé doivent conseiller leurs patients sur la nature et les conséquences éventuelles des modifications observées à l’électrocardiogramme (ECG), les maladies et affections sous-jacentes considérées comme des facteurs de risque, les interactions médicamenteuses démontrées et attendues, les symptômes évoquant une arythmie, les stratégies de prise en charge du risque, et toute autre information pertinente liée à l’utilisation du médicament.
Hépatique, biliaire et pancréatique
Il n’y a pas de données cliniques concernant les patients présentant une insuffisance hépatique. Par conséquent, l’emploi de pms-RUPATADINE n’est pas recommandé chez les patients présentant une insuffisance hépatique.
Immunitaire
Bien que rares, des réactions d’hypersensibilité (y compris des réactions anaphylactiques, un angioedème et de l’urticaire) ont été rapportées durant la surveillance post-commercialisation des comprimés de rupatadine 10 mg.
Effets sur les muscles squelettiques
Des effets sur le muscle squelettique, telles une myalgie et une faiblesse musculaire, ont été rapportés chez certains patients traités par la rupatadine. La prudence est de mise lorsqu’on administre ce médicament avec des statines.
Rénal
Il n’y a pas de données cliniques concernant les patients présentant une insuffisance rénale. Par conséquent, l’emploi de pms-RUPATADINE n’est pas recommandé chez les patients présentant une insuffisance rénale.
Populations particulières
Femmes enceintes
Aucune étude adéquate et bien contrôlée n’a été menée auprès de femmes enceintes. La prise de pms-RUPATADINE pendant la grossesse devra être évitée tant que de telles études ne fourniront pas de nouvelles données, à moins d’avis contraire d’un médecin.
Les études chez l’animal n’ont pas indiqué d’effets nuisibles directs ou indirects sur la gestation, le développement embryonnaire ou fœtal, la parturition ou le développement postnatal (voir TOXICOLOGIE). Compte tenu du peu de données sur son utilisation chez les femmes enceintes, il est préférable d’éviter l’utilisation de pms-RUPATADINE pendant la grossesse.
Femmes qui allaitent
Selon les études effectuées chez l’animal, la rupatadine est excrétée dans le lait. La quantité d’excrétion dans le lait maternel n’est pas connue. L’utilisation de pms-RUPATADINE chez les mères qui allaitent n’est pas recommandée, sauf sur indication contraire d’un médecin.
Pédiatrie (< 12 ans)
L’emploi de pms-RUPATADINE en comprimés de 10 mg n’est pas recommandé chez les enfants de moins de 12 ans.
Gériatrie (> 65 ans)
pms-RUPATADINE en comprimés de 10 mg doit être utilisé avec prudence chez les patients âgés de 65 ans et plus. Si, dans l’ensemble, il n’y a pas de différences en matière d’efficacité ou d’innocuité dans les études cliniques, une plus grande sensibilité chez certaines personnes plus âgées ne saurait être exclue.
Surveillance et essais de laboratoire
Quelques cas rares d’élévation des taux de créatine phosphokinase, de l’alanine aminotransférase et de l’aspartate aminotransférase dans le sang, ainsi que d’anomalies lors des tests de fonction hépatique, ont été signalés lors des essais cliniques sur les comprimés de pms-RUPATADINE à 10 mg administrés à des adultes (voir la section EFFETS INDÉSIRABLES, Résultats hématologiques et biochimiques anormaux).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Adultes et adolescents (12 ans et plus) :
En tout, 3 823 sujets, dont 2 898 patients et 925 volontaires en bonne santé, ont reçu des comprimés de rupatadine dans le cadre d’études cliniques, à des doses variant entre 2 mg et 100 mg duquel 2 141 sujets ont reçu des comprimés de rupatadine à 10 mg. Dans des études randomisées et contrôlées, la durée du traitement variait d’une à douze semaines. Les effets indésirables les plus souvent signalés avec la rupatadine en comprimés de 10 mg étaient les
suivants : somnolence, maux de tête, fatigue, asthénie, sécheresse buccale, nausées et étourdissements. La majorité des effets indésirables observés au cours des essais cliniques étaient de gravité légère à modérée et ne nécessitaient généralement pas l’arrêt du traitement.
Un total de 337 patients âgés de 12 ans et plus ont reçu des comprimés de rupatadine à 10 mg une fois par jour pendant au moins 6 mois et 121 patients ont été exposés au produit pendant au moins 12 mois.
Effets indésirables du médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Rhinite allergique
Adultes et adolescents (12 ans et plus)
Deux études cliniques pivots à double insu, randomisées et contrôlées ont été menées auprès de patients atteints de rhinite allergique saisonnière et de rhinite allergique apériodique (ou perannuelle). Ensemble, ces deux études regroupent une population retenue pour l’analyse d’innocuité de 902 patients de 12 ans et plus (302 patients ont reçu 10 mg de rupatadine, 307 ont reçu le placebo, 118 ont reçu 5 mg de desloratadine et 175 ont reçu 10 mg de cétirizine). La période de traitement était de 4 à 12 semaines.
De la somnolence et des maux de tête ont été les effets indésirables typiques liés au système nerveux central dans les études contrôlées menées auprès de patients de 12 ans et plus atteints de rhinite allergique (Tableau 1). De la somnolence a été signalée chez 8,8 % des patients traités par rupatadine, tandis que cet effet a été signalé chez 2,0 % des patients ayant reçu le placebo. Des maux de tête ont été signalés chez 5,8 % des patients traités par rupatadine, tandis que cet effet a été signalé chez 4,9 % des patients ayant reçu le placebo.
Tableau 1 : Effets indésirables observés en cours de traitement (≥ 1 %) avec les comprimés de rupatadine à 10 mg et le placebo lors d’études pivots sur la rhinite allergique
Système Organique / Terme privilégié | Placebo (n = 307) n (%) | Rupatadine à 10 mg (n = 294) n (%) |
Troubles du système nerveux Somnolence Maux de tête Étourdissements | 6 (2,0 %) 15 (4,9 %) 4 (1,3 %) | 26 (8,8 %) 17 (5,8 %) 4 (1,4 %) |
Investigations Augmentation du taux de créatine phosphokinase dans le sang Prologation de l’intervalle QT selon l’ECG | 5 (1,6 %) 1 (0,3 %) | 7 (2,4 %) 3 (1,0 %) |
Troubles gastro-intestinaux Douleurs abdominales Vomissements Douleur épigastrique | 1 (0,3 %) 2 (0,7 %) 2 (0,7 %) | 5 (1,7 %) 3 (1,0 %) 3 (1,0 %) |
Troubles généraux et réactions au point d’administration Fatigue | 5 (1,6 %) | 4 (1,4 %) |
Urticaire chronique idiopathique
Adultes et adolescents (12 ans et plus) :
Dans le cadre d’une étude pivot à double insu, randomisée et contrôlée par placebo portant sur l’urticaire chronique idiopathique, des patients de 12 ans et plus ont reçu des comprimés de rupatadine à 10 mg (n = 112) ou le placebo (n = 113) une fois par jour pendant une période pouvant aller jusqu’à 6 semaines. L’étude comprenait aussi un groupe de traitement par des comprimés de rupatadine à 20 mg (n = 109).
La fréquence de la somnolence a été plus élevée dans le groupe placebo (4,4 %) que dans le groupe traité par la rupatadine (2,7 %). Dans le cas des médicaments contre les allergies, il n’est pas rare que la fréquence des effets indésirables au médicament soit comparable ou plus élevée chez les patients qui reçoivent le placebo que chez les patients qui reçoivent le médicament à l’étude. Une augmentation du taux de créatine phosphokinase dans le sang a été observée chez 2,7 % des patients traités par la rupatadine, mais chez aucun des patients ayant reçu le placebo (Tableau 2).
Tableau 2 : Effets indésirables observés en cours de traitement (≥ 1 %) avec les comprimés de rupatadine 10 mg et le placebo dans des études pivots portant sur l’urticaire
| Système Organique / Terme privilégié | Placebo (n = 113) n (%) | Rupatadine à 10 mg (n = 112) n (%) |
Troubles du système nerveux Somnolence Hypersomnie Maux de tête | 5 (4,4 %) 1 (< 1 %) 2 (1,8 %) | 3 (2,7 %) 2 (1,8 %) 1 (< 1 %) |
Investigations Augmentation du taux de créatine phosphokinase dans le sang | 0 | 3 (2,7 %) |
| Troubles gastro-intestinaux | ||
| Sécheresse buccale Nausées | 1 (< 1 %) 2 (1,8 %) | 2 (1,8 %) 2 (1,8 %) |
Effets indésirables moins fréquents, signalés lors des essais cliniques (< 1 %)
Les effets indésirables suivants ont été observés moins souvent (< 1 %) dans les études cliniques pivots portant sur la rhinite allergique et l’urticaire.
Troubles des systèmes sanguin et lymphatique : anémie
Troubles cardiaques : palpitations
Troubles de l’oreille et du labyrinthe : mal des transports
Troubles gastro-intestinaux : diarrhée, sécheresse buccale, nausées
Troubles généraux et réaction au point d’administration : asthénie, pyrexie, soif, fatigue
Tests de laboratoire : augmentation de l’activité de l’alanine aminotransférase et de l’aspartate aminotransférsase ainsi que des taux de gamma-glutamyltransférase et de phosphatase alcaline; gain pondéral
Troubles du métabolisme et de la nutrition : augmentation de l’appétit
Troubles musculosquelettiques et du tissu conjonctif : myalgie
Troubles du système nerveux : dysesthésie, hypoesthésie, sédation, étourdissements
Troubles psychiatriques : dépression, irritabilité, stupeur
Troubles de la peau et du tissu sous-cutané : eczéma, éruption cutanée, sueurs nocturnes
Innocuité à long terme dans la rhinite allergique
Adultes et adolescents (12 ans et plus)
Dans le cadre de deux études d’innocuité à long terme portant sur la rhinite allergique apériodique, 337 patients de 12 ans et plus ont été traités avec la rupatadine en comprimés de 10 mg une fois par jour pendant au moins 6 mois dont 121 patients ayant reçu le médicament pendant au moins 12 mois. Les effets indésirables les plus typiques (> 5 %) ont été les suivants : maux de tête, symptômes de rhinopharyngite ou du rhume, somnolence, rhinoconjonctivite allergique, gastroentérite, catarrhe, douleur pharyngolaryngée, amygdalite aiguë, odynophagie, symptômes pseudogrippaux, fatigue, toux et dysménorrhée.
Résultats hématologiques et biochimiques anormaux
Dans toutes les études contrôlées et non contrôlées sur la rupatadine à 10 mg, la fréquence des résultats hématologiques et biochimiques signalés comme étant des effets indésirables était similaire chez les sujets ayant reçu la rupatadine ou ayant reçu le placebo.
Six effets indésirables graves ont été signalés avec rupatadine lors des études cliniques et ont été considérés comme étant possiblement liés au médicament à l’étude. Une augmentation du taux de créatine phosphokinase a été observée chez trois sujets traités avec rupatadine (doses de 5, de 10 et de 60 mg); tous ces cas étaient asymptomatiques et se sont résorbés. Chez deux sujets ayant reçu de la rupatadine à 20 mg, des augmentations de l’activité de l’aspartate aminotransférase et/ou de l’alanine aminotransférase ont été observées; elles se sont toutes résorbées.
Effets indésirables au médicament déterminés à la suite de la surveillance post- commercialisation
Le profil d’innocuité observé après la commercialisation du produit concorde avec celui rapporté dans les essais cliniques contrôlés. Un cas de torsades de pointes a été signalé après l’utilisation de la rupatadine administrée en concomitance avec des médicaments connus pour potentiellement prolonger l’intervalle QT.
Dans les études suivant la mise en marché, les effets indésirables suivants ont été rapportés : arthralgie, fibrillation auriculaire, dorsalgie, élévation du taux de créatine phosphokinase dans le sang, toux, dyspnée, épistaxis, fatigue, maux de tête, réactions d’hypersensibilité (y compris réactions anaphylactiques, un angioedème et urticaire), hypertension, augmentation de l’appétit, myalgie, faiblesse musculaire, nausées, emploi hors-indication, palpitations, prolongation de l’intervalle QT, rhabdomyolyse, éruptions cutanées, somnolence, syncope, tachycardie, urticaire, gain pondéral et vertiges.
INTERACTIONS MÉDICAMENTEUSES
Des études individuelles d’interactions médicament-médicament ont été effectuées avec de la rupatadine et le kétoconazole, l’érythromycine, l’azithromycine et la fluoxétine. Une attention
particulière doit être portée lors de l’administration d’antihistaminiques, y compris la rupatadine, chez des patients soupçonnés de courir un risque accru de présenter des torsades de pointes pendant le traitement par un médicament prolongeant l’intervalle QTc (voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
L’administration concomitante de rupatadine avec des inhibiteurs connus du CYP3A4, le kétoconazole ou l’érythromycine, ont augmenté l’exposition systémique à la rupatadine. L’administration concomitante de la rupatadine avec l’azithromycine ou la fluoxétine n’a pas entraîné de variations majeures de la Cmax et de l’ASC pour la rupatadine et ses métabolites.
Interactions médicament-médicament
Médicaments prolongeant l’intervalle QTc
L’utilisation concomitante de pms-RUPATADINE avec d’autres médicaments prolongeant l’intervalle QTc n’est pas recommandée (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Inhibiteurs du CYP3A4
L’utilisation concomitante de ces médicaments avec pms-RUPATADINE n’est pas recommandée (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Médicaments causant une déplétion électrolytique
L’utilisation de pms-RUPATADINE en concomitance avec des médicaments pouvant causer un déséquilibre électrolytique n’est pas recommandée (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Lorazépam
Aucun effet pertinent sur le plan clinique touchant le système nerveux central (SNC) n’a été observé à la suite de la prise quotidienne d’une dose orale unique de lorazépam en concomitance avec le comprimé de rupatadine à 10 mg.
Effets d’autres médicaments sur rupatadine
Interaction avec les inhibiteurs du CYP3A4
L’administration concomitante de rupatadine à 20 mg et de kétoconazole augmente de 10 fois l’exposition systémique à la rupatadine. La prise de rupatadine en concomitance avec le kétoconazole et d’autres inhibiteurs puissants du CYP3A4 (p. ex. l’itraconazole, le voriconazole, le posaconazole, les inhibiteurs de la protéase du VIH, la clarithromycine et la néfazodone) n’est pas recommandée (voir la section CONTRE-INDICATIONS).
L’administration concomitante de rupatadine à 20 mg et d’érythromycine augmente de 2 à 3 fois l’exposition systémique à la rupatadine. La prise de rupatadine en concomitance avec l’érythromycine et d’autres inhibiteurs modérés du CYP3A4 (azithromycine, fluconazole et
diltiazem) doit être évitée (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Effets de la rupatadine sur d’autres médicaments
Interaction avec les dépresseurs du SNC
Comme c’est le cas avec d’autres antihistaminiques, des interactions avec les dépresseurs du SNC ne peuvent être exclues.
Interaction avec les statines
Des augmentations asymptomatiques du taux de créatine phosphokinase (CPK) ont été signalées, quoique peu fréquemment, lors des études cliniques portant sur la rupatadine. Le risque d’interactions avec les statines, dont certaines sont aussi métabolisées par l’isoenzyme CYP3A4 du cytochrome P450, n’est pas connu. Pour ces raisons, il faut faire preuve de prudence dans l’administration concomitante de pms-RUPATADINE et de statines.
Substrats du CYP3A4
En ce qui concerne les substrats sensibles du CYP3A4 (p. ex. la simvastatine, la lovastatine) et les substrats du CYP3A4 dont l’indice thérapeutique est étroit (p. ex. la cyclosporine, le tacrolimus, le sirolimus, l’évérolimus, le cisapride), il peut être nécessaire d’ajuster la dose puisque la rupatadine peut augmenter la concentration plasmatique de ces médicaments.
Interactions médicament-aliment
L’administration concomitante de jus de pamplemousse a augmenté de 3,5 fois l’exposition systémique à la rupatadine. Il ne faut pas manger de pamplemousse ou boire de jus de pamplemousse pendant un traitement avec pms-RUPATADINE.
Interactions médicament-herbe médicinale
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
Effets du médicament sur le style de vie
La rupatadine n’a pas altéré la capacité de conduire des véhicules et d’utiliser de la machinerie. Quoi qu’il en soit, il faut rester prudent avant de conduire ou d’utiliser de la machinerie, du moins tant que la réaction du patient au traitement par pms-RUPDATADINE n’a pas été établie.
Après l’administration d’alcool, une dose de 10 mg de rupatadine a eu des effets marginaux lors de certains tests de la fonction psychomotrice, mais ces effets ne présentaient pas de différence significative avec ceux qui sont engendrés par la consommation d’alcool à elle seule. Une dose de 20 mg a augmenté l’affaiblissement des facultés produit par la consommation d’alcool (voir la section PHARMACOLOGIE DÉTAILLÉE, Pharmacologie humaine). Chez les patients sensibles, l’utilisation de la rupatadine en concomitance avec de l’alcool ou d’autres dépresseurs du SNC pourrait entraîner une perte additionnelle de la vigilance et une altération des capacités fonctionnelles.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Insuffisance rénale
Il n’y a pas de données cliniques portant sur les patients présentant une insuffisance rénale. Par conséquent, l’utilisation de pms-RUPATADINE (rupatadine) chez les patients atteints d’insuffisance rénale n’est pas recommandée.
Insuffisance hépatique
Il n’y a pas de données cliniques portant sur les patients présentant une insuffisance hépatique. Par conséquent, l’utilisation de pms-RUPATADINE chez les patients atteints d’insuffisance hépatique n’est pas recommandée.
Pédiatrie (< 12 ans)
pms-RUPATADINE n’est pas recommandé chez des enfants de moins de 12 ans.
Gériatrie (plus de 65 ans)
Aucun ajustement posologique n’est recommandé chez les sujets âgés de plus de 65 ans.
Posologie recommandée et ajustement posologique
Comprimés de pms-RUPATADINE (Adultes et adolescents de plus de 12 ans)
Dose recommandée : 10 mg (1 comprimé) une fois par jour, avec ou sans aliments Dose quotidienne maximale : 10 mg (1 comprimé)
La dose quotidienne maximale recommandée est de 10 mg (1 comprimé) et ne doit pas être dépassée.
Dose oubliée
Si une dose de pms-RUPATADINE en comprimés a été oubliée, il faut en prendre une dès que possible, sauf s’il est presque l’heure de la dose suivante. Un patient ne doit pas prendre deux doses de pms-RUPATADINE en même temps pour compenser une dose oubliée.
SURDOSAGE
Dans le cadre d’une étude clinique portant sur l’innocuité, une dose quotidienne de 100 mg de rupatadine pendant 6 jours a été bien tolérée. L’effet indésirable le plus fréquent a été la somnolence. En cas d’ingestion accidentelle de doses très élevées, il faut traiter les symptômes et prendre les mesures de soutien au patient qui s’imposent.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La rupatadine est un antihistaminique de deuxième génération, un antagoniste de l’histamine à longue durée d’action ayant des activités antagonistes sélectives sur les récepteurs H1 périphériques et le facteur d’activation plaquettaire (PAF). Certains des métabolites (la desloratadine et ses métabolites hydroxylés) conservent une activité antihistaminique et peuvent contribuer en partie à l’efficacité globale du médicament, qui maintient son activité pendant une période allant jusqu’à 24 heures.
Pharmacodynamique
Les effets pharmacodynamiques de la rupatadine, tant pour ses activités antihistaminiques que pour ses activités antagonistes du PAF, ont été caractérisés au moyen de l’inhibition des papules œdémateuses et des érythèmes causés par l’injection intradermique d’histamine et de PAF en comparaison avec le placebo ainsi qu’à d’autres normes de référence reconnues. En particulier, l’inhibition du PAF a été établie dans le sang sur l’agrégation plaquettaire ex vivo induite par le PAF chez des volontaires sains. L’absorption rapide de la rupatadine est en corrélation avec l’apparition des activités antihistaminiques et anti-PAF qui surviennent dans un délai de 1 à 2 heures après une dose.
De plus, des études in vitro portant sur des concentrations élevées de rupatadine ont révélé une inhibition de la dégranulation des mastocytes provoquée par des stimuli immunologiques et non immunologiques, ainsi que de la libération de cytokines, notamment du TNFα par les mastocytes et les monocytes humains. La pertinence clinique de ces observations expérimentales reste à confirmer.
Électrophysiologie cardiaque : Une étude clinique avec répartition aléatoire, en insu, en mode parallèle, contrôlée par placebo et par la moxifloxacine a été menée auprès de 160 volontaires sains (proportions égales des deux sexes) répartis de façon aléatoire en quatre groupes de traitement recevant une dose thérapeutique de rupatadine à raison de 10 mg/jour, une dose suprathérapeutique de rupatadine à raison de 100 mg/jour, un placebo ou de la moxifloxacine à raison de 400 mg/jour, pendant cinq jours dans chacun des cas. La moxifloxacine, une norme de soins reconnue utilisée comme témoin positif, a entraîné une variation attendue de plus de 10 ms de la durée de l’intervalle QTc.
Au jour 5 du traitement par la rupatadine à 10 mg, une différence moyenne positive statistiquement significative par rapport au placebo a été observée au point d’échantillonnage de 16 heures après la prise du médicament : 6,1 ms (IC à 90 % de 2,5 à 9,7).
Au jour 5 du traitement par la dose suprathérapeutique de rupatadine à 100 mg, des différences moyennes positives statistiquement significatives par rapport au placebo ont été observées à 2 des 13 points d’échantillonnage dans le temps, la différence moyenne maximale par rapport au placebo s’établissant à 6,8 ms [IC à 90 % de 3,5 à 10,2] (point d’échantillonnage de 16 heures).
L’évolution au fil du temps a été erratique (voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES, INTERACTIONS MÉDICAMENTEUSES et SURDOSAGE).
Études sur la fonction psychomotrice : Lors des essais cliniques contrôlés portant sur la dose recommandée de 10 mg une fois par jour, le profil d’innocuité de la rupatadine relatif au SNC a été semblable à celui du placebo et la fréquence des cas de somnolence n’était pas différente sur le plan statistique de celle observée avec le placebo. Aux doses suprathérapeutiques de 40 à 80 mg une fois par jour, la rupatadine a produit une dépression du SNC. En revanche, la dose de 10 mg de rupatadine n’a pas modifié les performances de conduite évaluées par un examen de conduite standard. Quoi qu’il en soit, il faut rester prudent avant de conduire ou d’utiliser de la machinerie, du moins tant que la réaction du patient au traitement par la rupatadine n’a pas été établie (voir les sections MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES, INTERACTIONS MÉDICAMENTEUSES et SURDOSAGE).
Aucun effet cliniquement pertinent touchant le SNC n’a été observé à la suite de la prise quotidienne d’une dose orale unique de lorazépam en concomitance avec de la rupatadine à 10 mg. Comme c’est le cas avec d’autres antihistaminiques, des interactions avec les dépresseurs du SNC ne peuvent être exclues (voir les sections MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES, INTERACTIONS MÉDICAMENTEUSES et SURDOSAGE). La combinaison alcool (0,8 g/kg) et rupatadine 20 mg a entraîné une altération des fonctions cognitives et psychomotrices plus importantes qu’avec l’alcool utilisé seul. Des doses de rupatadine plus élevées, en association avec de l’alcool, peuvent entraîner une détérioration des fonctions cognitives et psychomotrices comme celle qui a été observée avec l’hydroxyzine et la cétirizine à des doses thérapeutiques.
Pharmacocinétique
Absorption :
La rupatadine a été rapidement absorbée après une administration orale puisqu’il a fallu 1 heure pour atteindre la concentration plasmatique maximale (Tmax, valeur médiane). La concentration plasmatique maximale (Cmax) obtenue après une seule dose et après plusieurs doses de 10 mg de rupatadine a varié de 1,54 à 4,03 ng/mL et de 1,99 à 4,74 ng/mL, respectivement. L’état d’équilibre a été atteint le cinquième jour du traitement sans accumulation importante, tandis que la courbe de concentration plasmatique en fonction du temps entre les doses (ASCτ) a varié entre 8,37 et 16,2 ng·h/mL. La pharmacocinétique de la rupatadine était linéaire pour une dose comprise entre 10 et 20 mg après une et plusieurs doses. La concentration plasmatique suivait une décroissance bi-exponentielle avec une demi-vie moyenne d’élimination de 6,1 heures après une seule dose.
Tableau 4 : Sommaire des paramètres pharmacocinétiques de la rupatadine après l’administration d’une seule dose de 10 mg à des adultes de ≥ 18 ans
| Cmax (ng/mL) | ASC0-∞ (ng·h/mL) | Tmax (h) | t1/2 (h) | Vz/F (L) | Cl/F (L/h) |
| 1,54 à 4,03 | 5,51 à 12,4 | 0,75 à 1 | 4,04 à 6,07 | 7 567 à 11 733 | 1 036 à 2 141 |
n = 96 (groupe de 18 à 82 ans)
Effet des aliments : L’influence des aliments a été étudiée à la suite de l’administration d’une dose de 20 mg de comprimés de rupatadine à 10 mg. L’ingestion d’un repas hypercalorique riche en matières grasses a augmenté d’environ 23 % l’exposition systémique (ASC) à la rupatadine. L’exposition systémique à l’un de ses métabolites actifs et au principal métabolite inactif était sensiblement la même à la suite de l’administration de rupatadine avec un repas hypercalorique riche en matières grasses (réduction de l’ASC d’environ 5 % et 3 %, respectivement). Le Tmax de la rupatadine a été repoussé de 1 heure. La concentration maximale de la rupatadine (Cmax) n’a pas été modifiée par l’ingestion d’aliments.
Distribution :
Le taux de liaison aux protéines plasmatiques est de 98,5 à 99,0 % et, apparemment, serait indépendant de la concentration dans le groupe à l’étude. Les métabolites n’ont eu aucun effet de déplacement. Le volume de distribution apparent de la rupatadine était important chez les volontaires en santé. Le volume de distribution apparent (Vd/F) obtenu après l’administration répétée d’une dose de 10 mg était de 9 799 litres.
Métabolisme :
Les principales voies de biotransformation de la rupatadine ayant été identifiées sont différents processus oxydatifs, soit l’oxydation du groupe méthyle de la pyridine en acide carboxylique, l’hydroxylation en positions 3, 5 et 6 dans le système de l’anneau tricyclique et la N- désalkylation de l’azote dans la pipéridine. In vitro, des études sur le métabolisme effectuées sur des microsomes hépatiques humains indiquent que la rupatadine est surtout métabolisée par le cytochrome P450 (CYP3A4) et dans une moindre mesure, d’autres isoenzymes CYP, par exemple, les CYP2C9, CYP2C19 et CYP2D6 y participent. Les principaux métabolites actifs ont été isolés et identifiés par spectrométrie de masse et/ou RMN comme étant de la desloratadine et les formes hydroxylées de la desloratadine.
Excrétion :
Dans les sous-groupes d’enfants de 2 à 5 ans et de 6 à 11 ans, la rupatadine a été rapidement absorbée et la Cmax moyenne a été de 1,9 et 2,5 ng/mL respectivement, après des doses orales répétées. En matière d’exposition, la valeur moyenne de l’aire totale sous la courbe (ASC) était de 10,4 ng.h/mL chez les enfants de 2 à 5 ans et de 10,7 ng.h/mL chez les enfants de 6 à 11 ans. La demi-vie moyenne d’élimination de la rupatadine chez les enfants de 2 à 5 ans était de 15,9 h et, chez les enfants de 6 à 11 ans, elle était de 12,3 h.
Gériatrie : Après l’administration de doses répétées (7 jours) chez 12 jeunes volontaires adultes en bonne santé (de 18 à 35 ans) et 12 volontaires âgés (de 65 à 82 ans), les valeurs de l’ASC0-τ et de la Cmax étaient plus élevées chez les volontaires âgés que chez les jeunes (Cmax: 3,2 ng/mL vs 2,0 ng/mL; et ASC0-τ : 17,5 ng/mL·h vs 9,2 ng/mL·h, respectivement). De plus, les valeurs de clairance systémique (Clss/F) observées chez les volontaires âgés étaient inférieures à celles qui ont été obtenues chez les jeunes (798,2 L/h vs 1 556,2 L/h). La demi-vie moyenne d’élimination de la rupatadine chez les volontaires âgés et les jeunes volontaires était de 8,7 heures et de 5,9 heures, respectivement. Ces différences n’ont pas été observées dans les métabolites analysés. Comme ces résultats pour la rupatadine et pour ses métabolites n’étaient pas cliniquement significatifs, il a été conclu qu’il n’était pas nécessaire de faire quelque ajustement que ce soit lorsqu’une dose de 10 mg était utilisée chez les personnes âgées.
Insuffisance hépatique : On ne dispose d’aucune expérience clinique chez les patients atteints d’insuffisance hépatique. Par conséquent, l’emploi de pms-RUPATADINE n’est pas recommandé chez les patients présentant une insuffisance hépatique.
Insuffisance rénale : On ne dispose d’aucune expérience clinique chez les patients atteints d’insuffisance rénale. Par conséquent, l’emploi de pms-RUPATADINE n’est pas recommandé chez les patients présentant une insuffisance rénale.
ENTREPOSAGE ET STABILITÉ
Garder hors de la portée et de la vue des enfants.
Garder dans son emballage d’origine pour protéger le médicament de la lumière. Conserver à la température ambiante (de 15 à 30 °C).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Composition : Chaque comprimé de pms-RUPATADINE contient 10 mg de rupatadine (sous forme de 12,8 mg de fumarate de rupatadine) pour administration orale.
Description : Comprimé non-enrobé saumon clair, de forme ronde, biconvexe, gravée avec « 10 » gravée sur un côté et rien sur l’autre.
Ingrédients non médicinaux : amidon prégélatinisé, cellulose microcristalline, lactose monohydraté, oxyde de fer rouge, oxyde de fer jaune no. 10, stéarate de magnésium.
Les comprimés de pms-RUPATADINE sont disponible en plaquettes de 30 comprimés et en bouteilles de 100 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Rupatadine fumarate
Nom chimique : fumarate de 8-chloro-11-[1-[(5-méthyl-3-pyridyl) méthyl] pipéridin-4-ylidène]-6,11-dihydro-5H-benzo[5,6]cyclohepta[1,2-b] pyridine
Formule moléculaire : C26H26ClN3 • C4H4O4
masse moléculaire : 532.03 g / mol
Formule développée :
Propriétés physicochimiques :
Description : Poudre cristalline blanc cassé.
Solubilité : La solubilité diminue avec l'augmentation du pH. Très légèrement soluble dans l'eau, légèrement soluble dans l'éthanol anhydre, très légèrement soluble dans l'heptane.
Intervalle de fusion : 199 à 201 ºC
pKa : 6.95 ± 0.20 à 25ºC 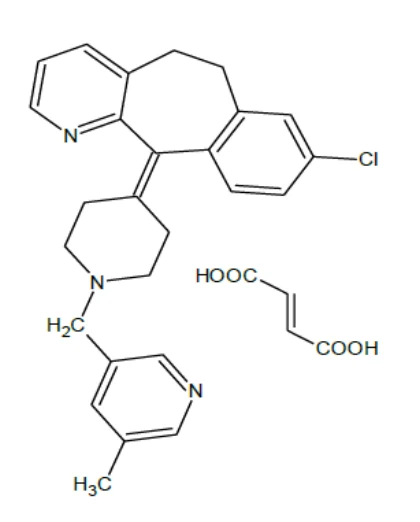
ESSAIS CLINIQUES
Efficacité contre la rhinite allergique saisonnière (SAR) et la rhinite allergique apériodique (PAR)
Patients adultes et adolescents de 12 ans et plus
Aspects démographiques de l’étude et méthodologie de l’étude
L’efficacité de rupatadine en comprimés à 10 mg a été évaluée dans le cadre de deux essais cliniques pivots multicentriques à double insu, randomisés, en mode parallèle, contrôlés par placebo et par comparateur actif, menés auprès de patients adultes et adolescents de 12 ans et plus présentant des symptômes de rhinite allergique saisonnière ou apériodique. L’un de ces essais était d’une durée de 4 semaines et l’autre de 12 semaines.
Les études ont regroupé 898 patients (367 hommes et 531 femmes) recevant, une fois par jour, un comprimé de rupatadine à 10 mg, de cétirizine à 10 mg, de desloratadine à 5 mg ou le placebo. En tout, 291 de ces patients ont reçu des comprimés de rupatadine à 10 mg. Dans les deux études, environ 99 % des patients étaient de race blanche.
Tableau 5 : Sommaire des données démographiques des patients (population en ITT)
dans les essais cliniques sur rupatadine en comprimés chez des patients atteints de rhinite allergique apériodique et saisonnière
| Nº de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen (groupe d’âge) ans | Sexe |
Étude IC05RUP/ 4/03 (SAR) | Phase III : Étude multicentrique avec répartition aléatoire, à double insu, en mode parallèle et contrôlée par placebo et par comparateur actif | Rupatadine : 10 mg, voie orale, qd Desloratadine : 5 mg, voie orale, qd Placebo, voie orale, qd Comprimé 4 semaines | 117 117 122 | 30,8 (16 à 67) 32,0 (13 à 66) 31,8 (12 à 64) | 50,29 % hommes 49,71 % femmes |
Étude IC06RUP/ 3/04PAR | Phase III : Étude multicentrique avec répartition aléatoire, à double insu, en mode parallèle et contrôlée par placebo et par | Rupatadine : 10 mg, voie orale, qd Cétirizine : 10 mg, voie orale, qd Placebo, voie orale, qd Comprimé | 183 174 185 | 28,58 (12 à 75) 29,18 (12 à 70) 30,13 (12 à | 34,69 % hommes 65,31 % femmes |
| comparateur actif (PAR) | 12 semaines | 69) |
ITT = intention de traiter; qd = une fois par jour, PAR : Rhinite allergique apériodique, SAR : Rhinite allergique saisonnière.
Dans les études pivots, la principale variable d’efficacité était la variation de la cote de symptomatologie globale des patients par rapport au début de l’étude.
La cote de symptomatologie globale (Total Symptom Score ou TSS) comprenait la cote de symptomatologie nasale globale (Total Symptom Nasal Score ou TNSS) et la cote de symptomatologie non nasale globale (Total Non-Nasal Symptom Score ou TNNSS). La cote de symptomatologie globale instantanée et a posteriori ont été étudiées.
La TNSS était fondée sur l’évaluation de quatre symptômes nasaux, soit la rhinorrhée, la congestion nasale, les démangeaisons nasales et les éternuements, à l’aide d’une échelle de notation de quatre échelons (0 [absence de symptômes] et 3 [symptômes graves]). La TNSS instantanée et a posteriori ont été étudiées.
La TNNSS comportait des symptômes non nasaux de prurit oculaire, de rougeurs oculaires, et de larmoiements (ces derniers uniquement dans le cadre de l’étude IC05RUP/4/03), lesquels ont été évalués de façon similaire. La TNNSS instantanée et a posteriori ont été étudiées.
Les critères d’évaluation secondaires de l’efficacité comprenaient la TNSS, la TNNSS, les cotes des symptômes individuellement mesurés (évaluation instantanée et a posteriori), l’état général en cas de rhinite allergique saisonnière (SAR) ou de rhinite allergique apériodique (PAR), la réponse thérapeutique ainsi que l’évaluation de la qualité de vie à l’aide du questionnaire sur la qualité de vie en cas de rhinoconjonctivite (Rhinoconjunctivitis Quality of Life Questionnaire ou RQLQ). Le questionnaire RQLQ, inclus uniquement dans l’étude IC06RUP/3/04, portait sur 7 aspects (limitations des activités de la vie quotidienne, détérioration du sommeil, symptômes non nasaux et non oculaires, problèmes d’ordre pratique, symptômes oculaires, symptômes nasaux et problèmes émotionnels).
Résultats des études
Rhinite allergique saisonnière (étude IC05RUP/4/03)
Dans l’étude pivot sur la rhinite allergique saisonnière (SAR), les comprimés de rupatadine à 10 mg ont permis d’obtenir une réduction statistiquement significative du TSS moyen (évaluation a posteriori) par rapport aux valeurs de référence et en comparaison avec le placebo (p = 0,03) pendant la période de traitement de 4 semaines (Tableau 6). En revanche, cette réduction n’était pas différente de celle observée avec le comparateur actif (résultats non présentés).
Tableau 6 : Variation par rapport aux valeurs de référence du TSS évalué a posteriori
(population en intention de traiter, ITT)
| TSS | Placebo n = 122 moyenne (ÉT) (IC à 95 %) | Rupatadine à 10 mg n = 117 moyenne (ÉT) (IC à 95 %) | Valeur p1 |
| Valeurs de référence | 14,01 (2,77) (13,51 à 14,51) | 13,77 (2,68) (13,28 à 14,26) | |
| Valeur finale | 8,79 (4,13) (8,05 à 9,53) | 7,42 (3,70) (6,74 à 8,10) | |
Variation par rapport aux valeurs de référence | -5,22 (4,21) (-5,97 à -4,47) | -6,35 (3,83) (-7,05 à -5,65) | p = 0,028 |
1 Test de Tukey
La différence entre la TNSS obtenue spontanément associée à la prise de rupatadine à 10 mg et la cote associée au placebo était significative sur le plan statistique (p = 0,012) et pertinente sur le plan clinique (différence de plus de 0,55 unité). La différence entre les TNNSS mesurées a posteriori et spontanément associées à la prise de rupatadine et les cotes associées au placebo était significative sur le plan statistique (p = 0,024 et p = 0,033, respectivement).
Rhinite allergique apériodique - PAR (étude IC06RUP/3/04)
Dans l’étude pivot sur la rhinite allergique apériodique, des comprimés de rupatadine à 10 mg ont permis d’obtenir une réduction statistiquement significative du TSS moyen (évaluation spontanée) par rapport aux valeurs de référence comparativement au placebo (p = 0,008) pendant la période de traitement de 12 semaines. En revanche, le comparateur actif n’a pas montré de différence statistiquement significative par rapport au placebo (résultats non présentés).
Tableau 7 : Variation par rapport aux valeurs de référence du TSS spontané (population en ITT)
| TSS | Placebo n = 185 moyenne (ÉT) (IC à 95 %) | Rupatadine à 10 mg n = 183 moyenne (ÉT) (IC à 95 %) | Test1 |
| Valeurs de références | 8,96 (3,25) (8,49 à 9,43) | 8,72 (2,90) (8,30 à 9,14) | |
| Valeurs finales | 5,48 (3,65) (4,95 à 6,01) | 4,55 (2,90) (4,13 à 4,97) | |
| Variation par rapport aux valeurs de |
références
| -3,48 (3,62) (-4,01 à -2,95) | -4,17 (3,23) (-4,64 à -3,70) | p = 0,008 |
1 Test de Tukey
La TNSS obtenue spontanément à la fin de la période de traitement de 12 semaines a montré une différence statistiquement significative entre rupatadine à 10 mg et le placebo (p = 0,008).
La rupatadine a été plus efficace pour alléger le fardeau de la rhinite allergique apériodique, comme le montrent les améliorations dans le questionnaire RQLQ à la dernière visite (semaine 12), comparativement au placebo.
Urticaire chronique idiopathique
Patients adultes et adolescents de 12 ans et plus (étude IC02RUP/II/02 et IC010RUP/3/04)
Aspects démographiques et méthodologie de l’étude
L’efficacité des comprimés de rupatadine à 10 mg a été évaluée dans le cadre de deux essais cliniques multicentriques avec répartition aléatoire, à double insu et contrôlés par placebo, menés en mode parallèle auprès de patients adultes et adolescents âgés de 12 ans et plus, et portant sur le traitement de l’urticaire chronique idiopathique. Le premier était un essai de détermination de la dose d’une durée de 4 semaines (IC02RUP/II/02), tandis que le second était un essai pivot d’efficacité d’une durée de 6 semaines (IC010RUP/3/04).
Tableau 10 : Sommaire des caractéristiques démographiques des patients (population en
ITT) dans une étude clinique sur rupatadine en comprimés chez les patients atteints d’urticaire chronique idiopathique
| Nº de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen (groupe d’âge) ans | Sexe |
Étude IC02RUP/II/02 CSU | Phase II : Étude multicentrique avec répartition aléatoire, à double insu, en mode parallèle et contrôlée par placebo | Rupatadine à 5 mg, voie orale, qd Rupatadine à 10 mg, voie orale, qd Rupatadine à 20 mg, voie orale, qd Placebo, voie orale, qd Comprimé 4 semaines | 64 66 64 64 | 36,3 (14 à 62) 39,2 (16 à 64) 36,3 (13 à 65) 37,5 (16 à 71) | 28% d’hommes 72% de femmes |
Étude IC010RUP/3/04 | Phase III : Étude multicentrique avec répartition | Rupatadine à 10 mg, voie orale, qd Rupatadine à 20 mg, voie orale, | 110 108 111 | 40,2 (13 à 65) 37,6 (13 à 65) | 32% d’hommes 68% de |
| CSU | aléatoire, à double insu, en mode parallèle et contrôlée par placebo | qd Placebo, voie orale, qd Comprimé 6 semaines | 35,8 (12 à 64) | femmes |
ITT = intention de traiter; qd. = une fois par jour
Ces essais cliniques ont été menés auprès de 587 patients (177 hommes et 410 femmes) atteints d’urticaire chronique idiopathique traités par des comprimés de rupatadine à 5, 10 ou 20 mg ou un placebo. Parmi ces patients, 176 ont reçu des comprimés de rupatadine à 10 mg une fois par jour. Environ 98 % des patients étaient de race blanche.
La gravité du prurit et le nombre de papules étaient consignés par les patients dans leur journal de traitement quotidien, le matin et le soir au coucher. La gravité du prurit a été évaluée en attribuant une cote sur une échelle de 5 échelons, de 0 à 4, selon laquelle 0 = aucun; 1 = léger, non embêtant, ni incommodant; 2 = modéré, ennuyant ou incommodant; 3 = grave, très ennuyant, nuisant considérablement au sommeil ou aux activités quotidiennes et 4 = très grave, nécessitant une consultation chez le médecin. De même, le nombre de papules a aussi été noté sur une échelle de 5 points, selon laquelle 0 = aucune papule; 1 = 1 à 5 papules; 2 = 6 à 15 papules; 3 = 16 à 25 papules; 4 = ≥ 25 papules.
Le principal critère d’évaluation de l’efficacité était la variation par rapport aux valeurs de référence du score moyen de prurit (Mean Pruritus Score ou MPS) pendant la période de traitement de 4 semaines.
Les critères secondaires pour l’évaluation de l’efficacité dans l’étude IC010RUP/3/04 comprenaient la variation du MPS par rapport aux valeurs de référence pendant la période de traitement de 6 semaines, la variation par rapport aux valeurs de référence dans le score du nombre moyen de papules (Mean Number of Wheals ou MNW), la moyenne du score total des symptômes (MTSS ou la somme du MPS et du MNW); l’indice de la qualité de vie liée à la dermatologie (Dermatology Life Quality Index ou DLQI) et l’échelle visuelle analogique (ÉVA) pendant les périodes de traitement de 4 et de 6 semaines. Le questionnaire DLQI portait sur 6 aspects (symptômes et sentiments; activités quotidiennes; loisirs; travail et école; relations personnelles et traitement). L’efficacité globale a également été évaluée en tant que critère d’évaluation secondaire après 2, 4 et 6 semaines de traitement, par le patient et par l’investigateur. Les critères d’évaluation secondaires de l’efficacité dans l’étude IC02RUP/II/02 comprenaient la variation du MNW par rapport au départ durant la période de traitement de 4 semaines, la variation de la moyenne du score total des symptômes (MTSS ou la somme du MPS et du MNW), ainsi que les variations durant la période de traitement de 4 semaines de l’interférence avec les activités de la vie quotidienne et des scores moyens du sommeil.
Résultats de l’étude
IC02RUP/II/02
Rupatadine à 10 mg s’est avéré statistiquement supérieur au placebo pour réduire le MPS sur une
période de 4 semaines (p < 0,001) au sein de la population traitée selon le protocole (per protocol ou PP).
Tableau 11 : Variation du MPS durant la période de traitement de 4 semaines (population PP)
| MPS | Placebo Moyenne (ÉT) IC à 95 % | Rupatadine à10 mg Moyenne (ÉT) IC à 95 % | Test1 |
| PP | N = 64 | N = 66 | |
| 4 semaines | |||
| MPS au début de l’étude | 2,48 (0,51) (2,35 à 2,61) | 2,44 (0,52) (2,31 à 2,57) | |
| MPS | 1,33 (1,15) (1,04 à 1,62) | 0,93 (0,89) (0,71 à 1,14) | p < 0,001 |
| Variation du MPS | -1,15 (0,93) (-1,38 à -0,92) | -1,51 (0,78) (-1,70 à -1,31) | p < 0,001 |
| Variation en % p/r aux valeurs initiales | -46 % | -62% | |
ÉT = écart-type; PP = traité selon le protocole; MPS = score moyen de prurit 1 ANOVA
IC010RUP/3/04
Rupatadine à 10 mg s’est avéré statistiquement supérieur au placebo pour réduire le MPS durant des périodes de traitement de 4 et de 6 semaines (p = 0,001 et p = 0,020, respectivement) au sein de la population en ITT.
Tableau 12 : Variation du MPS pendant une période de traitement de 4 et de 6 semaines (population en ITT)
| MPS | Placebo Moyenne (ÉT) IC à 95 % | Rupatadine à 10 mg Moyenne (ÉT) IC à 95 % | Test |
| ITT | n = 111 | n = 110 | |
| 4 semaines | |||
| MPS de référence | 2,54 (0,46) (2,45 à 2,63) | 2,47 (0,45) (2,39 à 2,56) | p < 0,0011 |
| MPS | 1,41 (0,82) (1,26 à 1,56) | 1,05 (0,82) (0,90 à 1,21) | p < 0,0012 |
| Variation du MPS | -1,13 (0,71) (-1,26 à -1,00) | -1,42 (0,73) (-1,56 à -1,28) | |
| Variation (%) vs valeur de référence | -44,9 % | -57,5 % | |
| ITT | n = 111 | n = 110 | |
| 6 semaines | |||
| MPS de référence | 2,54 (0,46) (2,45 à 2,63) | 2,47 (0,45) (2,39 à 2,56) | p = 0,00031 |
| MPS | 1,30 (0,84) (1,14 à 1,46) | 1,00 (0,85) (0,84 à 1,16) | |
| Variation du MPS | -1,24 (0,74) (-1,38 à -1,10) | -1,47 (0,76) (-1,61 à -1,33) | |
ITT = intention de traiter; MPS = score moyen de prurit; PP = selon le protocole; ÉT = écart-type 1 ANOVA
2 ANCOVA
La rupatadine à 10 mg s’est avéré statistiquement supérieur au placebo pour réduire le MNW pendant une période de 4 semaines (p = 0,015) par rapport aux valeurs de référence au sein de la population en ITT.
Études de biodisponibilité comparatives
Une étude de bioéquivalence croisée, à double insu, à dose unique, randomisée, bidirectionnelle des comprimés de pms-RUPATADINE 10 mg (Pharmascience Inc.) et des comprimés de RUPALLMC 10 mg (Medexus Pharmaceuticals Inc.) a été menée chez 38 sujets, hommes et femmes adultes, en bonne santé, à jeun. Les données comparatives de biodisponibilité de 37 sujets qui ont été incluses dans l'analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉSUMÉ DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Rupatadine (Comprimés 1 x 10 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de confiance (90%) |
ASCT (pg/mL)*(hr) | 12581,9 14884,6 (67,5) | 11712,7 14131,3 (83,1) | 107,4 | 100,8 – 114,5 |
ASCI (pg/mL)*(hr) | 13526,4 16186,6 (73,6) | 12679,0 15580,0 (93,5) | 106,7 | 100,1 – 113,7 |
CMAX (pg/mL) | 3243,9 3720,5 (52,5) | 2912,1 3468,7 (64,8) | 111,4 | 100,6 – 123,3 |
| TMAX3 (h) | 1,00 (0,50-2,33) | 1,00 (0,50-3,00) | ||
| T½4 (h) | 11,07 (39,3) | 10,27 (49,6) | ||
1 pms-RUPATADINE (Rupatadine) comprimés, 10 mg (Pharmascience Inc.) 2 RUPALLMC (Rupatadine) comprimés, 10 mg (Medexus Pharmaceuticals Inc.) (Canada). 3 Exprimé sous forme de moyenne (tranche) seulement
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie non clinique
Des études approfondies tant in vitro qu’in vivo ont montré l’activité antagoniste de la rupatadine contre les récepteurs de l’histamine H1 et les récepteurs PAF, ainsi que son effet anti-allergique potentiel.
L’activité antihistaminique de la rupatadine a été démontrée dans cinq modèles in vitro différents, regroupant tant des modèles fonctionnels (modèles des récepteurs H1 chez le lapin et le cobaye) que des modèles de liaison (tests dans l’iléon de cobaye). Les études ont révélé que la liaison de la rupatadine au récepteur H1 dépend du temps et que son comportement est pseudo- irréversible, comme c’est le cas pour de nombreux antihistaminiques de deuxième génération.
L’activité antagoniste au PAF de la rupatadine a été montrée dans le cadre de six études fonctionnelles et de liaison effectuée sur des modèles in vitro chez le lapin et le chien. Les résultats montrent que la rupatadine suscite un déplacement non compétitif du ligand sélectif [3H]-WEB-2086 des récepteurs PAF dans les plaquettes. Elle inhibe l’agrégation plaquettaire provoquée par le PAF.
La double activité de la rupatadine, soit son activité antihistaminique contre les récepteurs H1, d’une part, et, d’autre part, son activité antagoniste du PAF, a également été montrée dans le cadre de dix études sur différents modèles in vivo de souris, de rat, de cobaye et de chien.
L’activité antiallergique de la rupatadine a fait l’objet de six études effectuées sur des modèles in vivo de souris, de rat, de cobaye et de chien. Il s’est avéré que la rupatadine inhibait fortement les réactions d’hypersensibilité de type I dans différents modèles d’anaphylaxie et que sa durée d’action était prolongée. Le potentiel de la rupatadine pour inhiber les réactions d’hypersensibilité de type III a également été démontré.
Les effets de la rupatadine ont été évalués sur différents systèmes et fonctions, dont le système cardiovasculaire, la fonction rénale, la fonction respiratoire, le système nerveux central et autonome, la coagulation, la motilité gastro-intestinale et le comportement.
Des études in vitro et in vivo ont montré le faible potentiel d’effets anticholinergiques de la rupatadine. L’effet de la rupatadine sur le SNC est comparable à celui des antihistaminiques de deuxième génération, aussi désignés comme antihistaminiques « non sédatifs ».
Des études cardiovasculaires in vitro ont montré la faible propension de la rupatadine à modifier la durée du potentiel d’action ou de prolonger l’intervalle QT en raison du blocage des canaux HERG. De même, dans les études in vivo, aucun effet électrocardiographique n’a été observé chez aucune des espèces animales évaluées (chiens, cobayes et rats) à des doses de rupatadine 100 fois ou plus supérieures à celle recommandée chez les humains. Des modifications des paramètres cardiovasculaires généralement légères et/ou transitoires ont été rapportées à la suite d’une administration intraveineuse chez les rats (30 mg/kg), les cobayes (30 mg/kg) et les chiens (2 et 20 mg/kg), bien qu’une augmentation substantielle de la
contractilité cardiaque soit survenue après l’administration d’une dose intraveineuse unique de 20 mg/kg chez les chiens.
Pharmacologie humaine
Les effets pharmacodynamiques chez l’humain, tant l’activité antihistaminique que l’activité antagoniste PAF, ont fait l’objet d’une analyse portant sur leur capacité à inhiber les papules œdémateuses produites par une injection intradermique d’histamine et de PAF, en comparaison avec le placebo et les autres composés de référence. Un test de provocation nasale avec un allergène spécifique chez des volontaires atopiques est venu appuyer ces études.
Le pourcentage d’inhibition de l’inflammation induite tant par le PAF que par l’histamine correspondait aux taux plasmatiques moyens de la rupatadine et de son métabolite, la desloratadine. En comparaison avec le placebo, l’inhibition obtenue avec des doses de 10 mg et plus était nettement supérieure, et tant le pourcentage que la durée de l’inhibition avaient augmenté proportionnellement à la dose. Le pourcentage moyen d’inhibition a atteint son maximum deux à trois heures après les pics de concentration moyenne de la rupatadine et de la desloratadine, et est resté élevé (> 60 %) même une fois que les taux plasmatiques moyens de rupatadine et de desloratadine sont revenus à des taux négligeables (< 0,5 ng/mL).
Dans le cadre d’une étude croisée contrôlée par placebo, l’effet de la rupatadine, du placebo ou d’un composé de référence a été évalué pour ce qui est de la réduction globale des symptômes nasaux provoqués par le PAF chez des patients atteints de rhinite allergique. La rupatadine a entraîné une réduction significative de l’ASC du T4SS comparativement au placebo, montrant ainsi que la rupatadine exerce un effet inhibiteur sur le PAF dans les voies nasales humaines.
Tableau 15 : Toxicité aiguë de la rupatadine et de son métabolite hydroxylé (3-hydroxydesloratadine)
| Espèce et lignée | Voie d’administration | Dose (mg/kg) | Valeurs de la DL50 (mg/kg) | |
| Rupatadine | Métabolite | |||
| Souris/Swiss | Gavage oral | 500, 2 000 - | - 2 000 | > 500 > 2 000 |
| Intrapéritonéale | 50, 200, 500 | - | 200 (mâles) 50 (femelles) | |
| Intraveineuse | - | 25, 50, 200 | 50 | |
| Rat/Sprague- Dawley | Gavage oral | 2 000 - | - 2 000 | 2 000 2 000 |
| Intrapéritonéale | 25, 50, 200 | - | 200 | |
| Intraveineuse | - | 25, 50, 200 | 50 | |
Toxicité de doses multiples
La toxicité de doses multiples de rupatadine a été évaluée chez le rat et le chien Beagle après une administration orale. Le Tableau 16 donne un aperçu de ces études.
Tableau 16 : Études sur la toxicité de doses multiples de rupatadine et de son métabolite hydroxylé (3-hydroxydesloratadine)
| Espèce et lignée | Voie d’adminis- tration | Durée de l’adminis- tration | Doses (mg/kg/jour) | DSENO (mg/kg/jour) | Rapports entre l’exposition chez l’animal et chez l’humain1 à la rupatadine | |
| Rupatadine | Métabolite | |||||
| Rat/Crl:CD (SD) BR / VAF plus | Gavage oral | 13 semaines | 3, 30, 120 | - | 30 | 118-145 |
| Rat/Crl:CD (SD) BR / VAF plus | 26 semaines | 3, 30, 120 | - | 30 | ||
| Rat/Sprague- Dawley | Gavage oral | 4 semaines | - | 3, 30, 120 | 120 | - |
| Chien/Beagle | Gavage oral | 13 semaines | 1,25, 7, 40 | - | 7 | - |
26 semaines | 1, 5, 20 | - | 20 | |||
| Chien/Beagle | Gavage oral | 39 semaines | 1,25, 7, 40 | - | 40 | 1 750-800 |
1 rapport des ASC(0-24); les rapports d’innocuité ont été calculés à la DSENO, qui était de 30 mg/kg/jour pour le rat et de 40 mg/kg/jour pour le chien. La dose humaine était de 10 mg/jour.
Les résultats les plus importants observés à la dose élevée dans le cadre d’une étude de toxicité subchronique chez le rat traité par gavage oral à des doses de 3, de 30 et de 120 mg/kg/jour pendant 13 semaines étaient une réduction du gain pondéral chez les mâles et une augmentation du nombre de leucocytes et du volume urinaire chez les femelles, ainsi qu’une augmentation du poids du foie chez les deux sexes. La dose sans effet observé (DSEO/NOEL) était de 30 mg/kg/jour pour les mâles et de 3 mg/kg/jour pour les femelles, ce qui a permis d’évaluer la DSENO à 30 mg/kg/jour. L’exposition systémique (selon l’ASC) à 30 mg/kg/jour chez le rat était 118 à 145 fois supérieure et 210 à 319 fois supérieure à celle des doses thérapeutiques de rupatadine et de son métabolite hydroxylé (la desloratadine), respectivement, à la dose quotidienne recommandée de 10 mg chez l’humain.
Dans une étude à long terme menée chez le rat traité par gavage oral à des doses de 3, de 30 et de 120 mg/kg/jour pendant 26 semaines, les principales observations à dose élevée portaient sur une réduction du gain pondéral, une augmentation du nombre de leucocytes (chez les femelles) et de neutrophiles (chez les deux sexes), une baisse du taux d’hémoglobine (chez les mâles), une augmentation du taux de créatinine dans le sang, accompagnée d’une légère hausse de l’azote uréique sanguin chez les femelles, une élévation des protéines totales et une augmentation du volume urinaire ainsi qu’une diminution de la densité spécifique de l’urine. Les effets sur la pathologie clinique à la dose intermédiaire se limitaient à une augmentation du taux de protéines totales chez les mâles et aux mêmes changements dans l’urine que ceux observés avec une dose élevée. Plusieurs altérations macroscopiques et histopathologiques ont été observées à la dose de 120 mg/kg/jour chez les deux sexes. Les changements histopathologiques observés à la dose intermédiaire étaient moins marqués et confinés au foie, chez les rats mâles et femelles, et aux
ganglions lymphatiques mésentériques, chez les rats mâles. Les changements à la dose de 3 mg/kg/jour étaient limités au foie chez les rats mâles. La dose sans effet nocif observé (DSENO/NOAEL) a été établie à 30 mg/kg/jour.
La rupatadine a été administrée par voie orale à des chiens Beagle à des doses de 1,25, de 7 et de 40 mg/kg/jour pendant 13 semaines. Les signes cliniques observés après une dose de 7 mg/kg/jour chez les mâles et de 40 mg/kg/jour chez les deux sexes ont été de l’hyperactivité, de l’agressivité et de l’anxiété dont la gravité augmentait. Les taux de phosphatase alcaline (chez les mâles) et d’alanine-transaminase (chez les deux sexes) étaient légèrement élevés à une dose élevée. Chez les femelles recevant une dose de 7 mg/kg/jour et chez les deux sexes recevant une dose de 40 mg/kg/jour, une réduction du gain pondéral a été observée. Les poids du rein et du foie, normalisés en fonction du poids corporel, étaient élevés chez les mâles recevant une dose intermédiaire et une dose élevée. Il en a été conclu que la DSENO était de 7 mg/kg/jour.
Dans des études sur la toxicité à long terme, les chiens Beagle ont été traités par voie orale à des doses de 1, de 5, de 20 et de 1,25, de 7 et de 40 mg/kg/jour pendant 26 semaines et 39 semaines, respectivement. Aux doses de 5 et de 20 mg/kg/jour, la rupatadine a entraîné des signes cliniques similaires à ceux qui ont été observés dans l’étude de 13 semaines (hyperactivité, fréquence respiratoire élevée, salivation, production excessive d’urine). Compte tenu de leur nature transitoire, ces effets n’ont pas été considérés comme importants d’un point de vue toxicologique. De légers changements hématologiques (augmentation du nombre d’érythrocytes) et biochimiques (augmentation des taux de phosphatase alcaline) ont aussi été observés. Les valeurs restaient toutefois à l’intérieur des limites de la normale et, par conséquent, n’ont pas été considérées comme importantes d’un point de vue toxicologique. À la fin de l’étude de 26 semaines, il a été conclu que la DSENO était de 20 mg/kg/jour. Aux doses de 7 et de 40 mg/kg/jour, une légère réduction du poids corporel et une augmentation des taux plasmatiques de phosphatase alcaline ont été observées. À la dose de 40 mg/kg/jour, une augmentation du poids du foie, normalisé par rapport au poids corporel, a aussi été observée. Ces changements étaient réversibles après une période de 28 jours sans traitement et n’ont donc pas été considérés comme des effets indésirables en l’absence d’observations macroscopiques ou microscopiques. À la fin de l’étude de 39 semaines, il a été conclu que la DSENO était de 40 mg/kg/jour. L’exposition systémique (selon l’ASC) à 40 mg/kg/jour chez le chien était 800 à 1 750 fois supérieure et 1 280 à 1 345 fois supérieure à celle correspondant aux doses thérapeutiques de rupatadine et de son métabolite hydroxylé (la desloratadine), respectivement, à la dose quotidienne recommandée de 10 mg chez l’humain.
Étude chez le jeune animal
Une étude de toxicité a été effectuée chez le jeune rat Crl:CD (SD) afin d’analyser les effets de la rupatadine (4,5 et 30 mg/kg/jour) et de l’impureté RSA (acide succinique de rupatadine) sur le développement du jeune rat après l’administration d’une seule dose orale par jour (par gavage) à des ratons âgés de 22 à au moins 50 jours.
Une baisse d’activité et des yeux partiellement fermés ont été observés chez les deux sexes ayant reçu 30 mg/kg/jour de rupatadine, avec ou sans impureté RSA. Dans les mêmes deux groupes, des organismes microscopiques associés au traitement ont été observés dans le vagin, les ovaires et le tissu mammaire des femelles. En ce qui concerne tous les autres paramètres, il n’y a pas eu
de changement sur le plan toxicologique considéré comme étant relié au traitement. Il n’y a pas eu de différences importantes entre les profils de toxicité de la rupatadine et de la rupatadine contenant 5 % de l’impureté RSA. Les effets sur l’appareil reproducteur des femelles suggéraient une altération du rapport normal œstrogène/progestérone, possiblement secondaire à une augmentation du catabolisme des œstrogènes reliée à l’induction d’enzymes de biotransformation hépatiques, et par conséquent peuvent altérer les taux d’hormones circulantes. Ainsi, ces changements n’ont pas été considérés comme étant de nature indésirable. La DSENO a été établie à 30 + 1,5 mg/kg/jour (rupatadine + impureté RSA) ou 30 mg/kg/jour pour la rupatadine seule. La dose de rupatadine de 30 mg/kg/jour chez le rat est 20 fois plus élevée que la dose recommandée pour les enfants (2,5 mg chez un enfant d’un poids moyen de 10 kg), d’après la quantité à administrer en mg/m2.
Cancérogénicité
Deux études de cancérogénicité à long terme ont été menées sur deux espèces : la souris (pendant au moins 78 semaines) et le rat (pendant au moins 104 semaines) (Tableau 17).
Tableau 17 : Aperçu des études sur la cancérogénicité de la rupatadine
| Espèce et lignée | Voie d’administration | Durée de l’administration | Doses (mg/kg/jour) | Rapports entre l’exposition chez l’animal et chez l’humain1 |
Souris NMRI, dérivées de la souche Hannover, exogames, exemptes d’organismes pathogènes spécifiques | Orale (alimentation) | 78 semaines | 6; 25; 100/60/40 | 1-3 |
Rats/Wistar, dérivés de la souche Hannover, exogames, exempts d’organismes pathogènes spécifiques | Orale (alimentation) | 104 semaines (oncogénicité) | 2,5; 10; 40 | 72-94 |
1 rapport des ASC(0-24); les rapports d’innocuité ont été calculés pour les doses de 25 mg/kg/jour (souris) et de 40 mg/kg/jour (rat). La dose humaine était de 10 mg/jour.
Dans l’étude chez la souris, compte tenu d’une augmentation de la mortalité chez les mâles ayant reçu une dose élevée, la dose a été réduite chez les mâles à 60 mg/kg/jour de la semaine 34 à la semaine 55, et elle a été réduite à 40 mg/kg/jour de la semaine 56 jusqu’à la fin de l’étude. Pour les femelles, la dose a été réduite à 60 mg/kg/jour de la semaine 56 jusqu’à la fin de l’étude. Des signes cliniques reliés au traitement ont été observés seulement à une dose élevée. Les plus fréquents, particulièrement chez les mâles, étaient une peau ridée, un dos arrondi, une cachexie et
un abdomen gonflé. La plupart des animaux présentant ces signes sont morts ou ont été sacrifiés in extremis dans la semaine qui a suivi l’apparition de ces signes. La principale cause de décès était une constipation, avec distension intestinale et accumulation importante de selles, un effet probablement dû à l’activité pharmacologique excessive de la rupatadine.
En comparaison avec les témoins, il n’y a pas eu d’augmentation de la fréquence et de la gravité des lésions néoplasiques chez les souris traitées. Les lésions les plus fréquentes ont été observées dans les poumons, le système hémolymphoréticulaire, les ovaires, les glandes surrénales et les glandes de Harder. De telles lésions sont courantes chez les animaux de cette souche et de cet âge.
En conclusion, la rupatadine n’a pas montré de potentiel cancérogène chez les souris dans les conditions de l’étude et à des doses allant jusqu’à 40 mg/kg/jour (chez les mâles) ou 60 mg/kg/jour (chez les femelles). L’exposition systémique à de telles doses n’a pas été mesurée. Toutefois, l’exposition systémique (selon l’ASC) à la dose intermédiaire de 25 mg/kg/jour chez le rat était 1 à 3 fois supérieure et 70 à 118 fois supérieure à celle correspondant aux doses thérapeutiques de rupatadine et de son métabolite hydroxylé (la desloratadine), respectivement.
Dans l’étude chez le rat, à la dose de 40 mg/kg/jour, certains foyers non néoplasiques ont été observés. Ils consistaient en une incidence accrue de foyers dans les poumons (probablement attribués à l’aspiration de poudre de rupatadine présente dans l’alimentation), en corrélation avec une histiocytose alvéolaire observée lors de l’examen histologique et l’apparition d’une hypertrophie centrolobulaire des cellules hépatiques avec accumulation principalement macrovésiculaire de lipides. À haute dose, une plus grande fréquence d’hypertrophie diffuse des cellules folliculaires de la thyroïde et des adénomes thyroïdiens des cellules folliculaires a été observée. Ces observations pourraient être attribuées à des mécanismes non néoplasiques propres à l’espèce. D’autres lésions néoplasiques ou non néoplasiques ont été observées et elles étaient de même type et de même fréquence que celles qui ont été faites chez les rats témoins pour la souche et l’âge à l’étude.
En conclusion, la rupatadine n’a pas montré de potentiel cancérogène chez les rats dans les conditions de l’étude et à des doses allant jusqu’à 40 mg/kg/jour. L’exposition systémique (selon l’ASC) à la dose de 40 mg/kg/jour était 72 à 94 fois supérieure et 119 à 277 fois supérieure à celle correspondant aux doses thérapeutiques de rupatadine et de son métabolite hydroxylé (la desloratadine), respectivement.
Mutagénicité
La génotoxicité de la rupatadine a été évaluée dans le cadre d’études in vitro et in vivo. Deux métabolites ont aussi été testés dans une épreuve de mutation inverse (Tableau 18).
Tableau 18 : Aperçu des études de génotoxicité sur la rupatadine et ses métabolites
| Espèce et lignée | Voie d’administration | Doses | Résultat |
| In vitro | |||
Salmonella typhimurium TA1535, TA1537, TA1538, TA 98, T100 | In vitro | 0,32; 1,6; 8; 40; 100; 150; 200 µg/boîte de Petri | Négatif |
Salmonella typhimurium TA1535, TA 97a, TA98, TA100, TA102 | In vitro | 25; 50; 100; 200; 400 µg/boîte de Petri (3-hydroxydesloratadine) | Négatif |
Salmonella typhimurium TA1535, TA 97a, TA98, TA100, TA102 | In vitro | 20; 60; 200; 600; 2 000 µg/boîte de Petri (conjugué O-glucuronide de la 3- hydroxydesloratadine) | Négatif |
Escherichia coli WP2 uvrA et WP2 uvrA pkM 101 | In vitro | 39,06; 78,125; 156,25; 312,5; 625; 1 250 et 2 500 µg/boîte de Petri | Négatif |
| Lymphocytes humains | In vitro | sans S9 : 2, 10, 20 µg/mL avec S9 : 6, 30, 60 µg/mL | Négatif |
| In vitro | |||
| Lymphome murin cellules L5178Y | In vitro | sans S9 : 1, 3, 5, 10, 20, 25 et 30 µg/mL avec S9 : 1, 3, 5, 10, 20, 30 40, 50 et 60 µg/mL | Négatif |
| In vivo | |||
| Souris/CD1 | Gavage oral | 125, 200, 320 mg/kg | Négatif |
La rupatadine n’a pas montré de potentiel génotoxique dans le cadre de la série de tests effectués. Aucun des métabolites n’a montré de potentiel mutagène lors de l’épreuve de mutation inverse
Études toxicologiques sur la reproduction
La toxicité sur l’appareil reproducteur a été évaluée dans le cadre de plusieurs études chez le rat et le lapin (Tableau 19).
Tableau 19 : Aperçu des études de toxicité sur la reproduction et le développement
| Espèce et lignée | Voie d’administration | Durée de l’administration | Doses (mg/kg/jour) | DSENO (mg/kg/jour) |
| Fertilité et premiers stades du développement embryonnaire jusqu’à l’implantation | ||||
Rat /rl:CD(SD)BR/VAF plus | Gavage oral | M : 61 jours avant l’accouplement. F : du jour 15 a.c. jusqu’au jour 17 de gravidité | 5, 25, 120 | 5 (toxicité pour la fertilité des femelles et le développement embryofœtal) 25 (fertilité des mâles) 120 (potentiel tératogène) |
| Effets sur le développement embryonnaire et fœtal | ||||
| Lapins néo-zélandais blancs | Gavage oral | F : du jour 6 au jour 18 de gestation (13 jours) | 5, 25, 100 | 100 (toxicité pour le développement embryofœtal et potentiel tératogène) |
| Effets sur le développement prénatal et postnatal, y compris la fonction maternelle | ||||
| Rat / OFA (SD) IOPS-Caw Sprague- Dawley | Gavage oral | F : du jour 6 de gestation au jour 20 post-partum | 5, 25, 120 | 5 (développement périnatal et postnatal) |
a.c. = ante coitum
Les études sur la fertilité et le développement embryonnaire chez le rat ont montré une réduction importante de la fertilité chez les mâles et les femelles à la dose de 120 mg/kg/jour, ce qui correspondait à une Cmax de la rupatadine 113 fois supérieure à celle qui est obtenue après l’administration de 10 mg/jour chez l’humain. Une toxicité fœtale (retard de croissance, ossification incomplète, observations mineures relatives au squelette) a été constatée chez le rat aux doses toxiques pour la mère seulement (25 et 120 mg/kg/jour). Des anomalies dans la structure fœtale ou de changements macroscopiques dans l’apparence externe ou viscérale ont été observées. La DSENO pour la fertilité des femelles et la toxicité pour le développement de l’embryon et du fœtus a été établie à 5 mg/kg/jour chez le rat, ce qui correspond à 25 fois et 4 fois la dose thérapeutique proposée chez l’humain en mg/kg et mg/m2, respectivement.
Chez le lapin, des doses de 5, de 25 et de 100 mg/kg/jour ont été administrées par voie orale aux femelles gravides pendant la période de l’organogenèse (jours 6 à 18 de la gestation). À haute dose, une légère toxicité maternelle a été observée, mais il n’y a pas eu de signe de toxicité embryofœtale. Aux doses intermédiaire et faible, aucune toxicité maternelle ou embryofœtale n’a été observée. La DSENO a été établie à 100 mg/kg/jour chez le rat, pour une Cmax 49 fois supérieure à celle mesurée chez l’humain à la dose thérapeutique de 10 mg/jour.
Une étude sur la toxicité périnatale et postnatale chez le rat a été conçue pour analyser les effets de la rupatadine à des doses de 5, de 25 et de 120 mg/kg/jour administrées par voie orale sur le
développement embryonnaire, fœtal et postnatal après l’administration de telles doses à des femelles gravides à partir du jour 6 de la gestation, pendant la lactation et jusqu’au jour 20 post- partum. La dose la plus élevée a causé une toxicité maternelle, caractérisée par un mauvais état clinique lors de la mise bas, une durée de délivrance prolongée, une réduction du gain pondéral et une diminution de la consommation d’aliments. Elle a aussi causé une réduction de la taille des portées à la naissance et ralenti le développement des rejetons, en raison de soins maternels médiocres ou de l’absence de soins maternels. À la dose intermédiaire, seule une légère toxicité maternelle a été observée. Aucune toxicité maternelle ni d’effets sur la portée n’ont été observés avec la dose la plus faible (DSENO).
RÉFÉRENCES
Donado E, Izquierdo I, Pérez I, García O, Antonijoan RM, Gich I et al. No cardiac effects of therapeutic and supratherapeutic doses of rupatadine: results from a ‘thorough QT/QTc study’ performed according to ICH guidelines. Br J Clin Pharmacol 2010; 69(4):401–410 (Study IC012RUP/1/04)
Dubertret L, Zalupca L, Cristodoulo T, Benea V, Medina I, Fantin S, et al. Once-daily rupatadine improves the symptoms of chronic idiopathic urticaria: a randomised, double-blind, placebo- controlled study. Eur J Dermatol 2007; 17 (3): 223-228. (Study IC02RUP/II/02)
Fantin S, Maspero J, Bisbal C, Agache I, Donado E, Borja J et al. A 12-week placebo-controlled study of rupatadine 10 mg once daily compared with cetirizine 10 mg once daily, in the treatment of persistent allergic rhinitis. Allergy 2008; 63:924-931 (Study IC06RUP/3/04)
Gimenez-Arnau A, Pujol RM, Ianosi S, Kaszuba A, Malbran A, Poop G et al. Rupatadine in the treatment of chronic idiopathic urticaria: A double-blind, randomized, placebo-controlled multicentre study. Allergy 2007; 62:539-546 (Study IC010RUP/3/04)
Lukat KF, Rivas P, Roger A, Kowalski ML, Botzen U, Wessel F et al. A direct comparison of efficacy between desloratadine and rupatadine in seasonal allergic rhinoconjunctivitis: a randomized, double-blind, placebo-controlled study. Journal of Asthma and Allergy 2013; 6:31- 39 (Study IC05RUP/4/03)
Muñoz-Cano R, Valero A, Izquierdo I, Sánchez-López J, Doménech A, Bartra J et al. Evaluation of nasal symptoms induced by platelet activating factor, after nasal challenge in both healthy and allergic rhinitis subjects pretreated with rupatadine, levocetirizine or placebo in a cross-over study design. Allergy Asthma Clin Immunol. 2013 Nov 1;9(1):43. (Study DC03/RUP/I/08)
Valero A, de la Torre F, Castillo JA, Rivas P, del Cuvillo A, Antépara I, et al. Safety of rupatadine administered over a period of 1 year in the treatment of persistent allergic rhinitis: a multicentre, open-label study in Spain. Drug Saf. 2009;32(1):33-42. (Study IC01/RUP/IV/02 )
RUPALLMC comprimés 10 mg, solution orale 1 mg/mL, numéro de contrôle 270596, Monographie de produit, Medexus Inc. 26 JAN 2023.