


Monographie de produit - Loargys
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications..................................................................................................................... 4
1.1. Pédiatrie ..................................................................................................................... 4
1.2. Gériatrie ..................................................................................................................... 4
- 2. Contre-indications ......................................................................................................... 4
- 4.
Posologie et administration ........................................................................................... 4
4.1. Considérations posologiques ..................................................................................... 4
4.2. Posologie recommandée et ajustement posologique ............................................... 5
4.3. Reconstitution ............................................................................................................ 6
4.4. Administration ........................................................................................................... 6
4.5. Dose oubliée .............................................................................................................. 7
- 5. Surdose ......................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 8
- 7.
Mises en garde et précautions ....................................................................................... 8
Système immunitaire ............................................................................................................. 8
Surveillance et examens de laboratoire ................................................................................. 9
Santé reproductive ................................................................................................................. 9
7.1. Populations particulières ........................................................................................... 9
7.1.1. Grossesse ........................................................................................................... 9
7.1.2. Allaitement ....................................................................................................... 10
7.1.3. Enfants et adolescents ..................................................................................... 10
7.1.4. Personnes âgées .............................................................................................. 10
- 8.
Effets indésirables ........................................................................................................ 10
8.1. Aperçu des effets indésirables ................................................................................. 10 8.2. Effets indésirables observés au cours des études cliniques .................................... 10
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents ...................................................................................................................... 13
8.5. Effets indésirables observés post-commercialisation ................................................... 13
- 9.
Interactions médicamenteuses .................................................................................... 13
9.2. Aperçu des interactions médicamenteuses............................................................. 13
9.3. Interactions médicament-comportement ............................................................... 13
9.4. Interactions médicament-médicament ................................................................... 13
9.5. Interactions médicament-aliment ........................................................................... 13
9.6. Interactions médicament-plante médicinale .......................................................... 13
9.7. Interactions médicament-examens de laboratoire ................................................. 13
- 10.
Pharmacologie clinique ............................................................................................... 13
10.1. Mode d’action .......................................................................................................... 13
10.2. Pharmacodynamie ................................................................................................... 14
10.3. Pharmacocinétique .................................................................................................. 14
10.4. Immunogénicité ....................................................................................................... 16
- 11. Conservation, stabilité et mise au rebut ....................................................................... 17
Partie 2 : Renseignements scientifiques .............................................................................. 18
- 13. Renseignements pharmaceutiques .............................................................................. 18
- 14.
Études cliniques ........................................................................................................... 18
14.1. Études cliniques par indication ................................................................................ 18
16 Toxicologie non clinique ............................................................................................... 23
Renseignements destinés aux patient·e·s............................................................................ 27
Mode d’emploi ................................................................................................................... 33
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
LOARGYS (pegzilarginase) est indiqué pour le traitement de l’hyperargininémie chez les adultes et les patients pédiatriques âgés de 2 ans et plus atteints d’un déficit en arginase 1 (ARG1-D), en association avec une restriction en protéines alimentaires.
1.1. Pédiatrie
Pédiatrie (≥ 2 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de LOARGYS dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
Pédiatrie (< 2 ans) : Aucune donnée n’est disponible; par conséquent, l’innocuité et l’efficacité de LOARGYS chez les enfants de moins de 2 ans n’ont pas été démontrées.
1.2. Gériatrie
Gériatrie (≥ 65 ans) : Aucune donnée n’est disponible; par conséquent, l’innocuité et l’efficacité de LOARGYS chez les personnes âgées de plus de 65 ans n’ont pas été démontrées.
2. Contre-indications
LOARGYS est contre-indiqué chez les patients qui présentent une hypersensibilité grave à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
- LOARGYS est destiné au traitement à long terme de l’hyperargininémie chez des patients atteints d’ARG1-D, en association avec une prise en charge individualisée de la maladie, comprenant notamment une restriction protéique alimentaire, des compléments enacides aminés et un traitement pharmacologique, qui peut inclure des agents chélateurs de l’azote.
Le traitement doit être instauré soit par perfusion intraveineuse ou soit par injection sous-cutanée.
Lors des essais cliniques, le traitement a été instauré par voie intraveineuse et, après 8 semaines au minimum, a été administré par voie sous-cutanée (voir la section 14 Études cliniques).
- Avant le début du traitement, il faut mesurer la concentration plasmatique d’arginine, qui servira de taux de référence.
- Les patients doivent être suivis par un professionnel de la santé expérimenté dans la prise en charge des patients atteints de maladies métaboliques héréditaires ainsi que dans la prise en charge des réactions d’hypersensibilité, y compris l’anaphylaxie; voir 7 Mises en garde et précautions.
- Le professionnel de la santé doit administrer LOARGYS pendant au moins les 8 premières semaines afin de surveiller et de traiter toute réaction d’hypersensibilité, y compris l’anaphylaxie. Par la suite, une fois qu’une dose d’entretien stable a été établie et que le risque de réactions d’hypersensibilité est jugé faible, les injections sous-cutanées peuvent être administrées par le patient ou l’aidant après une formation adéquate, en respectant la même dose et la même fréquence.
- Une prémédication par antihistaminique et/ou corticostéroïde devrait être envisagée chez les patients ayant déjà présenté une réaction d’hypersensibilité en lien avec un traitement par LOARGYS.
4.2. Posologie recommandée et ajustement posologique
La posologie initiale recommandée de LOARGYS est de 0,1 mg/kg une fois par semaine. La dose peut être augmentée ou diminuée par paliers de 0,05 mg/kg de manière à atteindre les objectifs du traitement. Les doses hebdomadaires supérieures à 0,2 mg/kg n’ont pas été étudiées durant les études cliniques sur l’ARG1-D.
Pour maximiser le temps passé dans l’intervalle normal, les ajustements posologiques doivent viser à atteindre une concentration d’arginine mesurée avant l’administration proche de la limite supérieure de la normale (LSN) (voir la section 14 Études cliniques). Après quatre semaines d’administration de LOARGYS, mesurer l’arginine plasmatique avant la prise (7 jours après la dose précédente) afin de déterminer la nécessité d’un ajustement posologique. Si deux mesures hebdomadaires consécutives d’arginine plasmatique avant administration ne se situent pas dans l’intervalle thérapeutique souhaité, augmenter ou diminuer la dose hebdomadaire de LOARGYS. Il est recommandé de surveiller les taux plasmatiques d’arginine (avant l’administration de LOARGYS) une fois par semaine pendant 2 semaines après tout ajustement posologique, afin d’évaluer les effets de cette modification.
Une fois la posologie personnalisée établie, il est recommandé d’effectuer une surveillance de la concentration plasmatique d’arginine à l’occasion des visites de surveillance clinique standard.
Si le traitement par LOARGYS est instauré par voie intraveineuse, une administration sous-cutanée, à la même dose et à la même fréquence que le traitement intraveineux, devrait être envisagée après au moins 8 semaines de traitement, afin de réduire le risque d’épisodes d’hypoargininémie (voir 7 Mises en garde et précautions; 10.2 Pharmacodynamie; et 10.3 Pharmacocinétique).
Chez les patients traités par LOARGYS, il faut employer des méthodes validées de surveillance des taux d’arginine, car les méthodes standard ne permettent pas de contrôler l’activité enzymatique résiduelle de la pegzilarginase après le prélèvement d’échantillons et peuvent faire état de taux d’arginine faussement faibles, ce qui aboutirait à des ajustements posologiques inutiles (voir la section 7 Mises en garde et précautions).
En cas de réaction d’hypersensibilité grave (p. ex., anaphylaxie), cesser LOARGYS et instaurer immédiatement un traitement médical approprié, y compris l’administration d’épinéphrine; voir 7 Mises en garde et précautions. En cas de réaction d’hypersensibilité légère ou modérée, envisager un traitement par antihistaminiques et/ou corticostéroïdes. Pour l’administration intraveineuse, envisager une interruption temporaire de la perfusion ou un ralentissement du débit de perfusion.
Pédiatrie (≥ 2 ans) : D’après les données présentées et examinées par Santé Canada, l’innocuité et l’efficacité de LOARGYS chez les patients pédiatriques ont été établies. Par conséquent, Santé Canada a autorisé une indication pour l’usage pédiatrique.
Pédiatrie (< 2 ans) : Aucune donnée n’est disponible; par conséquent, l’innocuité et l’efficacité de LOARGYS chez les enfants de moins de 2 ans n’ont pas encore été établies.
Insuffisance hépatique : LOARGYS n’a pas été étudié chez les patients atteints d’insuffisance hépatique. Des modifications de la clairance de l’enzyme sont attendues; voir 10 Pharmacologie clinique.
Insuffisance rénale : LOARGYS n’a pas été étudié chez les patients atteints d’insuffisance rénale. Il ne peut être exclu que l’élimination du PEG soit réduite chez les patients présentant une insuffisance rénale; voir 10 Pharmacologie clinique.
4.3. Reconstitution
Utiliser une technique aseptique pendant la préparation et l’administration de LOARGYS.
Pour administration par voie intraveineuse
Diluer avec une solution injectable de 0.9 % chlorure de sodium afin d’obtenir le volume de perfusion souhaité (concentration minimale de pegzilarginase de 0,015 mg/ml et concentration maximale de pegzilarginase : 0,5 mg/ml).
Pour administration par voie sous-cutanée
La solution non diluée est utilisée pour l’administration par voie sous-cutanée.
Voir aussi la section 11 Conservation, stabilité et mise au rebut.
4.4. Administration
LOARGYS est destiné à la perfusion intraveineuse ou à l’injection sous-cutanée (voir 4.1 Considérations posologiques).
Déterminer la dose totale et le volume de LOARGYS à administrer (ainsi que le nombre de flacons nécessaires) en fonction du poids du patient (kg) et de la dose (mg/kg).
Calculer la dose totale en fonction de la dose souhaitée en mg/kg, et du poids du patient arrondi
à un nombre entier.
Dose totale (mg) = poids du patient (kg) ∗ Dose (mg/kg)
Calculer le volume de solution à administrer en fonction de la dose totale calculée et de la concentration de la solution. Arrondir le volume calculé à 0,1 ml près.
Volume de LOARGYS (ml) = Dose totale (mg)
Concentration de la solution (5 mg/ml)
- Calculer le nombre de flacons nécessaire en fonction du volume calculé de LOARGYS. Un flacon de LOARGYS contient 0,4 ml ou 1 ml de solution.
- Sortir le(s) flacon(s) du réfrigérateur pour le(s) laisser atteindre la température ambiante.
- Inspecter visuellement le(s) flacon(s) pour détecter la présence éventuelle de particules ou d’une décoloration avant l’administration. LOARGYS est un liquide incolore à jaune pâle ou rose pâle, limpide à légèrement opalescent, essentiellement exempt de particules étrangères visibles. Éliminer tout flacon qui ne concorde pas à cette description.
- Prélever la dose prévue dans la seringue. Voir la section 11 Conservation, stabilité et mise au rebut pour connaître les conditions d’entreposage.
Pour administration par voie intraveineuse
- LOARGYS doit être dilué et administré par perfusion pendant au moins 30 minutes.
- Pour obtenir les directives de préparation et de dilution du médicament avant son administration, voir la section 4.3 Reconstitution.
- Ne pas mélanger d’autres médicaments à LOARGYS et ne pas perfuser d’autres médicaments en même temps, par la même voie d’accès intraveineuse.
Pour administration par voie sous-cutanée
- Administrez la solution non diluée par injection sous-cutanée dans l’abdomen, dans la partie latérale de la cuisse ou dans le côté ou l’arrière des bras. L’injection dans le côté ou l’arrière du haut du bras ne doit être effectuée que par un professionnel de la santé ou un aidant. Changez de point d’injection après chaque dose. N’effectuez pas d’injection dans des tissus cicatriciels ou des zones cutanées rouges, enflammées ou tuméfiées.
- Si vous effectuez l’injection dans l’abdomen, évitez la zone qui entoure directement le nombril.
- S’il est nécessaire d’administrer plus d’une injection avec une dose unique de LOARGYS, les points d’injection doivent être espacés d’au moins 3 cm.
Ne pas agiter.
Le flacon de LOARGYS est destiné à un usage unique. Jeter toute portion inutilisée du médicament.
4.5. Dose oubliée
En cas d’oubli d’une dose, administrez LOARGYS dès que possible. Ne pas administrer deux doses de LOARGYS le même jour ou dans les quatre jours suivant une autre dose afin de compenser une dose oubliée. Veiller à respecter un intervalle d’au moins quatre jours entre les doses.
5. Surdose
Les effets possibles d’une surdose seraient probablement un effet pharmacologique exagéré de la pegzilarginase, entraînant des taux d’arginine plasmatique anormalement bas.
Dans un essai d’oncologie de phase I mené auprès de patients présentant des tumeurs solides avancées, 1 participant a reçu par inadvertance 1,6 mg/kg de pegzilarginase (16 fois la dose initiale recommandée de 0,1 mg/kg pour les patients atteints d’ARG1-D). Le patient a présenté des nausées, des vomissements, une diarrhée et de la fatigue. Il a été traité avec succès par des soins de soutien par voie intraveineuse sans présenter de séquelles.
Lorsqu’une surdose de LOARGYS est soupçonnée, les patients doivent faire l’objet d’une surveillance étroite, et recevoir des mesures générales de soutien.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Description
LOARGYS est un liquide stérile, sans agent de conservation, incolore à jaune pâle ou rose pâle, limpide à légèrement opalescent, essentiellement exempt de particules étrangères visibles.
Chaque boîte contient un flacon de 0,4 ml ou 1 ml de solution.
0,4 ml de solution dans un flacon en verre de type 1 de 3 ml muni d’un bouchon en caoutchouc chlorobutyle enduit de Fluorotec, d’un opercule en aluminium et d’un capuchon amovible bleu. 1 ml de solution dans un flacon en verre de type 1 de 5 ml muni d’un bouchon en caoutchouc chlorobutyle enduit de Téflon, d’un opercule en aluminium et d’un capuchon amovible blanc.
7. Mises en garde et précautions
Système immunitaire
Réactions d’hypersensibilité, y compris l’anaphylaxie
Des réactions d’hypersensibilité, y compris l’anaphylaxie (accompagnées de symptômes p. ex. enflure
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/teneur/ | ||||
| composition | ||||
Perfusion intraveineuse ou injection sous-cutanée | Solution de pegzilarginase à 5 mg/ml Présentation
| Phosphate dipotassique Glycérol Acide chlorhydrique (pour ajuster le pH) Dihydrogénophosphate de potassium Chlorure de sodium Hydroxyde de sodium (pour ajuster le pH) Eau pour injection | ||
du visage, éruption cutanée, bouffées congestives, dyspnée) ont été observées chez les patients ayant reçu LOARGYS par voie intraveineuse ou par voie sous-cutanée. Ces réactions sont généralement survenues après les premières doses, mais elles peuvent également survenir ultérieurement au cours du traitement (voir la section 8 Effets indésirables pour plus de précisions).
Les premières administrations de LOARGYS doivent être effectuées sous supervision médicale.
Si une réaction d’hypersensibilité survient, un traitement médical adapté doit être administré, et l’état du patient surveillé jusqu’à la disparition des signes et des symptômes. La prise en charge des réactions d’hypersensibilité peut inclure l’interruption temporaire de l’administration ou la réduction du débit de perfusion et/ou un traitement par des antihistaminiques et/ou des corticostéroïdes. Dans les cas graves, il peut être nécessaire d’arrêter l’administration et d’administrer un traitement par l’épinéphrine. Une prémédication par un antihistaminique et/ou un corticostéroïde doit être envisagée chez les patients ayant déjà présenté une réaction d’hypersensibilité dans le cadre d’un traitement par LOARGYS.
Si le traitement n’est pas administré par un professionnel de la santé, il faut expliquer au patient les premiers signes des réactions d’hypersensibilité graves, par exemple, l’urticaire, l’enflure des lèvres, l’urticaire généralisée, l’oppression thoracique, la respiration sifflante et l’hypotension. Il faut envisager la prescription de médicaments pour le traitement d’une réaction d’hypersensibilité potentiellement grave. Il faut pareillement informer les patients de la conduite à tenir en cas de survenue de symptômes d’hypersensibilité grave, entre autres, de la nécessité de consulter un médecin immédiatement.
Surveillance et examens de laboratoire
Dosage de l’arginine plasmatique
LOARGYS interfère avec le dosage habituel de l’arginine en laboratoire, ce qui se traduit par des concentrations faussement faibles attribuables à la dégradation de l’arginine après le prélèvement. Il faut donc informer le laboratoire d’analyses que le patient est traité par un médicament qui métabolise et réduit les taux d’arginine. Il faut utiliser d’autres procédures d’échantillonnage validées pour le dosage de l’arginine chez les patients traités par LOARGYS, par exemple, utiliser des tubes de prélèvement de sang contenant l’inhibiteur enzymatique nor-NOHA.
Santé reproductive
Fertilité
Il n’existe aucune donnée chez l’homme. Lors d’études de fertilité menées chez des rats non atteints d’ARG1-D, la pegzilarginase a eu des effets sur la spermatogénèse (p. ex., diminution de la motilité des spermatozoïdes, diminution de la concentration des spermatozoïdes et augmentation des anomalies morphologiques des spermatozoïdes) chez les mâles et a réduit la fertilité et la fécondité des femelles (voir la section 16 Toxicologie non clinique).
7.1. Populations particulières
7.1.1. Grossesse
Il n’existe pas de données sur l’utilisation de la pegzilarginase chez les femmes enceintes.Le traitement par LOARGYS et l’hypoargininémie maternelle pendant le traitement par LOARGYS présentent un risque pour le fœtus. LOARGYS n’est pas recommandée pendant la grossesse, ni chez les femmes en âge de procréer n’utilisant pas de contraception.
Dans des études de reproduction animale menées chez des rates et des lapines gestantes non atteintes d’ARG1-D, l’administration intraveineuse de pegzilarginase pendant l’organogenèse a entraîné une toxicité maternelle et une augmentation de l’incidence d’anomalies de croissance fœtale, notamment un faible poids fœtal et des malformations squelettiques (voir 16 Toxicologie non clinique).
7.1.2. Allaitement
On ne sait pas si la pegzilarginase est excrétée dans le lait maternel chez l’humain ou chez les animaux. La prudence est recommandée, car de nombreux médicaments peuvent passer dans le lait maternel. L’hypoargininémie maternelle pendant le traitement par LOARGYS peut entraîner de faibles concentrations d’arginine dans le lait maternel et un apport insuffisant d’arginine chez le nourrisson. Il est impossible d’écarter un risque pour le nouveau-né/nourrisson allaité. Une décision doit être prise quant à l’arrêt de l’allaitement ou l’arrêt/l’interruption du traitement par LOARGYS, en tenant compte des bienfaits de l’allaitement maternel pour l’enfant et des bienfaits du traitement pour la mère.
7.1.3. Enfants et adolescents
L’innocuité et l’efficacité de LOARGYS ont été démontrées chez les enfants âgés de 2 ans ou plus atteints d’ARG1-D (voir la section 8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents et 14 Études cliniques).
Comme aucune donnée n’est disponible, l’innocuité et l’efficacité de LOARGYS chez les enfants de moins de 2 ans n’ont pas encore été démontrées.
7.1.4. Personnes âgées
Aucune donnée n’est disponible; par conséquent, l’innocuité et l’efficacité de LOARGYS chez les personnes âgées de plus de 65 ans n’ont pas été démontrées.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les effets indésirables les plus fréquents chez les participants aux études cliniques étaient les réactions au point d’injection (13,6 %) et l’hypersensibilité (12,5 %).
L’évaluation des effets indésirables était basée sur l’exposition de 48 patients atteints d’ARG1-D (8 adultes et 40 enfants âgés de 2 à 31 ans à l’inclusion), traités pendant un maximum d’environ 5 ans dans le cadre de 3 essais cliniques.
En raison de la taille réduite de la base de données d’innocuité dans la population atteinte d’ARG1-D (N = 48), la fréquence des effets indésirables peu fréquents, rares et très rares n’a pas pu être estimée de manière fiable.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, la fréquence des effets indésirables observés lors des essais cliniques peut ne pas refléter celle observée en pratique clinique et ne doit pas être comparée à celle rapportée dans les essais cliniques d’un autre médicament.
Événements indésirables apparus en cours de traitement (EIACT) issus de l’essai pivot, à double insu, contrôlé par placebo
Au total, 21 patients âgés de 2 à 28 ans au moment de l’inclusion ont reçu des doses intraveineuses de LOARGYS allant jusqu’à 0,2 mg/kg et 11 patients ont reçu un placebo une fois par semaine pendant 24 semaines.
Tableau 2 – Événements indésirables apparus en cours de traitement rapportés chez ≥2 sujets traités par LOARGYS et à une fréquence plus élevée que le placebo dans l’essai contrôlé à double insu
| Classe de systèmes d’organes Terme privilégié | LOARGYS N = 21 n (%) | Placebo N = 11 n (%) |
| Affections gastro-intestinales | ||
| Vomissements | 6 (29) | 3 (27) |
| Constipation | 3 (14) | 1 (9) |
| Troubles généraux et anomalies au site d’administration | ||
| Pyrexie | 4 (19) | 0 |
| Affections du système immunitaire | ||
| Hypersensibilitéa | 2 (10) | 0 |
| Infections et infestations | ||
| Rhinopharyngite | 2 (10) | 0 |
| Lésions, intoxications et complications liées aux procédures | ||
| Chute | 2 (10) | 0 |
| Investigations | ||
| Augmentation de l’alanine aminotransférase | 2 (10) | 0 |
| Augmentation de l’aspartate aminotransférase | 2 (10) | 0 |
| Affections du système nerveux |
| Étourdissements | 2 (10) | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Rhinorrhée | 2 (10) | 0 |
| Affections de la peau et du tissu sous-cutané | ||
| Prurit | 2 (10) | 0 |
a Comprend les réactions classées comme hypersensibilité durant l’essai et les réactions évaluées comme hypersensibilité selon les symptômes et la relation temporelle avec le médicament.
Description de certaines réactions indésirables
Hypersensibilité
Des réactions d’hypersensibilité accompagnées de symptômes tels qu’une enflure du visage, une éruption cutanée, des bouffées congestives et une dyspnée ont été rapportées.
Lors des essais cliniques au cours desquels LOARGYS a été administré par voie intraveineuse, 6 patients sur les 48 (12,5 %) traités par LOARGYS ont présenté des signes et des symptômes typiques d’une réaction d’hypersensibilité, ou possiblement liés à celle-ci. Les réactions se sont généralement produites après l’administration des premières doses. Les réactions étaient légères ou modérées et se sont résolues spontanément ou peu après le traitement par des soins médicaux standard. Aucune de ces réactions n’a mené à l’arrêt du traitement. Lors des essais cliniques, une prémédication par des antihistaminiques non sédatifs a été envisagée au cas par cas avant l’administration (voir 7 Mises en garde et précautions).
Après la commercialisation du médicament, des réactions d’hypersensibilité ont été rapportées, et ce, même chez des patients ayant reçu le médicament par voie sous-cutanée et une prémédication à base d’antihistaminiques.
Réactions au point d’injection
Des réactions au point d’injection ont été signalées chez 13,6 % (6 sur 44) des patients traités par LOARGYS par voie sous-cutanée. Les signes et symptômes comprenaient une douleur, un érythème, une enflure, une irritation et une éruption cutanée au point d’injection. Les réactions au point d’injection étaient d’intensité légère et ont disparu spontanément ou grâce à des soins médicaux standard sans interruption du traitement.
Innocuité à long terme :
Les données sur l’innocuité à long terme portent sur 45 sujets atteints d’ARG1-D traités par LOARGYS dans le cadre de la prolongation ouverte à long terme de l’étude randomisée de phase 3 CAEB1102-300A (N = 31) et de l’étude de prolongation ouverte de phase 2 CAEB1102-102A (N = 14) (voir la section 14 Études cliniques). Le profil global d’effets indésirables concordait avec celui observé pendant la période à double insu de l’étude CAEB1102-300A. Les nouveaux événements observés durant la phase d’extension à long terme de l’étude CAEB1102-300A comprenaient la fatigue (35,5 %) et la COVID-19 (19,4 %); toutefois, la relation de causalité avec LOARGYS n’a pas été établie.
L’incidence globale des événements indésirables était similaire avec l’administration intraveineuse et sous-cutanée (89,6 % [43/48] contre 97,7 % [43/44]). L’incidence légèrement plus élevée durant l’administration sous-cutanée peut être attribuée au fait que les sujets ont reçu l’administration sous-cutanée pendant une plus longue période que l’administration intraveineuse.
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
La majorité des patients traités par LOARGYS dans le cadre du programme de développement sur l’ARG1-D constituaient une population pédiatrique dont 83 % (40 sur 48) étaient des enfants et adolescents (âgés de 2 à 18 ans). Le profil d’innocuité de LOARGYS présenté à la section sur l’innocuité est donc considéré comme représentatif de celui d’une population pédiatrique de plus de 2 ans.
8.5. Effets indésirables observés post-commercialisation
Affections du système immunitaire : anaphylaxie
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Aucune étude n’a été menée sur les interactions médicamenteuses. La pegzilarginase étant une enzyme humaine recombinante, aucune interaction médicament-médicament due au cytochrome P450 n’est attendue.
9.3. Interactions médicament-comportement
L’interaction de LOARGYS avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
LOARGYS interfère avec le dosage habituel de l’arginine en laboratoire (voir la section 7 Mises en garde et précautions).
10. Pharmacologie clinique
10.1. Mode d’action
L’ARG1-D est une maladie métabolique héréditaire caractérisée par un déficit en enzyme arginase 1. Elle entraîne l’élévation persistante du taux d’arginine plasmatique à l’origine des manifestations de la maladie et de l’aggravation des symptômes cliniques.
La pegzilarginase est une forme recombinante de l’enzyme humaine arginase 1 substituée au cobalt; elle est conjuguée à des vecteurs de mPEG de 5 kDa. Le vecteur mPEG ralentit la clairance de la pegzilarginase et prolonge sa demi-vie. La pegzilarginase est un traitement substitutif de l’activité de l’enzyme arginase 1 humaine, qui est déficiente chez les patients atteints d’ARG1-D.
10.2. Pharmacodynamie
Les effets pharmacodynamiques de la pegzilarginase ont été évalués chez des adultes et des sujets pédiatriques atteints d’ARG1-D qui ont reçu une série de doses administrées par voie intraveineuse ou par voie sous-cutanée.
L’administration intraveineuse de pegzilarginase a entraîné des réductions précoces des taux plasmatiques d’arginine, avec un temps médian avant le nadir (taux d’arginine le plus bas) de 2 à 5 heures. On s’attend à ce que la concentration d’arginine plasmatique atteigne l’état d’équilibre à la semaine 8 ou avant (voir la section 14 Études cliniques, Figure 1). La concentration plasmatique initiale de l’arginine ou la voie d’administration ne devraient pas influencer la durée nécessaire pour l’atteinte de ces concentrations.
Les taux plasmatiques d’arginine sont restés stables après le passage de la voie intraveineuse à la voie sous-cutanée, à raison de la même dose. Par ailleurs, l’administration par voie sous-cutanée a entraîné une diminution du nombre et de la durée des épisodes d’hypoargininémie provoqués par la pegzilarginase. À l’état d’équilibre, les concentrations plasmatiques d’arginine ont diminué sous la limite inférieure de la normale de 40 micromoles (limite inférieure de la normale dans les essais cliniques) pendant au moins 2 à 4 jours après une administration intraveineuse, avec un nadir de moyenne géométrique de 6 micromoles environ 4 heures après la perfusion. Après une administration sous-cutanée, les concentrations plasmatiques d’arginine sont restées dans l’intervalle normal ou ont diminué sous la limite inférieure de la normale pendant moins de 3 jours, avec un nadir de moyenne géométrique de 25 micromoles environ 48 heures après l’injection. L’administration sous-cutanée de LOARGYS a permis un contrôle comparable des concentrations plasmatiques d’arginine avec des fluctuations plus faibles. La signification clinique d’épisodes d’hypoargininémie ultérieurs lors d’un traitement chronique administré par voie intraveineuse est inconnue.
Le traitement par la pegzilarginase a entraîné des augmentations significatives correspondantes des taux plasmatiques d’ornithine et des diminutions des taux plasmatiques de composés de type guanidine.
Le traitement par la pegzilarginase ne cible pas directement les taux plasmatiques élevés d’ammoniaque.
10.3. Pharmacocinétique
Les propriétés pharmacocinétiques de la pegzilarginase ont été évaluées après son administration intraveineuse et sous-cutanée à des adultes et à des sujets pédiatriques atteints d’ARG1-D. L’analyse pharmacocinétique de la population a servi à déterminer les caractéristiques pharmacocinétiques de la pegzilarginase.
Les paramètres pharmacocinétiques à l’état d’équilibre suivants ont été calculés à l’aide du modèle pharmacocinétique final de la population (tableau 3). Le modèle pharmacocinétique final était basé sur des données obtenues auprès de 20 sujets de sexe féminin et 17 sujets de sexe masculin âgés de 2 à 31 ans, pesant entre 12,2 et 76,7 kg. Lors des essais cliniques, les doses étaient comprises entre 0,015 et 0,2 mg/kg. La dose simulée dans le modèle était de 0,1 mg/kg, administrée pendant 5 semaines.
Tableau 3 – Paramètres pharmacocinétiques à l’état d’équilibre
| Pegzilarginase | ||
| Par voie intraveineuse | Par voie sous-cutanée | |
Exposition à l’état d’équilibre [Cmax (µg/ml)]* | 2,48 (19,9 %) | 0,579 (19,9 %) |
Exposition à l’état d’équilibre [ASC0-168 (h × µg/ml)]* | 108 (18,3 %) | 61,3 (18,3 %) |
| tmax (h)** | 0,25^ | 34 (22,0 – 46,0) |
| Vss (ml)* | 1700 (26.4 %) | 2800 (36.1 %)† |
| t1/2 (h)* | 50.2 (7.53 %) | 50.2 (7.53 %) |
| CLss (ml/h)* | 29.6 (42.8 %) | 29.6 (42.8 %) |
Abréviations : ASC0-168 = aire sous la courbe des concentrations en fonction du temps de 0 à 168 heures; CLss=clairance à l’état d’équilibre; Cmax = concentration maximale observée; t½ = demi-vie; tmax = temps jusqu’à l’atteinte de la concentration maximale; Vss=volume de distribution à l’état d’équilibre
* Les données présentées sont des moyennes géométriques et des coefficients géométriques de variation (%). ** Exprimé sous forme de [médiane (étendue)] seulement.
^ Pour l’administration par voie intraveineuse, le tmax correspond au moment du prélèvement du premier échantillon pour l’analyse pharmacocinétique. Dans ces simulations, le moment du prélèvement du premier échantillon pour l’analyse pharmacocinétique a été fixé à la fin de la perfusion (0,25 heure après l’administration) pour tous les sujets, sans variabilité. † Pour l’administration sous-cutanée, Vz (volume de distribution durant la phase terminale) est présenté. Des simulations ont été effectuées pour un patient pesant 31 kg.
Absorption
Après l’administration sous-cutanée, la biodisponibilité absolue moyenne était de 57 % et la concentration maximale a été atteinte environ 34 heures après l’administration. L’exposition à la pegzilarginase augmente d’une manière approximativement proportionnelle à la dose, en suivant une pharmacocinétique linéaire sur un intervalle posologique compris entre 0,04 et 0,2 mg/kg pour la voie intraveineuse ou entre 0,06 et 0,2 mg/kg pour la voie sous-cutanée. L’accumulation observée après l’administration hebdomadaire était négligeable.
Distribution
La pegzilarginase est principalement distribuée dans le système vasculaire à raison d’un volume total de distribution d’environ 47 ml/kg, ce qui est semblable au volume sérique chez l’humain. La PK a été mieux décrite à l’aide d’un modèle pharmacocinétique de population à deux compartiments (central et périphérique).
Métabolisme
L’enzyme devrait être métabolisée en petits peptides et en acides aminés par des voies cataboliques.
Élimination
La pegzilarginase est une enzyme humaine recombinante pégylée. Pour pouvoir l’administrer une fois par semaine, on s’est servi du PEG comme vecteur pour prolonger la demi-vie de la pegzilarginase comparativement à l’arginase endogène. D’après l’analyse pharmacocinétique de la population, la demi-vie de la pegzilarginase est d’environ 50 heures. La pegzilarginase utilise un PEG de 5 kDa, qui est éliminé par filtration glomérulaire rénale chez les patients présentant une fonction rénale normale.
Populations et états pathologiques particuliers
L’âge et le sexe n’ont pas été considérés comme des covariables significatives une fois le poids corporel pris en compte.
- Insuffisance hépatique : La pegzilarginase n’a pas été étudiée chez les patients présentant une insuffisance hépatique. Des changements de la clairance de l’enzyme sont à prévoir puisque la pegzilarginase est métabolisée par des voies cataboliques.
- Insuffisance rénale : La pegzilarginase n’a pas été étudiée chez des patients atteints d’insuffisance rénale. Il ne peut être exclu que l’élimination de la PEG diminue chez les patients présentant une insuffisance rénale.
- Poids corporel : L’exposition à la pegzilarginase était généralement comparable entre les groupes de poids corporel avec une posologie ajustée au poids.
10.4. Immunogénicité
Il existe un risque d’immunogénicité à l’encontre des protéines pégylées thérapeutiques. La fréquence observée des anticorps anti-médicaments (AAM) dépend fortement de la sensibilité et de la spécificité de l’épreuve utilisée. Les différences entre les méthodes d’analyse empêchent de comparer de façon significative l’incidence des AAM dans les essais décrits ci-dessous à l’incidence des AAM dans d’autres études, y compris celles portant sur la pegzilarginase. Dans l’ensemble des essais cliniques menés dans le cadre du programme de développement de la pegzilarginase pour le traitement de l’ARG1-D, avec une durée de traitement de 6 à 274 semaines, 12 participants pédiatriques et adultes sur 48 (soit 25 %) ont obtenu un résultat positif au test de dépistage des AAM dirigés contre le fragment PEG et/ou le groupement protéique de la pegzilarginase, la majorité des cas ayant été détectés peu après l’administration de la première dose (Tableau 4). Aucun test n’était disponible pour détecter des anticorps neutralisants pendant le programme de développement clinique. Les AAM étaient de nature transitoire et, chez la plupart des participants, se sont résorbés pendant la poursuite du traitement; la durée médiane de positivité aux AAM était d’environ deux semaines.
Tableau 4 – Incidence des AAM chez les sujets traités par LOARGYS dans les essais 101A, 102A et 300A
| Étude # | Anti-pegzilarginase | Anti-PEG seulement | Anti-pegzilarginase et | ||||||
| seulement | anti-PEG | ||||||||
| CAEB1102-101A & | 1 (6 %) | 2 (13 %) | 5 (31 %) | ||||||
| CAEB1102-102A | |||||||||
| (jusqu'à 274 semaines) | |||||||||
| (N=16) | |||||||||
| CAEB1102-300A | 3 (9 %) | 0 (0 %) | 1 (3 %) | ||||||
| (jusqu’à 152 semaines) | |||||||||
| (N=32) | |||||||||
Effets des anticorps anti-médicament sur la pharmacocinétique
Dans l’ensemble des études, les participants traités par LOARGYS présentant des titres plus élevés d’anticorps anti-PEG avaient un Cmax plus faible, une clairance plus élevée et une ASC de la pegzilarginase plus faible, comparativement aux participants ayant des titres plus faibles d’anticorps anti-PEG ou à ceux n’ayant pas développé d’AAM.
Effets des anticorps anti-médicament sur la pharmacodynamie
Dans l’ensemble des études, les participants traités par LOARGYS présentant des titres plus élevés d’anticorps anti-PEG avaient une réduction plus faible de l’arginine plasmatique, comparativement aux participants ayant des titres plus faibles d’anticorps anti-PEG ou à ceux n’ayant pas développé d’AAM.
Chez les patients traités par LOARGYS présentant les titres les plus élevés d’anticorps anti-pegzilarginase et d’anticorps anti-PEG, les concentrations d’arginine étaient plus élevées après l’apparition des AAM.
Effets des anticorps anti-médicament sur l’innocuité
Dans l’ensemble des études, les réactions d’hypersensibilité ont été plus fréquentes chez les participants AMM-positifs que chez les participants AAM-négatifs. Cinq participants traités par LOARGYS ayant présenté des réactions d’hypersensibilité étaient AAM-positifs et étaient tous positifs pour des AAM anti-PEG de type IgM et IgG au moment de leur premier EIACT d’hypersensibilité. Parmi ces 5 sujets, 4 ont été testés pour les IgE et un seul était positif pour IgE anti-pegzilarginase.
11. Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (entre 2 °C à 8 °C).
Ne pas congeler.
Ne pas agiter.
À conserver dans l’emballage d’origine à l’abri de la lumière.
Une fois sorti du réfrigérateur, LOARGYS peut être conservé pendant 2 heures à la température ambiante, jusqu’à 25 °C.
Conditions de conservation après la préparation du médicament
La stabilité chimique et physique a été montrée pendant 2 heures lorsque le produit a été conservé à une température ambiante pouvant atteindre 25 °C, ou jusqu’à 4 heures s’il était conservé au réfrigérateur à une température comprise entre 2 °C et 8 °C. Si le produit n’est pas utilisé dans ces délais, il doit être jeté. D’un point de vue microbiologique, le produit doit être utilisé immédiatement après sa préparation.
Jeter toute portion inutilisée du médicament. Chaque flacon est destiné à un usage unique seulement.
Aucune exigence particulière pour la mise au rebut.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : pegzilarginase
Nom chimique : Poly(oxy-1,2-éthanediyl), alpha-(carboxyméthyl)-oméga-méthoxy-, amide avec arginase 1 [cofacteur : cobalt] (humaine de synthèse) (1:10), trimère
Formule moléculaire et masse moléculaire : Le poids moléculaire de la pegzilarginase est d’environ 224 à 344 kDa.
Propriétés physicochimiques : incolore à jaune pâle ou rose pâle, limpide à légèrement opalescent. pH : 7,0-7,6. Osmolalité : 250-305 mOsm/kg
Caractéristiques du produit :
La pegzilarginase est une forme recombinante de l’enzyme humaine arginase 1, substituée au cobalt et conjuguée à des vecteurs de mPEG de 5 kDa. Le vecteur mPEG ralentit la clairance de la pegzilarginase, ce qui prolonge la demi-vie de l’enzyme et maintient ses fonctions.
14. Études cliniques
14.1. Études cliniques par indication
Déficit en arginase 1
L’innocuité et l’efficacité de LOARGYS pour le traitement de l’ARG1-D ont été évaluées dans le cadre de 3 études cliniques menées auprès de 48 patients atteints d’ARG1-D.
Tableau 5 – Résumé des données démographiques des patients dans les études cliniques sur le traitement de l’ARG1-D
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets | Âge a | Sexe | ||
| (min.– | |||||||
| max.) | |||||||
CAEB1102 -300A (« étude 300A ») | Essai multicentrique de phase III, contrôlé par placebo, à répartition aléatoire et à double insu | Période en double insu (PD) : LOARGYS (N = 21) ou un placebo (N = 11) par voie intraveineuse, à raison d’une posologie initiale de 0,1 mg/kg une fois par semaine, ajustée dans un intervalle compris entre 0,05 mg et 0,2 mg/kg. Durée de la période à double insu : 24 semaines Période de prolongation à long terme : La période à double insu a été suivie d’une période de prolongation à long terme au cours de laquelle les patients initialement répartis aléatoirement pour recevoir le placebo sont passés à LOARGYS, et pouvaient passer à une administration hebdomadaire par voie sous-cutanée. Durée médiane de l’exposition au cours de la période de prolongation à long terme (à l’exclusion de la phase à double insu) : 94 semaines (intervalle : 62 à 152 semaines). | 32 | 2-29 ans | Femmes : 40,6 % Hommes : 59,4 % | ||
a Aucune donnée issue des essais cliniques n’est disponible chez les sujets âgés de plus de 32 ans, ni chez les sujets présentant des concentrations d’arginine proches de 200 µM sous régime alimentaire hypoprotéique seul.
L’étude pivot 300A était un essai multicentrique de phase 3, évaluant l’innocuité et l’efficacité de LOARGYS chez des sujets pédiatriques et adultes atteints de déficit en arginase 1 (ARG1-D). L’essai comprenait une période randomisée de 24 semaines, à double insu (DI) et contrôlée par placebo, suivie d’une période de prolongation à long terme au cours de laquelle tous les patients recevaient la pegzilarginase et pouvaient passer d’une perfusion intraveineuse (IV) hebdomadaire à des injections sous-cutanées (SC) hebdomadaires.
La population de l’ensemble d’analyse complète (EAC) comprenait au total 32 sujets, pédiatriques et adultes, qui ont été randomisés selon un ratio de 2:1 pour recevoir soit la pegzilarginase par voie intraveineuse une fois par semaine à une dose initiale de 0,1 mg/kg, avec un ajustement posologique dans un intervalle de 0,05 à 0,2 mg/kg, soit un placebo apparié. La randomisation était stratifiée selon la sévérité des antécédents d’hyperammoniémie (≥ 1 épisode d’hyperammoniémie dans les 90 jours précédant le consentement ou ≥ 2 épisodes dans les 365 jours précédant le consentement, versus aucun épisode dans les 365 jours précédant le consentement ou 1 épisode survenu > 90 jours avant le consentement). Tous les sujets devaient poursuivre tout régime alimentaire et tout traitement par chélateurs de l’ammoniaque prescrits antérieurement pendant toute la période à double insu (DI).
La population de l’étude 300A comprenait des sujets pédiatriques et adultes âgés de 2 à 29 ans au moment de leur inclusion; 40,6 % des sujets étaient des femmes, 59,4 % des hommes; les participants étaient blancs, asiatiques, noirs ou afro-américains et de groupes raciaux mixtes (et de groupes ethniques hispaniques ou latino-américains et non hispaniques ou latino-américains), atteints d’ARG1-D. Quatre-vingt-dix pour cent des patients traités par LOARGYS étaient des enfants et adolescents âgés de 2 à 17 ans (leur âge médian était de 9 ans).
Le principal critère d’évaluation de l’efficacité portait sur la variation de la concentration plasmatique d’arginine entre le début et la semaine 24 chez les sujets traités par LOARGYS comparativement au placebo. Les principaux critères secondaires d’évaluation de la mobilité fonctionnelle étaient la variation entre le début et la semaine 24 duscore GMFM-E (marche, course, saut : ce score est compris entre 0 et 72, un score élevé indiquant une meilleure fonction motrice globale) et le test de marche de 2 minutes (2MWT). Les principaux résultats d’efficacité de l’étude 300A évaluant la période de traitement en double insu de 24 semaines avec LOARGYS chez des sujets atteints d’ARG1-D sont présentés au tableau 6 et à la figure 1.
Tableau 6 – Analyse des critères d’évaluation du taux plasmatique d’arginine au cours de la période à double insu de l’étude 300A
LOARGYS (N = 21) | Placebo (N = 11) | |||
| Principal critère d’évaluation : variation entre le début et la semaine 24 | ||||
Début de l’étude | Semaine 24 | Début de l’étude | Semaine 24 | |
| Moyenne géométrique (μM) (É.-T.) | 354,0 (1,30) | 86,4 (1,60) | 464,7 (1,21) | 426,5 (1,31) |
Variation estimée la semaine 24 par rapport au début de l’étude (IC à 95 %) | 76,7 % (-146,7 % à 300,1 %) | 0,0 % (-234,4 % à 232,4 %) | ||
Variation estimée 24 avec la pegzilarginase à la semaine 24 par rapport au placebo (IC à 95 %)a | 76,7 % (67,1 % à 83,5 %)* | |||
a Sur la base d’un modèle à effet mixte avec mesures répétées (MMRM) où la visite, le traitement expérimental attribué aléatoirement et l’interaction entre la visite et le traitement expérimental attribué aléatoirement étaient des effets, et dont la covariable était la valeur initiale incluse. Type de structure de covariance par défaut = non structurée. La réduction estimée en pourcentage à la semaine 24 était basée sur le rapport des moyennes géométriques et l’IC à 95 % correspondant. *Signification statistique au seuil prédéfini de 5 % (p < 0,0001).
Abréviations : IC = intervalle de confiance; É.-T. = écart-type.
Figure 1 - Résumé de la moyenne des moindres carrés (IC à 95 %) des taux d’arginine (µM) 168 heures après l’administration pendant la période à double insu de l’étude CAEB1102-300A
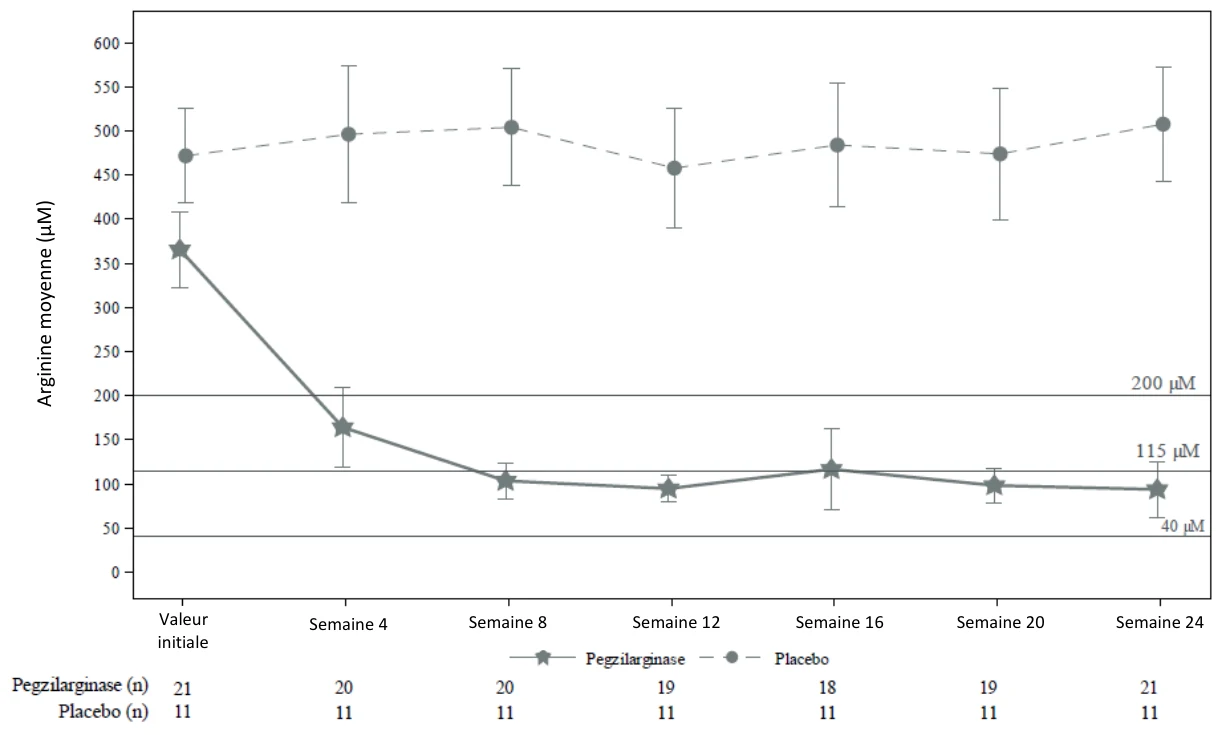
Remarques : Le taux d’arginine plasmatique recommandé par les lignes directrices médicales est < 200 μM; l’intervalle normal défini dans l’essai clinique est compris entre 40 et 115 μM.
Le traitement par LOARGYS a également entraîné des améliorations numériques de la mobilité par rapport au placebo après 24 semaines, telles qu’évaluées par les performances au GMFM-E et 2MWT. La variation moyenne estimée du score GMFM
‑
E entre la semaine 24 par rapport au début de l’étude était de 4,2 points dans le groupe LOARGYS, contre −0,4 point dans le groupe placebo (différence ajustée : 4,6 [IC à 95 % ; −1,1 ; 10,2]). La variation moyenne estimée du test de marche de 2 minutes (2MWT) entre la semaine 24 par rapport au début de l’étude était de 7,4 mètres dans le groupe LOARGYS, contre 1,9 mètre dans le groupe placebo (différence ajustée : 5,5 [IC à 95 % ; −15,6 ; 26,7]).
Un sujet a retiré son consentement pour des raisons personnelles et a quitté l’étude à la semaine 6 de la période à double insu (DI). Tous les autres sujets (N = 31) ont commencé la période de prolongation à long terme de l’étude et suivaient encore le traitement à la fin de l’étude. La durée médiane de l’exposition à la pegzilarginase pendant la période de prolongation à long terme, sans compter la période DI de 24 semaines, était de 94 semaines (intervalle : 62 à 152 semaines).
Pendant la période de prolongation ouverte, les sujets qui recevaient précédemment la pegzilarginase ont présenté des réductions soutenues des concentrations plasmatiques d’arginine et une amélioration durable ou supérieure de la fonction neuromotrice d’après les scores GMFM-E et GMFM-D et le test 2MWT. Les sujets initialement affectés aléatoirement au placebo et traités par la pegzilarginase pendant la période de prolongation ouverte ont présenté des réductions similaires des concentrations plasmatiques d’arginine.
16 Toxicologie non clinique
Les études de toxicologie non clinique ont été menées chez des rats, des lapins et des singes présentant une activité normale de l’enzyme arginase 1 et, par conséquent, des concentrations circulantes d’arginine normales au début de l’étude.
Une perte d’appétit et une diminution du gain pondéral dépendantes de la dose et indésirables ont été attribuées à un épuisement marqué et soutenu des réserves d’arginine en dessous de l’intervalle normal. Ces résultats étaient réversibles après l’arrêt du l’administration de la pegzilarginase et pourraient être liés à un effet pharmacologique exagéré. La pertinence de ces résultats chez les patients atteints d’ARG1-D n’est pas claire.
Toxicologie générale
Toxicité en administration répétée
Dans l’étude de toxicité en administration répétée d’une durée de 13 semaines, des singes ont reçu de la pegzilarginase administrée une fois par semaine par injection intraveineuse (IV) en bolus à des doses de 0, 0,1, 0,3 ou 1 mg/kg. Les signes cliniques observés à la dose de 1 mg/kg comprenaient une diminution du poids corporel, une augmentation de l’incidence des tremblements, une perte d’appétit, des selles liquides, une diminution de l’activité, une ataxie, une fonte musculaire et/ou une apparence négligée/voûtée. Deux mâles du groupe recevant 1 mg/kg ont été euthanasiés à l’état moribond aux jours 26 et 71 en raison d’une perte de poids corporel (environ 25 % par rapport au jour −1).
Les modifications hématologiques comprenaient des diminutions de la masse érythrocytaire, indicatives d’une suppression de la moelle osseuse, à 0,3 mg/kg et 1 mg/kg chez les mâles et à 1 mg/kg chez les femelles, qui ne se sont pas complètement normalisées après la période de récupération de 4 semaines; ces observations étaient associées à des augmentations des réticulocytes, considérées comme un marqueur d’une réponse érythropoïétique régénérative normale. Les animaux ayant reçu la dose élevée présentaient des diminutions du nombre de neutrophiles (jusqu’à 84 %), de lymphocytes (jusqu’à 62 %) et/ou de plaquettes (jusqu’à 50 %) par rapport aux valeurs initiales individuelles; toutefois, aucune évaluation de l’immunotoxicité n’a été effectuée. Une diminution du poids du thymus a été observée chez les femelles de l’étude principale à la dose de 1 mg/kg et a été considérée comme secondaire au stress. Certains animaux du groupe recevant 1 mg/kg ont développé une hyperplasie de la muqueuse de l’estomac et des intestins, parfois accompagnée d’érosion/ulcération de la muqueuse rectale. Les effets cutanés comprenaient un pelage clairsemé, une peau sèche et décolorée, ainsi qu’une hyperplasie épidermique chez les singes ayant reçu la dose élevée. Aucun effet apparent lié à la pégylation (c.-à-d. vacuolisation cellulaire de cellules phagocytaires ou non phagocytaires associée au groupement PEG de la pegzilarginase) n’a été observé à l’examen histopathologique.
Compte tenu des effets indésirables sur le poids corporel chez les mâles et les femelles à la dose de 1 mg/kg, ayant entraîné l’euthanasie précoce de deux animaux mâles à cette dose, la dose sans effet indésirable observé (DSEIO) chez les singes cynomolgus mâles et femelles était de 0,3 mg/kg (correspondant à deux fois l’exposition humaine prévue chez les patients [âgés de 2 à 28 ans] recevant la dose maximale recommandée chez l’humain [DMRH] de 0,2 mg/kg par injection IV, sur la base de l’aire sous la courbe [ASC]).
Génotoxicité : Aucune étude n’a été réalisée pour évaluer le potentiel génotoxique de la pegzilarginase.
Cancérogénicité : Aucune étude à long terme n’a été réalisée chez des animaux pour évaluer le potentiel cancérogène de la pegzilarginase.
Toxicité pour la reproduction et le développement :
Fertilité et développement embryonnaire précoce
Une étude de fertilité a été menée afin d’évaluer les effets potentiels de la pegzilarginase sur la fertilité des mâles et des femelles chez le rat, à des doses de 0,1, 0,3 ou 1 mg/kg administrées une fois par semaine par injection intraveineuse (IV) en bolus, pendant 56 jours avant l’accouplement chez les mâles jusqu’à l’euthanasie (environ au jour de gestation [JG] 13 chez les femelles) et pendant 14 jours avant l’accouplement chez les femelles jusqu’au JG 7. Deux mâles à forte dose ont été euthanasiés à l’état moribond aux jours 54 et 68 de l’étude en raison d’un aspect amaigri.
Chez les rats mâles ayant reçu 1 mg/kg (0,8 fois la dose maximale recommandée chez l’humain [DMRH], en fonction de la surface corporelle), une diminution statistiquement significative de la motilité des spermatozoïdes (41 % contre 82 % chez les témoins) et de leur concentration (4,5 × 10⁸ spermatozoïdes totaux par gramme de queue de l’épididyme contre 8,9 × 10⁸ chez les témoins) a été observée, ainsi qu’une augmentation statistiquement significative des spermatozoïdes anormaux (40,9 % contre 2,3 % chez les témoins).
Chez les femelles naïves accouplées avec des mâles traités à la dose de 1 mg/kg/dose, les effets liés à la pegzilarginase comprenaient une réduction statistiquement significative du nombre de sites d’implantation utérine ainsi qu’une augmentation des pertes préimplantatoires. Les femelles ayant reçu 1 mg/kg (0,8 fois la DMRH, en fonction de la surface corporelle) présentaient une augmentation du nombre d’animaux non gestants (4 sur 22), entraînant une diminution des indices de fertilité et de fécondité. Les indices de fertilité et de fécondité étaient de 82 %, soit inférieurs à ceux observés chez les femelles témoins (100 %) et en dehors de l’intervalle des données témoins historiques. La dose sans effet indésirable observé (DSEIO) pour les performances de reproduction et la fertilité était de 0,3 mg/kg/dose chez les mâles et les femelles.
Développement embryo-fœtal
Une étude de toxicité sur le développement embryo-fœtal a été menée chez des rates gestantes recevant des doses de 0,1, 0,3 ou 1 mg/kg administrées par injection intraveineuse (IV) en bolus aux jours de gestation (JG) 6, 11 et 16. À la dose de 1 mg/kg, où les concentrations d’arginine ont été maintenues en dessous de l’intervalle normal chez l’animal pendant 168 heures après l’administration à partir du JG 16, une diminution de la consommation alimentaire, du poids corporel gestationnel moyen et du gain de poids gestationnel moyen liée à la pegzilarginase a été observée à divers moments jusqu’à la fin de l’étude. Les observations cliniques maternelles comprenaient un état corporel amaigri et une perte d’élasticité cutanée. Les poids fœtaux étaient réduits chez les mâles (−11,5 %) et chez les femelles (−8,7 %).
Par rapport aux témoins (0 %), des augmentations statistiquement significatives de l’incidence d’omoplates incurvées (incidence par portée de 31,6 %), de malformations squelettiques totales (31,6 %), d’ossification incomplète de l’os interpariétal (31,6 %) et d’ossification incomplète de l’os pariétal (31,6 %) ont été observées dans le groupe recevant 1 mg/kg.
La variation squelettique correspondant à l’ossification incomplète de l’os interpariétal dépassait l’intervalle des données témoins historiques récentes et a été considérée comme liée au médicament, indiquant un retard de développement. L’incidence de l’ossification incomplète de l’os pariétal se situait dans l’intervalle des données témoins historiques récentes. D’autres malformations des os des membres antérieurs ont été observées chez un seul fœtus à 1 mg/kg/dose, incluant une ulna incurvée, un radius incurvé et un humérus incurvé. Parmi les malformations mentionnées ci-dessus, l’omoplate incurvée se situait en dehors de l’intervalle des données témoins historiques (4,2 %), et l’humérus incurvé n’a pas été observé dans les données témoins historiques récentes.
En conclusion, la dose sans effet indésirable observé (DSEIO) pour la toxicité maternelle et développementale chez le rat était de 0,3 mg/kg/dose (équivalente à une fois l’exposition humaine prévue à la dose maximale recommandée chez l’humain [DMRH] sur la base de l’aire sous la courbe [ASC]).
Une étude de développement embryo-fœtal a également été menée chez des lapines gestantes recevant des doses de 0,06, 0,1 ou 0,3 mg/kg administrées par injection IV en bolus aux JG 6, 13 et 20. À la dose de 0,3 mg/kg, une augmentation statistiquement significative des observations de côtes incurvées (variation; incidence par portée de 47,4 %) a été observée, dépassant les données témoins historiques (4,5 %). Des malformations observées à la dose de 0,3 mg/kg, absentes chez les témoins concomitants et dans les données témoins historiques récentes, comprenaient un fœtus présentant une clavicule incurvée et deux fœtus présentant un radius incurvé, dont un avec une ulna également incurvée.
À la dose de 0,3 mg/kg, des effets indésirables ont été observés sur les observations cliniques maternelles, avec une diminution du poids corporel gestationnel moyen, du gain de poids gestationnel moyen et de la consommation alimentaire moyenne. Chez les fœtus, la dose de 0,3 mg/kg a été considérée comme indésirable en raison de la diminution du poids corporel. La DSEIO pour la toxicité maternelle et développementale était de 0,1 mg/kg/dose (équivalente à 0,38 fois l’exposition humaine prévue à la DMRH sur la base de l’ASC).
Développement pré- et postnatal
Une étude chez le rat a évalué les effets indésirables potentiels de la pegzilarginase chez la femelle gravide et allaitante, ainsi que sur le développement du conceptus et de la descendance, après exposition de la femelle depuis l’implantation (jour de gestation [JG] 6) jusqu’au sevrage (jour de lactation [JL] 20). Des doses de 0,1, 0,3 ou 1 mg/kg/dose ont été administrées une fois par semaine par injection intraveineuse à des rates gestantes.
Les petits de la génération F1, mâles et femelles, du groupe recevant 1 mg/kg ont présenté une diminution du poids corporel pendant la lactation, au moment de l’ouverture vaginale ou de la séparation préputiale, ainsi que pendant la majeure partie de la période de croissance. De plus, un effet sur l’apprentissage et la mémoire a été observé lors du test d’évitement passif chez les mâles F1 à la dose de 1 mg/kg, la latence globale de passage vers le compartiment sombre étant statistiquement significativement plus courte aux jours 2 et 3 des essais comparativement aux témoins concomitants. Ces observations ont été considérées comme liées à la pegzilarginase et comme indésirables.
Les mâles et femelles F1 des groupes à faible et moyenne doses ont présenté une diminution des indices de fertilité et de fécondité (71 % et 75 %, respectivement) comparativement aux témoins (91 %), ces valeurs se situant également en dehors de l’intervalle des données témoins historiques (80 %). Deux femelles du groupe témoin, six du groupe à 0,1 mg/kg/dose, quatre du groupe à 0,3 mg/kg/dose et trois du groupe à 1 mg/kg/dose n’étaient pas gestantes. Une dose sans effet indésirable observé (DSEIO) n’a pas pu être déterminée dans cette étude en raison des altérations de la fertilité et de la fécondité observées chez la génération F1 à la dose la plus faible.
La pegzilarginase n’a pas été détectée dans le sang des nouveau-nés F1 (au jour postnatal 4) ni chez les petits F1 au sevrage (jour postnatal 20). Les concentrations de pegzilarginase n’ont pas été évaluées dans le lait maternel. Les concentrations d’arginine n’ont pas non plus été évaluées dans le lait maternel ni dans le sang des animaux F1.
Toxicité juvénile
Des rats juvéniles ont reçu des doses de 0,1, 0,3 ou 1 mg/kg administrées une fois par semaine par injection intraveineuse (IV) en bolus pendant 13 semaines ou 6 mois à partir du jour postnatal (JPN) 21 (approximativement équivalent à l’âge de 2 ans chez l’humain). À des doses ≥ 0,3 mg/kg, des modifications hématologiques et de chimie clinique ont été observées (p. ex. diminution de la masse érythrocytaire, augmentation des réticulocytes, augmentation des neutrophiles, diminution des éosinophiles et de la créatinine). À la dose de 1 mg/kg, les rats ont présenté une réduction du poids corporel de 12 % à 24 % ainsi que des signes cliniques.
À des doses ≥ 0,3 mg/kg, les mâles ont présenté une diminution du poids des testicules, des vésicules séminales, des épididymes et de la prostate. Une atrophie des tubules séminifères avec perte et/ou vacuolisation des cellules germinales tubulaires a été observée. Les diminutions du poids des organes chez les rats mâles étaient réversibles. Les modifications histologiques associées, incluant une diminution de la motilité des spermatozoïdes, une réduction du nombre de spermatozoïdes dans la queue de l’épididyme, ainsi qu’une augmentation du pourcentage de spermatozoïdes anormaux, n’étaient pas réversibles au cours de la période de récupération de 6 semaines; toutefois, il est à noter que le cycle spermatique normal est de 9 semaines.
La dose sans effet indésirable observé (DSEIO) a été établie à 1 mg/kg administré une fois par semaine chez les femelles et à 0,1 mg/kg administré une fois par semaine chez les mâles, sur la base des effets observés sur les organes reproducteurs à des doses plus élevées (correspondant respectivement à 7,0 et 0,6 fois l’exposition humaine prévue à la dose maximale recommandée chez l’humain [DMRH] sur la base de l’aire sous la courbe [ASC]).
Des rats juvéniles ayant reçu 0, 0,3, 1 ou 3 mg/kg administrés une fois par semaine par injection IV en bolus pendant 6 semaines ont présenté des résultats similaires à ceux observés dans l’étude à long terme. En outre, les rats ont présenté une diminution de la longueur du fémur et du tibia (longueurs inférieures de 6 % à 8 % à celles des rats témoins). La DSEIO a été établie à 1 mg/kg administré une fois par semaine (correspondant à 5 fois l’exposition humaine prévue à la DMRH sur la base de l’ASC).