


Monographie de produit - Ayvakyt
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-04 |
| 7 Mises en garde and précautions, généralités | 2026-04 |
| 7 Mises en garde et précautions, neurologique | 2026-04 |
| 7 Mises en garde et précautions, santé reproductive : risque pour les femmes et les hommes | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie ............................................................................................................... 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ....................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Posologie recommandée et ajustement posologique .......................................... 5
4.3 Administration ...................................................................................................... 7
4.4 Dose oubliée ......................................................................................................... 7
5 Surdose ....................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 8
7 Mises en garde et précautions .................................................................................... 8
7.1 Populations particulières .................................................................................... 11
7.1.1 Grossesse ........................................................................................................ 11
7.1.2 Allaitement ..................................................................................................... 11
7.1.3 Enfants et adolescents (< de 18 ans) .............................................................. 12
7.1.4 Personnes âgées (≥ de 65 ans) ........................................................................ 12 8 Effets indésirables ..................................................................................................... 12
8.1 Aperçu des effets indésirables ............................................................................ 12
8.2 Effets indésirables observés au cours des études cliniques ................................ 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 15
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 17
9 Interactions médicamenteuses ................................................................................. 19
9.2 Aperçu des interactions médicamenteuses ........................................................ 19
9.4 Interactions médicament-médicament .............................................................. 19
9.5 Interactions médicament-aliment ...................................................................... 23
9.6 Interactions médicament-plante médicinale ...................................................... 23
9.7 Interactions médicament-examens de laboratoire ............................................ 23
10 Pharmacologie clinique ............................................................................................. 24
10.1 Mode d’action .................................................................................................... 24
10.2 Pharmacodynamie .............................................................................................. 24
10.3 Pharmacocinétique ............................................................................................. 24
11 Conservation, stabilité et mise au rebut .................................................................... 27
Partie 2 : Renseignements scientifiques................................................................................ 28
13 Renseignements pharmaceutiques ........................................................................... 28
14 Études cliniques ........................................................................................................ 28
14.1 Études cliniques par indication ........................................................................... 28
16 Toxicologie non clinique ............................................................................................ 33
Renseignements destinés aux patient·e·s ............................................................................. 36
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
AYVAKYT (comprimés d’avapritinib) est indiqué pour :
- Le traitement de la mastocytose systémique avancée (MSAv) chez les patients adultes. La MSAv comprend la mastocytose systémique agressive (MSA), la mastocytose systémique associée à un néoplasme hématologique (MS-ANH) et la leucémie à mastocytes (LM).
Le traitement de la mastocytose systémique indolente (MSI) chez les patients adultes présentant des symptômes modérés à sévères insuffisamment contrôlés par un traitement symptomatique.
AYVAKYT n’est pas recommandé dans le traitement des patients dont la numération plaquettaire est inférieure à 50 x 109/L (voir 7 Mises en garde et précautions, Hémorragie intracrânienne).
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ de 65 ans) : Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée chez les patients âgés par rapport aux patients plus jeunes (voir 7.1.4 Personnes âgées (≥ de 65 ans)).
2 Contre-indications
L’avapritinib est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement par AYVAKYT n’est pas recommandé chez les patients dont la numération plaquettaire est inférieure à 50 x 109/L (voir 7 Mises en garde et précautions, Hémorragie intracrânienne).
MSAv
- Éviter l’utilisation concomitante d’AYVAKYT et d’inhibiteurs puissants ou modérés du CYP3A. Si l’utilisation concomitante avec un inhibiteur modéré du CYP3A ne peut être évitée, la posologie initiale d’AYVAKYT doit être réduite à 50 mg par voie orale, une fois par jour (voir 9 Interactions médicamenteuses).
- Une dose initiale d’AYVAKYT réduite à 100 mg par voie orale, une fois par jour, est recommandée en présence d’une insuffisance hépatique sévère (classe C de Child-Pugh) (voir 10 Pharmacologie clinique, Populations particulières et états pathologiques, Insuffisance hépatique). MSI
Éviter l’utilisation concomitante d’AYVAKYT et d’inhibiteur puissants ou modérés du CYP3A (voir
9 Interactions médicamenteuses)
- Une dose initiale d’AYVAKYT modifiée à 25 mg par voie orale, un jour sur deux, est recommandée en présence d’une insuffisance hépatique sévère (classe C de Child-Pugh) (voir 10 Pharmacologie clinique, Populations particulières et états pathologiques, Insuffisance hépatique).
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée pour la MSAv
La dose initiale recommandée d’AYVAKYT est de 200 mg par voie orale, une fois par jour.
Poursuivre le traitement jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Posologie recommandée pour la MSI
- La dose initiale recommandée d’AYVAKYT est de 25 mg par voie orale, une fois par jour. Poursuivre le traitement jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Ajustement posologique
Les réductions de la dose et les ajustements posologiques recommandés en cas d’effets indésirables sont fournis au Tableau 1 et au Tableau 2.
Tableau 1: Réductions de la dose d’AYVAKYT recommandées en cas d’effets indésirables chez les patients atteints de MSAv ou de MSI
| Réduction de la dose | MSAv (dose initiale de 200 | MSI (dose initiale de 25 mg)b | ||
| mg)a | ||||
| Première réduction de la dose | 100 mg une fois par jour | 25 mg un jour sur deux | ||
| Deuxième réduction de la dose | 50 mg une fois par jour | |||
| Troisième réduction de la dose | 25 mg une fois par jour | |||
a Cesser définitivement le traitement par AYVAKYT chez les patients atteints de MSAv qui sont incapables de tolérer une dose de 25 mg une fois par jour.
b Les patients atteints de MSI chez qui une réduction de la dose à moins de 25 mg un jour sur deux s'avère nécessaire doivent interrompre le traitement.
Tableau 2: Ajustements posologiques recommandés pour AYVAKYT en cas d’effets indésirables chez les patients atteints de MSAv ou de MSI
| Effet indésirable | Sévérité* | Modification posologique | ||||||
| Hémorragie intracrânienne (voir 7 Mises en garde et précautions, neurologique) | Tout grade | Cesser définitivement le traitement par AYVAKYT. | ||||||
| Effet indésirable | Sévérité* | Modification posologique | ||||||
| Effets cognitifs 7 Mises en garde et précautions, neurologique) | Grade 1 | Poursuivre le traitement par AYVAKYT à la même dose ou à une dose réduite ou l’interrompre jusqu’au retour à l’état initial ou à la résolution. Reprendre à la même dose ou à une dose réduite. | ||||||
| Grade 2 ou grade 3 | Interrompre le traitement par AYVAKYT jusqu’au retour à l’état initial, à une régression au grade 1 ou à la résolution. Reprendre à la même dose ou à une dose réduite. | |||||||
| Grade 4 | Cesser définitivement le traitement par AYVAKYT. | |||||||
| Thrombocytopénie (voir 7 Mises en garde et précautions, neurologique) | Numération plaquettaire < 50 × 109/L | Interrompre le traitement par AYVAKYT jusqu’à ce que le nombre de plaquettes soit ≥ 50 × 109/L, puis reprendre à une dose réduite (comme il est indiqué au Tableau 1). Si le nombre de plaquettes ne remonte pas à des valeurs ≥ 50 × 109/L, envisager l’administration de plaquettes. | ||||||
| Autres effets (voir 8 Effets indésirables) | Grade 3 ou grade 4 | Interrompre le traitement par AYVAKYT jusqu’à ce que l’effet indésirable régresse à un grade 2 ou moins. Reprendre à la même dose ou à une dose réduite, selon le tableau clinique. | ||||||
* Sévérité définie selon les critères terminologiques courants pour les effets indésirables (CTCAE, pour Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), version 5.0.
Populations particulières
Enfants
Santé Canada n’a pas autorisé d’indication pour les enfants (voir 1.1 Pédiatrie).
Personnes âgées
Aucune modification posologique n’est recommandée chez les patients de 65 ans et plus (voir 10.3 Pharmacocinétique).
Insuffisance rénale
Aucune modification posologique n’est recommandée chez les patients présentant une insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] de 30 à 89 mL/min estimée au moyen de la formule de Cockcroft-Gault). La pharmacocinétique et l’innocuité d’AYVAKYT chez les patients souffrant d’insuffisance rénale sévère (ClCr de 15 à 29 mL/min) ou de néphropathie terminale (ClCr < 15 mL/min) n’ont pas été étudiées (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucune modification posologique n’est recommandée chez les patients présentant une insuffisance hépatique légère (taux de bilirubine totale inférieur ou égal à la limite supérieure de la normale [LSN] et taux d’aspartate aminotransférase [AST] > LSN ou taux de bilirubine totale > 1 à 1,5 fois la LSN et tout taux d’AST) ou modérée (taux de bilirubine totale > 1,5 à 3,0 fois la LSN et tout taux d’AST).
L’aire sous la courbe de la concentration du temps 0 à l’infini (ASC0-inf) pour l’avapritinib non lié a été 61 % plus élevée chez les sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh) que chez les sujets sains appariés ayant une fonction hépatique normale. Une dose initiale réduite à 100 mg d’AYVAKYT une fois par jour pour les patients atteints de MSAv et de 25 mg un jour sur deux pour les patients atteints de MSI est recommandée chez les patients atteints d’insuffisance hépatique sévère (classe C de Child-Pugh) (voir 10.3 Pharmacocinétique).
4.3 Administration
AYVAKYT est destiné à une administration par voie orale.
Prendre AYVAKYT par voie orale une fois par jour, à jeun (ne pas manger pendant au moins 2 heures avant et au moins 1 heure après la prise d’AYVAKYT).
Avaler les comprimés entiers avec un verre d’eau.
4.4 Dose oubliée
Si une dose d’AYVAKYT est oubliée, le patient doit compenser la dose manquée sauf s’il reste moins de 8 heures avant la prochaine dose prévue.
En cas de vomissements après la prise d’une dose d’AYVAKYT, le patient ne doit pas prendre de dose additionnelle; il doit plutôt prendre la dose suivante à l’heure prévue.
5 Surdose
Peu de données ont été recueillies sur des cas de surdosage signalés durant les études cliniques sur AYVAKYT. La plus forte dose d’AYVAKYT évaluée cliniquement est celle de 600 mg par voie orale, une fois par jour.
Il n’existe aucun antidote connu pour un surdosage d’AYVAKYT. En cas de surdosage présumé, il faut interrompre l’administration d’AYVAKYT et instaurer des soins de soutien. Il faut surveiller étroitement le patient afin de détecter tout signe ou symptôme d’effet indésirable. Compte tenu du grand volume de distribution de l’avapritinib et de son taux élevé de liaison aux protéines (voir 10.3 Pharmacocinétique), il est peu probable que la dialyse en retire une quantité importante.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669)
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3: Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| teneur / composition | ||||
| Orale | Comprimé de 25 mg, 50 mg, 100 mg et 200 mg d’avapritinib | Cellulose microcristalline, copovidone, croscarmellose sodique, stéarate de magnésium, alcool polyvinylique, dioxyde de titane, polyéthylène glycol, talc Encre d’impression bleue (comprimés de 100 mg et de 200 mg) : alcool butylique, alcool isopropylique, bleu FD&C no 1/bleu brillant FCF, dioxyde de titane, gomme laque à 45 % (estérifiée à 20 %) dans l’éthanol, hydroxyde d’ammonium à 28 %, oxyde ferrosoferrique/oxyde de fer noir, propylène glycol | ||
AYVAKYT est offert dans un flacon en polyéthylène de haute densité qui est muni d’un bouchon à l’épreuve des enfants, est scellé par induction au moyen d’un opercule d’aluminium et contient un dessiccatif en cartouche.
Chaque flacon renferme 30 comprimés pelliculés.
Comprimé de 25 mg : comprimé pelliculé blanc, rond, à texte gravé, portant les mentions « BLU » sur une face et « 25 » sur l’autre.
Comprimé de 50 mg : comprimé pelliculé blanc, rond, à texte gravé, portant les mentions « BLU » sur une face et « 50 » sur l’autre.
Comprimé de 100 mg : comprimé pelliculé blanc, rond, portant les mentions imprimées à l’encre bleue « BLU » sur une face et « 100 » sur l’autre.
Comprimé de 200 mg : comprimé pelliculé blanc, en forme de capsule, portant les mentions imprimées à l’encre bleue « BLU » sur une face et « 200 » sur l’autre.
7 Mises en garde et précautions
Généralités
Rétention liquidienne
Chez les patients atteints de MSAv, des cas d’œdème localisé (œdème facial, périorbitaire, périphérique, pulmonaire, péricardique et/ou épanchement pleural) ou généralisé et d’ascite ont été observés à des fréquences pour le moins courantes. D’autres rares cas d’œdème localisé (œdème laryngé) ont été signalés. Par conséquent, il est recommandé d’examiner les patients à la recherche de ces effets indésirables en mesurant le poids et en évaluant les symptômes respiratoires sur une base régulière. Une prise de poids rapide inattendue ou des symptômes respiratoires indiquant une rétention liquidienne doivent faire l’objet d’une attention particulière; des soins de soutien et des mesures thérapeutiques appropriés, comme la prise de diurétiques, doivent être entrepris. En cas d’ascite, il est recommandé d’en évaluer l’étiologie.
Chez les patients atteints de MSI, des cas d’œdèmes localisés (périphériques, œdème facial) ont été observés à des fréquences pour le moins courantes.
Appareil cutané
Réactions de photosensibilité
AYVAKYT peut provoquer des réactions de photosensibilité (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Il faut aviser les patients d’éviter ou de réduire au minimum l’exposition directe au soleil et de prendre des mesures telles que le port de vêtements protecteurs et l’utilisation d’un écran solaire ayant un facteur de protection solaire (FPS) élevé durant le traitement par AYVAKYT et durant une semaine après la fin du traitement.
Conduite et utilisation de machines
AYVAKYT pourrait causer des effets cognitifs qui pourraient altérer la capacité de conduire des véhicules et d’utiliser des machines. Les patients qui présentent ces effets secondaires doivent redoubler de prudence lorsqu’ils conduisent un véhicule ou font fonctionner des machines potentiellement dangereuses ou éviter de telles activités.
Neurologique
Effets cognitifs
Chez les patients atteints de MSAv, des effets cognitifs peuvent survenir chez les patients recevant AYVAKYT (voir 8 Effets indésirables). Des manifestations cognitives sont survenues chez 24 (19,0 %) des 126 patients qui ont reçu AYVAKYT à la dose initiale recommandée de 200 mg une fois par jour; ces manifestations étaient les suivantes : trouble cognitif chez 15 (11,9 %) patients, atteinte de la mémoire chez 7 (5,6 %) patients et état confusionnel chez 3 (2,4 %) patients. Parmi ces 24 patients, les manifestations ont été de grade 1 chez 14 (11.1 %) patients, de grade 2 chez 6 (4,8 %) patients et de grade 3 chez 4 (3,2 %) patients. Dans l’ensemble, le traitement a dû être interrompu chez 9 (7,1 %) patients atteints de MSAv qui recevaient AYVAKYT à la dose initiale recommandée de 200 mg par jour, la dose a dû être réduite chez 8 (6,3 %) patients et le traitement a dû être abandonné définitivement chez 2 (1,6 %) patients en raison d’un effet indésirable de nature cognitive.
Surveiller les patients à la recherche d’effets cognitifs et les aviser qu’ils doivent immédiatement informer leur professionnel de la santé si des symptômes cognitifs apparaissent ou s’aggravent. Selon la sévérité de l’effet, interrompre le traitement par AYVAKYT puis le reprendre à la même dose ou à une dose réduite après une amélioration, ou y mettre fin définitivement (voir 4.2 Posologie recommandée et ajustement posologique).
Chez les patients atteints de MSI, les troubles cognitifs peuvent faire partie des symptômes de la maladie. Dans la partie 2 de l'étude PIONEER, AYVAKYT n'a pas été associé à une incidence plus élevée de troubles cognitifs par rapport au placebo. Les patients atteints de MSI doivent informer leur professionnel de santé s'ils constatent l'apparition ou l'aggravation de symptômes cognitifs.
Hémorragie intracrânienne
Les facteurs de risque d’hémorragie intracrânienne peuvent inclure des antécédents d’anévrisme vasculaire, d’hémorragie intracrânienne ou d’accident vasculaire cérébral, la survenue de l’un de ces événements au cours de l’année écoulée, une thrombocytopénie et la prise concomitante de médicaments anticoagulants. Surveiller étroitement les patients à la recherche de facteurs de risque d’hémorragie intracrânienne. Voir la section Surveillance et épreuves de laboratoire pour connaître les recommandations relatives à la surveillance de la numération plaquettaire. Arrêter définitivement le traitement par AYVAKYT en cas d'hémorragie intracrânienne, quel que soit son grade
Des hémorragies intracrâniennes (p. ex. hématome sous-dural, hémorragie intracrânienne et hémorragie cérébrale) ont été observées chez des patients atteints de MSAv qui ont reçu AYVAKYT au cours des essais cliniques. Des épisodes mortels sont survenus chez moins de 1 % des patients pour l’ensemble des doses. Les symptômes d’hémorragie intracrânienne peuvent comprendre les suivants : céphalée, nausées, vomissements, altérations de la vue ou état mental altéré.
Une thrombocytopénie sévère (numération plaquettaire < 50 x 109/L) a été associée à un risque accru d’hémorragie intracrânienne chez les patients atteints de MSAv qui reçoivent AYVAKYT.
Parmi les 126 patients atteints de MSAv qui recevaient la dose initiale recommandée de 200 mg une fois par jour, des hémorragies intracrâniennes sont survenues chez 3 (2,5 %) des 121 patients dont la numération plaquettaire était supérieure ou égale à 50 x 109/L avant le début du traitement, ainsi que chez 1 des 5 patients dont la numération plaquettaire était inférieure à 50 x 109/L avant le début du traitement.
L’utilisation d’AYVAKYT n’est pas recommandée chez les patients dont la numération plaquettaire initiale est inférieure à 50 x 109/L (voir 1 Indications). Prendre en charge la numération plaquettaire inférieure à 50 x 109/L en interrompant temporairement le traitement par AYVAKYT et en réduisant la dose (voir 4.2 Posologie recommandée et ajustement posologique). Une administration de plaquettes pourrait être requise. Chez les patients atteints de MSAv, la thrombocytopénie a généralement été réversible lorsque le traitement par AYVAKYT a été poursuivi à une dose réduite ou a été interrompu. Aviser les patients de demander immédiatement de l’aide médicale en cas de signes ou de symptômes d’hémorragie intracrânienne. Cesser définitivement le traitement par AYVAKYT en cas d’hémorragie intracrânienne, quel qu’en soit le grade (voir 4.2 Posologie recommandée et ajustement posologique).
Aucun cas d'hémorragie intracrânienne n'a été observé chez les patients atteints de MSI traités dans le cadre de la partie 2 de l'étude PIONEER.
Santé reproductive
Contraception
AYVAKYT peut causer du tort au fœtus s’il est administré à une femme enceinte.
Femmes
Recommander aux femmes aptes à procréer d’utiliser une méthode de contraception efficace durant le traitement par AYVAKYT et pendant au moins 6 semaines après la prise de la dose finale.
Hommes
Recommander aux hommes ayant des partenaires sexuelles aptes à procréer d’utiliser une méthode de contraception efficace durant le traitement par AYVAKYT et dans les 2 semaines suivant la prise de la dose finale.
Fertilité
Il n’existe aucune donnée concernant l’effet d’AYVAKYT sur la fertilité chez l’humain. Aucun effet direct n’a été observé sur la fertilité des mâles et des femelles dans le cadre d’une étude combinée de la fertilité chez les mâles et les femelles et du développement embryonnaire précoce chez les rats. L’avapritinib peut compromettre la spermatogenèse et avoir un effet nocif sur le premier stade de l’embryogenèse. Une production de spermatozoïdes réduite et une diminution du poids des testicules ont été observées chez les rats (soit 37 et 7,5 fois l'exposition chez l'humain (AUC) pour des doses de 25 mg et 200 mg, respectivement) ainsi qu’une hypospermatogenèse chez les chiens (soit respectivement 5,9 et 1,2 fois l'exposition chez l'humain (AUC) pour des doses de 25 mg et 200 mg) qui avaient reçu l’avapritinib.
Risque tératogène
D’après les résultats d’études menées chez les animaux, AYVAKYT pourrait nuire au fœtus s’il est administré à une femme enceinte. Chez les rats, l’avapritinib administré par voie orale durant la période d’organogenèse a été tératogène et embryotoxique à des expositions de quelque 31,4 et 6,3 fois l’exposition observée chez l’humain (ASC), à la dose de 25 mg et 200 mg, respectivement. Si une patiente utilise AYVAKYT pendant une grossesse ou devient enceinte pendant son traitement par AYVAKYT, l’informer des risques pour le fœtus.
Indiquer aux patientes de communiquer avec leur professionnel de la santé si elles deviennent ou pensent être devenues enceintes pendant qu’elles prennent AYVAKYT.
Surveillance et éxamens de laboratoire
Chez les patients atteints de MSAv, la numération plaquettaire doit être vérifiée avant l’instauration du traitement.
Après le début du traitement, la numération plaquettaire doit être surveillée toutes les
2 semaines pendant les 8 premières semaines sans égard à la numération plaquettaire initiale. Après 8 semaines de traitement, surveiller la numération plaquettaire toutes les 2 semaines (ou plus fréquemment selon le tableau clinique) si les valeurs sont inférieures à 75 × 109/L, une fois par mois si les valeurs sont entre 75 et 100 × 109/L et selon le tableau clinique si les valeurs sont au-delà de 100 × 109/L.
Vérifier si les femmes aptes à procréer sont enceintes avant le début du traitement par
AYAVAKIT.
7.1 Populations particulières
7.1.1 Grossesse
Faute de données recueillies chez des femmes enceintes exposées à AYVAKYT, il est impossible d’évaluer les risques. D’après les résultats d’études de la reproduction chez les animaux, AYVAKYT pourrait nuire au fœtus s’il est administré à une femme enceinte. L’avapritinib administré par voie orale à des rates gravides pendant la période d’organogenèse a été tératogène et embryotoxique à des expositions de quelque 31,4 et 6,3 fois l’exposition observée chez l’humain (ASC), à la dose de 25 mg et 200 mg, respectivement. Si une patiente utilise AYVAKYT pendant une grossesse ou devient enceinte pendant son traitement par AYVAKYT, l’informer des risques pour un fœtus.
Conseiller aux femmes aptes à procréer d’éviter toute grossesse pendant leur traitement par AYVAKYT.
7.1.2 Allaitement
Il n’existe pas de données concernant la sécrétion de l’avapritinib ou de ses métabolites dans le lait humain ni concernant ses effets sur le nourrisson allaité ou sur la production de lait. En raison du risque d’effets indésirables de l’avapritinib chez les nourrissons allaités, conseiller aux femmes de ne pas allaiter pendant le traitement par AYVAKYT ni dans les 2 semaines suivant la prise de la dose finale.
7.1.3 Enfants et adolescents (< de 18 ans)
L’innocuité et l’efficacité d’AYVAKYT chez les enfants n’ont pas été établies. Santé Canada n’a pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées (≥ de 65 ans)
Parmi les 126 patients atteints de MSAv traités par AYVAKYT à la dose initiale de 200 mg par jour, 47 (37,3 %) patients étaient âgés de moins de 65 ans et 79 (62,7 %) de 65 ans et plus. Sur les 141 patients atteints de MSI ayant reçu 25 mg d’AYVAKYT par jour dans la partie 2 de l’étude PIONEER, 132 (93,6 %) avaient moins de 65 ans et 9 (6,4 %) avaient 65 ans ou plus. Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée chez les patients de 65 ans et plus par rapport aux patients plus jeunes, mais une sensibilité accrue aux effets indésirables chez les patients âgés ne peut être écartée.
8 Effets indésirables
8.1 Aperçu des effets indésirables
MSAv
L’innocuité d’AYVAKYT a été évaluée chez 126 patients atteints de MSAv qui recevaient la dose initiale de 200 mg par jour dans le cadre des études EXPLORER et PATHFINDER. La durée médiane du traitement a été de 41 semaines.
Les effets indésirables, tous grades confondus, les plus fréquents (signalés chez au moins 20 % des patients) étaient les suivants : œdème périphérique (42,9 %), anémie (40,5 %), œdème périorbitaire (39,7 %), thrombocytopénie (39,7 %), diarrhée (27,8 %) et nausées (23,8 %). Les effets indésirables de grade supérieur ou égal à 3 les plus fréquents (chez au moins 5 % des patients) étaient les suivants : anémie (21,4 %), thrombocytopénie (18,3 %), neutropénie (16,7 %), baisse du nombre de neutrophiles (7,9 %) et baisse du nombre de plaquettes (6,3 %).
Des effets indésirables graves sont survenus chez 48 (38,1 %) patients. Les effets indésirables graves signalés le plus souvent (chez au moins 1 % des patients) ont été un hématome sous-dural (3,2 %), une anémie (3,2 %), une ascite (2,4 %), un épanchement pleural (1,6 %), une insuffisance rénale aiguë (1,6 %), une hémorragie gastro-intestinale (1,6 %), une hémorragie intra-abdominale (1,6 %) et une hémorragie (1,6 %). Des effets indésirables mortels sont survenus chez 2,4 % des patients. Aucun effet indésirable particulier n’a mené au décès de plus d’un patient.
Un effet indésirable a motivé l’interruption du traitement chez 66,7 % des patients. Les effets indésirables ayant nécessité une réduction de la dose les plus fréquents (survenus chez plus de 3 % des patients) ont été les suivants : thrombocytopénie (17,5 %), neutropénie (11,1 %), anémie (6,3 %), trouble cognitif (6,3 %), baisse du nombre de neutrophiles (5,6 %), baisse du nombre de plaquettes (4,8 %), œdème périorbitaire (3,2 %) et baisse du nombre de leucocytes (3,2 %).
La dose a été réduite en raison d’un effet indésirable chez 72,2 % des patients. Les effets indésirables ayant nécessité une réduction de la dose les plus fréquents (survenus chez plus de 3 % des patients) ont été les suivants : thrombocytopénie (19,0 %), neutropénie (9,5 %), œdème périorbitaire (7,9 %), œdème périphérique (7,1 %), baisse du nombre de plaquettes (6,3 %), trouble cognitif (6,3 %), baisse du nombre de neutrophiles (5,6 %) et anémie (4,8 %).
Des effets indésirables ayant mené à l’abandon définitif du traitement par AYVAKYT sont survenus chez 23 (18,3 %) patients. Les effets indésirables ayant mené à l’abandon du traitement par AYVAKYT les plus fréquents (chez plus de 1 % des patients) ont été la thrombocytopénie et l’hématome sous-dural (2,4 % chacun).
MSI
La sécurité d’emploi d’AYVAKYT chez les patients atteints de MSI a été évaluée dans le cadre de l'étude PIONEER. Les patients participant à la partie 2 de l'essai ont reçu soit 25 mg d'AYVAKYT par voie orale une fois par jour, en association avec les meilleurs soins de soutien (n = 141), soit un placebo une fois par jour, en association avec les meilleurs soins de soutien (n = 71), pendant une durée médiane de traitement de 24 semaines dans le groupe AYVAKYT et dans le groupe placebo.
Les effets indésirables les plus fréquents (≥ 10 %) dans le groupe AYVAKYT étaient l'œdème oculaire et l'œdème périphérique. La majorité des effets indésirables de type œdème signalés étaient de grade 1 (94 % pour l'œdème périphérique, 90 % pour l'œdème facial); aucun n'était de grade ≥ 3 ni n'a entraîné l'arrêt du traitement.
Aucun effet indésirable grave ni mortel (de grade 5) n'a été observé sous traitement par AYVAKYT. Une interruption du traitement due à des effets indésirables a été observée chez 2,8 % des patients traités par AYVAKYT. L'arrêt du traitement en raison d'effets indésirables a été observé chez moins de 1 % des patients recevant AYVAKYT.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, les fréquences des effets indésirables qui y sont observés peuvent ne pas refléter les fréquences observées dans la pratique clinique et ne doivent pas être comparées aux fréquences observées dans le cadre des études cliniques portant sur un autre médicament.
MSAv
Les effets indésirables observés chez les patients atteints de MSAv qui ont reçu la dose initiale de 200 mg par jour dans le cadre des études EXPLORER et PATHFINDER sont énumérés au Tableau 4.
Tableau 4: Effets indésirables signalés chez ≥ 10 % des patients atteints de MSAv dans les études
EXPLORER et PATHFINDER
| Effet indésirable | AYVAKYT (200 mg une fois par | ||||
| jour) | |||||
| N = 126 | |||||
| Tous grades | Grade ≥ 3 % | ||||
| confondus* | |||||
| % | |||||
| Affections hématologiques et du système lymphatique | |||||
| Thrombocytopéniea | 50,0 | 23,8 | |||
| Anémieb | 41,3 | 21,4 | |||
| Neutropéniec | 25,4 | 23,0 | |||
| Leucopénied | 10,3 | 3,2 | |||
| Effet indésirable | AYVAKYT (200 mg une fois par | ||||
| jour) | |||||
| N = 126 | |||||
| Tous grades | Grade ≥ 3 % | ||||
| confondus* | |||||
| % | |||||
| Affections gastro-intestinales | |||||
| Diarrhée | 27,8 | 4,0 | |||
| Nausées | 23,8 | 0,8 | |||
| Vomissements | 19,0 | 2,4 | |||
| Douleur abdominalee | 15,1 | 0,8 | |||
| Constipation | 13,5 | 0 | |||
| Troubles généraux | |||||
| Œdèmef | 77,8 | 5,6 | |||
| Fatigueg | 24,6 | 3,2 | |||
| Investigations | |||||
| Poids augmenté | 10,3 | 2,4 | |||
| Affections musculosquelettiques et du tissu conjonctif | |||||
| Arthralgie | 12,7 | 0,8 | |||
| Affections du système nerveux | |||||
| Effets cognitifsh | 19,0 | 3,2 | |||
| Effets sur le goûti | 18,3 | 0,8 | |||
| Céphalées | 15,1 | 0 | |||
| Sensation vertigineuse | 11,9 | 0 | |||
| Affections respiratoires, thoraciques et médiastinales | |||||
| Épistaxis | 12,7 | 0 | |||
| Dyspnéej | 11,9 | 1,6 | |||
| Affections de la peau et du tissu sous-cutané | |||||
| Changement de couleur des cheveux ou des poils | 15,1 | 0 | |||
| Rashk | 15,1 | 1,6 | |||
| Prurit | 12,7 | 0 | |||
* Selon les critères terminologiques courants pour les effets indésirables (CTCAE, pour Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), versions 4.03 et 5.0; MedDRA, version 18.1. a Thrombocytopénie comprenant thrombocytopénie et baisse du nombre de plaquettes.
b Anémie comprenant anémie, hématocrite diminué, hémoglobine diminuée et globules rouges diminués. c Neutropénie comprenant neutropénie et baisse du nombre de neutrophiles.
d Leucopénie comprenant leucopénie et baisse du nombre de leucocytes.
e Douleur abdominale comprenant douleur abdominale, gêne abdominale et douleur abdominale haute. f Œdème comprenant œdème périphérique, œdème facial, œdème, œdème périorbitaire, œdème conjonctival, œdème palpébral, œdème orbitaire, œdème généralisé, œdème localisé, enflure périphérique, gonflement oculaire, gonflement des lèvres et enflure du visage.
g Fatigue comprenant fatigue, asthénie, faiblesse musculaire et léthargie.
h Effets cognitifs comprenant atteinte de la mémoire, trouble cognitif, état de confusion, somnolence, délire, démence, désorientation et modification de l’état mental.
i Effets sur le goût comprenant dysgueusie et agueusie.
j Dyspnée comprenant dyspnée et dyspnée à l’effort.
k Rash comprenant rash, rash érythémateux, rash généralisé, rash maculopapuleux et éruption prurigineuse.
MSI
Le Tableau 5 présente les effets indésirables observés chez les patients atteints de MSI dans la deuxième partie de l'étude PIONEER.
Tableau 5: Des effets indésirables ont été rapportés chez ≥ 5 % des patients traités par AYVAKYT et à une fréquence ≥ 2 % supérieure à celle observée chez les patients recevant le placebo
| Classe de systèmes organiques - Terme privilégié | AYVAKYT (25 mg une | Placebo + MSS N = 71 % | ||
| fois par jour) + MSS | ||||
| N = 141 | ||||
| % | ||||
| Troubles oculaires | ||||
| Œdème oculairea | 13 | 7 | ||
| Troubles généraux et reactions au site d’administration | ||||
| Œdème périphériqueb | 12 | 6 | ||
| Œdème facial | 7 | 1 | ||
| Examens | ||||
| Augmentation de la phosphatase alkaline sanguine | 6 | 1 | ||
Augmentation de l’alanine aminotransférase | 5 | 3 | ||
| Troubles psychiatriques | ||||
| Insomnie | 6 | 3 | ||
| Troubles vasculaires | ||||
| Bouffées vasomotrices | 9 | 4 | ||
Abréviations : MSS = meilleurs soins de soutien
aL'œdème oculaire comprend l'œdème périorbitaire, l'œdème des paupières, le gonflement des paupières, l'œdème de l'œil, l'œdème orbitaire et le gonflement de l'œil
bL'œdème périphérique comprend l'œdème périphérique et le gonflement périphérique
L'innocuité à long terme d'AYVAKYT, évaluée dans le cadre d'une phase de prolongation ouverte en cours de l'étude PIONEER, auprès de 226 patients ayant reçu 25 mg par jour pendant toute la durée de l'étude, est conforme aux résultats observés dans la phase de l'étude contrôlée par placebo (durée médiane du traitement de 8,9 mois, avec un intervalle de 0,5 à 36,7 mois).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
MSAv
Les effets indésirables survenus chez < 10 % des patients atteints de MSAv qui recevaient la dose initiale de 200 mg par jour dans les études EXPLORER et PATHFINDER sont énumérés ci-après.
Affections hématologiques et du système lymphatique : tendance ecchymotique; diathèse hémorragique, leucocytose*, lymphopénie*
Affections cardiaques : insuffisance cardiaque
Affections de l’oreille et du labyrinthe : vertige, surdité
Affections oculaires : augmentation de la sécrétion lacrymale, hémorragie oculaire*, vision trouble, hémorragie conjonctivale, sécheresse*, hyperémie oculaire, érythème de la paupière, corps flottants du vitré
Affections gastro-intestinales : sécheresse*, hémorragie gastro-intestinale, hernie inguinale, caries dentaires, hémorragie intra-abdominale, ptyalisme
Troubles généraux et anomalies au site d'administration : pyrexie, douleur, douleur thoracique non cardiaque, troubles de la démarche, sensation d’état anormal, tuméfaction articulaire, malaise, kyste
Affections hépatobiliaires : lithiase biliaire
Infections et infestations : infection des voies urinaires, conjonctivite, zona, sinusite, cellulite, candidose orale, gastroentérite, herpès buccal, pneumonie*, cystite, diverticulite, rhinopharyngite, infection de l’appareil respiratoire
Lésions, empoisonnement et complications d’intervention : chute, contusion, hématome, douleur lors d’une intervention, déchirure, hémorragie postintervention, abrasion cutanée, hématome traumatique
Troubles du métabolisme et de la nutrition : appétit diminué, déshydratation, surcharge liquidienne, goutte
Affections musculosquelettiques et du tissu conjonctif : extrémités douloureuses, douleur osseuse, dorsalgie, contractures musculaires, myalgie, douleur musculosquelettique, raideur musculosquelettique, cervicalgie, raideur articulaire
Affections du système nerveux : neuropathie périphérique*, hémorragie intracrânienne*, détérioration mentale*, trouble de la parole*, syndrome des jambes sans repos, syncope, aphasie, trouble de l’équilibre, sensation vertigineuse posturale, tremblement
Affections psychiatriques : insomnie, dépression*, irritabilité, diminution de la libido, trouble du sommei
Affections du rein et des voies urinaires : insuffisance rénale aiguë*, insuffisance rénale chronique, hématurie*, dysur, pollakiurie, néphrolithiase, incontinence urinaire
Affections des organes de reproduction et du sein : œdème scrotal
Affections respiratoires, thoraciques et médiastinales : épanchement pleural, infection des voies aériennes supérieures, toux*, hémoptysie, congestion nasale, douleur oropharyngé, pneumothorax, hypertension pulmonaire, œdème pulmonaire, rhinorrhée, irritation de la gorge
Affections de la peau et du tissu sous-cutané : alopécie, sueurs nocturnes, pétéchie, hyperhidrose, prurit généralisé, bulle hémorragique, dermite de contact, sécheresse*, érythème, hémorragie cutanée, lésion de la peau, réaction de photosensibilité
Affections vasculaires : bouffée congestive, hypertension*, hypotension, bouffée de chaleur, hémorragie
*Comprend des termes groupés représentant des concepts médicaux similaires MSI
Effets indésirables survenus chez < 5 % des patients atteints de MSI ayant reçu la dose initiale de 25 mg par jour dans l'étude PIONEER et dont l'incidence était ≥ 2 % supérieure à celle observée chez les patients sous placebo :
Yeux : sécheresse oculaire, larmoiement accru
Appareil gastro-intestinal : distension abdominale, sécheresse buccale
Troubles généraux et réactions au site d'administration : asthénie, œdème généralisé*, syndrome grippal
Infections et infestations : sinusite, infection des voies respiratoires supérieures, infection des voies respiratoires, infection dentaire
Traumatismes, empoisonnements et complications liées aux procédures : contusion
Examens : augmentation de l'aspartate aminotransférase, augmentation de la lactate déshydrogénase sanguine
Métabolisme et nutrition : perte d'appétit, carence en fer
Système musculo-squelettique et tissu conjonctif: douleur osseuse
Système nerveux: altérations du goût*
Psychiatriques : anxiété
Système respiratoire, thoracique et médiastinal : dyspnée*
Peau et tissu sous-cutané : réaction de photosensibilité, lésion cutanée
*Comprend des termes regroupés représentant des concepts médicaux similaires.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
MSAv
Le Tableau 6 résume les anomalies des résultats aux épreuves de laboratoire observées chez les patients atteints de MSAv qui ont reçu la dose initiale recommandée de 200 mg une fois par jour dans les études EXPLORER et PATHFINDER.
Les anomalies de grade ≥ 3 souvent décelées (fréquence ≥ 10 %) aux épreuves de laboratoire ont été une baisse du nombre de plaquettes, une baisse du taux d’hémoglobine, une baisse du nombre de neutrophiles, une baisse du nombre de lymphocytes et une baisse du nombre de leucocytes. Tableau 6: Anomalies des résultats aux épreuves de laboratoire (fréquence ≥ 10 %) s’étant aggravées par rapport aux valeurs initiales chez les patients atteints de MSAv dans les études EXPLORER et PATHFINDER
| Anomalie des résultats aux épreuves de laboratoire | AYVAKYT | |||||
| (200 mg une fois par jour) | ||||||
| N = 126a | ||||||
| Tous grades | Grade ≥ 3 | |||||
| confondus (%) | (%) | |||||
| Hématologie | ||||||
| Baisse du nombre de plaquettes | 68 | 25 | ||||
| Baisse du taux d’hémoglobine | 65 | 25 | ||||
| Baisse du nombre de neutrophiles | 57 | 25 | ||||
| Baisse du nombre de leucocytes | 57 | 12 | ||||
| Baisse du nombre de lymphocytes | 49 | 17 | ||||
| Prolongation du temps de céphaline activée | 13 | < 1 | ||||
| Biochimie | ||||||
| Baisse du taux de calcium | 53 | 2 | ||||
| Baisse du taux de phosphate | 48 | 5 | ||||
| Hausse du taux de bilirubine | 44 | 6 | ||||
| Hausse du taux d’AST | 39 | < 1 | ||||
| Hausse du taux de créatinine | 35 | 2 | ||||
| Hausse du taux de phosphatase alcaline | 32 | 6 | ||||
| Baisse du taux de potassium | 24 | 6 | ||||
| Baisse du taux d’albumine | 22 | 3 | ||||
| Hausse du taux d’ALT | 18 | < 1 | ||||
| Baisse du taux de sodium | 16 | < 1 | ||||
| Baisse du taux de magnésium | 16 | < 1 | ||||
| Hausse du taux de potassium | 11 | 0 | ||||
a Le dénominateur utilisé pour le calcul du taux variait de 122 à 125 en fonction du nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur mesurée après le début du traitement.
8.5 Effets indésirables observés après la commercialisation
Sans objet.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Inhibiteurs puissants et modérés du CYP3A
L’administration concomitante d’AYVAKYT et d’un inhibiteur puissant ou modéré du CYP3A augmente les concentrations plasmatiques d’avapritinib (voir 10 Pharmacologie clinique), ce qui pourrait accroître la fréquence et la sévérité des effets indésirables d’AYVAKYT. Éviter d’administrer AYVAKYT avec des inhibiteurs puissants ou modérés du CYP3A. Pour les patients atteints de MSAv, si l’administration concomitante d’AYVAKYT et d’un inhibiteur modéré du CYP3A ne peut être évitée, réduire la dose d’AYVAKYT (voir 4 Posologie et administration).
Chez les patients atteints de MSI, l'association de l'avapritinib avec des inhibiteurs puissants ou modérés du CYP3A doit être évitée.
Inducteurs puissants et modérés du CYP3A
L’administration concomitante d’AYVAKYT et d’un inducteur puissant ou modéré du CYP3A diminue les concentrations plasmatiques d’avapritinib (voir 10 Pharmacologie clinique), ce qui pourrait réduire l’efficacité d’AYVAKYT. Éviter d’administrer AYVAKYT en concomitance avec des inducteurs puissants ou modérés du CYP3A.
Substrats du CYP
L’avapritinib est un inhibiteur dont les effets dépendent du temps et un inducteur du CYP3A aux concentrations cliniquement pertinentes. L’avapritinib est aussi un inhibiteur de l’isoenzyme CYP2C9. Le M499, un métabolite de l’avapritinib, est un inhibiteur des isoenzymes CYP3A, CYP2C8 et CYP2C9 aux concentrations cliniquement pertinentes. La prudence s’impose lorsque AYVAKYT est utilisé en concomitance avec des substrats du CYP3A et du CYP2C9 sensibles, car leurs concentrations plasmatiques pourraient être modifiées.
Substrats de transporteurs
In vitro, l’avapritinib est un inhibiteur de la P-gp, de la BCRP, de MATE1, de MATE2-K et de la BSEP. L’avapritinib est donc susceptible d’augmenter les concentrations des substrats de ces transporteurs en cas d’administration concomitante.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués). Tableau 7: Interactions médicament-médicament établies ou potentielles
| [Dénomination commune] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| Effets d’autres médicaments sur l’avapritinib | |||||
Inhibiteurs puissants du CYP3A (comme : kétoconazole, itraconazole, posaconazole, voriconazole, clarithromycine, télithromycine, cobicistat, indinavir, lopinavir, nelfinavir, ritonavir, saquinavir, conivaptan, hyponatrémie, bocéprévir, pamplemousse ou jus de pamplemousse) Inhibiteurs modérés du CYP3A (comme : érythromycine, fluconazole, crizotinib, dronédarone, imatinib, diltiazem) | EC | L’administration concomitante d’itraconazole, un inhibiteur puissant du CYP3A, (200 mg 2 fois par jour le jour 1 puis 200 mg 1 fois par jour pendant 13 jours) et d’une dose unique de 200 mg d’AYVAKYT le jour 4 chez des sujets en santé a augmenté la concentration maximale (Cmax) de l’avapritinib de 38 % et l’aire sous la courbe de sa concentration en fonction du temps (ASC0-inf) de 321 % par rapport aux valeurs mesurées avec une dose de 200 mg d’AYVAKYT utilisé seul. | L’administration concomitante d’AYVAKYT et d’un inhibiteur puissant du CYP3A a augmenté la concentration plasmatique de l’avapritinib et pourrait entraîner plus d’effets indésirables. Éviter l’administration concomitante d’AYVAKYT et d’inhibiteurs puissants ou modérés du CYP3A, y compris le pamplemousse ou le jus de pamplemousse (voir 9.5 Interactions médicament-aliment). Si l’emploi concomitant avec un inhibiteur modéré du CYP3A ne peut être évité, pour les patients atteints de MSAv, la dose initiale d’AYVAKYT doit être réduite à 50 mg une fois par jour (voir 4 Posologie et administration). Chez les patients atteints de MSI, l'association de l'avapritinib avec des inhibiteurs puissants ou modérés du CYP3A doit être évitée. | ||
| T | D’après une modélisation et une simulation pharmacocinétiques fondées sur la physiologie, l’administration concomitante d’AYVAKYT à 300 mg 1 fois par jour et d’itraconazole à 200 mg 1 fois par jour devrait augmenter l’ASCtau de l’avapritinib de 600 % (valeur prédite) à l’état d’équilibre. | ||||
| T | D’après une modélisation et une simulation pharmacocinétiques fondées sur la physiologie, l’administration concomitante d’AYVAKYT à 300 mg 1 fois par jour et de fluconazole à 200 mg 1 fois par jour (un inhibiteur modéré du CYP3A) devrait augmenter l’ASCtau de l’avapritinib de 205 % (valeur prédite) à l’état d’équilibre. | ||||
| [Dénomination commune] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Inducteurs puissants du CYP3A (comme : carbamazépine, phénytoïne, rifampicine, millepertuis, phénobarbital) Inducteurs modérés du CYP3A (comme : bosentan, éfavirenz, étravirine, modafinil, dabrafénib) | EC | L’administration concomitante de rifampine, un inducteur puissant du CYP3A, (600 mg 1 fois par jour pendant 18 jours) et d’une dose unique de 400 mg d’AYVAKYT le jour 9 chez des sujets en santé a diminué la Cmax et l’ASC0-inf de l’avapritinib de 74 % et de 92 %, respectivement. | L’administration concomitante d’AYVAKYT et d’un inducteur puissant du CYP3A a diminué la concentration plasmatique de l’avapritinib, ce qui pourrait réduire l’efficacité d’AYVAKYT. Éviter d’administrer AYVAKYT en concomitance avec des inducteurs puissants et modérés du CYP3A, notamment le millepertuis. | ||
| T | D’après une modélisation et une simulation pharmacocinétiques fondées sur la physiologie, la diminution de l’ASCtau de l’avapritinib à 300 mg 1 fois par jour est estimée à 62 % à l’état d’équilibre en cas d’administration concomitante avec un inducteur modéré du CYP3A (éfavirenz). | ||||
| [Dénomination commune] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| Effets de l’avapritinib sur d’autres médicaments | |||||
Substrats du CYP (comme : alfentanil, simvastatine, atazanavir, midazolam, sirolimus, tacrolimus, warfarine) | T | Des études in vitro ont indiqué que l’avapritinib est un inhibiteur dont les effets dépendent du temps et un inducteur du CYP3A aux concentrations cliniquement pertinentes. L’avapritinib est aussi un inhibiteur de l’isoenzyme CYP2C9. Le M499, un métabolite de l’avapritinib, est un inhibiteur des isoenzymes CYP3A, CYP2C8 et CYP2C9 aux concentrations cliniquement pertinentes. | L’avapritinib a un effet inhibiteur dépendant du temps sur le CYP3A et est un inducteur du CYP3A in vitro. La prudence s’impose lorsque AYVAKYT est utilisé en concomitance avec des substrats du CYP3A sensibles, car leurs concentrations plasmatiques pourraient être modifiées. L’administration d’AYVAKYT en concomitance avec des substrats de la CYP2C9, p. ex. la warfarine, pourrait augmenter leurs concentrations plasmatiques. La prudence s’impose lorsque AYVAKYT est utilisé en concomitance avec des substrats de l’isoenzyme CYP2C9. | ||
| Substrats de transporteurs | T | In vitro, l’avapritinib est un inhibiteur de la P-gp, de la BCRP, de MATE1, de MATE2-K et de la BSEP. | L’avapritinib peut augmenter les concentrations des substrats de P-pg, de BCRP, de MATE1, de MATE2-K et de BSEP administrés en concomitance. | ||
Légende : EC = essai clinique; T = théorique Effets d’autres médicaments sur l’avapritinib
Agents réducteurs de l’acidité gastrique
D’après une analyse pharmacocinétique de population et une analyse pharmacocinétique non compartimentale, aucune différence cliniquement pertinente dans les paramètres pharmacocinétiques de l’avapritinib n’a été décelée lorsque celui-ci a été administré en concomitance avec des agents réducteurs de l’acidité gastrique.
Effet des transporteurs sur l’avapritinib
D’après des études in vitro, l’avapritinib n’est pas un substrat de la P-gp, de la BCRP, de l’OAT1, de l’OAT3, de l’OCT1, de l’OCT2, de l’OAT1PB1, de l’OAT1P1B3, de MATE1, de MATE2-K et de la BSEP aux concentrations cliniquement pertinentes.
Effets de l’avapritinib sur d’autres médicaments
Substrats du CYP
D’après des études in vitro, l’avapritinib n’est pas un inhibiteur des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C19 ou CYP2D6 à des concentrations cliniquement pertinentes. L’avapritinib n’est pas un inducteur des isoenzymes CYP1A2 ou CYP2B6. Le M499, un métabolite de l’avapritinib, n’est pas un inhibiteur des isoenzymes CYP1A2, CYP2B6, CYP2C19 ou CYP2D6 aux concentrations cliniquement pertinentes.
Substrats de transporteurs
D’après des études in vitro, l’avapritinib ne devrait pas inhiber l’OATP1B1, l’OATP1B3, l’OAT1, l’OAT3, l’OCT1 ou l’OCT2 aux concentrations cliniquement pertinentes.
9.5 Interactions médicament-aliment
La concentration maximale (Cmax) et l’ASC0-inf de l’avapritinib ont augmenté de 59 % et de 29 %, respectivement, chez des sujets en santé ayant pris AYVAKYT après un repas riche en matières grasses (environ 909 calories, 58 grammes de glucides, 56 grammes de lipides et 43 grammes de protéines) comparativement aux valeurs de Cmax et d’ASC0-inf mesurées après un jeûne d’une nuit.
Il est recommandé d’administrer AYVAKYT à jeun.
Éviter l’administration concomitante d’AYVAKYT et d’inhibiteurs puissants ou modérés du CYP3A, tels que le pamplemousse ou le jus de pamplemousse (voir 9.4 Interactions médicament-médicament).
9.6 Interactions médicament-plante médicinale
Éviter l’administration d’AYVAKYT en concomitance avec des inducteurs puissants et modérés des CYP3A, notamment avec le millepertuis (voir 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
L’avapritinib est un inhibiteur de la tyrosine kinase qui cible les kinases mutantes KIT D816V et PDGFRA D842 et une multitude de kinases avec mutations sur les exons 11, 11/17 et 17 du gène KIT, à des concentrations inhibitrices médianes (CI50) inférieures à 28 nM dans les épreuves biochimiques. L’activation constitutive des récepteurs à activité tyrosine kinase KIT et PDGFRA intervient dans la pathogenèse de plusieurs cancers et de maladies hématologiques rares.
Dans des épreuves cellulaires, l’avapritinib a inhibé l’autophosphorylation de KIT D816V et de PDGFRA D842V à des CI50 respectives de 4 nM et de 30 nM et a été moins puissant contre le gène KIT de type sauvage. De plus, l’avapritinib a inhibé la prolifération dans des lignées cellulaires de mutants KIT, y compris une lignée cellulaire de mastocytome murin et une lignée cellulaire de leucémie à mastocytes humaine.
L’avapritinib a également exercé une activité inhibitrice de la croissance dans un modèle de xénogreffe de mastocytome murin avec mutation sur l’exon 17 du gène KIT.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Le pouvoir d’allongement de l’intervalle QT par l’avapritinib a été évalué dans le cadre d’une analyse de pharmacocinétique-pharmacodynamie de 27 patients ayant reçu AYVAKYT à une dose initiale de 300 ou de 400 mg une fois par jour dans le cadre d’une étude ouverte à un seul groupe chez des patients atteints d’une tumeur stromale gastro-intestinale. Des allongements moyens importants de l’intervalle QTc par rapport au départ (c.-à-d. > 20 ms) n’étaient pas prévus pour la Cmax moyenne de 899 ng/mL à l’état d’équilibre signalée.
10.3 Pharmacocinétique
Après l’administration de doses répétées d’avapritinib, l’exposition générale (Cmax et ASC) à l’avapritinib a été à peu près proportionnelle à la dose sur la gamme posologique de 30 à 400 mg une fois par jour. Les concentrations d’avapritinib à l’état d’équilibre ont été atteintes en 15 jours d’administration quotidienne. Les paramètres pharmacocinétiques avec le schéma posologique recommandé de 200 mg une fois par jour sont décrits au Tableau 8 pour la MSAv.
Tableau 8: Résumé des paramètres pharmacocinétiques d’AYVAKYT chez des patients atteints de MSAv qui ont reçu 200 mg une fois par jour
| Cmax, état | Tmax, état d’équilibre (h) Médiane (min.-max.) | ASC0-24, état | CL, état | Vz/Fa (L) Moyenne géométrique (CV en %) | t½a (h) Médiane (min.-max.) | |||||||
| d’équilibre | d’équilibre | d’équilibre/F | ||||||||||
| (ng/mL) | (hr*ng/mL) | (L/h) | ||||||||||
| Moyenne | Moyenne | Moyenne | ||||||||||
| géométrique | géométrique | géométrique | ||||||||||
| (CV en %) | (CV en %) | (CV en %) | ||||||||||
200 mg une fois par jour à l’état d’équilibre Moyenne | 377 (62 %, n = 18) | 4,03 (1,05-8,00, n = 18) | 6600 (54 %, n = 16) | 29,7 (104 %, n = 7) | 1780 (36,3 %, n = 12) | 39,4 (17,5-53,0, n = 12) | ||||||
a Le Vz/F et le t½ ont été estimés après l’administration d’une dose unique d’AYVAKYT aux patients atteints de MSAv.
Les paramètres pharmacocinétiques obtenus avec la posologie recommandée de 25 mg une fois par jour sont décrits dans le Tableau 9 pour la MSI
Tableau 1: Resumé des paramètres pharmacocinétiques d'AYVAKYT chez les patients atteints de MSI ayant reçu une dose de 25 mg une fois par jour
| Cmax, état | Tmax, état d’équilibre (h) Médiane (min.-max.) | ASC0-24, état | CL, état | Vz/Fa (L) Moyenne géométrique (CV en %) | t½a (h) Médiane (min.-max.) | |||||||
| d’équilibre | d’équilibre | d’équilibre/F | ||||||||||
| (ng/mL) | (hr*ng/mL) | (L/h) | ||||||||||
| Moyenne | Moyenne | Moyenne | ||||||||||
| géométrique | géométrique | géométrique | ||||||||||
| (CV en %) | (CV en %) | (CV en %) | ||||||||||
Steady-State 25 mg Once Daily Mean | 70.2 (47.8%, n=9) | 3.97 (1.95- 8.00) | 1330 (49.5%, n=9) | 18.7 (58.1) | 1260 (59.1) | 37.9 (19.1- 53.7) | ||||||
Absorption
Le temps d’obtention de la concentration maximale (Tmax) médian allait de 2 à 4 heures après l’administration de doses uniques de 30 mg à 400 mg d’avapritinib chez des patients atteints de MSAv et après l'administration d'une dose unique de 25 mg par voie orale, le Tmax médian était de 4 heures chez les patients atteints de MSI.
Effet des aliments
La Cmax de l’avapritinib a augmenté de 59 % et l’ASC0-inf, de 29 % lorsque AYVAKYT a été pris avec un repas à forte teneur en calories et en matières grasses (environ 909 calories, 58 grammes de glucides, 56 grammes de lipides et 43 grammes de protéines) comparativement aux valeurs mesurées chez des sujets à jeun.
Distribution
L’avapritinib est lié à 98,8 % aux protéines plasmatiques humaines in vitro, et la liaison ne dépend pas de la concentration. Le rapport sang:plasma est de 0,95. Le volume de distribution apparent (Vz/F) moyen (coefficient de variation [CV] en pourcentage) de l’avapritinib après la prise d’une dose unique de 200 mg par voie orale a été de 1900 L (43 %) chez les patients atteints de MSAv et après l'administration d'une dose unique de 25 mg par voie orale, le rapport Vz/F était de 1 400 L (59,1 %) chez les patients atteints de MSI.
Métabolisme
L’avapritinib est métabolisé principalement par les isoenzymes CYP3A4, CYP3A5 et, dans une moindre mesure, CYP2C9 in vitro. Après l’administration par voie orale d’une dose unique d’environ 310 mg d’avapritinib radiomarqué à des sujets en santé, l’avapritinib intact (49 %) et ses métabolites M690 (hydroxy-glucuronide; 35 %) et M499 (produit de désamination oxydative; 14 %) ont été les composés circulants majoritaires. La formation du glucuronide M690 est catalysée principalement par l’UGT1A3. Après l’administration par voie orale d’AYVAKYT à 200 mg une fois par jour chez des patients atteints de MSAv, les ASC à l’état d’équilibre des énantiomères constitutifs du M499 (BLU111207 et BLU111208) sont d’environ 21 % et 26 % de l’ASC de l’avapritinib. Après administration orale d'AYVAKYT à raison de 25 mg une fois par jour chez des patients atteints de MSI, le rapport métabolite/substance mère pour le BLU111207 et le BLU111208 était respectivement de 10,3 % et 17,5 %. Comparativement à l’avapritinib (CI50 = 4 nM), le BLU111207 (CI50 = 41,8 nM) et le BLU111208 (CI50 = 12,4 nM) sont 10,5 et 3,1 fois moins puissants contre KIT D816V in vitro. Le M499 est peu susceptible de contribuer à l’efficacité de l’avapritinib à la dose recommandée.
Élimination
Après l’administration par voie orale de doses uniques d’avapritinib variant de 30 à 400 mg, la demi-vie d’élimination plasmatique moyenne de l’avapritinib a été de 20 à 39 heures chez les patients atteints de MSAv. La clairance apparente moyenne (CV en pourcentage) de l’avapritinib oral à l’état d’équilibre a été de 40,3 L/h (86,0 %) à la dose de 200 mg chez les patients atteints de MSAv.
Après l'administration de doses orales uniques de 25 mg d'AYVAKYT, la demi-vie d'élimination plasmatique moyenne de l'avapritinib était comprise entre 38 et 45 heures chez les patients atteints de MSI. La clairance orale apparente moyenne (CV %) à l'état d'équilibre de l'avapritinib était de 21,6 L/h (58,1 %) à la dose de 25 mg chez les patients atteints de MSI.
Après l’administration par voie orale d’une dose unique d’environ 310 mg (~100 µCi) de [14C]avapritinib à des sujets en santé, 70 % de la dose radioactive a été récupérée dans les fèces et 18 %, dans l’urine. L’avapritinib intact représentait 11 % et 0,23 % de la dose radioactive excrétée dans les fèces et dans l’urine, respectivement.
Populations et états pathologiques particuliers
Les analyses de pharmacocinétique de population indiquent que l’âge (18 à 90 ans), le poids corporel (39,5 à 156 kg), la race (Blancs, Noirs ou Asiatiques) et le sexe n’ont pas d’effet cliniquement important sur la pharmacocinétique de l’avapritinib.
- Insuffisance hépatique : Comme l’élimination par le foie est une importante voie d’excrétion pour l’avapritinib, une insuffisance hépatique peut entraîner des concentrations plasmatiques accrues d’avapritinib. D’après une analyse de pharmacocinétique de population, la clairance de l’avapritinib a été similaire chez 72 sujets présentant une insuffisance hépatique légère (taux de bilirubine totale ≤ LSN et taux d’AST > LSN ou taux de bilirubine totale > 1 à 1,5 fois la LSN et tout taux d’AST), 13 sujets présentant une insuffisance hépatique modérée (taux de bilirubine totale > 1,5 à 3,0 fois la LSN et tout taux d’AST) et 402 sujets ayant une fonction hépatique normale (taux de bilirubine totale et d’AST ≤ LSN). Dans le cadre d’une étude clinique sur l’insuffisance hépatique sévère après l’administration par voie orale d’une dose unique de 100 mg d’avapritinib, l’ASC0-inf moyenne de l’avapritinib non lié a été 61 % plus élevée chez les sujets atteints d’insuffisance hépatique sévère (classe C de Child-Pugh) que chez les sujets appariés en santé ayant une fonction hépatique normale. Une dose initiale réduite est recommandée chez les patients atteints d’insuffisance hépatique sévère (voir 4 Posologie et administration).
- Insuffisance rénale : D’après une analyse de pharmacocinétique de population, la clairance de l’avapritinib a été similaire chez 136 sujets présentant une insuffisance rénale légère (ClCr de 60 à 89 mL/min; estimation selon la formule Cockcroft-Gault), 52 sujets présentant une insuffisance rénale modérée (ClCr de 30 à 59 mL/min) et 298 sujets ayant une fonction rénale normale (ClCr ≥ 90 mL/min), ce qui tend à démontrer qu’aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée. La pharmacocinétique de l’avapritinib chez les patients atteints d’insuffisance rénale sévère (ClCr de 15 à 29 mL/min) ou de néphropathie terminale (ClCr < 15 mL/min) n’a pas été étudiée.
11 Conservation, stabilité et mise au rebut
Conserver AYVAKYT à la température ambiante (15 à 30 °C) dans le contenant/dispositif de fermeture d’origine.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : avapritinib
Nom chimique : (S)-1-(4-fluorophényl)-1-(2-(4-(6-(1-méthyl-1H-pyrazol-4-yl)pyrrolo[2,1-f] [1,2,4]triazin-4-yl)pipérazin-yl)pyrimidin-5-yl)éthan-1-amine
Formule moléculaire et masse moléculaire : C26H27FN10, et poids moléculaire de 498,57 g/mol
Formule développée :
Propriétés physicochimiques : La solubilité de l’avapritinib dans une solution d’acide chlorhydrique (HCl) à 0,1 N (pH de 1,0) et dans des solutions tampons à des pH de 2,5, de 4,0 et de 7,0 (à 25 °C) est de 3,64 mg/mL, de 0,14 mg/mL, de 0,07 mg/mL et de moins de 0,001 mg/mL, respectivement, ce qui indique que la solubilité diminue lorsque le pH augmente.
14 Études cliniques
14.1 Études cliniques par indication
Mastocytose systémique avancée (MSAv)
Tableau 10: Résumé des données démographiques dans les études cliniques sur la MSAv 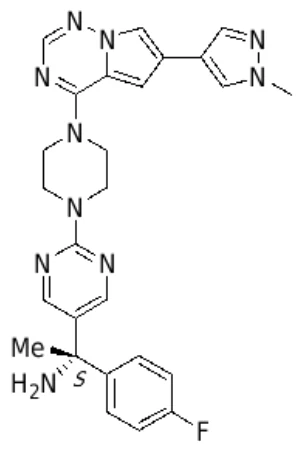
| No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
EXPLORER (BLU-285-2101; NCT02561988) | Essai clinique multicentrique ouvert à un seul groupe mené auprès d’adultes atteints de | Orale; dose de 30 à 400 mg une fois par jour | Patients atteints de MSAv évaluable par une analyse centrale | 66,5 ans (31 à 88) | Femmes : 33 Hommes : 55 | ||
| No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
MSAv et d’autres cancers myéloïdes récidivants ou réfractaires | traités par la dose initiale de 200 mg une fois par jour : 16 | ||||||
| PATHFINDER (BLU-285-2202; NCT03580655) | Essai clinique multicentrique ouvert à un seul groupe mené auprès d’adultes atteints de MSAv | Orale; dose de 200 mg une fois par jour | Patients atteints de MSAv évaluable par une analyse centrale traités par la dose initiale de 200 mg une fois par jour : 72 | ||||
L’efficacité d’AYVAKYT a été démontrée par EXPLORER et PATHFINDER, deux essais cliniques multicentriques ouverts à groupe unique. Les patients ayant une réponse évaluable devaient avoir reçu un diagnostic de MSAv confirmée selon les critères de l’Organisation mondiale de la Santé (OMS) et jugée évaluable à l’aide des critères modifiés de l’IWG-MRT-ECNM (International Working Group-Myeloproliferative Neoplasms Research and Treatment & European Competence Network on Mastocytosis) au départ, après une vérification par un comité central indépendant, avoir reçu au moins une dose d’AYVAKYT, avoir subi au moins deux évaluations de la moelle osseuse après le début de l’étude et avoir participé à l’étude pendant au moins 24 semaines ou avoir eu une visite de fin d’étude. Les patients admissibles devaient avoir un indice fonctionnel selon l’Eastern Cooperative Oncology Group (ECOG) de 0 à 3.
Le principal paramètre d’évaluation de l’efficacité était le taux de réponse globale (TRG) selon les critères modifiés de l’IWG-MRT-ECNM, déterminé par le comité central chez 88 patients atteints de MSAv participant aux études EXPLORER et PATHFINDER, dont la réponse était évaluable et dont le traitement avait été instauré à une dose de 200 mg une fois par jour.
La durée de la réponse, le délai avant l’obtention d’une réponse et les variations des mesures individuelles de la charge mastocytaire étaient d’autres paramètres d’évaluation de l’efficacité. La durée médiane du suivi pour ces patients était de 15,4 mois (intervalle de confiance [IC] à 95 % : 13,9 à 17,2 mois).
Les caractéristiques démographiques des patients inclus dans l’analyse principale de l’efficacité étaient les suivantes : âge médian de 68 ans (tranche : 31 à 88 ans), 63 % étaient de sexe masculin, 90 % étaient de race blanche, 67 % avaient un indice fonctionnel ECOG de 0 ou de 1, 33 % avaient un indice fonctionnel ECOG de 2 ou de 3, 50 % suivaient une corticothérapie pour une mastocytose systémique au départ, 89 % étaient porteurs d’une mutation D816V, 64 % avaient déjà reçu un traitement antinéoplasique et 50 % avaient déjà été traités par la midostaurine. L’infiltration médiane de la moelle osseuse par les mastocytes était de 40 %, le taux médian de tryptase sérique était de 204,50 ng/mL, la numération plaquettaire était ≥ 50 × 109/L chez 91 % des patients avant le début du traitement, et la fraction médiane d’allèle mutant KIT D816V était de 10 %.
Le Tableau 11 résume les résultats sur l’efficacité chez les patients atteints de MSAv inscrits à EXPLORER et à PATHFINDER qui ont reçu AYVAKYT à une dose initiale de 200 mg une fois par jour.
Tableau 11: Résultats des études EXPLORER et PATHFINDER chez les patients atteints de MSAv, selon les critères modifiés de l’IWG-MRT-ECNM
| Paramètre d’efficacité | Tous les | Patients atteints de MSA N = 13 | Patients atteints de MS- ANH N = 57 | Patients atteints de LM N = 18 | ||
| patients | ||||||
| atteints de | ||||||
| MSAv | ||||||
| évaluables | ||||||
| N = 88 | ||||||
TRGa, n (%) (IC à 95 %)a RC, n (%) RCh, n (%) RP, n (%) AC, n (%) | 60 (68,2) (57,4; 77,7) 4 (4,5) 12 (13,6) 39 (44,3) 5 (5,7) | 9 (69,2) (38,6; 90,9) 1 (7,7) 3 (23,1) 5 (38,5) 0 | 42 (73,7) (60,3; 84,5) 3 (5,3) 9 (15,8) 26 (45,6) 4 (7,0) | 9 (50,0) (26,0; 74,0) 0 0 8 (44,4) 1 (5,6) | ||
| DRb médiane en mois (IC à 95 %) | N = 60 NE (NE; NE) | N = 9 NE (NE; NE) | N = 42 NE (NE; NE) | N = 9 NE (21,6; NE) | ||
Abréviations : AC = amélioration clinique; DR = durée de la réponse; IC = intervalle de confiance; IWG-MRT-ECNM = international working group-myeloproliferative neoplasms research and treatment-European competence network on mastocytosis; LM = leucémie à mastocytes; MS-ANH = mastocytose systémique associée à un néoplasme hématologique; MSA = mastocytose systémique agressive; NE = non estimable; RC = rémission complète; RCh = rémission complète avec rétablissement partiel des numérations globulaires périphériques; RP = rémission partielle; TRG = taux de réponse globale a Le TRG est défini comme la proportion de patients qui obtiennent une RC, une RCh, une RP ou une AC. b La DR est définie comme le temps écoulé entre la première réponse (RC, RCh, RP ou AC) confirmée et la date d’apparition de la première progression de la maladie confirmée, de la perte de réponse ou du décès toutes causes confondues, selon la première éventualité. La progression de la maladie et la perte de réponse sont déterminées par une comparaison avec les valeurs initiales. La DR est estimée à partir d’une analyse de Kaplan-Meier.
Chez tous les patients évaluables ayant obtenu une réponse (N = 60), le délai médian avant l’obtention de la réponse (RC, RCh, RP ou amélioration clinique) était de 1,96 mois (max.-min. : 0,3-26,7).
Les résultats pour les paramètres d’évaluation secondaires suivants de l’efficacité étaient basés sur les patients atteints de MSAv chez qui des valeurs avaient été recueillies au départ et après le début de l’étude pour la charge mastocytaire : baisse de plus de 50 % de l’infiltration de la moelle osseuse chez 86 % des patients et élimination complète des agrégats de mastocytes dans la moelle osseuse chez 58,5 % des patients; baisse de plus de 50 % des taux de tryptase sérique chez 92 % des patients et obtention d’un taux de trypase sérique < 20 ng/mL chez 49,3 % des patients; diminution de plus de 50 % de la fraction d’allèle du variant KIT D816V dans le sang chez 76 % des patients et obtention d’une fraction < 1 % chez 48,9 % des patients; et réduction ≥ 35 % du volume de la rate chez 65 % des patients, ce qui est en corrélation avec une diminution de 50 % par palpation.
Mastocytose systémique indolente (MSI)
Tableau 12: Résumé des caractéristiques démographiques des patients pour l'essai clinique pour la MSI
| N° de l’étude | Type d’étude | Posologie, voie | Sujets de | Âge | Sexe | ||||||
| d’administration et | l’étude | moyen | |||||||||
| durée | (n) | (Intervalle) | |||||||||
PIONEER (BLU-285- 2203; NCT03731260) | étude randomisée, en double aveugle, contrôlée par placebo, en trois parties, menée chez des patients adultes atteints de MSI modérée à sévère qui n’étaient pas suffisamment contrôlés par les meilleurs soins de soutien (MSS) | Partie 2 (en double aveugle, contrôlée par placebo) : 25 mg ou placebo correspondant par voie orale, une fois par jour, en cycles continus de 28 jours | Partie 2 : 212 | Partie 2 : 48 (18 – 77) | Partie 2: 71 % F 29 % H | ||||||
L’efficacité et la sécurité d'emploi d’AYVAKYT ont été démontrées dans le cadre de l’étude PIONEER, une étude randomisée, en double aveugle, contrôlée par placebo, en trois parties, menée chez des patients adultes atteints de MSI présentant des symptômes modérés à sévères qui n’étaient pas suffisamment contrôlés par les meilleurs soins de soutien. Dans la partie 2 (partie pivot), les patients ont été randomisés pour recevoir AYVAKYT à la dose recommandée de 25 mg par voie orale une fois par jour en association avec les meilleurs soins de soutien (141 patients) ou un placebo en association avec les meilleurs soins de soutien (71 patients). La durée du traitement s’est étendue sur une période de 24 semaines pendant la partie randomisée de l'étude.
Le critère d’évaluation principal de la partie 2 était la variation moyenne entre le début de l’étude et la semaine 24 du score total des symptômes (TSS), tel que mesuré par le formulaire d’évaluation des symptômes de MSI (MSI-SAF). Le MSI-SAF est un outil d’évaluation des résultats rapportés par les patients, consistant en un questionnaire de 12 items développé spécifiquement pour évaluer les symptômes chez les patients atteints de MSI. Les scores de gravité rapportés par les patients pour 11 symptômes de MSI (douleurs abdominales, nausées, diarrhée, éruptions cutanées, démangeaisons, bouffées de chaleur, douleurs osseuses, fatigue, vertiges, maux de tête, brouillard cérébral; 0 = aucun; 10 = le pire imaginable) sont additionnés pour calculer le TSS (intervalle 0-110), les scores les plus élevés représentant une charge symptomatique plus importante. La 12ee question du questionnaire évalue le nombre d'épisodes de diarrhée. Une moyenne bihebdomadaire du TSS de MSI-SAF a été utilisée pour évaluer les critères d'efficacité.
Aux fins de l'étude, les patients inclus devaient présenter un score symptomatique total (TSS) d'au moins 28 lors de la sélection. Les patients devaient avoir échoué à obtenir un contrôle adéquat d'au moins un symptôme de référence malgré au moins deux traitements symptomatiques, notamment, mais sans s'y limiter : les antihistaminiques H1, les antihistaminiques H2, les inhibiteurs de la pompe à protons, les inhibiteurs des leucotriènes, le cromoglycate de sodium, les corticostéroïdes ou l'omalizumab.
Un autre critère d'efficacité secondaire clé rapporté par les patients était la proportion de patients traités par AYVAKYT ayant obtenu une réduction ≥ 50 % du TSS par rapport à la valeur initiale jusqu'à la semaine 24, par rapport au placebo. Les mesures objectives de la charge mastocytaire constituaient également des critères d'efficacité secondaires clés et comprenaient la proportion de patients traités par AYVAKYT présentant une réduction ≥ 50 % par rapport à la valeur initiale jusqu'à la semaine 24 du taux de tryptase sérique, de la fraction d'allèle KIT D816V dans le sang périphérique et des mastocytes de la moelle osseuse.
Pour les patients ayant reçu AYVAKYT, les caractéristiques de la population étudiée étaient les suivantes : âge médian de 50 ans (intervalle : 18 à 77 ans), 71 % de femmes, 77 % de patients de race blanche et 94 % présentant une mutation D816V. Au départ, le TSS moyen était de 50,17 (écart-type : 19,15), le taux médian de tryptase sérique était de 38,40 ng/mL, la fraction médiane de l'allèle mutant KIT D816V était de 0,39 % et l'infiltrat médian de mastocytes dans la moelle osseuse était de 7 %. Les caractéristiques de la population étudiée étaient similaires dans le groupe placebo.
La majorité des patients ayant reçu AYVAKYT (99,3 %) ou le placebo (100 %) bénéficiaient d’un traitement concomitant optimal au départ (médiane de 3 traitements dans le groupe AYVAKYT et de 4 dans le groupe placebo). Les traitements les plus courants dans le groupe AYVAKYT étaient les antihistaminiques H1 (97 %), les antihistaminiques H2 (66 %), les inhibiteurs des leucotriènes (35 %) et le cromoglycate de sodium (30 %).
Le traitement par AYVAKYT a démontré des améliorations statistiquement significatives pour tous les critères d'efficacité primaires et secondaires clés par rapport au placebo, comme le résume le Tableau 13.
Tableau 13 : Diminution du score MSI-SAF TSS et des indicateurs de la charge mastocytaire chez les patients atteints de MSI dans l'étude PIONEER à la semaine 24
| Paramètres d’efficacité | AYVAKYT (25 mg une | Placebo + MSS N=71 | 1-sided Valeur p | ||||
| fois par jour) + MSS | |||||||
| N = 141 | |||||||
| Variation Moyenne du TSS | |||||||
| Variation par rapport à la valeur initiale (IC à 95 %) | -15.58 (-18.61, -12.55) | -9.15 (-13.12, -5.18) | 0.003 | ||||
| Difference par rapport au (IC à 95%) | -6.43 (-10.90, -1.96) | ||||||
| % de patients ayant obtenu une réduction ≥ 50 % du TSS (IC à 95 %) | 25 (17.9, 32.8) | 10 (4.1, 19.3) | 0.005 | ||||
| Mesures de la charge mastocytaire | |||||||
| % of patients with a ≥50% reduction in serum tryptase (95% CI) | N = 141 54 (45.3, 62.3) | N = 71 0 (0.0, 5.1) | <0.0001 | ||||
| Paramètres d’efficacité | AYVAKYT (25 mg une | Placebo + MSS N=71 | 1-sided Valeur p | ||
| fois par jour) + MSS | |||||
| N = 141 | |||||
| % de patients présentant une réduction ≥ 50 % de la tryptase sérique (IC à 95 %) | N = 118 68 (58.6, 76.1) | N = 63 6 (1.8, 15.5) | <0.0001 | ||
% de patients présentant une réduction ≥ 50 % des mastocytes de la moelle osseuse ou l'absence d'agrégats (IC à 95 %) | N = 106 53 (42.9, 62.6) | N = 57 23 (12.7, 35.8) | <0.0001 | ||
Abréviations : MSS = meilleurs soins de soutien. Le terme MSS peut être remplacé par BAT selon les préférences régionales; IC = intervalle de confianceà ; TSS = score symptomatique total
Les patients traités par AYVAKYT qui ont poursuivi le traitement dans la phase 3 ont présenté une amélioration durable du score TSS jusqu'à la 48e semaine de traitement.
16 Toxicologie non clinique
Toxicologie générale : Des études de toxicologie sur des doses répétées ont été menées sur des périodes pouvant atteindre 6 mois chez des rats et 9 mois chez des chiens après l’administration quotidienne de l’avapritinib. La plupart des effets toxicologiques découlaient du mode d’action et étaient similaires entre les rats et les chiens, à quelques exceptions près.
Dans le cadre d’une étude de 6 mois menée chez des rats, l’avapritinib a été administré à des doses de 1, 3 et 10 mg/kg/jour; s’en est suivi d’une période de récupération de 8 semaines. Les organes cibles de la toxicité étaient la moelle osseuse (cellularité réduite dans le sternum, correspondant à une réduction du nombre de globules rouges et blancs et des réticulocytes), les os (épaississement de la lame épiphysaire du fémur), les glandes surrénales (hypertrophie corticale, dégénérescence kystique, angiectasie et 2 incidences de thrombus chez 2 femelles, dont l’une appartenant au groupe en récupération), le thymus (cellularité réduite), la rate (augmentation de l’hématopoïèse extramédullaire et des macrophages pigmentés), les ovaires (dégénérescence hémorragique et kystique du corps jaune, également présente après la période de récupération), le vagin (augmentation de la mucification), la prostate (fréquence accrue d’inflammation à cellules mixtes). Des taux élevés de bilirubine sérique ont été observés à des doses supérieures à 3 mg/kg/jour. La plupart des variations hématologiques et des résultats histologiques étaient observables à des doses supérieures à 3 mg/kg/jour (correspondant respectivement à 7,3 fois et 15 fois l'ASC humaine à la dose de 25 mg et
à 1,5 fois et à 3 fois l’ASC chez l’humain à la dose de 200 mg pour les mâles et les femelles). Dans des études utilisant des doses plus élevées d’avapritinib, des rats ont présenté des convulsions potentiellement secondaires à l’inhibition de NaV1.2 (CI50 = 280 nM) à des expositions générales supérieures ou égales à 14 fois l’exposition observée à la dose clinique de 200 mg.
Dans le cadre d’une étude de 9 mois menée chez des chiens, suivi d’une période de récupération de 8 semaines, à des doses de 0,5, 1 et 5 mg/kg/jour, les organes cibles de la toxicité étaient la moelle osseuse (réduction de l’hématopoïèse correspondant à une réduction du nombre de globules rouges et blancs et des réticulocytes), la rate (augmentation de l’hématopoïèse extramédullaire et des macrophages pigmentés, également présente chez les animaux en période de récupération) et les testicules à 5 mg/kg/jour, soit la dose maximale testée (hypospermatogenèse, aussi observée chez les animaux en période de récupération). Après l’administration d’avapritinib durant 3 mois à des doses de 7,5, de 15 et de 30 mg/kg/jour, des tremblements ont été observés à la dose maximale de 30 mg/kg/jour, des hémorragies dans le cerveau et la moelle épinière ont été observées à des doses supérieures ou égales à 15 mg/kg/jour (soit environ 9,0 et 1,8 fois l'exposition humaine, sur la base de l'ASC pour des doses de 25 mg et 200 mg, respectivement) et un œdème du plexus choroïde dans le cerveau a été observé chez des chiens, à des doses supérieures ou égales à 7,5 mg/kg/jour (soit environ 4,7 fois, et 1 fois l’ASC chez l’humain à la dose de 25 mg et de 200 mg, respectivement), mais de tels effets n’ont pas été observés au cours de l’étude de 9 mois sur une dose de 5 mg/kg/jour. Une réduction de la cellularité dans le thymus et les ganglions lymphatiques ainsi que des cas d’angiectasie et d’hémorragie dans les glandes surrénales ont été observés à des doses supérieures ou égales à 15 mg/kg/jour.
Génotoxicité : L’avapritinib n’a pas été mutagène in vitro à l’épreuve de réversion de mutation bactérienne (test d’Ames). L’avapritinib a donné un résultat positif au test d’aberration chromosomique in vitro dans des lymphocytes de sang périphérique humain mis en culture, mais négatif au test du micronoyau sur cellules de moelle osseuse de rat et au test des comètes chez le rat, et est donc globalement non génotoxique.
Cancérogénicité : Le potentiel cancérigène de l'avapritinib a été évalué dans le cadre d'une étude de 6 mois menée sur des souris transgéniques ; aucun effet sur la cancérogénicité n'a été observé jusqu'à la dose la plus élevée évaluée, soit 20 mg/kg/jour (ce qui correspond approximativement à 54 et 11 fois l'ASC chez l'humain pour les doses de 25 mg et 200 mg, respectivement).
Toxicologie pour la reproduction et le développement : Dans une étude portant sur la fertilité et les premiers stades du développement embryonnaire, des rats mâles et femelles ont été exposés à l’avapritinib chaque jour, respectivement 28 et 14 jours avant l’accouplement, jusqu’au jour de gestation 7 inclusivement, à des doses de 3, de 10 et de 30 mg/kg/jour pour les mâles et de 3, de 10 et de 20 mg/kg/jour pour les femelles. Il n’y a pas eu d’effets directs sur la fertilité chez les rats de l’un ou l’autre des sexes aux doses maximales testées (100,8 et 62,6 fois l'ASC humaine à la dose de 25 mg et 20,3 et 9,5 fois l’ASC chez l’humain à la dose de 200 mg). Une production réduite de spermatozoïdes et une réduction du poids testiculaire ont été observées à des doses supérieures à 10 mg/kg/jour (37 et 7,5 fois l’ASC chez l’humain à la dose de 25 mg et 200 mg, respectivement). Des zones rouge foncé dans l’utérus et des ovaires kystiques, en plus d’augmentations proportionnelles à la dose des pertes pré- et post-implantation et un nombre réduit d’embryons viables, ont été observés à des doses supérieures à 10 mg/kg/jour, ainsi qu’une augmentation du volume des ovaires contenant des zones rouge foncé à la dose de 20 mg/kg/jour (environ 31 et 63 fois l'ASC observée chez l'humain à la dose de 25 mg et 6,3 fois et 12,6 fois l’ASC chez l’humain à la dose de 200 mg, respectivement). L’avapritinib s’est réparti dans le liquide séminal à des concentrations approximatives de 2 à 4 % du taux sérique observé et a été détecté à des taux pouvant atteindre 2,5 et 0,6 fois la concentration observée dans le plasma humain à la dose de 25 mg et 200 mg, resectivement.
Dans le cadre d’une étude sur le développement embyo-fœtal, lorsque l’avapritinib a été administré à des rates gravides à des doses quotidiennes de 5, de 10, de 20 et de 30 mg/kg/jour du jour de gestation 6 au jour 17 inclusivement, il a eu des effets embryotoxiques et tératogènes. Une réduction du nombre d’embryons viables, une réduction du poids fœtal, une fréquence accrue de malformations viscérales et squelettiques proportionnelles à la dose ont été observées à des doses supérieures ou égales à 10 mg/kg/jour (environ 6,3 fois l’ASC chez l’humain à la dose 25 mg et de 200 mg, respectivement). La dose sans effet nocif observé (DSENO) en ce qui concerne la toxicité maternelle et embryo-fœtale était considérée comme étant 5 mg/kg/jour dans cette étude, ce qui correspond à approximativement 14,5 et 2,9 fois l’ASC chez l’humain à la dose de 25 mg et de 200 mg, respectivement (voir 7 Mises en garde et précautions – Risque tératogène).
Photosensibilité : Une étude de phototoxicité in vitro menée sur des fibroblastes de souris 3T3 et une étude de phototoxicité menée chez des rats pigmentés ont démontré que l’avapritinib a un pouvoir phototoxique léger.