


Monographie de produit - Xospata
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................................... 2
TABLEAU DES MATIÈRES .................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................. 4
1 INDICATIONS .......................................................................................................... 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................ 4
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ................................................. 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................... 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Dose recommandée et modification posologique ............................................... 5
4.3 Reconstitution ....................................................................................................... 7
4.4 Administration ...................................................................................................... 7
4.5 Dose oubliée ......................................................................................................... 7
5 SURDOSAGE ........................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........ 7
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 7
7.1 Populations particulières ...................................................................................... 9
7.1.1 Femmes enceintes............................................................................................... 9
7.1.2 Allaitement ........................................................................................................ 10
7.1.3 Enfants ............................................................................................................... 10
7.1.4 Personnes âgées (≥ 65 ans) ............................................................................... 10
8 EFFETS INDÉSIRABLES ........................................................................................... 10
8.1 Aperçu des effets indésirables ............................................................................ 10
8.2 Effets indésirables observées dans les essais cliniques ...................................... 11
8.3 Effets indésirables peu courants observées au cours des essais cliniques ........ 12
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants .......................................................................................................................... 13
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................. 13
8.5 Effets indésirables observées après la mise en marché ..................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................... 13
9.2 Aperçu des interactions médicamenteuses........................................................ 13
9.3 Interactions médicament-comportement .......................................................... 14
9.4 Interactions médicament-médicament .............................................................. 14
9.5 Interactions médicament-aliment ...................................................................... 15
9.6 Interactions médicament-plante médicinale ..................................................... 15
9.7 Interactions médicament-tests de laboratoire ................................................... 16
10 PHARMACOLOGIE CLINIQUE ................................................................................. 16
10.1 Mode d’action ..................................................................................................... 16
10.2 Pharmacodynamie .............................................................................................. 16
10.3 Pharmacocinétique ............................................................................................. 16
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................... 18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .............................................. 18
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................ 19
13 INFORMATION PHARMACEUTIQUES ..................................................................... 19
14 ESSAIS CLINIQUES ................................................................................................. 19
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ............. 19
14.2 Résultats de l’étude ............................................................................................ 22
14.3 Études de biodisponibilité comparatives ............................................................ 24
15 MICROBIOLOGIE ................................................................................................... 25
16 TOXICOLOGIE NON CLINIQUE ............................................................................... 25
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .......................................................... 27
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................. 28
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Xospata® (giltéritinib en comprimés) est indiqué pour :
- Le traitement des patients adultes atteints d’une leucémie myéloïde aiguë (LMA) récidivante ou réfractaire exprimant une mutation du gène de la tyrosine kinase-3 de type FMS (FLT3).
Un test validé est nécessaire pour confirmer le statut de la mutation FLT3 en cas de LMA.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’efficacité clinique et l’innocuité de Xospata; par conséquent, Santé Canada n’a pas autorisé une indication de ce médicament en pédiatrie (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : On n’a constaté aucune différence globale quant à l’efficacité ou à l’innocuité entre les patients âgés de 65 ans ou plus et les patients plus jeunes lors des essais cliniques (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 CONTRE-INDICATIONS
Xospata est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients du produit, y compris les ingrédients non médicinaux, ou à un composant de son contenant. Pour obtenir une liste complète, voir la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
3
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Le syndrome de différenciation a été rapporté chez les patients traités par Xospata. Les symptômes et les observations cliniques peuvent comprendre : fièvre, dyspnée, épanchement pleural, épanchement péricardique, infiltrat pulmonaire, hypotension, gain pondéral rapide, œdème périphérique, éruption cutanée et dysfonction rénale. Certains cas présentaient également une dermatose aiguë fébrile neutrophilique. Le syndrome de différenciation peut être mortel s’il n’est pas traité. En cas de doute quant à la présence d’un syndrome de différenciation, instaurer une corticothérapie avec surveillance hémodynamique jusqu’à la disparition des symptômes (voir MISES EN GARDE ET PRÉCAUTIONS; EFFETS INDÉSIRABLES).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par Xospata doit être mis en route et supervisé par un médecin expérimenté dans l’utilisation des traitements anticancéreux.
- Avant la mise en route du traitement par Xospata, le statut de la mutation FLT3 doit être confirmé (duplication interne en tandem [ITD] ou domaine de la tyrosine kinase [TKD]) au moyen d’un test validé.
- Des hémogrammes et des analyses biochimiques, y compris le taux de créatine phosphokinase, doivent être réalisés avant l’instauration du traitement par Xospata, une fois par semaine pendant le premier mois, une fois toutes les deux semaines pendant le deuxième mois, et une fois par mois pendant toute la durée du traitement.
Un électrocardiogramme (ECG) doit être effectué avant l’instauration du traitement par
Xospata, les jours 8 et 15 du premier mois, avant le début des deux mois suivants de traitement, puis selon les indications cliniques.
4.2 Dose recommandée et modification posologique
La dose recommandée de Xospata est de 120 mg (trois comprimés de 40 mg) par voie orale une fois par jour, avec ou sans nourriture (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-aliments). Le traitement doit se poursuivre tant qu’un bienfait clinique est observé ou jusqu’à la survenue d’une toxicité inacceptable.
Il se peut que la réponse clinique soit tardive (voir ESSAIS CLINIQUES). En l’absence d’évolution de la maladie ou d’une toxicité inacceptable, la durée recommandée de traitement est d’au moins six mois pour laisser le temps à une réponse clinique d’apparaître.
Santé Canada n’a pas autorisé une indication de ce médicament en pédiatrie (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Aucun ajustement de la posologie n’est requis chez les patients âgés (≥ 65 ans) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Aucun ajustement de la posologie n’est requis chez les patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] ≥ 30 mL/min). L’expérience clinique concernant les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min) est limitée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). On ne dispose d’aucune donnée concernant les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Tableau 1 – Recommandations concernant les modifications de la dose de Xospata chez les patients atteints de LMA récidivante ou réfractaire
| Critères | Posologie de Xospata |
| Symptômes du syndrome de différenciation |
|
| Symptômes du syndrome d’encéphalopathie postérieure réversible (SEPR) |
|
| Intervalle QTc de 500 ms |
|
| Intervalle QTc augmenté de > 30 ms à l’ECG le jour 8 du cycle 1 |
|
| Pancréatite |
|
| Autre toxicité de gradea 3 ou plus, considérée comme liée à Xospata |
|
| GCSH prévue |
|
GCSH : greffe de cellules souches hématopoïétiques; ECG : électrocardiogramme
a. Le grade 1 est léger; le grade 2 est modéré; le grade 3 est grave; le grade 4 engage le pronostic vital. b. La rémission complète composite (RCc) est définie par le taux de rémission selon toutes les RC, les RCp (obtention d’une RC avec récupération plaquettaire incomplète [< 100 x 109/L]) et les RCi (satisfaction de tous les critères d’une RC à l’exception de la récupération hématologique incomplète avec neutropénie résiduelle < 1 x 10⁹/L avec ou sans récupération plaquettaire complète).
4.3 Reconstitution
Sans objet.
4.4 Administration
Administrer les comprimés de Xospata par voie orale à environ la même heure chaque jour. Les comprimés ne doivent être ni cassés ni écrasés.
4.5 Dose oubliée
Xospata doit être administré à environ la même heure chaque jour. Si une dose est oubliée ou qu’elle n’est pas prise à l’heure habituelle, elle doit être administrée le plus tôt possible la même journée, et les patients doivent suivre le calendrier posologique habituel le lendemain. Ne pas administrer 2 doses en 12 heures. En cas de vomissement après l’administration, les patients ne doivent pas prendre une autre dose et doivent continuer de suivre leur calendrier posologique habituel le lendemain.
5 SURDOSAGE
Il n’y a pas d’antidote connu au surdosage par le giltéritinib. On ne sait pas si le giltéritinib est éliminé par dialyse.
En cas de surdosage, surveiller de près les patients pour déceler les signes ou les symptômes des effets indésirables, et instaurer le traitement de soutien et symptomatique qui s’impose (voir MISES EN GARDE ET PRÉCAUTIONS; EFFETS INDÉSIRABLES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamique; TOXICOLOGIE NON CLINIQUE).
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec votre centre antipoison régional.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et conditionnement
Les comprimés Xospata à 40 mg sont pelliculés, jaune pâle, de forme ronde, et portent l’inscription du logo Astellas et « 235 » sur le même côté. Les comprimés Xospata sont offerts en flacons de 90 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voie d’administration | Forme posologique/concentration/ composition | Ingrédients non médicinaux |
| Orale | Chaque comprimé contient 40 mg de giltéritinib (ingrédient actif sous forme de base libre) (ce qui correspond à 44,2 mg de fumarate de giltéritinib). | hydroxypropylcellulose, hypromellose, hydroxypropylcellulose de basse substitution, stéarate de magnésium, mannitol, polyéthylèneglycol, talc, dioxyde de titane, oxyde ferrique |
Veuillez lire l’encadré MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES au début de la PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ.
Cardiovasculaire
Prolongation de l’intervalle QTc
Xospata a été associé à une prolongation de la repolarisation ventriculaire cardiaque (intervalle QT). Sur les 317 patients traités par Xospata à 120 mg dont une mesure de l’intervalle QT corrigé (QTc) a été réalisée après le début du traitement au cours des essais cliniques, 1,3 % ont présenté un intervalle QT corrigé par la formule Fridericia (QTcF) supérieur à 500 ms, et 6,6 % des patients ont présenté une prolongation de plus de 60 ms du QTcF initial.
Effectuer un ECG avant l’instauration du traitement par Xospata, les jours 8 et 15 du premier mois, avant le début des deux mois suivants de traitement, puis selon les indications cliniques. Interrompre le traitement par Xospata et/ou réduire sa posologie chez les patients présentant un QTcF > 500 ms (voir POSOLOGIE ET ADMINISTRATION; EFFETS INDÉSIRABLES; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamique). L’hypokaliémie ou l’hypomagnésémie peuvent augmenter le risque de prolongation de l’intervalle QT. Surveiller et corriger l’hypokaliémie ou l’hypomagnésémie avant ou pendant l’administration de Xospata.
Effets sur la capacité de conduire un véhicule et d’utiliser des machines
Xospata peut influer sur la capacité de conduire un véhicule et d’utiliser des machines. Des étourdissements et une syncope ont été rapportés chez des patients prenant Xospata; il faut en tenir compte dans le cadre de l’évaluation des capacités d’un patient à conduire ou à faire fonctionner des machines.
Effets hépatiques/biliaires/pancréatiques
Pancréatite
Des cas de pancréatite ont été rapportés à titre d’effets indésirables chez 0,9 % des 319 patients traités par Xospata en monothérapie lors des essais cliniques. Il convient d’évaluer et de surveiller l’état des patients qui présentent des signes et des symptômes évocateurs d’une pancréatite. Le traitement par Xospata doit être interrompu et peut être repris à raison d’une dose inférieure lorsque les signes et les symptômes de la pancréatite se sont résolus (voir POSOLOGIE ET ADMINISTRATION; EFFETS INDÉSIRABLES).
Effets neurologiques
Syndrome d’encéphalopathie postérieure réversible
Des cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont rarement été signalés, accompagnés de symptômes comme des convulsions et une altération de l’état mental. Les symptômes se sont résolus après l’arrêt du traitement par Xospata. Un diagnostic de SEPR nécessite une confirmation par imagerie cérébrale, de préférence une imagerie par résonance magnétique (IRM). Arrêter l’administration de Xospata chez les patients qui présentent un SEPR (voir POSOLOGIE ET ADMINISTRATION; EFFETS INDÉSIRABLES).
Santé reproductive : Potentiel des femmes et des hommes
- Effets sur la reproduction
Test de grossesse : Un test de grossesse est recommandé chez les patientes aptes à procréer dans les sept jours précédant l’instauration du traitement par Xospata.
Méthode contraceptive : Toute patiente apte à procréer doit être avisée du risque que pourrait poser Xospata pour le fœtus. Conseiller aux patientes aptes à procréer d’employer une méthode contraceptive efficace pendant le traitement et pendant au moins six mois après l’administration de la dernière dose de Xospata (voir TOXICOLOGIE NON CLINIQUE).
Patients de sexe masculin : Conseiller aux patients de sexe masculin ayant une partenaire de sexe féminin apte à procréer d’employer une méthode contraceptive efficace pendant le traitement et pendant au moins quatre mois après l’administration de la dernière dose de Xospata (voir TOXICOLOGIE NON CLINIQUE).
- Effets sur la fertilité
Nous ne disposons d’aucune donnée concernant l’effet de Xospata sur la fertilité chez l’humain. D’après les observations réalisées lors d’études chez l’animal, Xospata peut nuire à la fertilité des hommes aptes à procréer (voir TOXICOLOGIE NON CLINIQUE).
Effets respiratoires
Syndrome de différenciation
Sur les 319 patients traités par Xospata lors des essais cliniques, 11 (3,4 %) ont présenté un syndrome de différenciation. Le syndrome de différenciation est associé à une prolifération et à une différenciation rapides des cellules myéloïdes, et peut menacer le pronostic vital ou être mortel s’il n’est pas traité. Chez les patients traités par Xospata, les symptômes et les observations cliniques du syndrome de différenciation comprennent : fièvre, dyspnée, épanchement pleural, épanchement péricardique, œdème pulmonaire, hypotension, gain pondéral rapide, œdème périphérique, éruption cutanée et dysfonction rénale. Certains cas présentaient également une dermatose aiguë fébrile neutrophilique. Le syndrome de différenciation est apparu dès le premier jour et jusqu’à 82 jours après l’instauration du traitement par Xospata, et ce, avec ou sans leucocytose concomitante (voir EFFETS INDÉSIRABLES).
En cas de doute quant à la présence d’un syndrome de différenciation, instaurer des corticostéroïdes et une surveillance hémodynamique jusqu’à la résolution des symptômes. Diminuer graduellement la dose de corticostéroïdes après la résolution des symptômes. Les symptômes du syndrome de différenciation peuvent survenir de nouveau après l’arrêt prématuré d’une corticothérapie. Si des signes et/ou symptômes graves persistent pendant plus de 48 heures après l’instauration des corticostéroïdes, interrompre le traitement par Xospata jusqu’à ce que les signes et les symptômes ne soient plus graves (voir POSOLOGIE ET ADMINISTRATION).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune donnée sur l’emploi de Xospata pendant la grossesse permettant d’évaluer le risque de résultats indésirables pour le développement dus au médicament. Lors d’études chez des animaux, l’administration du giltéritinib à des rates gravides a entraîné des morts embryofœtales, une
suppression de la croissance fœtale et une tératogénicité à raison d’expositions maternelles inférieures à l’exposition obtenue chez des patientes recevant la dose recommandée (voir TOXICOLOGIE NON CLINIQUE). D’après les observations issues d’études menées chez des animaux, Xospata peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Xospata ne doit pas être administré à des femmes enceintes ou qui envisagent de le devenir. Si Xospata est administré au cours de la grossesse, ou si une grossesse survient pendant l’administration de Xospata, il faut évaluer chez la patiente les dangers possibles encourus par le fœtus.
7.1.2 Allaitement
Nous ne disposons d’aucune donnée sur la présence de Xospata dans le lait maternel, ses effets sur le nourrisson allaité ou ses effets sur la production de lait maternel. Lors d’études chez l’animal, Xospata ou ses métabolites ont fait l’objet d’une distribution tissulaire chez les ratons allaités. En raison du risque lié à l’exposition au giltéritinib et du risque d’effets indésirables graves pour un nourrisson allaité, il faut conseiller aux femmes qui allaitent d’arrêter l’allaitement pendant le traitement par Xospata et pendant au moins deux mois après l’arrêt du traitement.
7.1.3 Enfants
L’innocuité et l’efficacité de Xospata n’ont pas été établies chez les enfants. Des études chez des animaux ont montré une toxicité de ce médicament chez des jeunes rats (voir TOXICOLOGIE NON CLINIQUE).
7.1.4 Personnes âgées (≥ 65 ans)
Aucune différence globale quant à l’efficacité ou à l’innocuité n’a été observée entre les patients âgés de 65 ans ou plus et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de Xospata a été évaluée chez 319 patients adultes atteints de LMA récidivante ou réfractaire porteurs d’une mutation du gène FLT3, ayant reçu au moins une dose de 120 mg de Xospata lors d’essais cliniques, y compris l’étude pivot ADMIRAL (voir ESSAIS CLINIQUES). Au moment de l’analyse définitive, la durée médiane d’exposition à Xospata était de 3,6 mois (intervalle de 0,1 à 43,4 mois).
Les effets indésirables les plus fréquents (≥ 10 %) de Xospata étaient les suivants : hausse des taux d’aspartate aminotransférase (AST) (37,6 %), hausse des taux d’alanine aminotransférase (ALT) (37,6 %), diarrhée (35,1 %), fatigue (30,4 %), nausées (29,8 %), toux (28,2 %), constipation (28,2 %), œdème périphérique (24,1 %), dyspnée (24,1 %), céphalée (23,5 %), vomissements (21,0 %), hausse de la phosphatase alcaline sanguine (20,7 %), étourdissements (20,4 %), hypotension (17,2 %), appétit diminué (17,2 %), éruption cutanée (15,0 %), stomatite (13,5 %), douleur abdominale (13,2 %), dysgueusie (11,0 %).
En tout, 91 patients (28,5 %) ont nécessité une suspension du traitement à cause d’un effet indésirable; les effets indésirables les plus fréquents ayant mené à une suspension du traitement étaient la hausse du taux d’ALT (6,3 %) et la hausse du taux d’AST (6,0 %). En tout, 20 patients (6,3 %) ont nécessité une diminution de la dose à cause d’un effet indésirable. Un total de 22 patients (6,9 %) ont arrêté le
traitement par Xospata définitivement à cause d’un effet indésirable. Les effets indésirables les plus fréquents ayant mené à l’abandon du traitement (> 1 %) étaient la hausse du taux d’AST (1,9 %) et la hausse du taux d’ALT (1,6 %).
Les effets indésirables graves les plus fréquents étaient les suivants : insuffisance rénale aiguë (6,6 %), diarrhée (4,7 %), hausse du taux d’ALT (4,1 %), dyspnée (3,4 %), hausse du taux d’AST (3,1 %), hypotension (2,8 %), syncope (2,5 %) et syndrome de différenciation (2,2 %). Les effets indésirables mortels comprenaient deux cas de symptômes cliniques concordant avec le syndrome de différenciation et un cas d’insuffisance cardiaque congestive.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques peuvent s’avérer utiles pour la détermination et l’approximation des taux d’événements indésirables liés aux médicaments.
L’étude ADMIRAL est un essai clinique à répartition aléatoire, multicentrique, en mode ouvert, de phase III mené auprès de patients adultes atteints de LMA récidivante ou réfractaire exprimant une mutation FLT3. Elle visait à comparer l’efficacité et l’innocuité de Xospata avec celles de chimiothérapies de secours définies par le protocole (voir ESSAIS CLINIQUES).
Les effets indésirables ont été rapportés selon la durée d’exposition (tableau 3). Au moment de l’analyse, la durée médiane d’exposition était de 4,1 mois (intervalle de 0,1 à 29,1 mois) avec Xospata, et de 0,9 mois (intervalle de 0,2 à 7,1 mois) avec la chimiothérapie.
Tableau 3 – Effets indésirables tous grades confondus rapportés à une fréquence ≥ 10 %, ou effets indésirables de grades 3-5 rapportés à une fréquence ≥ 5 % lors de l’étude ADMIRAL
Classification par système organiquea Effet indésirableb | Xospatad 120 mg par jour N = 246 (%) | Chimiothérapied N = 109 (%) | ||
| Tout gradec | Grade ≥ 3c | Tout gradec | Grade ≥ 3c | |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 81 (32,9) | 9 (3,7) | 32 (29,4) | 3 (2,8) |
| Nausées | 79 (32,1) | 5 (2,0) | 36 (33,0) | 0 |
| Constipation | 76 (30,9) | 2 (0,8) | 16 (14,7) | 0 |
| Vomissements | 53 (21,5) | 1 (0,4) | 15 (13,8) | 0 |
| Douleur abdominale | 37 (15,0) | 5 (2,0) | 16 (14,7)` | 0 |
| Stomatite | 34 (13,8) | 6 (2,4) | 16 (14,7) | 4 (3,7) |
| Troubles généraux et atteintes au point d’administration | ||||
| Fatigue | 70 (28,5) | 6 (2,4) | 14 (12,8) | 2 (1,8) |
| Œdème périphérique | 59 (24,0) | 1 (0,4) | 13 (11,9) | 0 |
| Asthénie | 38 (15,4) | 6 (2,4) | 10 (9,2) | 2 (1,8) |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 44 (17,9) | 5 (2,0) | 20 (18,3) | 5 (4,6) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||||
| Douleurs aux extrémités | 36 (14,6) | 2 (0,8) | 8 (7,3) | 1 (0,9) |
| Myalgie | 35 (14,2) | 1 (0,4) | 4 (3,7) | 0 |
| Arthralgie | 28 (11,4) | 4 (1,6) | 6 (5,5) | 1 (0,9) |
| Troubles du système nerveux | ||||
| Étourdissements | 48 (19,5) | 1 (0,4) | 2 (1,8) | 0 |
| Dysgueusie | 25 (10,2) | 0 | 5 (4,6) | 0 |
| Maux de tête | 64 (26,0) | 3 (1,2) | 16 (14,7) | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 72 (29,3) | 1 (0,4) | 11 (10,1) | 0 |
| Dyspnée | 58 (23,6) | 10 (4,1) | 7 (6,4) | 3 (2,8) |
| Affections de la peau et du système lymphatique | ||||
| Éruption cutanée (rash) | 36 (14,6) | 1 (0,4) | 10 (9,2) | 1 (0,9) |
| Troubles vasculaires | ||||
| Hypotension | 43 (17,5) | 19 (7,7) | 8 (7,3) | 3 (2,8) |
a. Medical Dictionary for Regulatory Activities (MedDRA, Dictionnaire médical des affaires réglementaires), version 19.1
b. Les effets indésirables sont décrits en fonction des termes privilégiés (TP) du dictionnaire MedDRA. c. D’après les critères terminologiques courants pour les réactions indésirables (Common terminology criteria for adverse events).
d. La durée médiane d’exposition était de 4,1 mois (intervalle : 0,1 à 29,1 mois) avec Xospata et de 0,9 mois (intervalle : 0,2 à 7,1 mois) avec la chimiothérapie.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Les effets indésirables moins fréquents (< 10 %) suivants ont été signalés parmi les 319 patients traités par Xospata :
Troubles cardiaques : épanchement péricardique (4,1 %), péricardite (1,6 %), insuffisance cardiaque (1,3 %), myocardite (0,6 %)
Troubles généraux et atteintes au point d’administration : malaise (4,4 %) Troubles du système immunitaire : réaction anaphylactique (1,3 %)
Explorations : allongement de l’intervalle QT à l’électrocardiogramme (8,8 %) Troubles musculosquelettiques et des tissus conjonctifs : faiblesse musculaire (8,8 %), douleur musculosquelettique (4,1 %), myosite (1,9 %)
Troubles du système nerveux : syncope (5,0 %), neuropathie périphérique (4,7 %), syndrome d’encéphalopathie postérieure réversible (0,6 %)
Troubles du rein et des voies urinaires : atteinte rénale aiguë (6,6 %)
Affections respiratoires, thoraciques et médiastinales : syndrome de différenciation (3,4 %)
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Sans objet.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 4 – Apparition ou aggravation d’anomalies dans les épreuves de laboratoire (> 20 % du groupe Xospata) lors de l’étude ADMIRAL
Xospata 120 mg N = 246 % | Chimiothérapie de secours N = 109 % | |||
| Tous les grades | Grade 3/4 | Tous les grades | Grade 3/4 | |
| Augmentation du taux d’alanine aminotransférase | 83,3 | 12,6 | 47,7 | 2,8 |
| Augmentation du taux d’aspartate aminotransférase | 81,3 | 10,2 | 38,5 | 1,8 |
| Augmentation du taux de créatine kinase | 51,2 | 6,5 | 0,9 | 0 |
| Augmentation du taux de phosphatase alcaline | 68,3 | 1,6 | 42,2 | 0 |
8.5 Effets indésirables observées après la mise en marché
Sans objet.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le giltéritinib est principalement métabolisé par les enzymes du CYP3A, lesquelles peuvent être induites ou inhibées par de nombreux médicaments concomitants. Le giltéritinib est également un substrat de la glycoprotéine P (gp-P). L’administration concomitante du giltéritinib et d’inhibiteurs puissants du CYP3A et/ou de la gp-P peut augmenter l’exposition au giltéritinib. L’administration concomitante du giltéritinib
et d’inducteurs puissants du CYP3A et/ou de la gp-P peut diminuer l’exposition au giltéritinib.
L’administration concomitante du giltéritinib avec le fluconazole, qui est un inhibiteur modéré du CYP3A, n’a pas entraîné d’interaction médicamenteuse significative sur le plan clinique. La Cmax du giltéritinib a augmenté d’environ 16 %, et l’ASC a augmenté d’environ 40 % lorsque ce médicament a été administré avec le fluconazole.
D’après les données in vitro, le giltéritinib peut réduire les effets des médicaments ciblant le récepteur 5HT2B ou le récepteur non spécifique sigma.
D'après les données in vitro, le gilteritinib peut inhiber la gp-P, la protéine de résistance du cancer du sein (BCRP) et le transporteur de cations organiques (OCT1) à une dose thérapeutique. Des expériences in vitro ont démontré que le giltéritinib est un substrat de la protéine BCRP.
Le giltéritinib n’est pas un inducteur du CYP3A ni un inhibiteur des transporteurs d’extrusion de multiples médicaments et toxines MATE1 in vivo. La Cmax et l’ASC du midazolam (un substrat du CYP3A) ont augmenté d’environ 10 % lorsque ce médicament a été administré en concomitance avec le giltéritinib. La Cmax et l’ASC de la céphalexine (un substrat de MATE1) ont diminué de moins de 10 % lorsque ce médicament a été administré en concomitance avec le giltéritinib.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Les interactions médicamenteuses présentées au tableau 5 proviennent d’études cliniques sur les interactions médicamenteuses ou d’études in vitro.
Tableau 5 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Source des données | Effet | Commentaire d’ordre clinique |
| Médicaments pouvant modifier les concentrations plasmatiques du giltéritinib | |||
| Inducteur puissant du CYP3A ou de la gp-P (p. ex., rifampine, phénytoïne) | EC | L’utilisation concomitante de Xospata avec : la rifampine (inducteur de la gp-P et inducteur puissant du CYP3A) a diminué de 30 % la Cmax du giltéritinib, et de 70 % son ASC. | Éviter l’utilisation concomitante de Xospata avec des inducteurs puissants du CYP3A et/ou de la gp-P. |
Un inhibiteur puissant du CYP3A4 et/ou de la gp-P (p. ex., voriconazole, posaconazole, clarithromycine, captopril, azithromycine, carvédilol, ritonavir) | EC | L’utilisation concomitante de Xospata avec l’itraconazole (inhibiteur de la gp-P et inhibiteur puissant du CYP3A) a augmenté de 20 % la Cmax du giltéritinib, et de 120 % son ASC. | Envisager d’autres traitements qui ne sont pas des inhibiteurs puissants de l’activité du CYP3A et/ou de la gp-P. Dans les cas où il n’existe aucun autre traitement substitutif satisfaisant, il faut surveiller de près les patients pour |
| déceler les toxicités liées au giltéritinib. | |||
| Médicaments dont les effets pharmacodynamiques peuvent être modifiés par Xospata | |||
Médicaments ciblant le récepteur 5HT2B ou le récepteur non spécifique sigma (p. ex., escitalopram, fluoxétine, sertraline) | T | Le giltéritinib a inhibé la liaison du ligand au récepteur de la sérotonine 5HT2B et au récepteur sigma lors d’études in vitro à raison d’une CI50 (concentration nécessaire pour obtenir une inhibition à 50 %) de 0,190 et de 0,615 μmol/L, respectivement. Lors d’une épreuve sur la fonction cellulaire, le giltéritinib a inhibé la fonction du récepteur 5HT2B à raison d’une CI50 de 5,82 μmol/L sans activité agoniste. D’après ces données in vitro, Xospata peut réduire les effets des médicaments ciblant le récepteur 5HT2B ou le récepteur non spécifique sigma. | Il convient d’éviter l’utilisation concomitante de ces médicaments avec Xospata, sauf si elle est considérée comme essentielle pour les soins du patient. |
| Médicaments dont les concentrations plasmatiques peuvent être modifiées par Xospata | |||
| Substrats de la gp-P (p. ex. digoxine, dabigatran etexilate), de la BCRP (p. ex. mitoxantrone, rosuvastatine) et de l’OCT1 (p. ex. metformine) | T | Le gilteritinib a inhibé la gp-P, la BCRP et l’OCT1 in vitro à des concentrations thérapeutiques. D’après ces données in vitro, Xospata peut modifier les concentrations plasmatiques des médicaments qui sont des substrats de ces transporteurs. | La prudence est de mise lors de l’utilisation concomitante de Xospata avec des substrats de la gp-P, la BCRP et l’OCT1. |
Légende : EC = essai clinique; T = Théorie
9.5 Interactions médicament-aliment
Aucune évaluation clinique de l’effet du pamplemousse, du jus de pamplemousse ou de produits à base d’extraits de pamplemousse n’a été effectuée. Le pamplemousse, le jus de pamplemousse et les produits qui contiennent de l’extrait de pamplemousse peuvent inhiber le CYP3A et faire augmenter les concentrations plasmatiques de giltéritinib, et sont donc à éviter.
Xospata peut être pris avec ou sans aliments. La prise concomitante d’aliments retarde l’absorption du giltéritinib, mais dans l’ensemble, l’absorption de ce médicament a été comparable avec et sans aliments (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Aucune étude portant précisément sur les interactions médicament-herbes médicinales n’a été effectuée. Le millepertuis (Hypericum perforatum) est un inducteur du CYP3A4 pouvant diminuer les concentrations plasmatiques de giltéritinib, et doit donc être évité.
9.7 Interactions médicament-tests de laboratoire
Les effets du médicament sur les épreuves de laboratoire n’ont pas été établis.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le giltéritinib est une petite molécule qui inhibe plusieurs récepteurs à activité tyrosine kinase, y compris ceux de la tyrosine kinase-3 de type FMS (FLT3). Il a été montré que le giltéritinib inhibait la signalisation par le récepteur FLT3 ainsi que la prolifération de cellules exprimant les récepteurs FLT3 de manière exogène, y compris les mutations FLT3-ITD (duplication interne en tandem) et TKD (mutations dans le domaine tyrosine kinase) de types FLT3-D835Y et FLT3-ITD-D835Y; le giltéritinib a également provoqué l’apoptose de cellules leucémiques exprimant FLT3-ITD.
10.2 Pharmacodynamie
Pharmacodynamique primaire
Chez les patients atteints de LMA récidivante ou réfractaire ayant reçu 120 mg de Xospata, l’inhibition de la phosphorylation de FLT3 était considérable (> 90 %), rapide (dans les 24 heures suivant l’administration de la première dose) et maintenue, d’après une épreuve de l’activité inhibitrice plasmatique (AIP) ex vivo.
Électrophysiologie cardiaque
Chez les patients ayant reçu des doses de giltéritinib comprises entre 20 et 450 mg, une variation proportionnelle à la concentration a été observée par rapport à la valeur initiale du QTcF. La variation moyenne prévue par rapport à la valeur initiale du QTcF au moment de la Cmax médiane à l’état d’équilibre (282,0 ng/mL) obtenue avec une dose quotidienne de 120 mg, était de 4,96 ms; la limite supérieure de l’IC à 95 % unilatéral étant de 6,20 ms.
10.3 Pharmacocinétique
En général, la pharmacocinétique du giltéritinib est proportionnelle à la dose et linéaire chez les patients atteints de LMA récidivante ou réfractaire ayant reçu des doses allant de 20 à 450 mg une fois par jour.
Après l’administration uniquotidienne d’une dose de 120 mg, la concentration maximale (Cmax) à l’état d’équilibre moyenne (± É.-T.) du giltéritinib est de 374 ng/mL (± 190); l’aire sous la courbe des concentrations plasmatiques pendant l’intervalle posologique de 24 heures (ASC24) est de 6 943 ng·h/mL (± 3 221). Les concentrations plasmatiques à l’état d’équilibre ont été atteintes en l’espace de 15 jours d’administration avec un facteur d’accumulation d’environ 10 fois.
Absorption
Le délai observé avant l’atteinte de la concentration maximale de giltéritinib (tmax) est d’environ 4 et 6 heures après l’administration du médicament à des sujets à jeun.
Effet de la prise d’aliments
Chez des adultes en bonne santé, l’administration concomitante d’une seule dose de 40 mg de giltéritinib avec un repas riche en calories et en lipides a entraîné une exposition (ASC) similaire et une légère diminution de la concentration maximale (diminution de 26 % de la Cmax) comparativement à son
administration à jeun. La prise d’aliments a également prolongé le délai précédant l’atteinte de la concentration maximale (Tmax) d’environ deux heures.
Distribution
Les estimations moyennes (%CV) du volume de distribution central et périphérique au sein d’une population étaient de 1 092 L (9,22 %) et de 1 100 L (4,99 %), respectivement, ce qui peut indiquer une importante distribution tissulaire. Chez l’humain, la liaison du médicament aux protéines plasmatiques in vivo est d’environ 90 %; le giltéritinib se lie principalement à l’albumine.
Métabolisme
D’après les données in vitro, le giltéritinib est essentiellement métabolisé par le CYP3A4. À l’état d’équilibre, les principaux métabolites produits chez l’humain comprennent le M17 (formé par N-désalkylation et oxydation), le M16 et le M10 (tous deux formés par N-désalkylation). Aucun de ces trois métabolites n’a fait l’objet d’une exposition supérieure à 10 % de l’exposition globale à la molécule mère.
Élimination
La demi-vie estimée du giltéritinib est de 113 heures; la clairance apparente estimée est de 14,85 L/h.
Après l’administration d’une seule dose, le giltéritinib est principalement éliminé dans les selles; 64,5 % de la dose totale administrée se retrouve dans les selles. Environ 16,4 % de la dose totale se retrouve dans l’urine sous forme de médicament inchangé et de métabolites.
Populations particulières et états pathologiques
D’après des analyses pharmacocinétiques au sein d’une population, la race et le sexe n’ont pas d’effets significatifs sur la pharmacocinétique du giltéritinib. Lors d’analyses pharmacocinétiques au sein d’une population, la clairance du giltéritinib a diminué avec l’âge (20 ans à 90 ans) et a augmenté avec le poids corporel (36 kg à 157 kg); cependant, la variation prévue de l’exposition au giltéritinib chez un patient typique atteint de LMA (62 ans, 72 kg) était d’un facteur inférieur à deux.
- Insuffisance hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique du giltéritinib a été étudié chez des patients non atteints de LMA et atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). Les résultats indiquent que l’exposition au giltéritinib sous forme non liée chez les sujets atteints d’insuffisance hépatique légère ou modérée est comparable à celle observée chez des sujets en bonne santé dont la fonction hépatique est normale. L’effet de l’insuffisance hépatique légère (bilirubine totale ≤ LSN et AST > LSN ou bilirubine totale comprise entre 1,0 et 1,5 × LSN et quelle que soit la valeur du taux d’AST) sur l’exposition au giltéritinib a également été évalué à l’aide d’un modèle d’analyse pharmacocinétique de population; les résultats font état d’une légère différence quant à l’exposition au giltéritinib prévue à l’état d’équilibre par rapport à un patient typique atteint de LMA récidivante ou réfractaire ayant une fonction hépatique normale.
L’effet de l’insuffisance hépatique grave (classe C de Child-Pugh) sur la pharmacocinétique du giltéritinib n’a pas été étudié.
- Insuffisance rénale
Aucune étude n’a été menée précisément sur l’insuffisance rénale et Xospata. D’après des analyses pharmacocinétiques de population, l’insuffisance rénale légère (ClCr de 50-80 mL/min) ou modérée (ClCr de 30-50 mL/min) n’a pas d’effets cliniques significatifs sur la pharmacocinétique du giltéritinib. Les données sont insuffisantes (n = 1) pour ce qui est des patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min) inclus dans les analyses pharmacocinétiques de population. L’effet de l’insuffisance rénale grave (ClCr < 30 mL/min) sur la pharmacocinétique du giltéritinib est inconnu.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver Xospata à température ambiante (entre 15 °C et 30 °C). S’assurer que le contenant est bien fermé et à l’abri de la lumière et de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : fumarate de giltéritinib
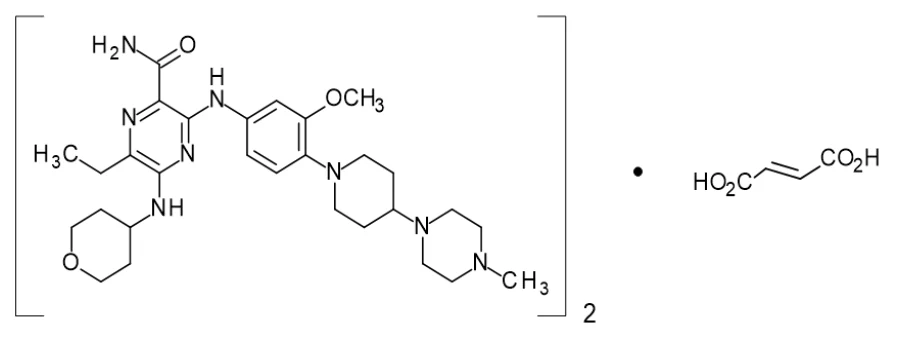
Nom chimique : 6-éthyl-3-({3-méthoxy-4-[4-(4-méthyl-1-pipérazinyl)-1-pipéridinyl]phényl}amino)-5-(tétrahydro-2H-pyran-4-ylamino)-2-pyrazinecarboxamide (2:1).
Formule moléculaire :
(fumarate de giltéritinib) : (C29H44N8O3)2 • C4H4O4
(giltéritinib sous forme de base libre) : C29H44N8O3
Masse moléculaire :
(fumarate de giltéritinib) : 1221.50
(giltéritinib sous forme de base libre) : 552.71
Formule développée :
Propriétés physicochimiques : Le fumarate de giltéritinib se présente sous forme de cristaux jaunes non hygroscopiques légèrement solubles dans l’eau et très légèrement solubles dans l’éthanol anhydre. Il est plus soluble dans les solutions acides dont le pH est inférieur à 5. Une seule forme cristalline a été observée.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L'efficacité de Xospata a été évaluée dans le cadre de l'étude ADMIRAL
ADMIRAL (2215-CL-0301)
L’étude ADMIRAL est un essai clinique de phase III, avec répartition aléatoire, multicentrique et ouvert mené chez des patients adultes atteints de LMA récidivante ou réfractaire exprimant une mutation FLT3 (une mutation ITD, TKD-D835 ou TKD-I836 déterminée par l’épreuve LeukoStrat CDx FLT3 dans un laboratoire central).
Lors de cette étude, 371 patients ont été répartis de façon aléatoire selon un rapport de 2:1 pour recevoir Xospata ou l’une des chimiothérapies de secours suivantes :
Cytarabine à 20 mg deux fois par jour par voie sous-cutanée (s.c.) ou intraveineuse (i.v.) pendant
10 jours (des jours 1 à 10) (LoDAC)
- Azacitidine à 75 mg/m2 une fois par jour par voie s.c. ou i.v. pendant 7 jours (des jours 1 à 7)
- Mitoxantrone à 8 mg/m2, étoposide à 100 mg/m2 et cytarabine à 1 000 mg/m2 une fois par jour par voie i.v. pendant 5 jours (jours 1 à 5) (MEC)
Facteur de stimulation des colonies de granulocytes- à 300 mcg/m2 une fois par jour par voie s.c.
pendant 5 jours (jours 1 à 5), fludarabine à 30 mg/m2 une fois par jour par voie i.v. pendant 5 jours (jours 2 à 6), cytarabine à 2 000 mg/m2 une fois par jour par voie i.v. pendant 5 jours (jours 2 à 6), idarubicine à 10 mg/m2 une fois par jour par voie i.v. pendant 3 jours (jours 2 à 4) (FLAG-Ida).
La répartition aléatoire a été stratifiée en fonction de la réponse à un traitement antérieur de première intention de la LMA et à une chimiothérapie présélectionnée, c.-à-d. de forte intensité ou de faible intensité.
Les patients admissibles doivent présenter des fonctions organiques adéquates (p. ex., QTcF ≤ 450 ms; taux sérique d’AST et d’ALT ≤ 2,5 x LSN; taux de bilirubine sérique totale ≤ 1,5 x LSN; créatinine sérique > 50 mL/min). Un traitement de première intention antérieur par d’autres inhibiteurs des récepteurs FLT3 était autorisé. Les patients atteints de leucémie promyélocytaire aiguë (LPA) ou de LMA liée à une chimiothérapie ou à une radiothérapie antérieure ont été exclus.
Xospata a été administré par voie orale à raison d’une dose initiale de 120 mg par jour jusqu’à la survenue d’une toxicité inacceptable ou l’absence de bienfait clinique. Les réductions de la dose étaient permises pour prendre en charge les effets indésirables. Chez certains patients, la dose a été augmentée à 200 mg par jour en l’absence d’une réponse. Les patients du groupe Xospata ayant obtenu une réponse pouvaient recevoir une greffe de cellules souches hématopoïétiques (GCSH) sans quitter l’étude. Cependant, Xospata doit être arrêté avant l’instauration du traitement de conditionnement pour la GCSH. Il était possible de reprendre le traitement par Xospata après la GCSH si le patient présentait une rémission complète composite (RCc, incluant une rémission complète [RC], une RC avec récupération hématologique incomplète [RCi] et une RC avec récupération plaquettaire incomplète [RCp]), si la prise de greffe avait réussi et si le patient n’avait pas présenté de réaction grave du greffon contre l’hôte.
Parmi les patients présélectionnés pour recevoir une chimiothérapie de secours, 60,5 % ont été répartis au hasard pour recevoir le schéma à forte intensité, et 39,5 % pour recevoir le schéma à faible intensité. Les schémas MEC et FLAG-Ida ont été administrés à raison d’un maximum de deux cycles, selon la réponse au premier cycle. Le schéma LoDAC et l’azacitidine ont été administrés à raison de cycles continus de 4 semaines jusqu’à l’apparition d’une toxicité inacceptable ou l’absence de bienfait clinique.
Le tableau 6 énumère les données démographiques et les caractéristiques pathologiques au début de l’étude.
Tableau 6 – Données démographiques et caractéristiques pathologiques initiales chez les patients atteints de LMA récidivante ou réfractaire (ADMIRAL)
| Données démographiques et caractéristiques pathologiques | Xospata N = 247 (%) | Chimiothérapie N = 124 (%) |
| Données démographiques | ||
| Âge médian (ans) (intervalle) | 62,0 (20 à 84) | 61,5 (19 à 85) |
| Groupes d’âge, n (%) | ||
| < 65 ans | 141 (57,1) | 75 (60,5) |
| ≥ 65 ans | 106 (42,9) | 49 (39,5) |
| Sexe, n (%) | ||
| Hommes | 116 (47,0) | 54 (43,5) |
| Femmes | 131 (53,0) | 70 (56,5) |
| Race, n (%) | ||
| Blanc | 145 (58,7) | 75 (60,5) |
| Asiatique | 69 (27,9) | 33 (26,6) |
| Noir ou Afro-Américain | 14 (5,7) | 7 (5,6) |
| Autochtone d’Hawaï ou d’autres îles du Pacifique | 1 (0,4) | 0 |
| Autre | 5 (2,0) | 1 (0,8) |
| Inconnue ou manquante | 13 (5,3) | 8 (6,5) |
| ECOG initial, n (%) | ||
| 0 à 1 | 206 (83,4) | 105 (84,7) |
| ≥ 2 | 41 (16,6) | 19 (15,3) |
| Caractéristiques pathologiques | ||
| LMA récidivante non traitée, n (%) | 151 (61,1) | 74 (59,7) |
| LMA primitive réfractaire, n (%) | 96 (38,9) | 49 (39,5) |
| LMA récidivante réfractaire, n (%) | 0 | 1 (0,8) |
| Nombre médian de récidives (intervalle) | 1 (0 à 2) | 1 (0 à 2) |
| Nombre de récidives, n (%) | ||
| 0 | 96 (38,9) | 49 (39,5) |
| 1 | 149 (60,3) | 74 (59,7) |
| 2 ou plus | 2 (0,8) | 1 (0,8) |
| Réponse au traitement antérieur, n (%) | ||
| Récidive dans les six mois après une GCSH allogénique | 31 (12,6) | 17 (13,7) |
| Récidive plus de six mois après une GCSH allogénique | 17 (6,9) | 8 (6,5) |
| Primaire réfractaire sans GCSH | 98 (39,7) | 48 (38,7) |
| Récidive dans les six mois après une RCc et sans GCSH | 67 (27,1) | 34 (27,4) |
| Récidive plus de six mois après une RCc et sans GCSH | 34 (13,8) | 17 (13,7) |
| Dépendance aux transfusions au départ, n (%)a | 197 (80,1) | 97 (89,0) |
| Utilisation antérieure d’un inhibiteur des récepteurs FLT3, n (%) | ||
| Non | 215 (87,0) | 110 (88,7) |
| Ouib | 32 (13,0) | 14 (11,3) |
| Statut de la mutation FLT3, n (%) | ||
| ITD seule | 215 (87,0) | 113 (91,1) |
| TKD seule | 21 (8,5) | 10 (8,1) |
| ITD et TKD | 7 (2,8) | 0 |
| Groupe de risque selon l’analyse cytogénétique, n (%) | ||
| Favorable | 4 (1,6) | 1 (0,8) |
| Intermédiaire | 182 (73,7) | 89 (71,8) |
| Défavorable | 26 (10,5) | 11 (8,9) |
| Autrec | 35 (14,2) | 23 (18,5) |
LMA : leucémie myéloïde aiguë; FLT3 : tyrosine kinase-3 de type FMS; ITD : duplication interne en tandem; TKD : mutation ponctuelle du domaine de tyrosine kinase D835/I836; IF ECOG : indice fonctionnel de l’Eastern Cooperative Oncology Group; RCc : rémission complète composite (rémission complète [RC] + rémission complète avec récupération hématologique incomplète [RCi] + rémission complète avec récupération plaquettaire incomplète [RCp]); GCSH : greffe de cellules souches hématopoïétiques
a. On considérait que les patients traités par Xospata avaient besoin de transfusions au départ s’ils avaient reçu toute transfusion de globules rouges ou de plaquettes pendant la période initiale de 56 jours.
b. Les inhibiteurs des kinases FLT3 antérieurs étaient principalement le sorafénib et la midostaurine. c. La catégorie « Autre » comprend ceux dont le statut de risque cytogénétique n’a pas pu être classé comme favorable, intermédiaire ou défavorable.
14.2 Résultats de l’étude
ADMIRAL (2215-CL-0301)
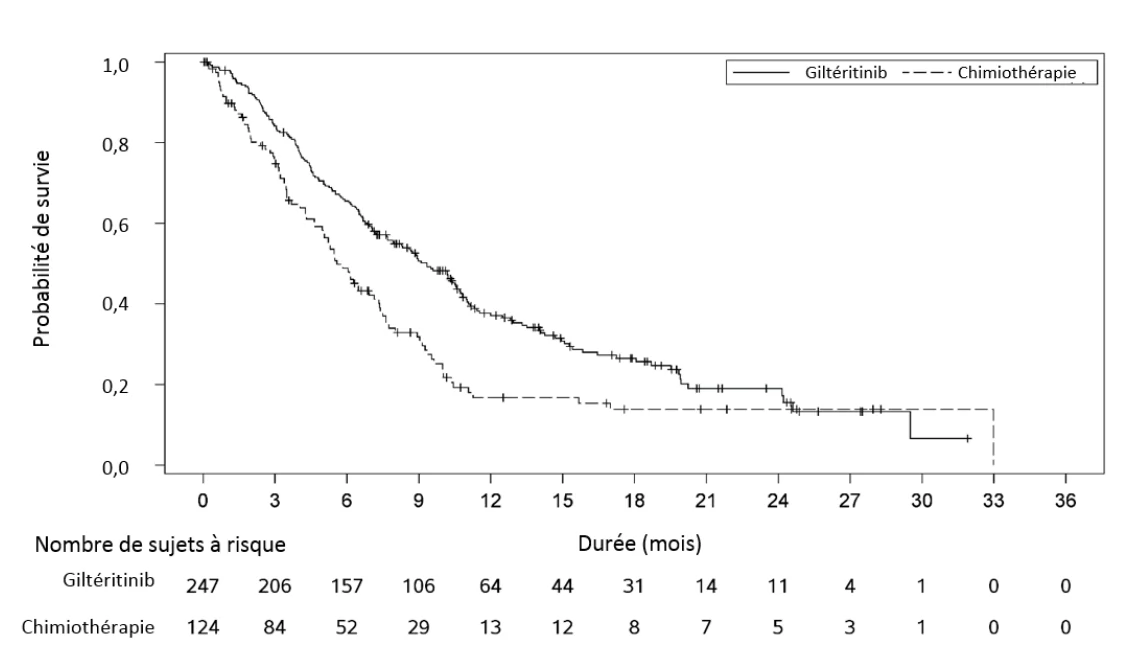
Le principal critère d’évaluation de l’efficacité de l’analyse définitive était la survie globale (SG), mesurée à partir de la date de la répartition aléatoire jusqu’au décès de toutes causes. Au moment de l’analyse, le suivi médian était de 17,8 mois (intervalle : 14,9 à 19,1). La survie était significativement plus longue chez les patients répartis au hasard au groupe Xospata que chez ceux du groupe sous chimiothérapie (RR : 0,637; IC à 95 % : 0,490-0,830; valeur p unilatérale : 0,0004). La SG médiane était de 9,3 mois chez les patients traités par Xospata, et de 5,6 mois chez ceux ayant reçu une chimiothérapie (tableau 7, figure 1). Les taux de RC et de RCh étaient des critères d’évaluation secondaires de l’efficacité dans l’analyse définitive (tableau 7).
Tableau 7 – Survie globale et rémission complète chez les patients atteints de LMA récidivante ou réfractaire (ADMIRAL)
| Xospata (N = 247) | Chimiothérapie (N = 124) | |
| Survie globale | ||
| Décès, n (%) | 171 (69,2 %) | 90 (72,6 %) |
| Survie médiane en mois (IC à 95 %) | 9,3 (7,7 à 10,7) | 5,6 (4,7 à 7,3) |
| Risque relatif (IC à 95 %) | 0,637 (0,490 à 0,830) | |
| Valeur p (unilatérale) | 0,0004 | |
| Rémission complète | ||
| RCa n/N (%) | 52/247 (21,1) | 13/124 (10,5) |
| IC à 95 %b | 16,1 à 26,7 | 5,7 à 17,3 |
| RChc n/N (%) | 32/247 (13) | 6/124 (4,8) |
| IC à 95 %b | 9 à 17,8 | 1,8 à 10,2 |
| RC/RCh n/N (%) | 84/247 (34) | 19/124 (15,3) |
| IC à 95 %b | 28,1 à 40,3 | 9,5 à 22,9 |
IC : intervalle de confiance; NE : non estimable; NA : non atteinte.
Un test de Mantel-Haenszel a été utilisé pour l’analyse primaire de la SG. La valeur seuil de signification statistique de la SG dans l’analyse définitive était de 0,02383.
a. La RC était définie par un nombre absolu de neutrophiles ≥ 1,0 x 10⁹/L, un nombre de plaquettes ≥ 100 x 109/L, un myélogramme normal avec < 5 % de cellules blastiques, un statut obligatoire d’autonomie à l’égard des transfusions de globules rouges et de plaquettes et l’absence de signes de leucémie extramédullaire.
b. Le taux d’IC à 95 % a été calculé avec la méthode exacte suivant une distribution binomiale. c. La RCh a été définie par un nombre de cellules blastiques médullaires < 5 %, une récupération hématologique partielle, un nombre absolu de neutrophiles ≥ 0,5 x 10⁹/L, un nombre de plaquettes ≥ 50 x 109/L, l’absence de signes de leucémie extramédullaire, et des critères différents de ceux de la classification d’une RC.
Figure 1 – Courbe de Kaplan-Meier de la survie globale dans l’étude ADMIRAL (population en ITT)
Chez les patients ayant obtenu une RC/RCh, le délai médian avant la première réponse était de 3,7 mois (intervalle : 0,9 à 10,6 mois) dans le groupe Xospata, et de 1,2 mois (intervalle : 1 à 2,6 mois) dans le groupe sous chimiothérapie de secours. Le délai médian avant l’obtention de la meilleure réponse RC/RCh était de 3,8 mois (intervalle : 0,9 à 16 mois) dans le groupe Xospata et de 1,2 mois (intervalle : 1 à 2,6 mois) dans le groupe sous chimiothérapie de secours. La durée médiane (mois) de la rémission n’a pas été atteinte (NA) dans le groupe Xospata (IC à 95 % : 11, NA) chez les patients dont la meilleure réponse était une RC; elle était de 4 (IC à 95 % : 2,1 à 5,3) chez les patients dont la meilleure réponse était une RCh, et de 11 (IC à 95 % : 4,6, NA) chez les patients dont la meilleure réponse était une RC ou une RCh (RC/RCh). La durée de la réponse était définie par la période allant de la date de la première RC ou RCh jusqu’à la date de consignation de la récidive ou du décès, selon la première occurrence.
L’effet du traitement était généralement constant dans tous les sous-groupes analysés, à l’exception des patients qui avaient un statut de risque cytogénétique défavorable au début de l’étude. Sur les 26 patients ayant un statut de risque cytogénétique défavorable traités par Xospata, 1 (3,8 %) patient a obtenu une RC. Ce résultat doit être interprété avec prudence en raison du faible nombre de patients.
Parmi les 197 patients dépendants à l’égard des transfusions de globules rouges (GR) ou de plaquettes au départ, 68 (34,5 %) n’en ont plus eu besoin pendant n’importe quelle période de 56 jours après le début de l’étude. Quant aux 49 patients qui n’avaient pas besoin de transfusions de GR et de plaquettes au départ, 29 (59,2 %) n’en avaient toujours pas eu besoin pendant n’importe quelle période de 56 jours après le début de l’étude.
14.3 Études de biodisponibilité comparatives
Sans objet
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité de doses répétées
Le giltéritinib a été administré pendant 13 semaines par gavage oral quotidien, à des doses de 2,5, 5, 10 et 20 mg/kg/jour à des rats, et à des doses de 1, 2,5 et 5 mg/kg à des chiens. Des animaux sont morts dans le groupe ayant reçu la dose de 20 mg/kg/jour chez le rat, et de 5 mg/kg/jour chez le chien (environ 0,3 fois et 0,5 fois l’exposition clinique [ASC24] obtenue avec la dose recommandée de 120 mg, respectivement).
Chez le rat, les organes cibles de la toxicité comprenaient : tractus gastro-intestinal (microvacuolisation de l’épithélium muqueux), système lympho-hématopoïétique (microgranulome dans la rate et les ganglions lymphatiques, atrophie du thymus, pulpe blanche dans la rate et le follicule lymphatique du ganglion lymphatique, nécrose lymphocytaire et hypocellularité de la moelle osseuse avec changements des paramètres hématologiques), œil (inflammation, opacité du cristallin, vacuolisation de la rétine), poumon (accumulation de cellules spumeuses), rein (vacuolisation de la médullaire, épaississement de la matrice mésangiale, basophilie tubulaire, gouttelettes hyalines dans le tubule rénal, cylindres hyalins et changement œdémateux dans la papille), foie (hausse des taux d’ALT et d’AST). L’examen par microscopie électronique a également révélé une phospholipidose liée au giltéritinib dans les poumons et les reins de rats.
Chez le chien, les organes cibles de la toxicité comprenaient : tractus gastro-intestinal (réaction positive à la recherche de sang fécal occulte, inflammation des alvéoles/gencives dentaires), système lympho-hématopoïétique (atrophie du thymus, nécrose lymphocytaire, diminution du nombre de lymphocytes dans les ganglions lymphatiques, pulpe blanche dans la rate et les plaques de Peyer, et hypocellularité de la moelle osseuse avec changements des paramètres hématologiques), œil (couleur anormale [foncée] du fond de l’œil, changements révélés par tomographie par cohérence optique, vacuolisation de la rétine), poumon (œdème, hémorragie alvéolaire focale, fibrose interstitielle focale, infiltration de cellules inflammatoires, dépôts de type fibrine dans les alvéoles, hypertrophie/hyperplasie épithéliale alvéolaire), rein (vacuolisation/dilatation/régénération tubulaire, infiltration de cellules inflammatoires, congestion focale dans la médullaire), foie (vacuolisation et atrophie, infiltration périvasculaire de cellules mononucléaires, dépôt de pigments bruns dans les cellules de Kupffer, hémorragie focale de la membrane séreuse et hypertrophie muqueuse/hypersécrétion de mucus dans la vésicule biliaire), vessie (vacuolisation épithéliale), tissu épithélial (ulcération, inflammation, acanthose, formation d’une croûte). L’examen par microscopie électronique a aussi révélé les anomalies suivantes liées au giltéritinib : lésions hépatiques, dilatation du réticulum endoplasmique rénal, effets sur les couches de bâtonnets et/ou de cônes de la rétine chez le chien.
Chez les chiens et les rats, la toxicité est apparue à raison d’expositions inférieures à l’exposition clinique obtenue avec la dose recommandée de 120 mg, selon des comparaisons de l’ASC24. La réversibilité de la plupart des changements liés au produit à l’étude a été observée à la fin de la période de rétablissement de quatre semaines.
Pouvoir carcinogène
Aucune étude de carcinogénicité n’a été menée avec le giltéritinib.
Génotoxicité
Le giltéritinib n’a pas été mutagène d’après une épreuve in vitro de la mutation inverse bactérienne (test d’AMES) et n’a pas eu d’effet clastogène d’après un essai d’aberration chromosomique in vitro réalisé dans des cellules pulmonaires de hamsters chinois. Le giltéritinib a entraîné un effet positif au test du micronoyau de moelle osseuse in vivo chez la souris. Chez des souris ayant reçu la dose maximale (20 mg/kg) sans induction du micronoyau, l’exposition plasmatique (ASC24) au giltéritinib était d’environ 0,3 fois l’ASC24 obtenue chez des patients ayant reçu la dose clinique recommandée de 120 mg/jour.
Toxicologie sur la reproduction et le développement
Effets sur la fertilité
Lors d’une étude de 4 semaines évaluant la toxicité de doses répétées, l’administration de 10 mg/kg/jour de giltéritinib à des chiens (administration pendant 12 jours) a entraîné la dégénérescence et la nécrose des cellules germinales et la formation de cellules géantes à spermatide dans les testicules, ainsi qu’une nécrose unicellulaire de l’épithélium du canal épididymaire de la tête de l’épididyme. Chez des chiens ayant reçu une dose de 10 mg/kg/jour, l’ASC24 était d’environ 0,6 fois l’ASC24 obtenue chez des patients ayant reçu la dose recommandée de 120 mg.
Toxicité pour le développement
Après une seule administration par voie orale de giltéritinib radiomarqué à 1 mg/kg à des rates gravides le jour 14 de gestation, la radioactivité a été décelée dans le placenta et le fœtus, ce qui indique que le giltéritinib et/ou ses métabolites ont traversé la barrière hémato-placentaire jusqu’au fœtus. Chez le fœtus, la radioactivité était semblable à celle observée dans le sang maternel à la suite de l’administration du médicament à la mère le jour 14 de gestation. En outre, une seule dose orale de 1 mg/kg de giltéritinib radiomarqué a été administrée à des rates le jour 18 de gestation (période périnatale). Les résultats ont montré que les profils de distribution de la radioactivité dans la plupart des tissus maternels et chez le fœtus le jour 18 de gestation étaient semblables à ceux observés le jour 14 de gestation.
Lors d’une étude sur le développement embryofœtal menée chez des rats, les rates gravides ont reçu des doses orales de giltéritinib de 0,3, 3, 10 et 30 mg/kg/jour pendant la période de l’organogenèse. Une toxicité maternelle a été observée à 30 mg/kg/jour d’après une diminution du poids corporel et de la consommation d’aliments. L’administration de 30 mg/kg/jour de giltéritinib a également eu les effets suivants : mortalité embryofœtale (perte après implantation), diminution du poids fœtal et du poids placentaire, diminution des nombres de sternèbres ossifiées et de vertèbres sacrées et caudales, et incidence accrue d’anomalies externes (anasarque, œdème local, exencéphalie, fente labiale, fente palatine, queue courte, hernie ombilicale), viscérales (microphtalmie, hypertrophie des oreillettes et des ventricules, anomalie de la partie membraneuse du septum interventriculaire, hypoplasie du ventricule droit, reins absents/malformés, déviation du rein, des surrénales et des ovaires) et squelettiques (sternoschisis, côte absente/fusionnée, arcade cervicale fusionnée, anomalie d’alignement des vertèbres cervicales, vertèbre thoracique absente) chez le fœtus. Chez des rats ayant reçu une dose de 30 mg/kg/jour, l’ASC24 était d’environ 0,4 fois l’ASC24 obtenue chez des patients recevant la dose recommandée de 120 mg.
Après l’administration par voie orale d’une seule dose de giltéritinib radiomarqué à 1 mg/kg à des rates allaitantes le jour 14 post-partum, les concentrations de radioactivité étaient plus élevées dans le lait que dans le plasma maternel 4 et 24 heures après l’administration. La radioactivité a été décelée dans les tissus examinés des nourrissons, sauf le cerveau, à 4, 24, 48 et 72 heures après l’administration, ce qui indique que le giltéritinib et/ou ses métabolites sont distribués dans les tissus du nourrisson à partir du lait maternel.
Toxicité juvénile
Le giltéritinib a été administré par voie orale à des jeunes rats du jour 4 au jour 42 après la naissance à des doses de 1, 2,5 et 5 mg/kg/jour. Aucune mortalité liée au traitement n’a été notée avec la dose de 5 mg/kg/jour, mais un mâle ayant reçu 2,5 mg/kg/jour a été euthanasié le jour 12 après la naissance à cause d’un état moribond. Il a été déterminé que l’état de cet animal était dû à une exposition accidentellement élevée. Chez les animaux ayant survécu, on a noté une diminution du poids corporel, du gain pondéral et de la consommation d’aliments aux doses ≥ 2,5 mg/kg/jour. Le tractus gastro-intestinal peut être l’un des organes cibles chez les jeunes rats. Lors de l’étude de 13 semaines sur la toxicité de doses répétées, la dose létale minimale de 2,5 mg/kg/jour chez les jeunes rats était inférieure à celle de 20 mg/kg/jour chez les rats adultes.
Phototoxicité
Le giltéritinib n’a pas entraîné de risque d’induction de phototoxicité sur des cellules mammaliennes en culture.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Sans objet