


Monographie de produit - Vitrakvi
Modifications importantes apportées récemment à la monographie
| 1 Indications, 1.1 Pédiatrie | 2026-09 | |||||
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement | 2026-09 | |||||
| posologique | ||||||
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2026-09 | |||||
| 7 Mises en garde et précautions, Système nerveux | 2026-09 | |||||
| 7 Mises en garde et précautions, Fonction psychiatrique | 2026-09 | |||||
| 7 Mises en garde et précautions, Santé reproductive | 2026-09 | |||||
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-09 | |||||
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-09 | |||||
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................................2
Table des matières .............................................................................................................................2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................................4
1 Indications ......................................................................................................................................4
1.1 Pédiatrie .............................................................................................................................................. 4 1.2 Gériatrie .............................................................................................................................................. 4 2 Contre-indications ...........................................................................................................................4
4 Posologie et administration .............................................................................................................4
4.1 Considérations posologiques .............................................................................................................. 4 4.2 Posologie recommandée et ajustement posologique ........................................................................ 5 4.4 Administration .................................................................................................................................... 7 4.5 Dose oubliée ....................................................................................................................................... 8 5 Surdose ...........................................................................................................................................8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...............................................8
7 Mises en garde et précautions .........................................................................................................9
Généralités................................................................................................................................................ 9 Fonctions hépatique, biliaire et pancréatique ......................................................................................... 9 Système nerveux .................................................................................................................................... 10 Fonction psychiatrique ........................................................................................................................... 10 Santé reproductive ................................................................................................................................. 11 7.1 Populations particulières .................................................................................................................. 11
7.1.1 Grossesse ................................................................................................................................... 11 7.1.2 Allaitement ................................................................................................................................ 11 7.1.3 Enfants et adolescents .............................................................................................................. 12 7.1.4 Personnes âgées ........................................................................................................................ 12 8 Effets indésirables ......................................................................................................................... 12
8.1 Aperçu des effets indésirables.......................................................................................................... 12 8.2 Effets indésirables observés au cours des études cliniques ............................................................. 13
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ............. 15 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................................... 16 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................................................... 16 8.5 Effets indésirables observés après la commercialisation ................................................................. 17 9 Interactions médicamenteuses ...................................................................................................... 17
9.2 Aperçu des interactions médicamenteuses ..................................................................................... 17 9.4 Interactions médicament-médicament ............................................................................................ 18 9.5 Interactions médicament-aliment .................................................................................................... 20 9.6 Interactions médicament-plante médicinale ................................................................................... 20 10 Pharmacologie clinique ............................................................................................................... 20
10.1 Mode d’action................................................................................................................................. 20 10.2 Pharmacodynamie .......................................................................................................................... 20 10.3 Pharmacocinétique ......................................................................................................................... 21 11 Conservation, stabilité et mise au rebut ....................................................................................... 23
Partie 2 : Renseignements scientifiques ............................................................................................ 24
13 Renseignements pharmaceutiques .............................................................................................. 24
14 Études cliniques .......................................................................................................................... 24
14.1 Études cliniques par indication ....................................................................................................... 24 16 Toxicologie non clinique .............................................................................................................. 34
Renseignements destinés aux patient·e·s ......................................................................................... 36
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
VITRAKVI (larotrectinib) est indiqué pour le traitement des adultes et des enfants et adolescents porteurs de tumeurs solides…
- qui présentent une fusion du gène NTRK (récepteur tyrosine-kinase de la neurotrophine) sans mutation de résistance acquise connue
- qui sont métastatiques ou dont la résection chirurgicale serait susceptible d’entraîner une morbidité grave, et
- pour lesquels il n’y a pas d’autres options thérapeutiques satisfaisantes.
Cette indication a été approuvée sur la foi du taux de réponse globale (TRG) et de la durée de la réponse (DR) dans une population de patients réunis dont la plupart étaient porteurs de tumeurs rares (voir 14 Études cliniques).
Le traitement par VITRAKVI doit être amorcé après la confirmation, par un test validé, de la présence d’une fusion du gène NTRK dans un échantillon tumoral (voir 10.1 Mode d’action).
VITRAKVI ne doit être administré que sous la surveillance d’un professionnel de la santé qui est expérimenté dans l’utilisation d’antinéoplasiques.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : On a déterminé l’innocuité et l’efficacité de VITRAKVI chez des enfants de 18 jours et plus sur la foi des données de trois études cliniques multicentriques, ouvertes et à une seule branche (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : On a déterminé l’innocuité et l’efficacité de VITRAKVI chez les personnes âgées sur la foi des données de trois études cliniques multicentriques, ouvertes et à une seule branche. Il n’y avait pas assez de patients de 65 ans et plus pour déterminer si la réponse au traitement était différente chez eux que chez les plus jeunes sujets (voir 7.1.4 Personnes âgées).
2 Contre-indications
VITRAKVI est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Il faut confirmer, par un test validé, la présence d’une fusion du gène NTRK dans un échantillon tumoral avant d’amorcer le traitement par VITRAKVI (voir 10.1 Mode d’action). 4.2 Posologie recommandée et ajustement posologique
Adultes
La dose de VITRAKVI recommandée chez les adultes est de 100 mg par voie orale deux fois par jour (dose totale de 200 mg) jusqu’à ce que le patient ne retire plus de bienfaits cliniques du traitement ou que des effets toxiques inacceptables surviennent.
Enfants et adolescents
La posologie chez les enfants et les adolescents est fondée sur la surface corporelle. La dose de VITRAKVI recommandée chez eux est de 100 mg/m2 par voie orale deux fois par jour, sans dépasser 100 mg par dose (dose totale maximale de 200 mg), jusqu’à ce que le patient ne retire plus de bienfaits cliniques du traitement ou que des effets toxiques inacceptables surviennent. Chez les sujets dont la dose est déterminée selon la surface corporelle (mg/m2), on peut arrondir les doses de solution buvable de moins de 1,0 ml au dixième de millilitre le plus proche et les doses de solution buvable de plus de 1,0 ml au demi-millilitre le plus proche.
Personnes âgées
Selon les données cliniques, l’âge est sans effet sur l’exposition systémique au larotrectinib (voir 10.3 Pharmacocinétique – Personnes âgées). Il n’est pas nécessaire de modifier la dose chez les patients âgés.
Administration concomitante avec des inhibiteurs puissants du CYP3A4
Éviter l’administration concomitante d’inhibiteurs puissants du CYP3A4, y compris du pamplemousse ou du jus de pamplemousse, et de VITRAKVI. S’il est impossible d’éviter l’administration concomitante d’un inhibiteur puissant du CYP3A4, réduire de 50 % la dose de VITRAKVI. Une fois l’administration de l’inhibiteur terminée, il faut attendre une période équivalant à 3 à 5 demi-vies d’élimination avant de reprendre la dose de VITRAKVI qui était utilisée avant le début de la prise de l’inhibiteur du CYP3A4 (voir 9.4 Interactions médicament-médicament).
Administration concomitante avec des inducteurs puissants ou modérés du CYP3A4
Éviter l’administration concomitante d’inducteurs puissants du CYP3A4 et de VITRAKVI. S’il est impossible d’éviter l’administration concomitante d’un inducteur puissant du CYP3A4, doubler la dose de VITRAKVI. De plus, lorsqu’un inducteur modéré du CYP3A4 est administré en concomitance, doubler la dose de VITRAKVI. Une fois l’administration de l’inducteur terminée, il faut attendre une période équivalant à 3 à 5 demi-vies d’élimination avant de reprendre la dose de VITRAKVI qui était utilisée avant le début de la prise de l’inducteur du CYP3A4 (voir 9.4 Interactions médicament-médicament).
Insuffisance hépatique
| Les données cliniques d’une étude pharmacocinétique indiquent que l’exposition au larotrectinib était | |
| jusqu’à 3,2 fois plus grande en présence d’insuffisance hépatique (voir | |
10.3 Pharmacocinétique –Insuffisance hépatique). Il faut réduire la dose initiale de VITRAKVI de 50 % en présence d’une insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh). Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère (classe A de Child-Pugh). Insuffisance rénale
Les données cliniques d’une étude pharmacocinétique indiquent que l’exposition au larotrectinib était jusqu’à 1,46 fois plus grande chez les patients souffrant d’insuffisance rénale terminale (voir 10.3 Pharmacocinétique – Insuffisance rénale). Il n’est pas nécessaire de modifier la dose chez les insuffisants rénaux.
Modifications de la dose
| En cas d’effet indésirable de grade 3 ou plus non lié à des anomalies des épreuves fonctionnelles | ||||
| hépatiques, il faut envisager d’interrompre le traitement par VITRAKVI et réévaluer le patient au moins | ||||
| une fois par semaine. Le traitement par VITRAKVI peut être interrompu pendant au maximum quatre | ||||
| semaines, jusqu’à ce que la toxicité soit de grade 1 ou disparaisse, puis repris au moment de la | ||||
| prochaine modification de la dose | ||||
. Il faut abandonner en permanence le traitement par VITRAKVI si un effet indésirable ne disparaît pas dans les quatre semaines suivant l’interruption du traitement.
Le Tableau 1 présente les modifications recommandées de la dose de VITRAKVI en cas d’effets indésirables non liés à des anomalies des épreuves fonctionnelles hépatiques.
Tableau 1 : Modifications de la dose recommandées en cas d’effets indésirables
| Modification de la dose | Personnes dont la surface corporelle est d’au moins 1,0 m2 | Enfants dont la surface corporelle est de moins de 1,0 m2 | ||||||||
| 1re modification de la dose | 75 mg par voie orale 2 fois par | 75 mg/m2 par voie orale 2 fois par | ||||||||
| jour | jour | |||||||||
| 2e modification de la dose | 50 mg par voie orale 2 fois par | 50 mg/m2 par voie orale 2 fois par | ||||||||
| jour | jour | |||||||||
| 3e modification de la dose | 100 mg par voie orale 1 fois par | 25 mg/m2 par voie orale 2 fois par | ||||||||
| jour | joura | |||||||||
a Les enfants qui reçoivent une dose de 25 mg/m2 par voie orale deux fois par jour doivent continuer de recevoir cette dose même si leur surface corporelle devient supérieure à 1,0 m2 pendant le traitement. La dose ne doit pas dépasser 25 mg par voie orale deux fois par jour à la troisième modification de la dose.
Il faut abandonner en permanence le traitement par VITRAKVI chez les patients qui ne tolèrent toujours pas le médicament après trois modifications de la dose.
| Si un effet indésirable de grade 2 survient, on peut quand même poursuivre le traitement, mais il faut | |
| surveiller le patient de près pour s’assurer que la toxicité ne s’aggrave pas. | |
Le Tableau 1 présente les recommandations en matière de modifications posologiques et de prise en charge en cas d’anomalies aux épreuves fonctionnelles hépatiques pendant le traitement par VITRAKVI.
Tableau 1 : Modifications posologiques et prise en charge recommandées en cas d’hépatotoxicité pendant le traitement par VITRAKVI
| Paramètres biochimiques | Mesures recommandées |
| ALT et/ou AST de grade 2 (> 3 x LSN et ≤ 5 x LSN) |
|
ALT et/ou AST de grade 3 (> 5 x LSN et ≤ 20 x LSN), la bilirubine étant < 2 x LSN ou ALT et/ou AST de grade 4 (> 20 x LSN), la bilirubine étant < 2 x LSN |
|
| ALT et/ou AST ≥ 3 x LSN avec bilirubine ≥ 2 x LSN |
|
ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale
4.4 Administration
VITRAKVI est un médicament à prendre par voie orale avec ou sans aliments qui est présenté sous forme de capsule et de solution buvable. Les deux préparations ont une biodisponibilité orale équivalente et sont interchangeables.
Capsule
Il faut dire au patient d’avaler la capsule entière avec de l’eau. Le patient ne doit pas ouvrir, croquer, ni écraser la capsule.
Solution buvable
Administrer la solution buvable avec une seringue de dosage par voie orale ou par voie entérale au moyen d’une sonde nasale ou gastrique.
4.5 Dose oubliée
Si le patient oublie une dose, il ne doit pas prendre deux doses en même temps pour compenser. Il doit plutôt prendre la dose suivante au moment prévu.
Si le patient vomit après la prise d’une dose, il ne doit pas prendre une seconde dose.
5 Surdose
Il n’y a pas d’antidote à VITRAKVI. En cas de surdosage, il faut prendre des mesures d’appoint générales.
Au cours des essais cliniques, la plus forte dose unique de VITRAKVI a été de 900 mg, ce qui équivaut à neuf fois la dose unique recommandée quand le médicament est pris deux fois par jour. Les effets indésirables signalés chez au moins deux des douze adultes en bonne santé qui ont reçu une dose unique de VITRAKVI de 700 ou 900 mg ont été nausées, vomissements et maux de tête.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
VITRAKVI (larotrectinib) est présenté sous forme de capsules en gélatine dure blanches opaques contenant 25 mg ou 100 mg de larotrectinib et de solution buvable contenant 20 mg de larotrectinib par millilitre.
Capsules
Les capsules à 25 mg sont des capsules en gélatine dure blanches opaques (taille 2) sur lesquelles figurent, en bleu, la croix BAYER et « 25 mg ». Elles sont présentées dans des flacons de 75 ml contenant 56 capsules.
Les capsules à 100 mg sont des capsules en gélatine dure blanches opaques (taille 0) sur lesquelles figurent, en bleu, la croix BAYER et « 100 mg ». Elles sont présentées dans des flacons de 120 ml contenant 56 capsules.
Solution buvable
La solution buvable à 20 mg/ml est un liquide incolore à jaune, orangé, rouge ou brunâtre à saveur de fraise présenté dans des flacons en verre brun de 50 ml. Chaque emballage contient deux flacons.
Tableau 2 : Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique/ teneur/composition | Ingrédients non médicinaux |
| orale | capsules à 25 mg et 100 mg | Dioxyde de titane, encre d’impression (bleu FD&C no 2 sur substrat d’aluminium, diméthicone, dioxyde de titane, gomme-laque, propylèneglycol, solution d’ammoniaque), gélatine |
| orale | solution à 20 mg/ml | Acide citrique (anhydre), arôme de fraise, benzoate de sodium, citrate de sodium, eau purifiée, hydroxypropylbétadex, sucralose |
7 Mises en garde et précautions
Généralités
Excipients ayant des effets connus (solution buvable seulement)
Un millilitre de solution buvable VITRAKVI contient 2 mg de benzoate de sodium, ingrédient pouvant accroître le risque d’ictère (jaunissement de la peau et des yeux) chez les nouveau-nés (de jusqu’à 4 semaines).
Conduite et utilisation de machines
Chez les patients traités par VITRAKVI, des effets indésirables neurologiques et une fatigue pouvant nuire à la capacité de prendre le volant ou d’utiliser des machines ont très souvent été signalés. Les patients ne doivent pas prendre le volant ni utiliser de machines pouvant être dangereuses avant d’être raisonnablement certains que VITRAKVI ne nuit pas à leur capacité de le faire; il faut en informer les patients et proches aidants (voir 7 Mises en garde et précautions : Système nerveux et 7 Mises en garde et précautions : Fonction psychiatrique).
Fonctions hépatique, biliaire et pancréatique
Des cas d’hépatotoxicité, dont des lésions hépatiques d’origine médicamenteuse, ont été signalés chez des patients qui prenaient VITRAKVI. Les anomalies aux épreuves de la fonction hépatique peuvent comprendre des augmentations de l’ALT, de l’AST, de l’ALP et de la bilirubine.
Des effets indésirables apparus sous traitement à type d’augmentation de l’alanine transaminase (ALT) d’un grade quelconque et d’augmentation de l’aspartate transaminase (AST) d’un grade quelconque sont survenus chez respectivement 33 % et 31 % des 444 patients qui ont reçu VITRAKVI. Les augmentations des grades les plus élevés ont été une augmentation de l’ALT de grade 4 chez 4 patients (< 1 %), une augmentation de l’AST de grade 4 chez 3 patients (< 1 %), une augmentation de l’ALT de grade 3 chez 19 patients (4 %) et une augmentation de l’AST de grade 3 chez 16 patients (3 %). Le délai médian de survenue de l’augmentation de l’ALT a été de 1,7 mois (fourchette de 0 jour à 21,5 mois). Le délai médian de survenue de l’augmentation de l’AST a été de 1,4 mois (fourchette de 0 jour à 32,7 mois).
| Il y a eu des augmentations de l’ALT et de l’AST ayant entraîné l’interruption du traitement à l’étude ou | |||
| des modifications de la dose chez respectivement 29 patients (7 %) et 26 patients (6 %). Les | |||
| augmentations des transaminases, de l’ALT et de l’AST ont entraîné l’abandon permanent du traitement | |||
| par VITRAKVI chez respectivement 0 %, < 1 % et < 1 % des patients. | |||
Des cas d’hépatotoxicité en présence d’augmentations de l’ALT et/ou de l’AST de grade 2, 3 ou 4 et d’augmentations de la bilirubine ≥ 2 x LSN ont été signalés. L’incidence des augmentations des transaminases a été plus élevée chez les enfants que chez les adultes (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents).
En présence d’augmentations de la transaminase hépatique, interrompre le traitement, modifier la dose ou abandonner définitivement le traitement par VITRAKVI selon la gravité du cas (voir 4 Posologie et administration : Modifications de la dose).
Il faut surveiller les paramètres de la fonction hépatique, dont l’ALT, l’AST, l’ALP et la bilirubine. Il faut effectuer des épreuves de la fonction hépatique, dont des dosages des transaminases, au départ, avant d’administrer la première dose, puis toutes les 2 semaines pendant le premier mois de traitement, puis une fois par mois pendant les six mois de traitement qui suivent, puis périodiquement pendant le traitement. Les épreuves doivent être plus fréquentes en cas d’augmentation des transaminases (voir 4 Posologie et administration : Modifications de la dose).
Système nerveux
Des effets indésirables neurologiques sont survenus chez des patients recevant VITRAKVI.
Cinquante-six pour cent (56 %) des 444 patients qui ont reçu VITRAKVI ont présenté des effets indésirables apparus sous traitement neurologiques d’un grade quelconque, y compris des effets indésirables des grades 3, 4 et 5 chez respectivement 7 %, 1 % et moins de 1 % des patients. Parmi les effets indésirables de grade 5, on compte une diminution du niveau de conscience, un œdème cérébral et une hémorragie cérébelleuse, signalés chez un seul patient chacun. Une encéphalopathie, un œdème cérébral, une crise épileptique, une hypersomnie, un accident vasculaire cérébral, une hydrocéphalie et une décompensation neurologique de grade 4 ont été signalés chez un seul patient chacun. Les effets indésirables suivants ont été signalés chez plus d’un patient avec une sévérité ne dépassant pas le grade 3 : étourdissements (< 1 %), paresthésie (< 1 %), syncope (< 1 %), maux de tête (1 %), troubles de l’équilibre (< 1 %), hémiparésie (< 1 %), trouble cognitif (< 1 %), dysarthrie (< 1 %), hydrocéphalie (< 1 %) et compression médullaire (< 1 %). La majorité (70,4 %) des effets indésirables neurologiques initiaux sont survenus dans les trois premiers mois de traitement (fourchette de 0 jour à 75,6 mois). On a interrompu le traitement ou modifié (réduit) la dose en raison d’effets toxiques neurologiques d’un grade quelconque chez 8 % des patients, la plupart du temps en raison d’étourdissements (2 %) (voir 8.2 Effets indésirables observés au cours des études cliniques : Effets indésirables neurologiques/psychiatriques).
Un trouble de la démarche a été signalé chez 6 % des patients, de grade 3 au maximum chez 1 % d’entre eux. Cinquante pour cent (50 %) des effets indésirables initiaux consistant en des troubles de la démarche sont survenus dans les trois premiers mois de traitement (fourchette de 0 jour à 35,9 mois), et on a modifié la dose ou interrompu le traitement chez moins de 1 % des patients en raison d’un trouble de la démarche.
Il faut envisager d’interrompre ou d’abandonner en permanence le traitement par VITRAKVI ou d’en réduire la dose, selon la gravité et la persistance des symptômes.
Fonction psychiatrique
Des effets indésirables psychiatriques sont survenus chez des patients recevant VITRAKVI.
Vingt-six pour cent (26 %) des 444 patients qui ont reçu VITRAKVI ont présenté des effets indésirables apparus sous traitement psychiatriques d’un grade quelconque, y compris des effets indésirables des grades 3 et 4 chez respectivement 3 % et moins de 1 % des patients. Des effets de grade 4, soit dépression, état confusionnel et tentative de suicide, ont été signalés chez un seul patient chacun. Les effets indésirables suivants ont été signalés chez plus d’un patient avec une sévérité ne dépassant pas le grade 3 : délirium (< 1 %), modification de l’état mental (< 1 %), anxiété (< 1 %). La majorité (65,5 %) des effets indésirables psychiatriques initiaux sont survenus dans les trois premiers mois de traitement (fourchette de 0 jour à 57,3 mois). On a interrompu le traitement ou modifié (réduit) la dose en raison d’effets toxiques psychiatriques d’un grade quelconque chez 2 % des patients, la plupart du temps en raison d’un délirium (< 1 %) (voir 8.2 Effets indésirables observés au cours des études cliniques : Effets indésirables neurologiques/psychiatriques).
Il faut envisager d’interrompre ou d’abandonner en permanence le traitement par VITRAKVI ou d’en réduire la dose, selon la gravité et la persistance des symptômes.
Santé reproductive
Fertilité
On n’a pas de données cliniques sur l’effet de VITRAKVI sur la fertilité. On n’a pas mené d’études non cliniques sur les effets du larotrectinib sur la fertilité, mais on a observé des modifications des organes reproducteurs des femelles au cours d’études de toxicité chronique chez le rat. Une dose élevée a réduit la fertilité chez les jeunes rats (voir 16 Toxicologie non clinique).
Contraception
Il faut conseiller aux femmes en âge de procréer d’utiliser une méthode de contraception très efficace pendant le traitement par VITRAKVI et au moins un mois après la prise de la dernière dose.
Il faut conseiller aux hommes en âge de procréer qui ont une partenaire en âge de procréer qui n’est pas enceinte d’utiliser une méthode de contraception très efficace pendant le traitement par VITRAKVI et au moins un mois après la prise de la dernière dose.
7.1 Populations particulières
7.1.1 Grossesse
On n’a pas de données cliniques sur l’utilisation de VITRAKVI chez les femmes enceintes. Au cours d’études sur le développement embryo-fœtal, l’administration de larotrectinib à des rates et lapines gravides pendant l’organogenèse a produit des malformations à des doses ayant produit une exposition maternelle d’environ 9 fois (rates) et 0,6 fois (lapines) celle observée à la dose clinique de 100 mg deux fois par jour (voir 16 Toxicologie non clinique). Le larotrectinib traverse la barrière placentaire chez les animaux.
Compte tenu du mode d’action et des données non cliniques, il pourrait y avoir un risque d’effets néfastes sur le fœtus quand le larotrectinib est administré à une femme enceinte (voir 10.1 Mode d’action). Il faut informer les femmes enceintes du risque pour le fœtus. Les femmes en âge de procréer doivent subir un test de grossesse avant d’amorcer le traitement par VITRAKVI.
7.1.2 Allaitement
Il n’y a pas de données sur le passage du larotrectinib dans le lait maternel ni sur les effets du larotrectinib sur les enfants nourris au sein ou sur la production de lait. Comme on ne sait pas si le larotrectinib pose un risque chez les nourrissons, il faut conseiller aux femmes qui allaitent de ne pas allaiter pendant le traitement par VITRAKVI et pendant une semaine après la prise de la dernière dose. 7.1.3 Enfants et adolescents
| Cent cinquante-quatre (35 %) des 444 patients qui ont reçu VITRAKVI étaient des enfants ou des | ||
| adolescents. Parmi ces 154 patients, 31 % avaient entre moins d’un mois et moins de deux ans (n = 47), | ||
| 49 % avaient entre deux et moins de douze ans (n = 75) et 21 % avaient entre douze et moins de dix-huit | ||
| ans (n = 32). La durée d’exposition médiane a été de 18,9 mois (fourchette de 0 à 99,4 mois). Les cas de | ||
| neutropénie de grade 3 ou 4 ont été plus fréquents chez les enfants et adolescents que chez les adultes | ||
| (19 % vs 2 %). On a abandonné le traitement par VITRAKVI chez trois enfants en raison d’un effet | ||
| indésirable (notamment, augmentation de l’ALT, nausées et baisse du nombre de neutrophiles, tous de | ||
| grade 3) (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents). | ||
| Selon une analyse pharmacocinétique populationnelle, chez les enfants d’un à trois mois, l’exposition au | ||
| médicament était trois fois plus élevée que chez les adultes aux doses recommandées. La portée | ||
| clinique de cette observation est inconnue (voir 10.3 Pharmacocinétique). | ||
7.1.4 Personnes âgées
Parmi les 444 patients qui ont reçu VITRAKVI, 88 (20 %) avaient 65 ans et plus et 25 (6 %) avaient 75 ans et plus. Trop peu de patients de 65 ans et plus ont participé aux études cliniques sur VITRAKVI pour qu’on puisse déterminer si la réponse au traitement est différente chez eux que chez les plus jeunes sujets. Le profil d’innocuité chez les patients âgés (≥ 65 ans) a en général correspondu à celui observé chez les adultes de moins de 65 ans. Les EIAT qui ont été plus fréquents chez les patients de 65 ans et plus (dont la fréquence chez les patients de 65 ans et plus est supérieure de plus de 5 % à la fréquence chez les patients de moins de 65 ans) ont été fatigue, anémie, étourdissements, trouble de la démarche, hyponatrémie, dyspnée, réduction de l’appétit, faiblesse musculaire, asthénie, perte de poids, neuropathie périphérique et dysphagie.
8 Effets indésirables
8.1 Aperçu des effets indésirables
On a évalué l’innocuité de VITRAKVI chez 444 patients. Il y a eu au moins un effet indésirable apparu sous traitement chez 98 % de l’ensemble des patients. Les effets indésirables apparus sous traitement les plus souvent signalés (≥ 20 %), en ordre de fréquence décroissante, ont été augmentation de l’ALT, augmentation de l’AST, vomissements, anémie, toux, constipation, diarrhée, pyrexie, fatigue, nausées et étourdissements.
Il y a eu des effets indésirables apparus sous traitement de grade 3 ou 4 chez 53 % des patients. Les effets indésirables apparus sous traitement de grade 4 (n > 2) ont été baisse du nombre de neutrophiles (n = 7), septicémie (n = 5), augmentation de l’ALT (n = 4), baisse du nombre de lymphocytes (n = 3) et augmentation de l’AST (n = 3). Les autres effets indésirables de grade 4 ont été une augmentation des phosphatases alcalines sanguines (n = 2), une baisse du nombre de leucocytes (n = 2), une baisse du nombre de plaquettes (n = 1) et une faiblesse musculaire (n = 1). Les effets de grade 3 (≥ 2 %) ont été anémie (8 %), baisse du nombre de neutrophiles (7 %), prise de poids (6 %), augmentation de l’ALT (4 %), augmentation de l’AST (4 %), diarrhée (3 %), pneumonie (3 %), baisse du nombre de lymphocytes (3 %), dyspnée (3 %), hypokaliémie (2 %), hypophosphatémie (2 %), pyrexie (2 %), hypertension (2 %), hyponatrémie (2 %), fatigue (2 %), hypotension (2 %) et hypoxie (2 %). Les autres effets indésirables de grade 3 ont été les suivants : troubles de la démarche (1 %), vomissements (< 1 %), étourdissements (< 1 %), myalgie (< 1 %), paresthésie (< 1 %), nausées (< 1 %) et constipation (< 1 %). Les effets indésirables graves les plus fréquents (≥ 2 %), indépendamment de l’imputabilité, ont été pneumonie, pyrexie, dyspnée, diarrhée et vomissements.
On a interrompu le traitement par VITRAKVI ou réduit la dose de VITRAKVI en raison d’un effet indésirable apparu sous traitement chez 48 % des patients. Les effets indésirables apparus sous traitement qui ont le plus souvent (≥ 3 %) mené à une modification de la dose ont été augmentation de l’ALT (7 %), augmentation de l’AST (6 %), baisse du nombre de neutrophiles (5 %), pyrexie (5 %), vomissements (4 %) et pneumonie (3 %). La majorité des effets indésirables ayant entraîné une modification de la dose sont survenus au cours des trois premiers mois de traitement.
On a abandonné en permanence le traitement par VITRAKVI en raison d’effets indésirables apparus sous traitement chez 12 % des patients. Les effets indésirables apparus sous traitement ayant entraîné l’abandon du traitement par VITRAKVI et survenus chez plus d’un patient ont été augmentation de l’ALT, augmentation de l’AST, progression d’un néoplasme malin, déshydratation, faiblesse musculaire, baisse du nombre de neutrophiles, épanchement péricardique et pneumonie.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
On a évalué l’innocuité de VITRAKVI auprès de 444 patients (population visée par l’analyse de l’innocuité globale) qui ont reçu au moins une dose de VITRAKVI au cours d’un essai de détermination posologique mené auprès d’adultes (étude no 1 [LOXO-TRK-14001, n = 75]), d’un essai à une seule branche (étude no 2 [NAVIGATE, n = 215]) et d’un essai mené auprès d’enfants et d’adolescents (étude no 3 [SCOUT, n = 154]). La durée médiane du traitement a été de 11,15 mois (fourchette de 0,0 à 99,4 mois). Deux cent quatre-vingt-deux (64 %) et 214 (48 %) patients ont été exposés à VITRAKVI pendant respectivement au moins six mois et au moins un an. Il y avait une tumeur solide non résécable ou métastatique chez la majorité des patients : la maladie était métastatique ou localement avancée au moment de l’inscription à l’étude chez respectivement 66 et 19 % des patients.
L’âge médian de l’ensemble des patients était de 44 ans (fourchette de 0,1 à 90 ans) et 35 % des patients étaient des enfants ou des adolescents. Quarante-sept pour cent (47 %) des patients étaient de sexe masculin et 59 % étaient des Blancs.
Chez la majorité (91 %) des adultes (18 ans et plus), on a amorcé le traitement par une dose de VITRAKVI de 100 mg deux fois par jour. Chez les enfants et adolescents, on a évalué trois doses et 91 % des sujets ont reçu une dose initiale de 100 mg/m2 (jusqu’à concurrence de 100 mg) deux fois par jour. La dose a été d’entre 50 mg par jour et 200 mg deux fois par jour chez les adultes et d’entre 9,6 et 120 mg/m2 deux fois par jour chez les enfants et les adolescents.
Tableau 3 : Effets indésirables apparus sous traitement chez au moins 10 % des patients traités par VITRAKVI (analyse des données réunies)
| Classe de systèmes d’organesa | VITRAKVI n = 444 | |
Tous les grades n (%) | Grades 3 et 4 n (%) | |
| Troubles généraux et du point d’administration | ||
| Pyrexie | 121 (27) | 10 (2) |
| Fatigue | 116 (26) | 8 (2) |
| Œdème périphérique | 63 (14) | 2 (< 1) |
| Troubles du système nerveux | ||
| Étourdissements | 96 (22) | 4 (< 1) |
| Maux de tête | 81 (18) | 5 (1) |
| Troubles gastro-intestinaux | ||
| Vomissements | 134 (30) | 5 (1) |
| Constipation | 121 (27) | 2 (< 1) |
| Diarrhée | 118 (27) | 14 (3) |
| Nausées | 112 (25) | 2 (< 1) |
| Douleur abdominale | 64 (14) | 5 (1) |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Arthralgie | 79 (18) | 5 (1) |
| Myalgie | 82 (18) | 3 (< 1) |
| Douleur des membres | 63 (14) | 4 (< 1) |
| Douleur dorsale | 58 (13) | 4 (< 1) |
| Troubles du sang et du système lymphatique | ||
| Anémie | 128 (29) | 35 (8) |
| Baisse du nombre de neutrophiles | 76 (17) | 36 (8) |
| Baisse du nombre de leucocytes | 64 (14) | 7 (2) |
| Baisse du nombre de lymphocytes | 54 (12) | 16 (4) |
| Investigations | ||
| Augmentation de l’alanine aminotransférase | 145 (33) | 23 (5) |
| Augmentation de l’aspartate aminotransférase | 137 (31) | 19 (4) |
| Prise de poids | 80 (18) | 26 (6) |
| Augmentation de la créatininémie | 52 (12) | 2 (< 1) |
| Augmentation des phosphatases alcalines sanguines | 45 (10) | 6 (1) |
| Troubles du métabolisme et de la nutrition | ||
| Réduction de l’appétit | 64 (14) | 5 (1) |
| Hypoalbuminémie | 51 (11) | 2 (< 1) |
| Classe de systèmes d’organesa | VITRAKVI n = 444 | |
Tous les grades n (%) | Grades 3 et 4 n (%) | |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 129 (29) | 2 (< 1) |
| Dyspnée | 69 (16) | 12 (3) |
| Congestion nasale | 47 (11) | 0 (0) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 86 (19) | 3 (< 1) |
| Infection des voies urinaires | 58 (13) | 5 (1) |
| Nasopharyngite | 54 (12) | 0 (0) |
| Affections de la peau et du tissu sous-cutané | ||
| Rash | 45 (10) | 0 (0) |
a Les termes employés sont basés sur ceux de la version 25.0 du dictionnaire anglais MedDRA et les grades correspondent à la version 4.03 de l’échelle CTCAE.
Autres renseignements sur certains effets indésirables
Effets indésirables neurologiques/psychiatriques
Selon la base de données sur l’innocuité globale (n = 444), il y a eu des effets indésirables apparus sous traitement neurologiques/psychiatriques d’un grade quelconque chez 64 % des patients. Les effets
| indésirables neurologiques/psychiatriques survenus chez plus de 5 % des patients ont été | ||||||||
| étourdissements (22 %), maux de tête (18 %), troubles de l’humeur (15 %), déficit cognitif (11 %), | ||||||||
| troubles du sommeil (12 %), | trouble | de la démarche (6 %) et paresthésie (6 %). Les troubles de l’humeur | ||||||
| comprennent les effets indésirables neurologiques/psychiatriques suivants : anxiété (5 %), dépression | ||||||||
| (3 %), agitation (3 %), irritabilité (2 %), impatiences (1 %), humeur dépressive (< 1 %), humeur | ||||||||
| euphorique (< 1 %), peur (< 1 %), attaque de panique (< 1 %) et hyperactivité psychomotrice (< 1 %), | ||||||||
| ainsi que le trouble indésirable général de sensation de nervosité (< 1 %). Le déficit cognitif comprend | ||||||||
| les effets indésirables suivants : trouble de la mémoire (4 %), état confusionnel (2 %), trouble de | ||||||||
l’attention (4 %), délire (1 %), trouble cognitif (2 %), aphasie (< 1 %), hallucinations (1 %), hallucinations visuelles (< 1 %), modifications de l’état mental (< 1 %), amnésie (< 1 %) et déficit mental (< 1 %). Les troubles du sommeil comprennent les effets indésirables suivants : insomnie (9 %), somnolence (3 %) et troubles du sommeil (< 1 %). Des effets indésirables neurologiques ou psychiatriques ont été signalés avec une sévérité ne dépassant pas le grade 3 chez 10 % des patients et avec une sévérité ne dépassant pas le grade 4, chez 2 % des patients. Les effets indésirables ont entraîné une modification (réduction) de la dose ou une interruption du traitement chez 46 patients (10 %).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Parmi les 444 patients traités par VITRAKVI, 154 (35 %) étaient des enfants ou des adolescents, soit 47 ayant jusqu’à 23 mois, 75 ayant entre 2 et 11 ans et 32 ayant entre 12 et moins de 18 ans. Le profil d’innocuité chez les enfants et les adolescents correspondait en général à celui observé chez les adultes pour ce qui est des types d’effets indésirables signalés. La majorité des effets indésirables étaient de grade de gravité 1 ou 2 et ont disparu sans qu’il soit nécessaire de modifier la dose de VITRAKVI ou d’abandonner le traitement par VITRAKVI.
Les effets indésirables apparus sous traitement qui ont été plus fréquents chez les enfants et les adolescents que chez les adultes (différence d’au moins 10 %), indépendamment de l’imputabilité, ont été vomissements (53 % vs 18 % chez les adultes), augmentations des transaminases (ALT : 42 % vs 28 %; AST : 40 % vs 26 %), baisse du nombre de neutrophiles (31 % vs 10 %), diarrhée (36 % vs 22 %), pyrexie (49 % vs 16 %), infection des voies respiratoires supérieures (36 % vs 11 %), baisse du nombre de leucocytes (22 % vs 10 %), nasopharyngite (23 % vs 7 %), rhinite (12 % vs 1 %), toux (40 % vs 23 %), maux de tête (27 % vs 13 %), congestion nasale (18 % vs 7 %), COVID-19 (18 % vs 6 %), gastroentérite (14 % vs 2 %) et infection virale (11 % vs 1 %).
Les effets indésirables apparus sous traitement signalés chez au moins 20 % des enfants de jusqu’à 23 mois (n = 47), et plus souvent chez eux que dans les autres sous-groupes d’enfants et d’adolescents, ont été vomissements (n = 29), toux (n = 22), diarrhée (n = 25), pyrexie (n = 37), augmentation de l’ALT (n = 24), augmentation de l’AST (n = 22), infection des voies respiratoires supérieures (n = 24), constipation (n = 17), nasopharyngite (n = 12), baisse du nombre de plaquettes (n = 10), érythème fessier (n = 12), rash (n = 11), baisse du nombre de neutrophiles (n = 23), anémie (n = 20), congestion nasale (n = 10); augmentation des phosphatases alcalines sanguines (n = 10) et infection des voies urinaires (n = 11).
Bien qu’on doive prêter une attention particulière aux différences de fréquence des effets indésirables observés chez les enfants et les adolescents par rapport à ceux observés chez les adultes, il faut interpréter ces différences avec prudence en raison du plan des études cliniques sur VITRAKVI qui ne comportait qu’un seul groupe et de la présence de facteurs confusionnels.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Selon la base de données sur l’innocuité globale (n = 444), certains effets indésirables apparus sous traitement classés comme moins fréquents, mais d’importance clinique, ont été signalés chez les patients recevant VITRAKVI, notamment :
Troubles gastro-intestinaux : dysgueusie (5 %);
Troubles du système nerveux : neuropathie périphérique (5 %).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Le Tableau 4 présente les anomalies des constantes biologiques ayant une portée clinique.
Tableau 4 : Anomalies des constantes biologiques ayant une portée clinique
Paramètre de laboratoire* (classe de systèmes d’organes/terme privilégié) | Ensemble de la population visée par l’analyse de l’innocuité n = 444, n (%) | |||||||||||||||
| Tous les grades** | Grade 3 | Grade 4 | ||||||||||||||
| Paramètres biochimiques | ||||||||||||||||
| Augmentation de l’aspartate aminotransférase (AST) | 317 (71) | 26 (6) | 4 (< 1) | |||||||||||||
| Augmentation de l’alanine aminotransférase (ALT) | 307 (69) | 28 (6) | 7 (2) | |||||||||||||
| Hypoalbuminémie | 257 (58) | 12 (3) | 0 | |||||||||||||
| Augmentation des phosphatases alcalines sanguines | 246 (55) | 14 (3) | 2 (< 1) | |||||||||||||
| Paramètres hématologiques | ||||||||||||||||
| Baisse du taux d’hémoglobine | 332 (75) | 40 (9) | 0 | |||||||||||||
| Baisse du nombre de neutrophiles | 157 (35) | 39 (9) | 11 (2) | |||||||||||||
| Baisse du nombre de leucocytes | 202 (45) | 11 (2) | 5 (1) | |||||||||||||
| Baisse du nombre de plaquettes | 95 (21) | 6 (1) | 3 (< 1) | |||||||||||||
* Comprend des anomalies des constantes biologiques qui avaient été signalées comme étant des effets indésirables liés au traitement chez au moins 5 % des patients. Les données sont fondées sur le grade de toxicité maximal signalé au cours de l’étude, y compris chez les patients dont le grade n’avait pas changé par rapport au départ.
** Version 4.03 de l’échelle CTCAE du NCI
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés pendant l’utilisation de VITRAKVI après son homologation. Puisque ces effets indésirables ont été signalés sur une base volontaire au sein d’une population de taille incertaine, il n’est pas toujours possible d’estimer avec certitude leur fréquence ni d’établir un lien causal avec l’exposition au médicament.
Troubles hépatobiliaires : lésion hépatique
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le larotrectinib est un substrat du cytochrome P450 (CYP) 3A, de la glycoprotéine P (gp-P) et de la protéine de résistance au cancer du sein (BCRP). L’administration concomitante de VITRAKVI et d’inhibiteurs puissants ou modérés du CYP3A ou d’inhibiteurs de la gp-P et de la BCRP pourrait augmenter les concentrations plasmatiques de larotrectinib.
L’administration de VITRAKVI avec des inducteurs puissants ou modérés du CYP3A et des inducteurs puissants de la gp-P pourrait réduire les concentrations plasmatiques de larotrectinib.
In vitro, le larotrectinib n’est pas un substrat des protéines de transport OAT1, OAT3, OCT1, OCT2, OATP1B1 ou OATP1B3.
Selon des études in vitro, le larotrectinib n’inhibe pas le CYP1A2, le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C19 ou le CYP2D6 à des concentrations cliniquement pertinentes. In vitro, le larotrectinib est un inhibiteur irréversible dépendant du métabolisme des CYP3A4/5 (qui contribue à une faible inhibition clinique) (voir 9.4 Interactions médicament-médicament).
Des études in vitro indiquent que le larotrectinib induit le CYP2B6, mais pas le CYP1A2.
Selon des études in vitro, à des concentrations cliniquement pertinentes, le larotrectinib n’inhibe pas les protéines de transport BCRP, gp-P, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, BSEP, MATE1 et MATE2-K.
9.4 Interactions médicament-médicament
Tableau 5 : Interactions médicament-médicament établies ou potentielles
| Médicament concomitant | Source des données probantes | Effet | Commentaire clinique |
| Effets des inhibiteurs du CYP3A, de la gp-P et de la BCRP sur le larotrectinib | |||
Itraconazole (inhibiteur puissant du CYP3A et inhibiteur de la P-gp et de la BCRP) | EC | L’administration concomitante d’une seule dose de 100 mg de VITRAKVI avec l’itraconazole a multiplié par 2,8 la Cmax et par 4,3 l’ASC du larotrectinib. | Il faut éviter d’administrer des inhibiteurs puissants du CYP3A4 (p. ex. l’atazanavir, la clarithromycine, l’itraconazole, le kétoconazole, le nelfinavir, le ritonavir, le saquinavir, le voriconazole, le pamplemousse ou le jus de pamplemousse) avec VITRAKVI. Si l’administration concomitante d’un inhibiteur puissant du CYP3A4 ne peut être évitée, il faut réduire de 50 % la dose de VITRAKVI (voir 4.2 Posologie recommandée et ajustement posologique). |
Fluconazole ou diltiazem (inhibiteurs modérés du CYP3A4) | T | On prévoit que l’administration concomitante de VITRAKVI et de fluconazole ou de diltiazem multipliera par 1,9 la Cmax et par 2,7 l’ASC du larotrectinib. | Surveiller plus fréquemment l’apparition d’effets indésirables, et diminuer la dose en fonction de leur gravité (voir 4.2 Posologie recommandée et ajustement posologique – Modifications de la dose). |
| Effets d’un inducteur du CYP3A et de la gp-P sur le larotrectinib | |||
| Médicament concomitant | Source des données probantes | Effet | Commentaire clinique |
Rifampicine (inducteur puissant du CYP3A et de la gp-P) | EC | L’administration concomitante d’une seule dose de 100 mg de VITRAKVI avec de multiples doses de rifampicine a réduit de 71 % la Cmax et de 81 % l’ASC du larotrectinib. | Il faut éviter d’administrer des inducteurs puissants du CYP3A4 (p. ex. la carbamazépine, le phénobarbital, la phénytoïne, la rifabutine ou la rifampicine) avec VITRAKVI. Si l’administration concomitante d’un inducteur puissant du CYP3A4 ne peut être évitée, il faut doubler la dose de VITRAKVI (voir 4.2 Posologie recommandée et ajustement posologique). |
| Éfavirenz (inducteur modéré du CYP3A4) | T | On prévoit que l’administration concomitante de VITRAKVI avec l’éfavirenz diminuera de 60 % la Cmax et de 72 % l’ASC. | Pour une administration concomitante avec un inducteur modéré du CYP3A4, doubler la dose de VITRAKVI (voir 4.2 Posologie recommandée et ajustement posologique). |
| Effets du larotrectinib sur les substrats du CYP3A | |||
| Midazolam (substrat sensible du CYP3A) | EC | L’administration concomitante de VITRAKVI (100 mg deux fois par jour pendant 10 jours) a multiplié par 1,7 la Cmax et l’ASC du midazolam par rapport au midazolam administré seul. | Il faut faire preuve de prudence quand on administre des substrats du CYP3A dont la marge thérapeutique est étroite (p. ex. fentanyl, cyclosporine, dihydroergotamine, pimozide, quinidine, sirolimus ou tacrolimus) chez les patients traités par VITRAKVI. S’il est nécessaire d’utiliser un substrat du CYP3A dont la marge thérapeutique est étroite chez des patients traités par VITRAKVI, il faut surveiller les patients, car les effets indésirables pourraient être exacerbés; on peut envisager de modifier la dose des substrats du CYP3A. |
Légende : EC = étude clinique; T = théorie
Effets d’autres médicaments sur le larotrectinib
Inhibiteurs de la gp-P et de la BCRP
| Selon des données cliniques obtenues chez des adultes en bonne santé, l’administration concomitante | ||
| d’une seule dose de 100 mg de VITRAKVI avec une seule dose de rifampicine (un inhibiteur de la gp-P et | ||
| de la BCRP) multiplie par 1,8 la Cmax et par 1,7 l’ASC du larotrectinib. | ||
Médicaments qui augmentent le pH gastrique
La solubilité du larotrectinib est dépendante du pH. Les études in vitro montrent que dans des volumes liquides pertinents pour le tractus digestif, le larotrectinib est, à la dose recommandée, totalement soluble sur toute la gamme de pH du tractus digestif. Les médicaments qui modifient le pH sont donc peu susceptibles d’avoir un effet sur le larotrectinib.
9.5 Interactions médicament-aliment
Le larotrectinib peut être administré avec des aliments ou non (voir 10.3 Pharmacocinétique : Absorption). Le pamplemousse et le jus de pamplemousse sont à proscrire, car ils peuvent aussi faire augmenter les concentrations plasmatiques de larotrectinib.
9.6 Interactions médicament-plante médicinale
Hypericum perforatum (un inducteur du CYP3A4), aussi appelé millepertuis commun, est à éviter, car il peut réduire les concentrations plasmatiques de larotrectinib.
10 Pharmacologie clinique
10.1 Mode d’action
Le larotrectinib est un inhibiteur de kinases TRK (récepteur de la tropomyosine kinase) très sélectif (la seule autre activité se produit à des concentrations 100 fois plus importantes), compétitif de l’adénosine triphosphate (ATP) et biodisponible par voie orale. Il cible la famille des protéines TRK, soit la TRKA, la TRKB et la TRKC, qui sont respectivement codées par les gènes NTRK1, NTRK2 et NTRK3.
Des événements de fusion génique respectant le cadre de lecture qui résultent des réarrangements chromosomiques dans les gènes humains NTRK1, NTRK2 et NTRK3 entraînent la formation de protéines de fusion TRK oncogènes. Ces nouvelles protéines chimériques oncogènes résultantes sont exprimées de façon aberrante et entraînent une activité kinase constitutive qui active par la suite les voies de signalisation cellulaires en aval intervenant dans la prolifération et la survie cellulaires, ce qui aboutit au cancer avec fusions TRK.
On a montré que le larotrectinib produisait une inhibition des protéines TRK et une inhibition de la prolifération des lignées cellulaires présentant des fusions du gène NTRK qui sont toutes deux dépendantes de la concentration. Dans des modèles murins de xénogreffe de cancer avec fusions TRK, le traitement par le larotrectinib a produit une inhibition significative de la croissance tumorale.
Le larotrectinib a eu une activité minime dans les lignées cellulaires porteuses de mutations ponctuelles dans le domaine kinase de TRKA, y compris la mutation de résistance acquise G595R observée en clinique. Les mutations ponctuelles du domaine kinase de TRKC associée à une résistance acquise au larotrectinib observée en clinique sont G623R, G696A, et F617L.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
On a examiné les effets potentiels du larotrectinib sur l’intervalle QT par la modélisation concentration-effet des données sur l’intervalle QTc. On a construit le modèle à partir d’un seul ensemble de données portant sur 36 adultes en bonne santé recevant des doses uniques allant de 100 à 900 mg (n = 6 par groupe traité par le larotrectinib). Selon le modèle, à la Cmax, le larotrectinib n’a pas produit d’allongement cliniquement pertinent de l’intervalle QT.
10.3 Pharmacocinétique
Tableau 6 : Résumé des paramètres pharmacocinétiques du larotrectinib à l’état d’équilibre chez des adultes atteints de cancera
| Cmax | tmax | t½ | ASC0-24 | Cl | Vd | |
100 mg 2 f.p.j. Moyenneb | 914 ± 445 ng/ml | 1,14 ± 1,46 h | 2,99 ± 1,52 h | 5 410 ± 3 813 ng*h/ml | 57,33 ± 39,87 L/h | 241,7 ± 217,92 L |
Abréviations : ASC = aire sous la courbe; Cmax = concentration plasmatique maximale du médicament; Cl = clairance; t½ = demi-vie terminale; tmax = délai d’atteinte de la Cmax; Vd = volume de distribution a état d’équilibre atteint en 8 jours
b moyenne arithmétique à l’état d’équilibre
Absorption
VITRAKVI est présenté sous forme de capsule et de solution buvable. Chez des adultes en bonne santé, l’ASC du larotrectinib administré sous forme de solution buvable a été semblable à l’ASC de la capsule; la Cmax a été 36 % plus élevée avec la solution buvable.
La biodisponibilité absolue moyenne du larotrectinib a été de 34 % (fourchette de 32 % à 37 %) après l’administration par voie orale d’une dose unique de 100 mg.
Avec la capsule, la Cmax et l’ASC ont été proportionnelles à la dose chez des adultes en bonne santé jusqu’à la dose de 400 mg et légèrement plus que proportionnelles à la dose aux doses de 600 à 900 mg. Le taux d’accumulation systémique est de 1,6 à l’état d’équilibre.
Effet des aliments
Chez des sujets en bonne santé, l’administration de VITRAKVI après un repas riche en graisses et en calories a réduit la Cmax du larotrectinib d’environ 35 % et n’a pas eu d’effet sur l’ASC par rapport à l’administration de VITRAKVI après un jeûne d’une nuit.
Distribution
La liaison du larotrectinib aux protéines plasmatiques humaines in vitro a été d’environ 70 % et a été indépendante de la concentration du médicament. Le rapport entre les concentrations sanguine et plasmatique a été d’environ 0,9.
Métabolisme
Le larotrectinib est surtout métabolisé par les CYP3A4/5 (voir 9 Interactions médicamenteuses). Après l’administration par voie orale d’une seule dose de 100 mg de larotrectinib radiomarqué à des adultes en bonne santé, les principales composantes radioactives circulantes du médicament dans le plasma étaient le larotrectinib sous forme inchangée (19 %) et le larotrectinib O-glucuronidé formé par suite de la perte du fragment hydroxypyrrolidine urée (26 %).
Élimination
Après l’administration par voie orale d’une dose de 100 mg de larotrectinib radiomarqué sous forme de solution buvable à des adultes en bonne santé, respectivement 58 % (5 % sous forme inchangée) et 39 % (20 % sous forme inchangée) de la radioactivité administrée a été retrouvée dans les fèces et dans l’urine.
Populations et états pathologiques particuliers
Enfants et adolescents
Selon les analyses pharmacocinétiques de population, à la dose recommandée de 100 mg/m2, sans dépasser 100 mg deux fois par jour, l’exposition (Cmax et ASC) chez les enfants (de 1 mois à < 3 mois) a été trois fois plus grande que chez les adultes (≥ 18 ans) recevant la dose de 100 mg deux fois par jour. À la dose recommandée, chez les enfants (≥ 3 mois à < 12 ans), la Cmax a été plus élevée que chez les adultes, mais l’ASC a été semblable à celle observée chez les adultes. Chez les adolescents de plus de 12 ans, la dose recommandée est susceptible de produire une Cmax et une ASC semblables à celles observées chez les adultes.
Personnes âgées
Selon les analyses pharmacocinétiques de population, chez les patients de plus de 65 ans, la Cmax et l’ASC ont été semblables à celles observées chez les patients plus jeunes (< 65 ans).
Sexe
Le sexe n’a pas eu d’effet significatif sur l’exposition systémique au larotrectinib selon les analyses pharmacocinétiques de population.
Origine ethnique
La race n’a pas eu d’effet significatif sur l’exposition systémique au larotrectinib selon les analyses pharmacocinétiques de population. Les Blancs représentaient 72 % de la population analysée.
Insuffisance hépatique
On a mené une étude pharmacocinétique auprès de sujets présentant une insuffisance hépatique légère (classe A de Child-Pugh), modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh) et de témoins adultes en bonne santé ayant une fonction hépatique normale qui étaient appariés en fonction de l’âge, de l’indice de masse corporelle et du sexe. Tous les sujets ont reçu une dose unique de 100 mg de larotrectinib. Chez les sujets présentant une insuffisance hépatique légère, modérée ou grave, l’ASC0-inf a respectivement été 1,3, 2 et 3,2 fois plus élevée que chez les sujets ayant une fonction hépatique normale et il y a eu une légère augmentation de la Cmax, celle-ci ayant respectivement été 1,1, 1,1 et 1,5 fois plus élevée. Il faut réduire la dose initiale de VITRAKVI de 50 % en présence d’une insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh). Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère (classe A de Child-Pugh).
Insuffisance rénale
On a mené une étude pharmacocinétique auprès de sujets dialysés présentant une insuffisance rénale terminale et de témoins adultes en bonne santé ayant une fonction rénale normale qui étaient appariés en fonction de l’âge, de l’indice de masse corporelle et du sexe. Tous les sujets ont reçu une dose unique de 100 mg de larotrectinib. La Cmax et l’ASC0-inf du larotrectinib ont respectivement été 1,25 et 1,46 plus élevées chez les insuffisants rénaux que chez les sujets ayant une fonction rénale normale. Aucune modification de la dose n’est recommandée chez les patients présentant un degré quelconque d’insuffisance rénale.
Poids corporel
Le poids corporel (de 5,0 à 179,4 kg) n’a pas eu d’effet significatif sur l’ASC du larotrectinib selon les analyses pharmacocinétiques de population. L’ASC moyenne du larotrectinib peut être plus grande chez les enfants qui pèsent moins de 5,0 kg (voir 10.3 Pharmacocinétique – Enfants et adolescents).
11 Conservation, stabilité et mise au rebut
Capsules
Conserver les capsules à température ambiante, entre 15 et 30 °C.
Solution buvable
Conserver la solution au réfrigérateur, entre 2 et 8 °C. Ne pas congeler.
Jeter la solution 30 jours après ouverture.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la
substance médicamenteuse : sulfate de larotrectinib
Nom chimique :
sulfate de (3S)-N-{5-[(2R)-2-(2,5-Difluorophényl)-1-pyrrolidinyl]pyrazolo[1,5-a]pyrimidin-3-yl}-3-hydroxy-1-pyrrolidinecarboxamide
Formule moléculaire et masse
moléculaire :
C21H24F2N6O6S
526,51 g/mol
Formule développée :
Propriétés physicochimiques :
Le larotrectinib est un sel de sulfate cristallin. C’est un solide qui va du blanc cassé au jaune et au jaune rosâtre. La solubilité du sulfate de larotrectinib est dépendante du pH, étant de plus de 10 mg/ml à un pH < 1,5, d’environ 2 à 3 mg/ml à un pH de 2,5 et d’environ 1 mg/ml à un pH > 3,5. Le sulfate de larotrectinib n’a été observé que sous la forme d’un polymorphe unique.
14 Études cliniques
14.1 Études cliniques par indication
Tumeurs solides présentant une fusion du gène NTRK
| L’analyse des données réunies sur l’efficacité de VITRAKVI pour le traitement des adultes et des enfants | |||||
| et adolescents présentant des tumeurs solides non résécables ou métastatiques qui présentent une | |||||
| fusion du gène NTRK ( | récepteur tyrosine-kinase de la neurotrophine) a porté sur d | es patients souffrant | |||
| de cancer avancé qui participent aux trois études cliniques multicentriques, ouvertes et à un seul groupe | |||||
| ci-dessous (voir | |||||
Tableau 7). 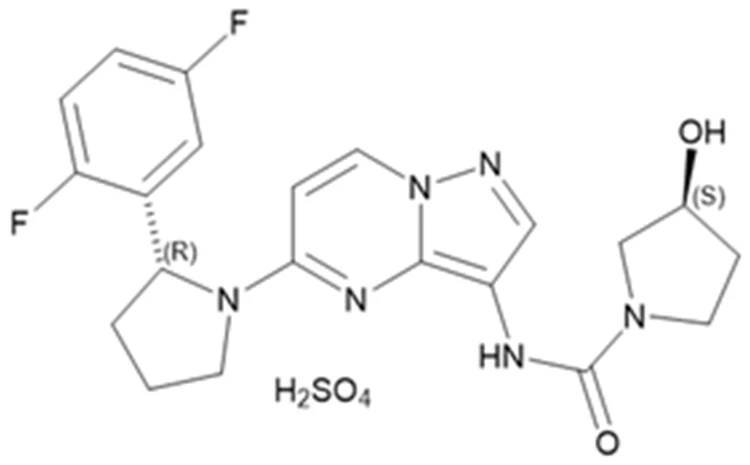
- 1)
Étude de détermination posologique de phase I menée auprès d’adultes (étude no 1 [LOXO-TRK-
14001, n = 13])
- 2)
Étude de phase II de type panier menée auprès d’adultes, d’enfants et d’adolescents (étude no 2
[NAVIGATE, n = 191])
- 3) Étude de détermination posologique de phases I/II sur l’efficacité et l’innocuité menée auprès d’enfants et d’adolescents (étude no 3 [SCOUT, n = 100]).
La participation à l’étude no 1 et à la phase I de l’étude no 3 n’était pas limitée aux patients porteurs d’une fusion documentée du gène NTRK, mais les patients chez qui une telle fusion avait été cernée de façon prospective ont été inclus dans l’analyse des données réunies sur l’efficacité. Les patients inscrits à l’étude no 2 devaient souffrir de cancer avec fusion TRK (récepteur de la tropomyosine kinase). Chez tous les patients, la maladie devait avoir progressé après le traitement systémique, si un tel traitement était disponible, ou une chirurgie associée à une morbidité importante aurait été nécessaire. Le protocole a
| été modifié pour exclure les sujets des études nos 2 et 3 dont la maladie avait antérieurement progressé | ||
| pendant le traitement par un inhibiteur de kinases approuvé ou expérimental ayant une activité anti- | ||
| TRK. | ||
| L’évaluation de l’efficacité est fondée sur une analyse de 304 patients constituant un ensemble | |||
| d’analyse primaire élargi (EAPE) jusqu’au 20 juillet 2024, date limite de collecte des données. L’EAPE est | |||
| composé des 55 premiers patients porteurs de tumeurs solides présentant une fusion du gène NTRK qui | |||
| avaient été inscrits aux trois études cliniques (ensemble d’analyse primaire [EAP]) et d’autres patients | |||
| qui avaient amorcé le traitement par la suite, avant le 19 janvier 2024. Les patients de l’EAPE devaien | |||
t
| être porteurs d’une fusion du gène NTRK documentée selon les tests locaux, présenter une tumeur |
primitive autre que du système nerveux central (SNC) avec au moins une lésion mesurable au départ selon l’évaluation par l’investigateur fondée sur la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumours) et avoir reçu au moins une dose de VITRAKVI.
| Les fusions du gène NTRK ont été mises en évidence de façon prospective par des laboratoires locaux | |
| agréés, surtout par | |
séquençage de nouvelle génération (next-generation sequencing, ou NGS), dans certains cas par hybridation par fluorescence in situ (fluorescence in situ hybridization, ou FISH) et, dans un cas, par réaction en chaîne de la polymérase-transcriptase inverse (RT-PCR).
| La majorité des adultes ont reçu une dose initiale de VITRAKVI de 100 mg par voie orale deux fois par | |
| jour et la majorité des enfants et adolescents ont reçu VITRAKVI à raison de 100 mg/m2, sans dépasse |
r
| 100 mg par voie orale deux fois par jour, jusqu’à ce que la toxicité soit inacceptable ou que la maladie | |
| progresse. | |
Tableau 7 : Résumé des études cliniques auxquelles ont participé les patients constituant l’ensemble d’analyse des données réunies sur l’efficacité (EAPE)
| Étude | Plan de l’étude de population de patients | Schéma posologiqu e | Nbre de patient s de l’EAPE n = 304 (n) | Âge médian des patients de l’EAPE (fourchett e) | Sexe des patients de l’EAPE (femmes / hommes ) | Type de tumeur chez les patients de l’EAPE | ||||||||||
Étude no 1 (LOXO- TRK- 14001) | • | Étude de phase | ||||||||||||||
I
| ouverte, à dose | ||||
| croissante | ||||
et
| avec expansion |
;
| les sujets d |
e
| l’étude | |||
| d’expansio | |||
n
| devaient |
présenter une
| tumeur | ||
| présentant une | ||
| fusion du gène | ||
| NTRK | ||
| • | |||||||||||||||
| Adultes |
(≥ 18 ans)
| porteurs d |
e
| tumeurs solide |
s
Doses de jusqu’à 200 mg une ou deux fois par jour | 13 | 55,0 ans (28,0 à 80,0 ans) | 6/7 | Glandes salivaires (n = 3) TSGIa (n = 2) CPNPC (n = 1)b Sarcome des tissus mous (n = 2) Glande thyroïde (n = 4) Cancer primitif inconnu (n = 1) | |||||||||||
| avancées | |||||||||||||||
| Étude no 2 (NAVIGAT E) |
| 100 mg deux fois par jour | 191 | 57,0 ans (6,0 à 90,0 ans) | 112/79 | Glandes | |||||||||
| salivaire | |||||||||||||||
s
| (n = 24) | ||||
| Sarcome | ||||
| (n = 28) | ||||
| Tumeur | ||||
| colorectale | ||||
| (n = 26) | ||||
| Glande | ||||
| thyroïde | ||||
| (n = 26)b | ||||
Mélanome
| (n = 10)b |
| Poumon |
,
| CPNPC (n = 29) |
b
| Poumon, CPPC | ||
| (n = 1)b | ||
| Poumon | ||
,
| Étude | Plan de l’étude de population de patients | Schéma posologiqu e | Nbre de patient s de l’EAPE n = 304 (n) | Âge médian des patients de l’EAPE (fourchett e) | Sexe des patients de l’EAPE (femmes / hommes ) | Type de tumeur chez les patients de l’EAPE | ||||||
| tumeur | ||||||||||||
| carcinoïde | ||||||||||||
| atypique (n = 1 | ||||||||||||
)
| TSGIa (n = |
3)
| Cholangio |
-
| carcinome | ||||
| (n = 4) | ||||
| Pancréas (n = 7 | ||||
) Sein, non sécrétoire
| (n = 10) |
b
| Sein, sécrétoire | ||||||||||
| (n = 5) | ||||||||||
| Autres (n = 17)c | ||||||||||
| Étude no 3 (SCOUT) |
| Dose équivalant à la dose chez l’adulte de 100 ou 150 mg deux fois par jour, puis 100 mg/m2 deux fois par jour (jusqu’à concurrenc e de 100 mg deux fois par jour) | 100 | 2,54 ans (0,05 à 19,92 ans) | 42/58 | Fibrosarcome | ||||
| infantile | ||||||||||
| (n = 49) | ||||||||||
| Sarcome d | ||||||||||
es
| tissus mou |
s
| (n = 42) |
Ostéosarcome
| (n = 2) | |||
| Néphrome | |||
| mésoblastique | |||
| congénital | |||
| (n = 2) | |||
| Mélanome | |||
| (n = 1) | |||
| Sein, sécrétoire | |||
| (n = 1) | |||
| Thyroïde (n = 1 | |||
)
| Lipofibromatos | |||
| e (n = 1) | |||
Col de l’utérus
| (n = 1) |
a TSGI = tumeur stromale gastro-intestinale
b Des métastases cérébrales ont été observées chez certains patients atteints des types de tumeurs
suivants : poumon (cancer du poumon non à petites cellules [CPNPC], cancer du poumon à petites cellules [CPPC]), thyroïde, mélanome, sein (non sécrétoire), conduit auditif externe, sarcome des tissus mous et
| testicules. |
c
| Les autres types de tumeurs étaient les suivants : appendice (n = 1), ostéosarcome (n = 1), tumeur |
hépatique (carcinome hépatocellulaire) (n = 1), prostate (n = 2), adénocarcinome cervical (n = 1), cancer
| primitif inconnu (n = 1), duodénum (n = 1), œsophage (n = 1), conduit auditif externe (n = 1), estomac | |
| (n = 3), thymus (n = 1), carcinome urothélial (n = 1), utérus (n = 1) et testicules (n = 1). | |
| Pour l’analyse des données réunies sur l’efficacité, le paramètre primaire était le taux de réponse | |
| globale (TRG) et la durée de la réponse (DR) était un paramètre secondaire. Les deux paramètres ont ét | |
é déterminés à l’insu par un comité d’examen indépendant (CEI) au moyen de la version 1.1 des critères RECIST. Un autre des paramètres d’efficacité secondaires évalués était le délai de réponse. On a déterminé au préalable qu’une limite inférieure de 30 % pour le TRG, considérée comme cliniquement
| pertinente, était statistiquement significative pour la réponse. Le TRG correspondait à la proportion des | ||
| patients chez qui la meilleure réponse globale était une réponse complète (RC) confirmée ou une | ||
| réponse partielle (RP) confirmée. | ||
| Les caractéristiques initiales des 304 patients réunis porteurs de tumeurs solides présentant une fusion | ||||
| du gène NTRK étaient comme | suit : âge médian de | 44,5 ans (fourchette de 0 à 90 ans); 33 % de patients | ||
| de moins de 18 ans, 67 % de patients de 18 ans et plus et 21 % de patients de 65 ans et plus; 55 % d | ||||
e
| Blancs et 49 % de patients de sexe masculin; et indice de performance du Eastern Cooperative Oncolog |
y
| Group (ECOG) de 0 ou 1 chez 88 % des patients, de 2 chez 10 % des patients et de 3 chez 2 % des | ||
| patients. Soixante-treize pour cent (73 %) des patients souffraient de cancer métastatique et 27 |
%
| souffraient de cancer localement avancé non résécable. Le délai médian depuis le diagnostic était de | ||||
| 1,2 an (fourchette de 0,02 à 45,88 ans, n = 303). Quatre-vingt-onze pour cent (91 %) des patients avaien | ||||
t
| déjà reçu un traitement contre le cancer, soit chirurgie, radiothérapie ou traitement systémique. Parmi | ||||
| ces patients, 72 % avaient déjà reçu un traitement systémique, la médiane étant d’un traitement | ||||
antérieur (fourchette de 0 à 10). Vingt-cinq pour cent (25 %) de tous les patients n’avaient jamais reçu
| de traitement systémique. Vingt-huit pour cent (28 %) de tous les patients avaient déjà reçu un | ||
| traitement systémique | ||
et 47 % de tous les patients avaient déjà reçu au moins deux traitements
| systémiques. |
| Les tumeurs les plus fréquentes étaient le sarcome des tissus mous (24 %), le fibrosarcome infantile | |||
| (16 %), le cancer du poumon (11 %), le cancer de la glande thyroïde (10 %), la tumeur des glandes | |||
| salivaires (9 %) et le cancer colorectal (9 %). Le NGS, la FISH, le RT-PCR et d’autres méthodes ont mis en | |||
| évidence des fusions du gène NTRK chez 89,8 %, 4,9 %, 3,8 % et 1,4 % des patients, respectivement. | |||
Il y avait des fusions du gène
| NTRK1 chez 45 % des patients, du gène NTRK2 chez 4 % des patients et du |
| gène NTRK3 chez 48 % des patients, ainsi que 67 partenaires de fusion en amont uniques. Chez d |
ix
| patients ( | 4 %) souffrant | de fibrosarcome infantile et présentant une translocation ETV6 documentée | |
| mise en évidence par la | |||
FISH, on a déduit qu’une fusion du gène NTRK3 était présente.
| Chez les patients de l’EAPE (n = 304), pour une durée médiane de suivi de 45,1 mois, le taux de réponse | |||
| globale (TRG) a été de 65 % (intervalle de confiance [IC] à 95 % de 59 à 70). Il y a eu une RC chez | |||
| 66 patients (22 %), une RC pathologique (RCp) chez 20 patients (7 %) et une RP chez 112 patients (37 % | |||
).
| Les données de 58 % des patients ayant répondu au traitement (115 patients sur 198) ont été censurée |
s
| pour l’analyse de la durée de la réponse (DR); parmi eux, la majorité (94 patients sur 115) répondait | ||
| toujours au traitement. La DR dépassait 12 mois chez 80 % des patients, et la DR médiane était d | ||
e
| 43,3 mois (fourchette de 0+ à 84,7+). Le Tableau 8 présente les données réunies sur l’efficacité pour les | |||
| paramètres suivants : taux de réponse globale et meilleure réponse globale | |||
. Tableau 8 : Résultats relatifs à l’efficacité selon l’analyse des données réunies sur l’efficacité (EAPE) (meilleure réponse globale selon l’évaluation du CEI)
| Paramètres d’efficacité | Analyse des données réunies (n = 304) | ||
Taux de réponse globale (TRG)a, % (n) [IC à 95 %] Réponse complète (RC) Réponse complète pathologiqueb Réponse partielle (RP) | 6 3 | 5 % (198 | ) ) |
| [59, 70] | |||
| 22 % (66) | |||
| 7 % (20) | |||
| 7 % (112 | |||
CEI : comité d’examen indépendant a
| TRG selon la version 1.1 des critères RECIST |
b
| On a obtenu une réponse complète pathologique chez des patients traités par le larotrectinib qui avaient | |||||
| par la suite subi une résection chirurgicale et chez qui, selon l’évaluation pathologique postopératoire, il | |||||
| n’y avait pas de cellules tumorales viables et les marges étaient négatives. La meilleure réponse | |||||
| préopératoire chez ces patients a été reclassée comme une réponse complète pathologique selon la | |||||
| version 1.1 des critères RECIST. | |||||
| Le délai de réponse médian a été de 1,84 mois (fourchette de 0,89 à 22,90 mois) et dans 74 % des cas, la | ||
| réponse est survenue dans les deux premiers mois de traitement, ce qui coïncide avec le moment de la | ||
| première évaluation. Le TRG a été de 55 % et 86 % dans la sous-population d’adultes (n = 205) et la sous- | ||
| population d’enfants et d’adolescents (n = 99), respectivement. | ||
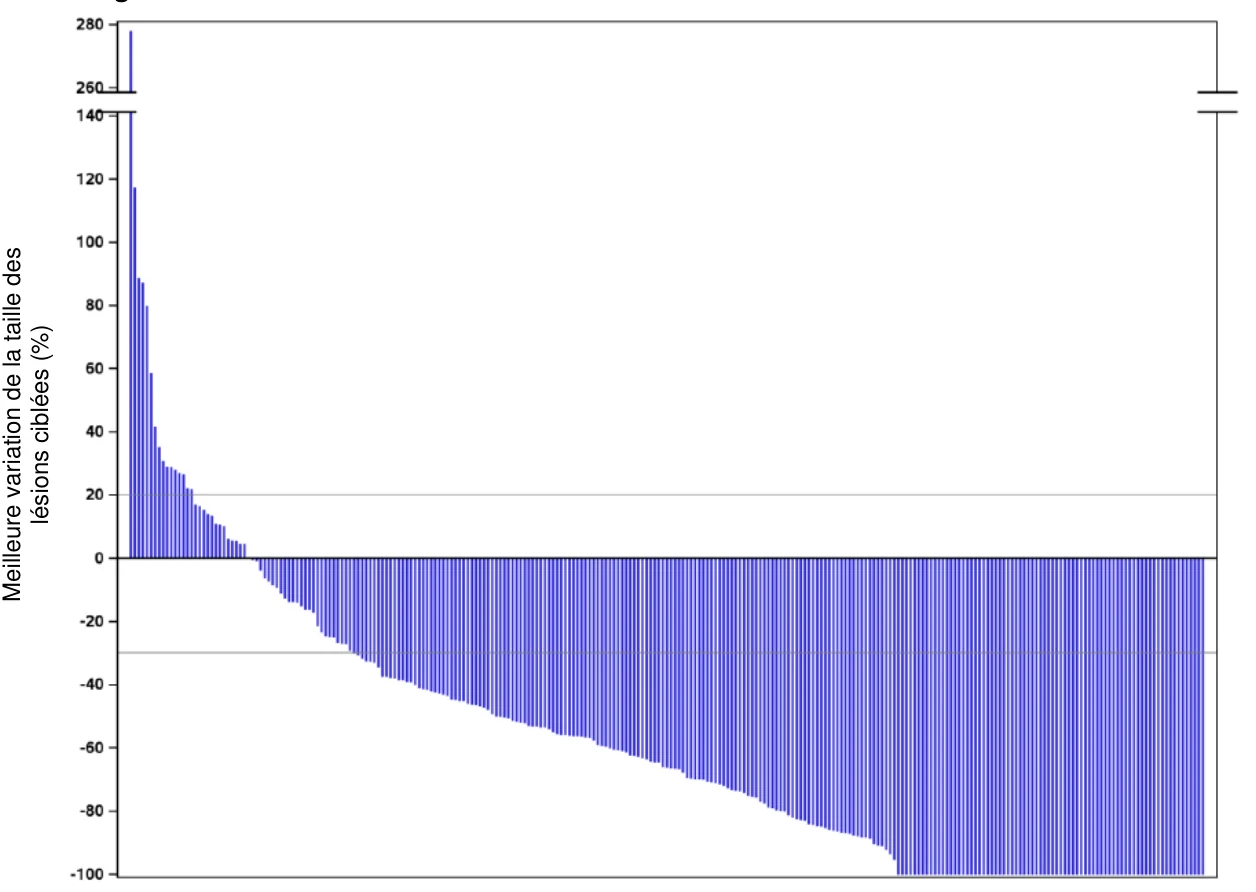
La Figure 1 est un graphique en cascades des changements individuels de la taille des lésions cibles.
Figure 1 : Meilleure variation (en pourcentage) de la somme des diamètres des lésions tumorales ciblées par rapport au début de l’étude, chez les patients présentant une fusion du gène NTRK selon l’évaluation du CEI
CEI : comité d’examen indépendant
| Patients de l’ensemble d’analyse des données réunies dont la maladie était mesurable selon le CEI et | |||
| soumis à au moins une évaluation après le début de l’étude (n = 265). Le Tableau 9 et le Tableau 10 | |||
| présentent d’autres données relatives à l’efficacité, respectivement en fonction du type de tumeur et du | |||
| partenaire de fusion du gène NTRK. | |||
 M
e
i
ll
e
u
re
v
a
ri
a
ti
o
n
d
e
l
a
t
ai
l
le
d
e
s
l é s io ns ci b l ée s (% )
Tableau 9 : Résultats relatifs à l’efficacité en fonction du type de tumeur (évaluation du CEI) selon l’analyse des données réunies (EAPE)
| Type de tumeur | n | TRGa (IC à 95 %) | Fourchette de la DR (mois) | Taux de réponse après 12, 24 et 48 moisb | ||||||||||||||||||||||||||||||||||||
| Globalement | 3 | 0 | 4 | 65 (59, 70) | 0,03+ à 84,67+ | 80, 66, 48 | ||||||||||||||||||||||||||||||||||
| Sarcome des tissus mous | 72 | 68 (56, 79) | 0,03+ à 84,67+ | 80, 72, 53 | ||||||||||||||||||||||||||||||||||||
| Fibrosarcome infantile | 49 | 94 (83, 99) | 1,58+ à 73,66+ | 83, 66, 57 | ||||||||||||||||||||||||||||||||||||
| Glande thyroïde | 31 | 65 (45, 81) | 3,71+ à 83,94+ | 85, 63, 28 | ||||||||||||||||||||||||||||||||||||
| Glandes salivaires | 27 | 85 (66, 96) | 2,73+ à 81,12 | 91, 86, 64 | ||||||||||||||||||||||||||||||||||||
| Poumon | 32 | 69 (50, 84) | 1,87+ à 67,22+ | 75, 52, 33 | ||||||||||||||||||||||||||||||||||||
| Côlon | 25 | 48 (28, 69) | 3,88+ à 56,31+ | 83, 62, 31 | ||||||||||||||||||||||||||||||||||||
| Mélanome | 11 | 45 (17, 77) | 1,87+ à 23,20+ | 50, NA, NA | ||||||||||||||||||||||||||||||||||||
| Sein | 16 | 50 (25, 75) | 7,43+ à 69,19+ | 73, 58, 58 | ||||||||||||||||||||||||||||||||||||
| TSG | I | 5 | 80 (28, 99) | 9,46 à 50,43+ | 75, 38, 38 | |||||||||||||||||||||||||||||||||||
| Sarcome osseux | 3 | 33 (1, 91) | 9,49c | 0, 0, 0 | ||||||||||||||||||||||||||||||||||||
| Cholangiocarcinome | 4 | 0 (NC) | ND | ND | ||||||||||||||||||||||||||||||||||||
| Pancréa | s | 7 | 14 (0, 58) | 5,78c | 0, 0, 0 | |||||||||||||||||||||||||||||||||||
| Appendice | 1 | 0 (NC) | ND | ND | ||||||||||||||||||||||||||||||||||||
| Cancer primitif inconnu | 2 | 1 | 00 (16, 100 | ) | 5,59, 7,39 | c | 0, 0, 0 | |||||||||||||||||||||||||||||||||
| Néphrome mésoblastique | 2 | 100 (16, 100) | 32,89+ à 44,45c | 100, 100, 0 | ||||||||||||||||||||||||||||||||||||
| congénital | ||||||||||||||||||||||||||||||||||||||||
| Foie | 1 | 0 (NC) | ND | ND | ||||||||||||||||||||||||||||||||||||
| Prostate | 2 | 0 (NC) | ND | ND | ||||||||||||||||||||||||||||||||||||
| Col de l’utérus | 2 | 50 (1, 99) | 18,66+ | 1 | 00, NA, N | A | ||||||||||||||||||||||||||||||||||
| Carcinome colorecta | ||||||||||||||||||||||||||||||||||||||||
l
| 1 | 0 (NC) | ND | ND | ||||||||||||||||||||||||||||||||||
| (rectal) | |||||||||||||||||||||||||||||||||||||
| Duodénum | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Œsophage | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Conduit auditif externe | 1 | 100 (3, 100 | ) | 45,08+c | 1 | 00, 100, N | A | ||||||||||||||||||||||||||||||
| Estomac | 3 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Thymus | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Carcinome urothélial | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Utérus | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| Lipofibromatose | 1 | 100 (3, 100 | ) | 17,68+c | 1 | 00, NA, N | A | ||||||||||||||||||||||||||||||
| Testicules | 1 | 0 (NC) | ND | ND | |||||||||||||||||||||||||||||||||
| CEI : comité d’examen indépendant; IC : intervalle de confiance; NA : non atteint; NC : non calculé; ND : | |||||||||||||||||||||||||||||||||||||
| disponible; TRG : taux de réponse globale; TSGI : tumeur stromale gastro-intestinale; + la réponse persiste | |||||||||||||||||||||||||||||||||||||
a
| TRG selon la version 1.1 des critères RECIST |
b
| Estimé par la méthode de Kaplan-Meier |
c
| Un seul sujet |
Tableau 10 : Résultats relatifs à l’efficacité en fonction du partenaire de fusion du gène NTRK selon l’analyse des données réunies sur l’efficacité (EAPE)
| Partenaire de fusion du gène NTRK | n | TRGa (IC à 95 %) | Fourchette de la DR (mois) | |||||||||||||||||||||||
| Globalement | 3 | 0 | 4 | 65 (59, 70) | 0 | ,03+ à 84,7 | + | |||||||||||||||||||
| ETV6-NTRK3, y compris par | 119 | 82 (73, 88) | 0,03+ à 81,1+ | |||||||||||||||||||||||
| déduction | ||||||||||||||||||||||||||
| TPM3-NTRK1 | 63 | 68 (55, 79) | 0,8+ à 84,7+ | |||||||||||||||||||||||
| LMNA-NTRK1 | 29 | 69 (49, 85) | 3,4+ à 81,7+ | |||||||||||||||||||||||
| TPR-NTRK1 | 12 | 58 (28, 85) | 3,0+ à 55,5+ | |||||||||||||||||||||||
| EML4-NTRK3 | 7 | 57 (18, 90) | 7,9 à 46,5+ | |||||||||||||||||||||||
| IRF2BP2-NTRK | 1 | 4 | 1 | 00 (40, 100 | ) | 3,7 à 47,8+ | ||||||||||||||||||||
| RBPMS-NTRK3 | 3 | 67 (9, 99) | 3,3+ à 23,0 | |||||||||||||||||||||||
| SQSTM1-NTRK | 1 | 3 | 67 (9, 99) | 9,9 à 12,9+ | ||||||||||||||||||||||
| EPS15-NTRK1 | 2 | 100 (16, 100) | 9,5 à 67,2 | |||||||||||||||||||||||
| KANK1-NTRK3 | 2 | 0 (NC) | ND | |||||||||||||||||||||||
| MYO5A-NTRK3 | 2 | 1 | 00 (16, 100 | ) | 3,7+ à 12,5+ | |||||||||||||||||||||
| RBPMS-NTRK2 | 2 | 50 (1, 99) | 2 | 7,1 | b | |||||||||||||||||||||
| SPECC1L-NTRK | 3 | 2 | 50 (1, 99) | 1 | 9,1+ | b | ||||||||||||||||||||
| SQSTM1-NTRK | 3 | 2 | 50 (1, 99) | 1 | 7,4 | + | ||||||||||||||||||||
| ADAM10-NTR | K3 | 1 | 0 (NC) | ND | ||||||||||||||||||||||
| AKAP13-NTRK | 3 | 1 | 0 (NC) | ND | ||||||||||||||||||||||
| AP3S2-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| ARHGEF11-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| ARID1A-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| ARNT2-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| ATP1A4-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| BCAN-NTRK1 | 1 | 100 ( | 3, 100) | 1 | 0,8 | b | ||||||||||||||||||||
| CAMSAP2-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| CD74-NTRK1 | 1 | 100 (3, 100 | ) | 3,7b | ||||||||||||||||||||||
| CDC42BPB-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| CHTOP-NTRK1 | 1 | 100 (3, 100 | ) | 1 | 7,7 | + | ||||||||||||||||||||
| CLIP1-NTRK1 | 1 | 100 (3, 100 | ) | 1,9+ | ||||||||||||||||||||||
| CTNNA3-NTRK2 1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| CTRC-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| DDR2-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| DIAPH1-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| DLG2-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| DMXL2-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||||||
| Partenaire de fusion du gène NTRK | n | TRGa (IC à 95 %) | Fourchette de la DR (mois) | |||||||||||||||||||
| FAM131B-NTR | K3 | 1 | 0 (NC) | ND | ||||||||||||||||||
| FGFR1-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| GCOM1-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| GNAQ-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||
| GON4L-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||
| RÉGION INTERGÉNIQUE (EN AMONT | 1 | 0 (NC) | ND | |||||||||||||||||||
| DE LIN28B)-NTRK3 | ||||||||||||||||||||||
| IQGAP1-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| MTMR6-NTRK | 1 | 1 | 0 (NC) | ND | ||||||||||||||||||
| NFASC-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||
| NOS1AP-NTRK | 1 | 1 | 0 (NC) | ND | ||||||||||||||||||
| PDE4DIP-NTRK | 1 | 1 | 100 (3, 100) | 3 | ,6+ | b | ||||||||||||||||
| PHACTR1-NTR | K3 | 1 | 0 (NC) | ND | ||||||||||||||||||
| PLEKHA6-NTRK | 1 | 1 | 0 (NC) | ND | ||||||||||||||||||
| PPL-NTRK1 | 1 | 100 (3, 100) | 8 | 3,9+ | b | |||||||||||||||||
| PRDX1-NTRK1 | 1 | 100 (3, 100) | 3 | 3,9 | b | |||||||||||||||||
| SCAMP1-NTRK | 3 | 1 | 0 (NC) | ND | ||||||||||||||||||
| SHC4-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| SLC28A3-NTRK | 2 | 1 | 0 (NC) | ND | ||||||||||||||||||
| STRN-NTRK2 | 1 | 100 (3, 100) | 5,6b | |||||||||||||||||||
| TCF4-NTRK1, UNC13B-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TFG-NTRK3 | 1 | 100 (3, 100) | 6 | 3,7+ | b | |||||||||||||||||
| TMEM245-NTRK2, ALAD-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TMTC2-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TNFSF15-NTRK | 1 | 1 | 0 (NC) | ND | ||||||||||||||||||
| TNS1-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TP53-NTRK1 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TPM3-NTRK1, DCST1-NTRK1, | 1 | 100 (3, 100) | 30,5+b | |||||||||||||||||||
| ZBTB7B-NTRK1, DCST2-NTRK1 | ||||||||||||||||||||||
| TPM4-NTRK3 | 1 | 100 (3, 100) | 2 | 5,6 | b | |||||||||||||||||
| TRAF2-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TRIM63-NTRK1 | 1 | 100 (3, 100) | 1 | ,9+ | b | |||||||||||||||||
| TRPM3-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||
| TRPM3-NTRK3 | 1 | 0 (NC) | ND | |||||||||||||||||||
| VTI1A-NTRK2, CHD2-NTRK2 | 1 | 0 (NC) | ND | |||||||||||||||||||
NC : non calculé; ND : non disponible; + la réponse persiste a
| TRG selon la version 1.1 des critères RECIST |
b
| Un seul sujet |
Patients porteurs d’une tumeur du SNC
| Soixante (60) patients porteurs d’une tumeur primitive du SNC et de fusions du gène NTRK ont été | ||
| inscrits à l’étude no 2 (NAVIGATE) et à l’étude no 3 (SCOUT). Les caractéristiques initiales des 60 patients | ||
| porteurs de tumeurs primitives du SNC | ||
présentant une fusion du gène NTRK selon l’investigateur étaient comme suit : âge médian de 9 ans (fourchette de 0 à 79 ans); 43 patients de moins de 18 ans et
| 17 patients de 18 ans et plus; 39 Blancs; 28 patients de sexe masculin; et indice de performance ECOG | |||
| de 0 ou 1 chez 52 patients et de 2 chez 5 patients. Cinquante-sept (57) patients (95 %) porteurs d’une | |||
| tumeur du SNC avaient déjà reçu un traitement anticancéreux (chirurgie, radiothérapie et/ou traitement | |||
| systémique). Le nombre médian de traitements systémiques antérieurs était de 1. Les réponses des | |||
| tumeurs primitives du SNC ont été évaluées par l’investigateur au moyen des critères RANO (Response | |||
| Assessment in Neuro Oncology) ou de la version 1.1 des critères RECIST ( | |||
Response Evaluation Criteria in Solid Tumours).
| Parmi les 60 patients porteurs d’une tumeur primitive du SNC, il y a eu une réponse confirmée chez | |||
| 21 patients (35 %), une réponse complète chez 5 des 60 patients (8 %) et une réponse partielle chez | |||
| 16 patients (27 %). Après un suivi médian de 15,7 mois, la durée médiane de la réponse était de | |||
| 17,2 mois (2,8+ mois, 70,9+ mois). La maladie était en outre stable chez 24 patients (40 %) et | |||
| progressive chez 13 patients (22 %). | |||
| La maîtrise de la maladie (notamment une RC confirmée, une RCp, une RP et une maladie stable | ||
| pendant au moins 16 semaines) a été démontrée chez 41 patients sur 60, 68 % des patients ayant | ||
| affiché une réponse complète durable (IC à 95 % : [55, 80]). | ||
16 Toxicologie non clinique
Toxicologie générale
On a mené des études sur la toxicité chronique de doses quotidiennes administrées par voie orale pendant jusqu’à 13 semaines chez des rats et des singes. On n’a observé des lésions cutanées limitant la dose que chez les rats et la morbidité et la mortalité ont surtout été attribuables à ces lésions. Chez les rats, on a observé de graves effets toxiques à des doses correspondant à l’ASC produite chez l’humain par la dose clinique recommandée. Les signes cliniques de toxicité gastro-intestinale, dont les vomissements, ont limité la dose chez les singes. Il n’y a pas eu de toxicité systémique pertinente chez les singes à des taux d’exposition correspondant à plus de dix fois l’ASC produite chez l’humain par la dose clinique recommandée.
L’augmentation du poids et de la consommation de nourriture et les taux élevés d’enzymes hépatiques (AST et/ou ALT) ont été d’autres observations pertinentes dans les deux espèces.
Génotoxicité
Le larotrectinib n’a pas d’effet mutagène selon des tests de mutation bactérienne inverse (tests de Ames) et des tests in vitro de mutagenèse sur cellules de mammifères. Le test du micronoyau in vivo chez la souris a donné un résultat négatif pour le larotrectinib.
Cancérogénicité
On n’a pas mené d’études de cancérogénicité sur le larotrectinib.
Toxicité pour la reproduction et le développement
Fertilité
On n’a pas mené d’études sur les effets du larotrectinib sur la fertilité. Au cours d’études de 13 semaines sur l’administration de doses multiples, le larotrectinib a été sans effet sur la spermatogenèse des rats et sur l’histopathologie des organes reproducteurs mâles chez les rats et les singes à des doses correspondant à environ 7 fois (rats) et 10 fois (singes) l’ASC produite chez l’humain par la dose clinique recommandée.
Au cours d’une étude d’un mois sur des rates, on a observé une réduction du nombre de corps jaunes, une augmentation de l’incidence de l’anœstrus et une réduction du poids de l’utérus accompagnée d’une atrophie de l’utérus à des doses correspondant à environ huit fois l’ASC produite chez l’humain par la dose clinique recommandée; ces effets étaient réversibles. Au cours de l’étude de 13 semaines, il n’y a pas eu d’effets sur les organes reproducteurs chez les rats et les singes à des doses correspondant à environ 3 fois (rats) et 17 fois (singes) l’ASC produite chez l’humain par la dose clinique recommandée.
Développement embryo-fœtal
Au cours d’études sur le développement embryo-fœtal, l’administration de larotrectinib à des rates et lapines gravides pendant l’organogenèse a produit des malformations à des doses ayant produit une exposition maternelle d’environ 9 fois (rates) et 0,6 fois (lapines) celle observée à la dose clinique de 100 mg deux fois par jour. Le larotrectinib n’a pas été embryotoxique jusqu’aux doses maternotoxiques. Le larotrectinib traverse la barrière placentaire chez les deux espèces et peut être détecté dans les échantillons sanguins prélevés sur des fœtus après l’interruption de la gestation.
Toxicité juvénile
Au cours d’une étude de toxicité sur de jeunes rats, le larotrectinib a été administré deux fois par jour à des doses de 0,2, 2 et 7,5 mg/kg de sept à 27 jours après la naissance et à des doses de 0,6, 6 et 22,5 mg/kg de 28 à 70 jours après la naissance. La période d’administration du médicament était équivalente à la période allant de la naissance à l’âge adulte chez l’humain. La plus faible dose (0,2/0,6 mg/kg deux fois par jour), qui correspondait à 0,02 fois l’exposition clinique recommandée, a été considérée comme la dose sans effet néfaste observé (DSENO). Aux doses de 2/6 mg/kg ou plus deux fois par jour (0,5 fois l’exposition clinique recommandée), on a observé une augmentation de la mortalité, des effets neuronaux (incidence accrue des paupières partiellement fermées, réduction de la force de préhension des pattes arrière et évasement des pieds), une réduction de la croissance (réduction de la longueur du tibia et réduction de la prise de poids avec la réduction de la consommation de nourriture) et un retard du développement sexuel. Aux doses de 7,5/22,5 mg/kg deux fois par jour (3 fois l’exposition clinique recommandée), on a observé des signes liés au système nerveux central, dont petits mouvements rapides de la tête et tournage en rond, augmentation du temps d’évasion et du nombre d’erreurs au test de nage en labyrinthe quand le trajet original était inversé, lésions cutanées et gonflement de l’abdomen (chez les femelles). On a observé une réduction de la fertilité à trois fois l’exposition clinique recommandée.