


Monographie de produit - Ofev
1 INDICATIONS
OFEV (nintedanib) en capsules est indiqué pour :
- Le traitement de la fibrose pulmonaire idiopathique (FPI)
- Ralentir la vitesse de détérioration de la fonction pulmonaire chez les patients atteints de maladie pulmonaire interstitielle associée à la sclérose systémique (MPI-ScS).
- Le traitement d’autres maladies pulmonaires interstitielles (MPI) fibrosantes chroniques à phénotype progressif (également appelée MPI fibrosante progressive) (voir la section 14 ETUDES CLINIQUES).
1.1 Enfants
- Enfants (<18 ans) : L’innocuité et l’efficacité d’OFEV n’ont pas été évaluées chez les enfants dans le cadre d’essais cliniques. Par conséquent, OFEV ne doit pas être utilisé chez les patients de moins de 18 ans.
1.2 Personnes âgées
Personnes âgées (>65 ans) : Aucun ajustement de la dose n’est requis chez les personnes
âgées de 65 ans et plus.
2 CONTRE-INDICATIONS
- OFEV est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris aux arachides ou au soja, à tout ingrédient non médicinal ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- OFEV est contre-indiqué durant la grossesse (voir la section 7.1.1 Femmes enceintes).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement doit être instauré par un médecin ayant de l’expérience dans le diagnostic et le traitement des affections pour lesquelles OFEV est indiqué.
- Les taux hépatiques des transaminases et de la bilirubine doivent être mesurés immédiatement avant l’instauration du traitement par OFEV, puis à intervalles réguliers (à chaque mois) au cours des trois premiers mois de traitement et périodiquement par la suite (p. ex., lors de chaque visite du patient), ou selon l’indication clinique. Il faut demander des tests de la fonction hépatique sans tarder chez les patients qui signalent des symptômes qui peuvent suggérer une lésion hépatique, tels que fatigue, anorexie, gêne au niveau de la partie supérieure droite de l’abdomen, urine foncée ou jaunisse.
- Un test de grossesse doit être effectué avant l’instauration du traitement par OFEV et pendant le traitement, au besoin, chez les femmes capables d’enfanter (voir la section 7.1.1 Femmes enceintes).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’OFEV est de 150 mg deux fois par jour, administrée à environ
12 heures d’intervalle.
Ajustements posologiques en raison d’effets indésirables
- En plus du traitement symptomatique, s’il y a lieu, la prise en charge des manifestations indésirables liées à OFEV inclut une réduction de la dose (à 100 mg 2 fois par jour) et une interruption temporaire du traitement par OFEV jusqu’à l’atténuation de la manifestation indésirable particulière à un degré de gravité qui permet la poursuite du traitement. Le traitement par OFEV peut être réinstauré à la dose totale recommandée (150 mg 2 fois par jour) ou à une dose réduite (100 mg 2 fois par jour). Si un patient ne tolère pas la dose de 100 mg 2 fois par jour, il faut cesser définitivement le traitement par OFEV (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Des cas de lésions hépatiques induites par le médicament ont été signalés chez des patients traités par OFEV (nintedanib). Dans la majorité des cas, la lésion hépatique induite par le médicament était réversible lorsque la dose était réduite ou à l’interruption du traitement.
- Une interruption du traitement ou une réduction de la dose à 100 mg deux fois par jour est recommandée chez les patients dont le taux de transaminase (ASAT ou ALAT) mesuré équivaut à 3 à moins de 5 fois la limite supérieure de la normale (LSN) sans signe de lésion hépatique. Ces patients doivent être surveillés étroitement. D’autres causes possibles de cette augmentation des enzymes hépatiques devraient être recherchées. Lorsque les taux de transaminases sont revenus à leurs valeurs initiales, le traitement par OFEV peut être réinstauré à une dose réduite (100 mg 2 fois par jour), laquelle peut, par la suite, être augmentée jusqu’à la dose intégrale recommandée (150 mg 2 fois par jour) (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- Le traitement par OFEV doit être interrompu définitivement dans les cas suivants : 1) si l’augmentation du taux de transaminase (ASAT ou ALAT) est supérieure à 5 fois la LSN; ou 2) si l’augmentation du taux de transaminase (ASAT ou ALAT) est supérieure à 3 fois la LSN et associée à des signes ou à des symptômes cliniques de lésion hépatique, lesquels peuvent comprendre fatigue, anorexie, gêne au niveau de la partie supérieure droite de l’abdomen, urine foncée ou jaunisse (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Atteinte hépatique
- Atteinte hépatique légère : Chez les patients présentant une atteinte hépatique légère (Child Pugh A), la dose recommandée d’OFEV est de 100 mg deux fois par jour, soit à environ 12 heures d’intervalle. Il faut envisager l’interruption ou l’abandon du traitement pour prendre en charge les effets indésirables.
- Atteinte hépatique modérée et grave : Il n’est pas recommandé de traiter par OFEV les patients qui présentent une atteinte hépatique modérée (Child Pugh B) ou grave (Child Pugh C). L’innocuité et l’efficacité du nintedanib n’ont pas fait l’objet d’étude chez les patients présentant une atteinte hépatique de classe Child Pugh B ou C. L’exposition au nintedanib a significativement augmenté chez les patients présentant une atteinte hépatique modérée (voir la section 10.3 Pharmacocinétique).
Atteinte rénale
- Aucun ajustement de la dose recommandée (150 mg 2 fois par jour) n’est requis en présence d’une atteinte rénale légère à modérée. L’innocuité, l’efficacité et la pharmacocinétique du nintedanib n’ont pas été étudiées chez les patients présentant une atteinte rénale grave (ClCr <30 mL/min).
Personnes âgées (>65 ans) :
- Aucun ajustement de la dose n’est requis chez les patients âgés.
4.4 Administration
Les capsules OFEV doivent être prises avec de la nourriture et avalées entières avec de l’eau. Il ne faut pas mâcher les capsules.
La capsule ne doit pas être ouverte ni écrasée. En cas de contact avec le contenu de la capsule, on doit bien se laver les mains immédiatement.
4.5 Dose omise
Si une dose d’OFEV est oubliée, l’administration doit être reprise au moment prévu pour la dose suivante et à la dose recommandée. Si le patient oublie de prendre une dose, il ne faut pas lui donner une dose additionnelle. La dose quotidienne maximale recommandée de 300 mg ne doit pas être dépassée.
5 SURDOSAGE
Il n'existe pas d'antidote ni de traitement spécifique en cas de surdosage d’OFEV. La dose unique la plus élevée de nintedanib administrée lors des études de phase 1 était de 450 mg 1 fois par jour. Par ailleurs, 2 patients ont reçu une surdose maximale de 600 mg 2 fois par jour pendant une période allant jusqu'à 8 jours. Les effets indésirables observés concordaient avec le profil d’innocuité connu du nintedanib, c.-à-d. une augmentation des taux des enzymes hépatiques et des symptômes gastro-intestinaux. Ces effets indésirables se sont résorbés chez les 2 patients.
Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, 1 patient exposé par inadvertance à une dose de 600 mg par jour pendant 21 jours a présenté un effet indésirable non grave (rhinopharyngite). Cet effet est survenu et a disparu au cours de la période où la posologie était erronée; aucun autre effet indésirable n’a été déclaré. Dans les cas de surdosage, le traitement doit être interrompu et des soins généraux de soutien doivent être instaurés, s’il y a lieu.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 Formes pharmaceutiques, teneurs, composition et conditionnement
6.1 Caractéristiques physiques
Tableau 2 Forme pharmaceutique, apparence et conditionnement
| Forme pharmaceutique/Teneur | Apparence | Conditionnement |
| capsules molles de 100 mg | capsules de gélatine molle opaques, oblongues et de couleur pêche, portant sur une face le logo de Boehringer Ingelheim et le chiffre 100 imprimés en noir. | plaquettes alvéolées de 6 unités posologiques x 10 capsules par plaquette dans une boîte pliante. Les plaquettes alvéolées sont composées d’une feuille |
| Voie d’administration | Forme pharmaceutique / | Ingrédients non médicinaux | ||
| teneur / composition | ||||
| orale | capsules molles/100 mg et 150 mg (sous forme de base libre) correspondant à 120,40 mg et à 180,60 mg d’éthanesulfonate (ésilate) de nintedanib, respectivement | Encre noire (Opacode®), gélatine, glycérol, graisse dure, oxyde de fer noir (E172), oxyde de fer rouge (E172), oxyde de fer jaune, triglycérides à chaîne moyenne, propylèneglycol (E1520), gomme laque, lécithine de soya (E322), dioxyde de titane (E171) | ||
| d’aluminium inférieure laminée et d’une feuille d’aluminium operculaire imprimée. | ||
| capsules molles de 150 mg | capsules de gélatine molle opaques, oblongues et brunes, portant sur une face le logo de Boehringer Ingelheim et le chiffre 150 imprimés en noir. | plaquettes alvéolées de 6 unités posologiques x 10 capsules par plaquette dans une boîte pliante; plaquettes alvéolées de 3 unités posologiques x 10 capsules par plaquette dans une boîte pliante. Les plaquettes alvéolées sont composées d’une feuille d’aluminium inférieure laminée et d’une feuille d’aluminium operculaire imprimée. |
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement doit être instauré et surveillé par des médecins ayant de l’expérience dans le diagnostic et le traitement des affections pour lesquelles OFEV est indiqué.
OFEV doit être pris avec de la nourriture afin de réduire l’incidence des effets gastro-intestinaux.
Les médecins doivent surveiller les patients aussi fréquemment qu’il est indiqué sur le plan clinique afin de déceler tout effet indésirable et selon les directives des sections 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES. En présence d’effets secondaires importants, un traitement symptomatique et une réduction de la dose ou une interruption du traitement par OFEV doivent être pris en considération. La plupart des effets indésirables liés au nintedanib sont survenus dans les 3 premiers mois suivant l’instauration du traitement et ont été pris en charge par un traitement de soutien, une réduction de la dose ou une interruption du traitement.
Cardiovasculaire
Effets thrombo-emboliques artériels
Des effets thrombo-emboliques artériels ont été signalés chez des patients sous traitement par OFEV.
Dans le cadre d’essais cliniques menés auprès de patients atteints de FPI, lesquels excluaient les patients présentant des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral, des effets thrombo-emboliques artériels ont été signalés chez 2,5 % des patients traités par OFEV et 0,7 % des patients ayant reçu un placebo. Alors que les pourcentages des effets indésirables évoquant une cardiopathie ischémique étaient similaires dans les groupes OFEV et placebo, un pourcentage plus élevé de patients ont subi un infarctus du myocarde dans le groupe OFEV (1,6 %) que dans le groupe placebo (0,5 %), dans le cadre des essais cliniques. Dans l’essai clinique mené auprès de patients atteints de MPI-ScS et l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, aucune augmentation du taux d’effets thrombo-emboliques artériels ou d’infarctus du myocarde n’a été observée chez les patients traités par OFEV comparativement aux patients sous placebo. Toutefois, ces deux essais excluaient les patients atteints d’hypertension pulmonaire significative et les patients présentant des antécédents récents d’hypertension grave/non maîtrisée, d’infarctus du myocarde ou d’angor cardiaque instable. Des effets thrombo-emboliques artériels et des infarctus du myocarde ont été signalés chez moins de 1 % des patients dans chacun des groupes de traitement de ces deux essais cliniques.
Il faut user de prudence lors du traitement des patients à risque cardiovasculaire plus élevé, notamment dans les cas de coronaropathie connue. Une interruption du traitement doit être prise en considération lorsque des signes et des symptômes d’ischémie myocardique aiguë surviennent.
Thrombo-embolie veineuse
En raison du mode d’action du nintedanib, les patients sont susceptibles de présenter un risque accru d’effets thrombo-emboliques. Dans le cadre des essais cliniques, aucun risque accru de thrombo-embolie veineuse n’a été observé chez les patients traités par le nintedanib.
Hypertension
Le traitement par OFEV peut causer une hausse de la tension artérielle. Dans le cadre de l’essai clinique mené auprès de patients atteints de MPI-ScS, l’incidence d’hypertension était plus courante dans le groupe OFEV (4,9 %) que dans le groupe du placebo (1,7 %). La tension artérielle systémique doit être mesurée périodiquement et selon l’indication clinique.
L’utilisation d’inhibiteurs du récepteur du facteur de croissance endothéliale vasculaire (VEGFR) peut favoriser la formation d’un anévrysme et/ou d’une dissection artérielle. Des cas graves de dissection artérielle ont été signalés chez des patients sous traitement par ITK ciblant le VEGFR, y compris le nintedanib. Avant d’instaurer un traitement par OFEV, ce risque doit être attentivement évalué chez les patients présentant des facteurs de risque, tels qu’une hypertension mal maîtrisée ou des antécédents d’anévrysme.
Hypertension pulmonaire
Dans le cadre d’essais cliniques menés auprès de patients atteints de MPI-ScS, les patients présentant une hypertension pulmonaire significative ont été exclus des essais. Il ne faut utiliser OFEV chez les patients présentant une hypertension pulmonaire significative sur le plan clinique que si le bienfait escompté l’emporte sur le risque potentiel.
Endocrinien/métabolisme
Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, une perte de poids a été signalée chez 9,7 % des patients traités par OFEV comparativement à 3,5 % des sujets ayant reçu le placebo. Dans le cadre de l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, une perte de poids a été signalée chez 12 % des patients traités par OFEV comparativement à 3 % des sujets ayant reçu un placebo. Les médecins doivent surveiller le poids des patients et, dans les cas appropriés, encourager les patients à augmenter leur apport en calories si la perte de poids est considérée comme cliniquement importante.
Gastro-intestinal
Diarrhée
Dans le cadre des essais cliniques, la diarrhée a été le trouble gastro-intestinal le plus fréquemment signalé. Chez la plupart des patients, la diarrhée était d’intensité légère à modérée et est survenue dans les 3 premiers mois suivant le début du traitement. Dans les essais cliniques menés auprès de patients atteints de FPI, une diarrhée a été signalée chez 62 % des patients traités par OFEV et 18 % des patients ayant reçu un placebo. La diarrhée a donné lieu à une réduction permanente de la dose chez 11 % des patients traités par OFEV par rapport à 0 patient traité par placebo. La diarrhée a entraîné l’abandon de l’essai chez 5 % des patients traités par OFEV comparativement à moins de 1 % des patients sous placebo (voir la section 8 EFFETS INDÉSIRABLES). Dans le cadre de l’essai clinique mené auprès de patients atteints de MPI-ScS, une diarrhée a été signalée chez 76 % des patients traités par OFEV et 32 % des patients ayant reçu un placebo. La diarrhée a entraîné une réduction permanente de la dose chez 22 % des patients traités par OFEV par rapport à 1 % des patients traités par placebo. La diarrhée a entraîné l’abandon du traitement chez 7 % des patients traités par OFEV comparativement à 0,3 % des patients traités par placebo (voir la section 8 EFFETS INDÉSIRABLES). Dans le cadre de l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, une diarrhée a été signalée chez 66,9 % des patients traités par OFEV et 23,9 % des patients ayant reçu le placebo. La diarrhée a entraîné une réduction de la dose chez 16,0 % des patients traités par OFEV et 0,9 % des patients ayant reçu le placebo et l’abandon du traitement chez 5,7 % des patients traités par OFEV et 0,3 % des patients ayant reçu le placebo (voir la section 8 EFFETS INDÉSIRABLES). La diarrhée doit être traitée dès les premiers signes par une hydratation adéquate et par un antidiarrhéique (p. ex., lopéramide) et peut nécessiter une réduction de la dose ou l’interruption du traitement. Le traitement par OFEV peut être repris à une dose réduite (100 mg 2 fois par jour) ou à la dose intégrale recommandée (150 mg 2 fois par jour). Dans les cas où une diarrhée grave persiste malgré un traitement symptomatique, il faut cesser définitivement le traitement par OFEV.
Nausées et vomissements
Les nausées et les vomissements ont été fréquemment déclarés à titre d’effets indésirables (voir la section 8 EFFETS INDÉSIRABLES). Chez la plupart des patients, les nausées et les vomissements étaient d’intensité légère à modérée. Dans le cadre des essais cliniques, les nausées ou les vomissements ont peu fréquemment nécessité l’arrêt du traitement par le nintedanib.
Si les symptômes persistent malgré des soins de soutien appropriés (y compris un traitement antiémétique), une réduction de la dose ou une interruption du traitement peut être nécessaire. Le traitement par OFEV peut être repris à une dose réduite (100 mg 2 fois par jour) ou à la dose intégrale recommandée (150 mg 2 fois par jour). Lorsque les nausées ou les vomissements graves persistent malgré un traitement symptomatique, il faut cesser le traitement par OFEV.
La diarrhée et les vomissements peuvent entraîner la déshydratation accompagnée ou non d’un déséquilibre électrolytique, lequel peut entraîner une atteinte rénale.
Perforations gastro-intestinales et colite ischémique
En raison du mode d’action du nintedanib, les patients peuvent être exposés à un risque accru de perforation gastro-intestinale. Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, des perforations gastro-intestinales ont été signalées chez 0,3 % (2 cas graves) des patients traités par OFEV comparativement à 0 cas chez les patients ayant reçu un placebo. Dans le cadre de l’essai clinique mené auprès de patients atteints de MPI-ScS et de l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, aucun cas de perforation gastro-intestinale n’a été signalé chez les patients traités par OFEV ni chez ceux ayant reçu un placebo. Des cas de perforations gastro-intestinales et des cas de colite ischémique ont été signalés suivant la commercialisation du produit. Bon nombre de ces cas étaient graves et certains ont entraîné le décès. Toutefois, un lien de causalité définitif avec OFEV n’a pas été établi.
Une attention particulière doit être portée lors du traitement de patients qui ont subi une intervention chirurgicale abdominale, qui présentent des antécédents récents de perforation d’un organe creux, des antécédents d’ulcération gastroduodénale, une diverticulite ou qui reçoivent un traitement concomitant par corticostéroïdes ou AINS. Il faut attendre au moins 4 semaines après une telle intervention avant d’instaurer le traitement par OFEV.
OFEV ne doit être utilisé chez les patients présentant un risque connu de perforation gastro-intestinale que si le bienfait escompté l’emporte sur le risque potentiel. Le traitement par OFEV doit être arrêté de façon définitive chez les patients qui présentent une perforation gastro-intestinale ou une colite ischémique. Exceptionnellement, le traitement par OFEV peut être repris une fois la colite ischémique résolue et suivant une évaluation attentive de l’état du patient et des autres facteurs de risque.
Hématologique
En raison du mode d’action du nintedanib, soit l’inhibition du récepteur du facteur de croissance endothéliale vasculaire (VEGFR), OFEV augmente le risque de saignement. Il faut surveiller étroitement les patients sous anticoagulothérapie complète afin de détecter tout saignement et ajuster le traitement anticoagulant au besoin.
Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, des effets hémorragiques ont été signalés chez 10 % des patients traités par OFEV et 8 % des patients ayant reçu un placebo. Dans le cadre de l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, des effets hémorragiques ont été signalés chez 11 % des patients traités par OFEV et 13 % des patients ayant reçu un placebo. Au cours des essais cliniques, l’épistaxis non grave était l’effet hémorragique signalé le plus fréquemment. La plupart des effets hémorragiques signalés n’étaient pas graves. Les effets hémorragiques indésirables les plus fréquemment signalés touchaient les systèmes respiratoire et gastro-intestinal, tels que épistaxis et hémorragie rectale. Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, des cas d’hémorragie graves sont survenus à des fréquences peu élevées et semblables dans les 2 groupes de traitement (placebo : 1,4 %; OFEV : 1,3 %). Dans le cadre de l’essai clinique mené auprès de patients atteints de MPI-ScS, des effets hémorragiques graves sont survenus à des fréquences peu élevées dans les deux groupes de traitement (OFEV : 1,4 %; placebo : 0,7 %).
Des effets hémorragiques graves et mortels ont été signalés dans le cadre d’essais cliniques et par l’entremise de systèmes de pharmacovigilance après la commercialisation du produit. OFEV ne doit pas être utilisé chez les patients présentant un risque connu de saignement (p. ex., patients présentant une prédisposition héréditaire au saignement ou patients recevant une dose intégrale d’un traitement anticoagulant) que si le bienfait escompté l’emporte sur le risque potentiel.
Hépatique/biliaire/pancréatique
L’innocuité et l'efficacité d’OFEV n'ont pas été étudiées chez les patients présentant une atteinte hépatique modérée (classe B selon l’échelle de Child Pugh) ou grave (classe C selon l’échelle de Child Pugh). Par conséquent, le traitement par OFEV n'est pas recommandé chez ces patients (voir la section 10.3 Pharmacocinétique).
Les résultats d’une étude pharmacocinétique ont révélé que l’ASC et la Cmax étaient 2,2 fois plus élevées chez les sujets présentant une atteinte hépatique légère (classe A selon l’échelle de Child Pugh) (ASC : IC à 90 % : 1,2 – 3,8 et Cmax : IC à 90 % : 1,3 – 3,7). En cas d’exposition accrue, le risque d’effets indésirables pourrait être plus élevé chez les patients présentant une atteinte hépatique légère (classe A selon l’échelle de Child Pugh). Les patients présentant une atteinte hépatique légère (Child Pugh A) doivent recevoir une dose réduite d’OFEV (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique). Toutefois, les résultats de cette étude pharmacocinétique ont démontré que l’ASC était 8,7 fois (IC à 90 % : 5,7 – 13,1) et la Cmax était 7,6 fois (IC à 90 % : 4,4 – 13,2) plus élevées chez les sujets présentant une atteinte hépatique modérée (classe B selon l’échelle de Child Pugh) en comparaison avec les sujets en santé appariés respectivement.
Lésions hépatiques induites par le médicament
Des cas de lésions hépatiques induites par le médicament ont été observés avec le traitement par nintedanib dans le cadre des essais cliniques et la base de données de surveillance après la commercialisation du produit. Des cas non graves et des cas graves de lésions hépatiques induites par le médicament ont été signalés suivant la commercialisation du produit, y compris des lésions hépatiques graves d’issue mortelle. Dans le cadre des essais cliniques menés auprès de patients atteints de FPI, une lésion hépatique induite par le médicament a été signalée chez 0,3 % vs 0 % des patients recevant respectivement OFEV et le placebo. Lors de l’essai clinique mené auprès de patients atteints de MPI-ScS, une lésion hépatique induite par le médicament a été signalée à une fréquence identique (0,3 %) chez les patients recevant OFEV et le placebo. Dans le cadre de l’essai clinique mené auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif, une lésion hépatique induite par le médicament a été signalée chez 1,8 % des patients traités par le nintedanib et 0 % des patients ayant reçu le placebo.
Augmentation du taux des enzymes hépatiques
Dans le cadre d’essais cliniques, l'administration du nintedanib a été associée à une augmentation du taux des enzymes hépatiques (ALAT, ASAT, PA, GGT) et de bilirubine. Dans le cadre de l’essai sur la MPI-ScS, un taux maximal d’ALAT et/ou d’ASAT ≥3 fois la limite supérieure de la normale (LSN) a été observé chez 4,9 % des patients du groupe OFEV et 0,7 % des patients du groupe placebo.
Les patients ayant un faible poids corporel (<65 kg), les Asiatiques et les femmes sont plus susceptibles de présenter une augmentation du taux des enzymes hépatiques. L’exposition au nintedanib a augmenté de façon linéaire en fonction de l’âge du patient, ce qui pourrait accroître le risque d’une augmentation du taux des enzymes hépatiques. Une étroite surveillance des patients présentant ces facteurs de risque est recommandée.
Surveillance de la fonction hépatique
La majorité des manifestations hépatiques est survenue durant les trois premiers mois suivant l’instauration du traitement. Dans la majorité des cas, l’augmentation du taux des enzymes hépatiques (ALAT, ASAT, PA, gamma-glutamyl-transférase (GGT)) et de bilirubine était réversible après une réduction de la dose ou l’interruption du traitement. Par conséquent, les taux des transaminases hépatiques et de bilirubine doivent être mesurés immédiatement avant l’instauration du traitement par OFEV, à intervalles réguliers (chaque mois) durant les trois premiers mois du traitement et périodiquement par la suite (p. ex., lors de chaque visite du patient) ou selon l’indication clinique (voir Surveillance et tests de laboratoire). Il faut demander des tests de la fonction hépatique sans tarder chez les patients qui signalent des symptômes qui peuvent suggérer une lésion hépatique, tels que fatigue, anorexie, gêne au niveau de la partie supérieure droite de l’abdomen, urine foncée ou jaunisse. Une modification posologique ou l’arrêt du traitement pourrait être nécessaire (voir la section 4.2 Posologie recommandée et ajustement posologique).
Surveillance et tests de laboratoire
Les taux des transaminases et de la bilirubine doivent être mesurés immédiatement avant l’instauration du traitement par OFEV, à intervalles réguliers (chaque mois) durant les trois premiers mois du traitement, puis périodiquement par la suite (p. ex., lors de chaque visite du patient) ou selon l’indication clinique. Il faut demander des tests de la fonction hépatique sans tarder chez les patients qui signalent des symptômes qui peuvent suggérer une lésion hépatique, tels que fatigue, anorexie, gêne au niveau de la partie supérieure droite de l’abdomen, urine foncée ou jaunisse. Une modification posologique ou l’arrêt du traitement pourrait être nécessaire (Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 4 POSOLOGIE ET ADMINISTRATION).
Neurologique
Syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible
Des cas de syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible ont été signalés suivant la commercialisation du produit.
Le syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible est un trouble neurologique qui peut être accompagné de symptômes tels que maux de tête, troubles de la vision, crises convulsives, léthargie, confusion, cécité, fonction mentale compromise et autres troubles neurologiques. Une hypertension légère à grave peut également être présente. Une imagerie par résonance magnétique est nécessaire pour confirmer le diagnostic de syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible.
Si un syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible est soupçonné, le traitement par nintedanib doit être interrompu. On ne sait pas s’il est sécuritaire de réinstaurer le traitement par nintedanib chez les patients qui ont présenté un syndrome de l’encéphalopathie postérieure réversible/syndrome de la leucoencéphalopathie postérieure réversible.
Considérations péri-opératoires
En raison de son mode d’action, le nintedanib peut altérer la cicatrisation des plaies. Aucune augmentation de la fréquence des troubles de la cicatrisation des plaies n'a été observée dans le cadre des essais cliniques. Aucune étude concernant précisément l'effet du nintedanib sur la cicatrisation des plaies n'a été effectuée. Par conséquent, la décision d’instaurer ou de reprendre, en cas d’interruption péri-opératoire, un traitement par OFEV doit reposer sur le constat clinique d’une cicatrisation appropriée des plaies.
Rénal
Moins de 1 % d’une dose unique de nintedanib est excrété par les reins (voir la section 10.3 Pharmacocinétique). Aucun ajustement de la dose recommandée (150 mg 2 fois par jour) n’est requis chez les patients présentant une atteinte rénale légère à modérée. L’innocuité, l’efficacité et la pharmacocinétique du nintedanib n’ont pas été étudiées chez les patients présentant une atteinte rénale grave (clairance de la créatinine [ClCr] <30 mL/min).
Un nombre très limité de cas de protéinurie dans la plage du syndrome néphrotique ont été signalés après la commercialisation du produit. Dans chaque cas, les constatations histologiques reflétaient la microangiopathie glomérulaire, avec ou sans caillot rénal. Les symptômes se sont résorbés après l’interruption du traitement par OFEV. Il faut envisager d’interrompre le traitement chez les patients qui présentent des signes et symptômes du syndrome néphrotique.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Selon les études précliniques chez le rat, il n’existe aucune preuve d’altération de la fertilité chez les mâles (voir la section 16 TOXICOLOGIE NON CLINIQUE). Chez les femelles, le nintedanib a réduit la fertilité à des expositions équivalant à environ 3 fois celle liée à la dose maximale recommandée chez l’humain (DMRH), soit 150 mg 2 fois par jour (d’après l’aire sous la courbe [ASC] d’une dose orale de 100 mg/kg/jour). Les effets étaient, entre autres, une augmentation des résorptions fœtales et des pertes postimplantatoires, ainsi qu’une diminution de l’indice de gestation. Des modifications du nombre et de la taille des corps jaunes dans les ovaires ont été observées dans le cadre des études de toxicité chronique chez le rat et la souris. Une augmentation du nombre de femelles ayant présenté des résorptions fœtales a seulement été observée à des expositions équivalant approximativement à l’exposition liée à la DMRH (d’après l’ASC d’une dose orale de 20 mg/kg/jour [voir la section 16 TOXICOLOGIE NON CLINIQUE]).
- Risque tératogène
Des études précliniques ont montré que le nintedanib est tératogène et a un effet létal sur l’embryon et le fœtus chez le rat et le lapin (voir la section 16 TOXICOLOGIE NON CLINIQUE). On ne dispose d’aucun renseignement sur l’utilisation d’OFEV chez les femmes enceintes. OFEV peut nuire au fœtus (voir les sections 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE); ainsi, il est contre-indiqué durant la grossesse. Il faut conseiller aux femmes capables de procréer d’éviter de devenir enceintes durant le traitement par OFEV et d’utiliser des méthodes de contraception très efficaces à l’instauration du traitement par OFEV, durant celui-ci et pendant au moins 3 mois après la dernière dose d’OFEV. Le nintedanib n’affecte pas de manière pertinente l’exposition plasmatique des contraceptifs par voie orale à base d’éthinylestradiol et de lévonorgestrel chez les patientes atteintes de MPI-ScS (voir 10.3 Pharmacocinétique). Toutefois, l’efficacité des contraceptifs hormonaux par voie orale peut être compromise par les vomissements et/ou la diarrhée ou toute autre condition qui peut réduire l’absorption. Il faut conseiller aux femmes qui prennent un contraceptif par voie orale et qui présentent ces conditions d’utiliser une autre méthode de contraception hautement efficace.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’utilisation d’OFEV est contre-indiquée pendant la grossesse (voir la section 2 CONTRE-INDICATIONS). OFEV peut causer des lésions chez le fœtus lorsqu’il est administré à une femme enceinte; par conséquent, un traitement par OFEV ne doit pas être instauré pendant la grossesse. De plus, un test de grossesse doit être effectué avant d’instaurer le traitement par OFEV et pendant le traitement, au besoin. Si la patiente devient enceinte durant la prise d’OFEV, le traitement doit être interrompu et la patiente doit être informée du risque potentiel pour le fœtus.
7.1.2 Femmes qui allaitent
Il n'existe pas de données sur le passage du nintedanib ou de ses métabolites dans le lait maternel. Les études précliniques ont mis en évidence le passage de petites quantités de nintedanib et de ses métabolites (≤0,5 % de la dose administrée) dans le lait des rates allaitantes.
Un risque pour le nourrisson ne peut être exclu. Il faut soit cesser l’allaitement soit interrompre le traitement par OFEV, selon l’importance des bienfaits de l’allaitement pour le nourrisson ou du traitement par OFEV pour la mère.
7.1.3 Enfants
Enfants (<18 ans) : L’innocuité et l’efficacité d’OFEV n’ont pas été évaluées chez les enfants dans le cadre des essais cliniques. Les études de toxicologie chez les rongeurs ont montré une hypertrophie du cartilage de conjugaison et des anomalies des incisives en développement (voir la section 16 TOXICOLOGIE NON CLINIQUE). L’utilisation d’OFEV n’est pas recommandée chez les enfants et les adolescents.
7.1.4 Personnes âgées
Personnes âgées (>65 ans) : Aucune différence globale de l’innocuité et de l’efficacité d’OFEV n’a été observée chez les personnes de plus de 65 ans comparativement aux patients de 65 ans ou moins. Aucun ajustement de la dose recommandée (150 mg 2 fois par jour) n’est nécessaire en fonction de l’âge du patient (voir la section 10.3 Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les médecins doivent aviser les patients de l’occurrence possible des effets indésirables suivants :
troubles gastro-intestinaux : diarrhée (très courante >10 %), nausées (très courantes
>10 %) et vomissements (très courants >10 %) ;
élévations du taux des enzymes hépatiques ou du taux de bilirubine (très courantes
>10 %);
- risque de saignement (courant >1 % à <10 %).
La plupart des effets indésirables gastro-intestinaux liés au nintedanib ont été pris en charge par un traitement de soutien, une réduction de la dose et/ou une interruption du traitement. Pour connaître la prise en charge de certains effets indésirables, veuillez consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux d’effets indésirables aux médicaments lors d’une utilisation réelle.
Le nintedanib a été évalué dans le cadre d’essais cliniques menés auprès de 1 529 patients atteints de FPI, de 576 patients atteints de MPI-ScS et de 663 patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif.
Fibrose pulmonaire idiopathique (FPI)
Les données sur l’innocuité présentées ci-dessous sont fondées sur les résultats de deux études de phase 3 à répartition aléatoire, à double insu, contrôlées par placebo, menées auprès de 1 061 patients atteints de FPI et visant à comparer le nintedanib à raison de 150 mg 2 fois par jour avec un placebo sur une période de 52 semaines (1199.32 et 1199.34).
Les réactions indésirables liées à l’utilisation du nintedanib déclarées le plus fréquemment étaient, entre autres : diarrhée, nausées et vomissements, douleur abdominale, perte de l’appétit, perte de poids et augmentation des taux des enzymes hépatiques. Les effets indésirables graves étaient équilibrés entre les groupes de traitement. Les effets indésirables ayant motivé l’abandon du traitement et une réduction permanente de la dose étaient plus fréquents dans le groupe sous OFEV à raison de 150 mg 2 fois par jour que dans le groupe sous placebo. Les effets indésirables fréquents observés lors des essais 1199.32 et 1199.34, c.-à-d., ceux qui sont survenus chez >3 % des patients traités par le nintedanib et plus fréquemment que dans le groupe placebo par une différence ≥1,5 %, sont énumérés au Tableau 3.
Tableau 3 Effets indésirables survenus chez >3 % des patients traités par le nintedanib et plus fréquemment que dans le groupe placebo par une différence >1,5 %, par système organique et selon le terme préconisé, classés par fréquence dans le groupe nintedanib à 150 mg dans les essais 1199.32 et 1199.34
| Système organique / Terme préconisé | Placebo N (%) | Nintedanib à 150 mg 2 fois par jour N (%) |
| Patients | 423 (100,0) | 638 (100,0) |
| Patients ayant présenté un effet indésirable | 379 (89,6) | 609 (95,5) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 78 (18,4) | 398 (62,4) |
| Nausées | 28 (6,6) | 156 (24,5) |
| Vomissements | 11 (2,6) | 74 (11,6) |
| Constipation | 17 (4,0) | 38 (6,0) |
| Douleur abdominalea | 26 (6,1) | 96 (15,0) |
| Reflux gastro-œsophagien pathologique | 10 (2,4) | 31 (4,9) |
| Flatulence | 4 (0,9) | 30 (4,7) |
| Examens | ||
| Diminution du poidsd | 15 (3,5) | 62 (9,7) |
| Augmentation des taux des enzymes hépatiquesb | 11 (2,6) | 87 (13,6) |
| Troubles du métabolisme et de la nutrition | ||
| Perte de l’appétit | 24 (5,7) | 68 (10,7) |
| Troubles du système nerveux | ||
| Céphalées | 19 (4,5) | 43 (6,7) |
| Troubles vasculaires | ||
| Hypertensionc | 17 (4,0) | 33 (5,2) |
a Comprend douleur abdominale, douleur abdominale haute, douleur abdominale basse, douleur gastro-intestinale et sensibilité abdominale.
b Comprend augmentation du taux de gamma-glutamyl-transférase, augmentation du taux des enzymes hépatiques, augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, anomalies de la fonction hépatique, résultats anormaux aux tests de la fonction hépatique, augmentation des taux des transaminases, augmentation du taux sérique de phosphatase alcaline, taux anormal d’alanine aminotransférase, taux anormal d’aspartate aminotransférase et taux anormal de gamma-glutamyl-transférase.
c Comprend hypertension, augmentation de la tension artérielle, crise hypertensive et myocardiopathie hypertensive. d Diminution du poids est équivalent à perte de poids.
Effets indésirables ayant motivé l’abandon du médicament à l’étude dans le cadre des essais 1199.32 et 1199.34
Les effets indésirables ayant motivé l’abandon du médicament à l’étude ont été plus fréquents dans le groupe nintedanib à raison de 150 mg 2 fois par jour (19 %) que dans le groupe placebo (13 %). Les effets indésirables ayant motivé un abandon, qui étaient plus fréquents dans le groupe nintedanib que dans le groupe placebo par au moins 1 %, étaient les suivants : diarrhée (nintedanib vs placebo : 4,4 % vs 0,2 %), nausées (nintedanib vs placebo : 2,0 % vs 0 %) et perte de l’appétit (nintedanib vs placebo : 1,4 % vs 0,2 %).
Effets indésirables ayant motivé une réduction permanente de la dose dans le cadre des essais 1199.32 et 1199.34
Les effets indésirables ayant motivé une réduction permanente de la dose ont été déclarés chez 16 % des patients traités par OFEV comparativement à 0,5 % (2) des patients ayant reçu un placebo. Les effets indésirables les plus fréquents ayant motivé une réduction de la dose étaient la diarrhée (11 %) suivie des nausées (1,7 %), des vomissements (1,1 %) et de la douleur abdominale (0,9 %). D’autres effets indésirables ont motivé une réduction de la dose chez plus de 0,5 % des patients : anomalie de la fonction hépatique (0,6 %), perte de poids (0,6 %) et perte de l’appétit (0,6 %).
Effets indésirables graves
La fréquence des effets indésirables graves était équilibrée entre les groupes de traitement (nintedanib : 30,4 %; placebo : 30,0 %). Les effets indésirables graves les plus fréquents, qui ont été déclarés plus souvent dans le groupe OFEV que dans le groupe placebo, étaient la bronchite (nintedanib : 1,3 %; placebo : 0,5 %) et l’infarctus du myocarde (nintedanib : 1,6 %; placebo : 0,5 %). Les effets indésirables les plus fréquents ayant entraîné un décès, déclarés plus souvent dans le groupe OFEV que dans le groupe placebo, étaient la pneumonie (0,8 % vs 0,5 %), une tumeur maligne du poumon (0,3 % vs 0 %) et l’infarctus du myocarde (IM) (0,3 % vs 0,2 %). Dans la catégorie prédéfinie des événements cardiovasculaires indésirables majeurs (ÉCIM), notamment l’IM, la fréquence des événements mortels déclarés a été de 0,6 % dans le groupe OFEV et de 1,4 % dans le groupe placebo.
Maladie pulmonaire interstitielle associée à la sclérose systémique (MPI-ScS)
Les données suivantes sur l’innocuité sont tirées d’une étude de phase 3 à répartition aléatoire, à double insu et contrôlée par placebo menée auprès de 576 patients atteints de MPI-ScS ayant comparé le traitement par OFEV à 150 mg deux fois par jour à un placebo pendant au moins 52 semaines (1199.214). Les patients ont reçu un traitement pendant un maximum de 100 semaines.
Effets indésirables ayant motivé l’abandon du médicament à l’étude dans le cadre de l’essai 1199.214
Des effets indésirables ayant motivé l’abandon du traitement ont été signalés chez 16 % des patients traités par OFEV et 9 % des patients ayant reçu le placebo. Les effets indésirables les plus fréquents ayant motivé l’abandon du traitement chez les patients traités par OFEV étaient la diarrhée (6,9 % pour OFEV vs 0,3 % pour le placebo), les nausées (2,1 % pour OFEV vs 0 pour le placebo), les vomissements (1,4 % pour OFEV vs 0,3 % pour le placebo) et la douleur abdominale (1 % pour OFEV vs 0,3 % pour le placebo).
Effets indésirables ayant entraîné une réduction permanente de la dose dans l’essai 1199.214
Des effets indésirables ayant entraîné une réduction permanente de la dose ont été signalés chez 34 % des patients traités par OFEV et 4 % des patients ayant reçu le placebo. Les effets indésirables les plus fréquents ayant entraîné une réduction permanente de la dose chez les patients traités par OFEV étaient la diarrhée (22,2 % pour OFEV vs 1,0 % pour le placebo), les nausées (2,1 % pour OFEV vs 0 pour le placebo), les vomissements (2,1 % pour OFEV vs 0 pour le placebo) et l’élévation du taux d’alanine aminotransférase (1,4 % pour OFEV vs 0 pour le placebo). Tous les effets indésirables étaient réversibles après une réduction de la dose ou l’interruption du traitement.
Effets indésirables graves
Les effets indésirables graves signalés le plus souvent chez les patients traités par OFEV étaient l’aggravation de la maladie pulmonaire interstitielle (4,5 % dans les deux groupes de traitement) et la pneumonie (2,8 % pour OFEV vs 0,3 % pour le placebo). Au cours des 52 semaines, 5 patients traités par OFEV (1,7 %) et 4 patients ayant reçu le placebo (1,4 %) sont décédés. Aucune tendance en termes d’effets indésirables ayant entraîné le décès n’a été établie dans l’un ou l’autre des groupes de traitement.
Les effets indésirables les plus courants survenus à une incidence de >3 % chez les patients traités par OFEV et à une fréquence plus élevée que dans le groupe placebo sont énumérés au Tableau 4.
Tableau 4 Effets indésirables survenus chez >3 % des patients traités par OFEV et plus fréquemment que dans le groupe placebo par une différence >1,5 %, par système organique et selon le terme préconisé, classés par fréquence dans le groupe OFEV à 150 mg dans l’essai 1199.214
| Système organique / Terme préconisé | Placebo N (%) | OFEV à 150 mg 2 fois par jour N (%) |
| Patients | 288 (100) | 288 (100) |
| Patient ayant présenté un effet indésirable | 276 (96) | 283 (98) |
| Système organique / Terme préconisé | Placebo N (%) | OFEV à 150 mg 2 fois par jour N (%) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 91 (31,6) | 218 (75,7) |
| Nausées | 39 (13,5) | 91 (31,6) |
| Vomissements | 30 (10,4) | 71 (24,7) |
| Douleur abdominalea | 32 (11,1) | 53 (18,4) |
| Infections et infestations | ||
| Pneumonie | 6 (2,1) | 12 (4,2) |
| Examens | ||
| Diminution du poids | 12 (4,2) | 34 (11,8) |
| Élévation des taux des enzymes hépatiquesb | 9 (3,1) | 38 (13,2) |
| Troubles du métabolisme et de la nutrition | ||
| Perte de l’appétit | 12 (4,2) | 24 (9,4) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Douleur musculosquelettique | 4 (1,4) | 11 (3,8) |
| Troubles vasculaires | ||
| Hypertensionc | 5 (1,7) | 14 (4,9) |
| Troubles généraux | ||
| Fatigue | 20 (6,9) | 31 (10,8) |
| Troubles du système nerveux | ||
| Étourdissements | 12 (4,2) | 17 (5,9) |
a Comprend douleur abdominale, douleur abdominale haute, douleur abdominale basse et douleur œsophagienne. b Comprend augmentation du taux d’alanine aminotransférase, augmentation du taux de gamma-glutamyl-transférase, augmentation du taux d’aspartate aminotransférase, augmentation du taux des enzymes hépatiques, augmentation du taux sérique de phosphatase alcaline, augmentation des taux des transaminases et fonction hépatique anormale. c Comprend hypertension, augmentation de la tension artérielle et crise hypertensive.
Autres maladies pulmonaires interstitielles (MPI) fibrosantes chroniques à phénotype progressif (MPI-FP)
Les données relatives à l’innocuité qui suivent sont tirées d’une étude de phase 3 à répartition aléatoire, à double insu et contrôlée par placebo menée auprès de 663 patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif ayant comparé le traitement par nintedanib à 150 mg deux fois par jour à un placebo sur une période d’au moins 52 semaines.
Les effets indésirables courants dans l’essai 1199.247, c.-à-d. ceux survenus chez >3 % des patients traités par nintedanib et plus fréquemment que chez les patients sous placebo par une différence de >1,5 % sont présentés au Tableau 5.
Tableau 5 : Effets indésirables survenus chez >3 % des patients traités par nintedanib et plus fréquemment que dans le groupe placebo par une différence >1,5 %, par système organique et selon le terme préconisé, classés par fréquence dans le groupe du nintedanib à 150 mg dans l’essai 1199.247
| Système organique / Terme préconisé | Placebo N (%) | Nintedanib à 150 mg 2 fois par jour N (%) |
| Patients | 331 (100,0) | 332 (100,0) |
| Patients ayant présenté un effet indésirable | ||
| Troubles gastro-intestinaux | ||
| Diarrhée | 79 (23,9) | 222 (66,9) |
| Nausées | 31 (9,4) | 96 (28,9) |
| Vomissements | 17 (5,1) | 61 (18,4) |
| Douleur abdominalea | 16 (4,8) | 60 (18,1) |
| Reflux gastro-œsophagien pathologique | 6 (1,8) | 13 (3,9) |
| Troubles hépatobiliaires | ||
| Élévations des taux d’enzymes hépatiquesb | 19 (5,7) | 75 (22,6) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 17 (5,1) | 48 (14,5) |
| Examens | ||
| Diminution du poids | 11 (3,3) | 41 (12,3) |
| Troubles du système nerveux | ||
| Céphalée | 23 (6,9) | 35 (10,5) |
| Infections et infestations | ||
| Infection des voies urinaires | 13 (3,9) | 20 (6,0) |
a Comprend douleur abdominale, douleur abdominale haute, douleur abdominale basse
b Comprend augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, augmentation du taux de gamma-glutamyltransférase, augmentation du taux des enzymes hépatiques, augmentation du taux sérique de phosphatase alcaline, augmentation des taux des transaminases, hypertransaminasémie et fonction hépatique anormale
En outre, une hypertension a été signalée chez 5 % des patients dans les deux groupes de traitement.
Effets indésirables ayant entraîné l’abandon du médicament à l’étude dans le cadre de l’essai 1199.247
Des effets indésirables ayant entraîné l’abandon du traitement ont été signalés chez 20 % des patients traités par OFEV et 10 % des patients ayant reçu un placebo. L’effet indésirable ayant entraîné le plus souvent l’abandon chez les patients traités par OFEV était la diarrhée (6 %).
Effets indésirables ayant entraîné une réduction de la dose dans le cadre de l’essai 1199.247
Des effets indésirables ayant entraîné une réduction de la dose ont été signalés chez 33 % des patients traités par OFEV et 4 % des patients ayant reçu un placebo. L’effet indésirable ayant entraîné le plus souvent une réduction de la dose chez les patients traités par OFEV était la diarrhée (16 %).
Effets indésirables graves
Au cours des 52 semaines, la proportion de patients ayant présenté des effets indésirables graves était semblable entre les groupes de traitement par OFEV et placebo. L’effet indésirable grave le plus fréquemment signalé chez les patients traités par OFEV, et plus souvent qu’avec le placebo, était la pneumonie (4 % vs 3 %). Des effets indésirables ayant causé le décès ont été signalés moins souvent chez les patients traités par OFEV comparativement au placebo (3 % vs 5 %, respectivement). La différence entre les groupes de traitement était attribuable aux décès associés à l’appareil respiratoire. Aucune autre tendance n’a été identifiée en ce qui a trait aux effets indésirables ayant entraîné le décès.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables du médicament peu courants observés (<3 %) au cours des essais cliniques 1199.32 et 1199.34
Troubles hépatobiliaires : hyperbilirubinémie
Troubles de la peau et du tissu sous-cutané : alopécie (études menées auprès de patients atteints de FPI : 1 %)
Effets indésirables du médicament peu courants observés (<3 %) au cours de l’essai clinique 1199.214
Troubles de la peau et du tissu sous-cutané : alopécie (études menées auprès de patients atteints de MPI-ScS : 1 %)
Effets indésirables du médicament peu courants observés (<3 %) au cours de l’essai clinique 1199.247
Troubles hépatobiliaires : hyperbilirubinémie
Troubles de la peau et du tissu sous-cutané : alopécie (étude menée auprès de patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif : 2 %)
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables additionnels indiqués ci-dessous ont été identifiés pendant l’utilisation post-approbation d’OFEV. Étant donné que ces effets sont signalés volontairement par une population de taille incertaine, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ou d’établir un lien de causalité entre ceux-ci et l’exposition au médicament. Troubles hématologiques et du système lymphatique : thrombocytopénie
Troubles gastro-intestinaux : pancréatite
Troubles hépatobiliaires : lésions hépatiques induites par le médicament
Troubles du système nerveux : syndrome de l’encéphalopathie postérieure réversible/ syndrome de la leucoencéphalopathie postérieure réversible
Troubles rénaux et urinaires : protéinurie
Troubles de la peau et des tissus sous-cutanés : éruption, prurit
Troubles vasculaires : saignements bénins et graves (touchant différents systèmes organiques, y compris les voies gastro-intestinales, l’appareil respiratoire et le système nerveux central); certains cas ont été mortels. Anévrysmes et dissections artérielles.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le nintedanib est un substrat de la Pgp et, à un degré moindre, du CYP3A4 (voir la section 10.3 Pharmacocinétique). Le nintedanib et ses métabolites, le groupement acide libre BIBF 1202 et le BIBF 1202 glucuronidé, n’ont ni inhibé ni induit les enzymes du système CYP lors des études précliniques.
Dans le cadre d’une étude évaluant les interactions médicament-médicament, l’administration concomitante du nintedanib et du kétoconazole, un puissant inhibiteur de la Pgp et du CYP3A4, a entraîné une augmentation de l’exposition au nintedanib de l’ordre de 1,61 fois selon l’ASC et de 1,83 fois selon la concentration maximale (Cmax). L’utilisation concomitante d’inhibiteurs de la Pgp et du CYP3A4 et d’OFEV peut entraîner une augmentation de l’exposition au nintedanib. L’administration concomitante du nintedanib et de la rifampicine, un puissant inducteur de la Pgp et du CYP3A4, a entraîné une diminution de l’exposition au nintedanib à 50 % selon l’ASC et à 60 % selon la Cmax.
9.3 Interactions médicament-comportement
Effets sur la capacité de conduire ou d’utiliser de la machinerie
Aucune étude n’a été effectuée sur les effets d’OFEV sur la capacité de conduire ou d’utiliser de la machinerie. Il faut avertir les patients d’être prudents lorsqu’ils conduisent ou utilisent de la machinerie pendant le traitement par OFEV.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité prévue de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 Interactions médicament-médicament établies ou potentielles
| Nintedanib | Source de preuve | Effet | Commentaire clinique |
Inhibiteurs de la P-gp et du CYP3A4 kétoconazole ou érythromycine | EC | L’administration concomitante d’OFEV et de kétoconazole, un puissant inhibiteur de la P-gp et du CYP3A4, a entraîné une augmentation de l’exposition au nintedanib. L’administration concomitante d’OFEV et d’un inhibiteur puissant de la P-gp et du CYP3A4 (p. ex., kétoconazole ou érythromycine) peut augmenter l’exposition au nintedanib. | Dans de tels cas, les patients doivent faire l’objet d’une surveillance étroite concernant la tolérabilité du nintedanib. La prise en charge des effets secondaires peut nécessiter une interruption du traitement, une réduction de la dose ou l’arrêt définitif du traitement par OFEV (voir la section 4 POSOLOGIE ET ADMINISTRATION). |
Inducteurs de la P-gp et du CYP3A4 rifampicine, carbamazépine, phénytoïne et millepertuis | EC | L’administration concomitante d’OFEV et de la rifampicine, un inducteur puissant de la P-gp et du CYP3A4, a réduit l’exposition au nintedanib. Les inducteurs puissants de la P-gp et du CYP3A4 (p. ex., rifampicine, carbamazépine, phénytoïne et millepertuis) pourraient réduire l’exposition au nintedanib. | Réfléchir longuement avant d’administrer OFEV en concomitance avec ces médicaments. Envisager un autre médicament concomitant qui est exempt du potentiel d’induction de la P-gp, ou dont ce potentiel est minime. |
Légende : EC = essai clinique
Bosentan
L’administration concomitante de nintedanib et de bosentan n’a pas eu d’incidence sur les paramètres pharmacocinétiques du nintedanib (voir 10.3 Pharmacocinétique).
Contraceptifs hormonaux
L’administration concomitante de nintedanib et de contraceptifs hormonaux par voie orale n’a pas affecté la pharmacocinétique des contraceptifs hormonaux par voie orale de manière pertinente (voir 10.3 Pharmacocinétique).
Pirfénidone
Le traitement concomitant par le nintedanib et la pirfénidone a fait l’objet d’un essai exploratoire en mode ouvert, à répartition aléatoire, comparant la prise de nintedanib à 150 mg deux fois par jour en association avec la pirfénidone (dose augmentée graduellement à 801 mg trois fois par jour) à la prise de nintedanib seul à 150 mg deux fois par jour auprès de 105 patients atteints de FPI randomisés pendant 12 semaines. Le paramètre d’évaluation principal était le pourcentage de patients présentant des effets indésirables gastro-intestinaux entre le début de l’étude et la semaine 12. L’incidence d’effets indésirables d’origine médicamenteuse déterminés par l’investigateur était plus élevée chez les patients ayant reçu le nintedanib en association avec la pirfénidone (79,2 %) comparativement aux patients ayant reçu le nintedanib seul (58,8 %). Les effets indésirables gastro-intestinaux étaient fréquents et reflétaient le profil d’innocuité établi de chaque agent. Les effets indésirables les plus fréquemment signalés chez les patients recevant la pirfénidone en appoint au nintedanib comparativement à ceux recevant un traitement par nintedanib employé seul sont la diarrhée : 20 (37,7 %) vs 16 (31,4 %); des nausées : 22 (41,5 %) vs 6 (11,8 %) et des vomissements : 15 (28,3 %) vs 6 (11,8 %), respectivement (voir 10.3 Pharmacocinétique).
9.5 Interactions médicament-aliment
Il est recommandé de prendre OFEV avec de la nourriture (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique).
Le jus de pamplemousse contient une composante ou plus qui inhibe de manière modérée le CYP3A et la P-gp et son administration concomitance peut accroître les concentrations plasmatiques de nintedanib. La consommation d’aliments contenant du jus de pamplemousse ou des oranges de Séville devrait être évitée pendant le traitement par OFEV.
9.6 Interactions médicament-plante médicinale
Le millepertuis est un inducteur puissant du CYP3A4. L’administration concomitante pourrait réduire l’exposition au nintedanib.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le nintedanib est une petite molécule ayant un effet inhibiteur sur la tyrosine-kinase des récepteurs suivants : récepteurs du facteur de croissance dérivé des plaquettes (PDGFR) α et β, récepteurs du facteur de croissance des fibroblastes (FGFR) 1-3, récepteurs du facteur de croissance endothéliale vasculaire (VEGFR) 1-3 et récepteurs du facteur de stimulation des colonies 1 (CSF-1R). De plus, le nintedanib inhibe les récepteurs à activité non tyrosine-kinase (nRTK) suivants : kinases LcK (lymphocyte-specific tyrosine kinase), Lyn (Lck/Yes novel tyrosine kinase) et Src. Le nintedanib se fixe de manière compétitive au site de liaison de l'adénosine triphosphate (ATP) de ces kinases et bloque ainsi les cascades de signalisation intracellulaire, lesquelles participent à la pathogenèse du remodelage du tissu fibrotique présent dans les maladies pulmonaires interstitielles. Les études in vivo ont démontré que le nintedanib avait une activité antifibrotique et anti-inflammatoire puissante.
10.2 Pharmacodynamie
Le nintedanib a exercé une activité anti-inflammatoire et antifibrotique chez trois modèles animaux de fibrose pulmonaire provoquée par la bléomycine ou la silice. L’activité anti-inflammatoire a été démontrée par la diminution du nombre de lymphocytes et de neutrophiles dans les échantillons prélevés par lavage broncho-alvéolaire, par la diminution des taux des interleukines (IL)-1β, IL-6 et CXCL1/KC dans le tissu pulmonaire et par la réduction des scores histologiques de l’inflammation pulmonaire. L’activité antifibrotique a été démontrée par la réduction de l’expression de l’ARN messager du procollagène de type 1, par la diminution des taux du collagène total et de l’inhibiteur tissulaire de la métalloprotéinase-1 dans le tissu pulmonaire, ainsi que par la réduction des scores histologiques de la fibrose pulmonaire.
En ce qui concerne l’innocuité, il semble y avoir une faible corrélation entre l'exposition plasmatique au nintedanib et les élévations de l'ALAT et/ou de l'ASAT. La dose réelle administrée pourrait être le meilleur indicateur du risque de diarrhée de quelque intensité que ce soit, même si l'exposition plasmatique ne peut être exclue comme facteur déterminant du risque (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Intervalle QT
Des valeurs de l’intervalle QT/QTc, enregistrées dans le cadre d’une étude chez des patients atteints d'un cancer rénal, ont montré que l’administration par voie orale d’une dose unique de nintedanib de 200 mg et l'administration par voie orale de plusieurs doses de nintedanib de 200 mg 2 fois par jour pendant 15 jours n'ont pas prolongé l'intervalle QTcF (fréquence cardiaque selon la formule de Fridericia).
10.3 Pharmacocinétique
La pharmacocinétique du nintedanib peut être considérée comme linéaire en fonction du temps et de la dose (c.-à-d. que les données portant sur des doses uniques peuvent être extrapolées à des données portant sur des doses multiples). L'accumulation après des administrations répétées était de l’ordre de 1,04 pour la Cmax et de 1,38 pour l'ASCτ. Les concentrations en fin de dose de nintedanib sont restées stables pendant plus de 1 an.
Tableau 7 Résumé des paramètres pharmacocinétiques du nintedanib après l’administration par voie orale d’une dose unique de 150 mg à des volontaires en bonne santé (n=26)
1 valeur médiane et valeurs min.-max.
CV : coefficient de variation
Absorption
Le nintedanib a atteint des concentrations plasmatiques maximales environ 2 à 4 heures après la prise orale sous forme de capsules molles de gélatine par des patients qui avaient pris de la nourriture (écart de 0,5 à 8 heures). La biodisponibilité absolue d'une dose de 100 mg était de 4,7 % chez des volontaires en bonne santé. L'absorption et la biodisponibilité sont réduites par les effets des transporteurs et par un métabolisme de premier passage important.
Les concentrations plasmatiques à l’état d’équilibre ont été atteintes en moins de 1 semaine.
Bien que l’influence de la nourriture sur l’absorption du nintedanib soit variable, lorsque le nintedanib est administré après la prise de nourriture, son exposition augmente généralement de 20 à 50 % comparativement à l’administration à jeun et lorsque son absorption est retardée (Tmax médian à jeun : 2,00 heures; Tmax médian après la prise de nourriture : 3,98 heures).
Distribution
Le nintedanib suit une cinétique d'élimination au moins biphasique. Un volume de distribution important (Vd à l’état d’équilibre : 1 050 L; CVg : 45,0 %) a été observé après une perfusion intraveineuse.
In vitro, la liaison du nintedanib aux protéines plasmatiques humaines était élevée, avec une fraction liée de 97,8 %. L'albumine sérique est considérée comme la principale protéine de liaison. Le nintedanib est préférentiellement distribué dans le plasma avec un rapport sang:plasma de 0,87.
Métabolisme
La principale réaction métabolique du nintedanib est l'hydrolyse par des estérases qui donne le groupement acide libre BIBF 1202. Ce dernier est ensuite glucuronidé par des enzymes de la famille des UGT, notamment UGT 1A1, UGT 1A7, UGT 1A8 et UGT 1A10, ce qui donne le BIBF 1202 glucuronidé.
Seule une proportion minime de nintedanib subit une biotransformation par les voies enzymatiques du CYP, le CYP 3A4 étant la principale enzyme mise en jeu. Le principal
| Cmax [ng/mL] | Tmax1[h] | AUC0-∞ [ng.h/mL] | |||||||||
| moyenne géométrique | 22,1 | 3,00 | 183 | ||||||||
| CVg (%) | 51,8 | 0,500-6,00 | 36,1 | ||||||||
métabolite CYP-dépendant n'a pas été détecté dans le plasma humain dans le cadre de l’étude ADME (Absorption-Distribution-Métabolisme-Excrétion). In vitro, le métabolisme CYP-dépendant correspond à environ 5 % du métabolisme total comparativement à environ 25 % pour l’hydrolyse par les estérases.
Dans le cadre d’expériences précliniques in vivo, le BIBF 1202 n'a pas démontré d’efficacité malgré son activité au niveau des récepteurs cibles du médicament.
Élimination
La clairance plasmatique totale après une perfusion intraveineuse était élevée, soit 1 390 mL/min. L'excrétion urinaire du médicament inchangé dans une période de 48 heures était d'environ 0,05 % de la dose après une administration par voie orale et d'environ 1,4 % de la dose après une administration intraveineuse; la clairance rénale était de 20 mL/min. La principale voie d'élimination de la radioactivité liée au médicament après une administration orale de nintedanib marqué au carbone 14 (14C) était l'excrétion fécale ou biliaire (93,4 % de la dose). La contribution de l'excrétion rénale à la clairance totale était faible (0,65 % de la dose). La récupération globale était considérée comme totale (plus de 90 %) dans une période de 4 jours après l'administration du produit. La demi-vie terminale du nintedanib était de 10 à 15 heures.
Transport
Le nintedanib est un substrat de la P-gp. Pour ce qui est du potentiel d'interaction du nintedanib avec ce transporteur, voir la section 9 INTERACTIONS MÉDICAMENTEUSES. Il a été montré in vitro que le nintedanib n'est ni un substrat ni un inhibiteur des transporteurs suivants : OATP-1B1, OATP-1B3, OATP-2B1, OCT-2 et MRP-2. Le nintedanib n'est pas non plus un substrat du transporteur BCRP (Breast Cancer Resistance Protein). In vitro, seul un faible potentiel d'inhibition a été observé sur les transporteurs OCT-1, BCRP et P-gp, ce qui est considéré comme peu pertinent du point de vue clinique. Il en est de même pour le nintedanib en tant que substrat du transporteur OCT-1.
Relation entre l'exposition et la réponse
Lors d'analyses exploratoires de la relation entre la pharmacocinétique et les effets indésirables, fondées sur les données des études de phase 2 sur la FPI, une exposition plus importante au nintedanib était généralement associée à une augmentation du taux des enzymes hépatiques (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Facteurs intrinsèques et extrinsèques; populations particulières
Les propriétés pharmacocinétiques du nintedanib étaient similaires chez les volontaires en bonne santé, les patients atteints de FPI, les patients atteints de MPI-ScS et les patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif. Les résultats d’une analyse pharmacocinétique de population et les études descriptives ont montré des effets modérés sur l'exposition au nintedanib en fonction de l’âge, du poids corporel, du tabagisme et de la race. Compte tenu de l'importante variabilité interindividuelle, les effets modérés observés ne sont pas suffisants pour justifier un ajustement de la dose (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Populations et états pathologiques particuliers
- Enfants (<18 ans) : Aucune étude n’a été effectuée chez les enfants.
- Personnes âgées (> 65 ans) : L'exposition au nintedanib augmente de manière linéaire avec l'âge. L'ASCτ,ss (temps et à l’état d’équilibre) a diminué de 16 % chez un patient de 45 ans (5e percentile) et a augmenté de 13 % chez un patient de 76 ans (95e percentile) par rapport à un patient d'âge médian de 62 ans. La plage d'âge évaluée dans le cadre de cette analyse était de 29 à 85 ans; environ 5 % de la population avaient plus de 75 ans.
- Origine ethnique : L’exposition moyenne au nintedanib était supérieure de 33 à 50 % chez les patients chinois, taïwanais et indiens et, supérieure de 16 % chez les patients japonais alors qu'elle était inférieure de 16 à 22 % chez les patients coréens, comparativement aux personnes de race blanche (après correction en fonction du poids corporel). Les données sur l’innocuité sont limitées pour les patients afro-américains.
- Insuffisance hépatique : Une étude spécifique à dose unique de phase 1 a comparé les paramètres pharmacocinétiques d’OFEV chez 8 sujets présentant une atteinte hépatique légère (Child Pugh A) et 8 sujets présentant une atteinte hépatique modérée (Child Pugh B) à ceux de sujets en santé recevant un placebo (N=8 par groupe d’atteinte hépatique). Chez les sujets présentant une atteinte hépatique légère, l’exposition moyenne au nintedanib était 2,2 fois plus élevée d’après la Cmax (IC à 90 % : 1,3-3,7) et l’ASC0-∞ (IC à 90 % : 1,2-3,8) comparativement aux sujets en santé. Chez les sujets présentant une atteinte hépatique modérée, l’exposition était 7,6 fois plus élevée d’après la Cmax (IC à 90 % : 4,4-13,2) et 8,7 fois plus élevée selon l’ASC0-∞ (IC à 90 % : 5,7-13,1) comparativement aux volontaires en santé. Aucune étude n’a été menée auprès de sujets présentant une atteinte hépatique grave (Child Pugh C).
- Insuffisance rénale : Selon les données d’une analyse pharmacocinétique de population menée auprès de patients atteints de FPI, l’exposition au nintedanib n’était pas influencée par la présence d’une atteinte rénale légère (ClCr de 60 à 90 mL/min) ou modérée (ClCr de 30 à 60 mL/min). Les données portant sur l’atteinte rénale grave (ClCr <30 mL/min) étaient limitées.
- Obésité : Une corrélation inversement proportionnelle a été observée entre le poids corporel et l'exposition au nintedanib. L'ASCτ,ss a augmenté de 25 % chez un patient de 50 kg (5e percentile) et a diminué de 19 % chez un patient de 100 kg (95e percentile) par rapport à un patient de poids médian de 71,5 kg.
- Tabagisme : L’exposition au nintedanib était réduite de 21 % chez les fumeurs comparativement aux ex-fumeurs et aux personnes n’ayant jamais fumé. Aucun ajustement de la dose n’est requis.
- Traitement concomitant avec le bosentan : Le traitement concomitant par nintedanib et bosentan n’a pas eu d’incidence sur les paramètres pharmacocinétiques du nintedanib. Dans le cadre d’une étude portant spécifiquement sur les paramètres pharmacocinétiques, le traitement concomitant par nintedanib et bosentan a été évalué auprès de volontaires en santé. Les sujets ont reçu une dose unique de 150 mg de nintedanib avant et après avoir reçu des doses multiples de 125 mg de bosentan deux fois par jour à l’état d’équilibre. Les ratios des moyennes géométriques corrigés et son intervalle de confiance (IC) à 90 % étaient de 103 % (86 %-124 %) et de 99 % (91 %-107 %) pour la Cmax et l’ASC0-tz du nintedanib, respectivement (n=13).
- Traitement concomitant avec des contraceptifs hormonaux par voie orale : Dans le cadre d’une étude portant spécifiquement sur la pharmacocinétique, des patientes atteintes de MPI-ScS ont reçu une dose unique d’une association de 30 µg d’éthinylestradiol et de 150 µg de lévonorgestrel avant et après l’administration biquotidienne de 150 mg de nintedanib pendant au moins 10 jours. Les ratios des moyennes géométriques corrigés (intervalle de confiance (IC) à 90 %) étaient de 117 % (108 % - 127 %; Cmax) et 101 % (93 % - 111 %; ASC0-tz) pour l’éthinylestradiol et de 101 % (90 % - 113 %; Cmax) et 96 % (91 % - 102 %; ASC0-tz) pour le lévonorgestrel, respectivement (n=15), ce qui indique que l’administration concomitante du nintedanib n’a eu aucun effet sur l’exposition plasmatique de l’éthinylestradiol et du lévonorgestrel.
Traitement concomitant avec la pirfénidone : Dans le cadre d’une étude
pharmacocinétique spécifique, l’utilisation concomitante de nintedanib et de pirfénidone a été évaluée auprès de patients atteints de FPI. Le groupe 1 avait reçu une dose unique de nintedanib à 150 mg avant et après l’augmentation graduelle de la dose de pirfénidone à 801 mg trois fois par jour à l’état d’équilibre. Le groupe 2 avait reçu un traitement à l’état d’équilibre de pirfénidone à 801 mg trois fois par jour et le profil pharmacocinétique des patients de ce groupe avait été établi avant et après l’utilisation concomitante avec le nintedanib à 150 mg deux fois par jour pendant au moins 7 jours. Dans le groupe 1, les ratios des moyennes géométriques corrigés (IC à 90 %) étaient de 93 % (57 % - 151 %) et de 96 % (70 % - 131 %) pour la Cmax et l’ASC0-tz du nintedanib, respectivement (n=12). Dans le groupe 2, les ratios des moyennes géométriques corrigés (IC à 90 %) étaient de 97 % (86 % - 110 %) et de 95 % (86 % - 106 %) pour la Cmax,ss et l’ASCτ,ss de la pirfénidone, respectivement (n=12).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température de 15 à 25 oC.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Conserver le médicament dans son emballage original à l’abri de l’humidité. La capsule ne doit pas être ouverte ni écrasée. En cas de contact avec le contenu de la capsule, on doit bien se laver les mains immédiatement.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : ésilate de nintedanib
Nom chimique : Nom d’index CAS : 1H-indole-6-acide carboxylique, 2,3-dihydro-3-[[[4-[méthyl[(4-méthyl-1-pipérazinyl)acétyl]-amino]phényl]amino]phénylméthylène]-2-oxo-, ester méthylique, (3Z)-, acide éthanesulfonique (1:1)
Formule moléculaire et masse moléculaire : C31H33N5O4 · C2H6O3S (C33H39N5O7S) et 649,76 g/mol (sel de l’acide éthanesulfonique), 539,62 g/mol (base libre)
Formule de structure :
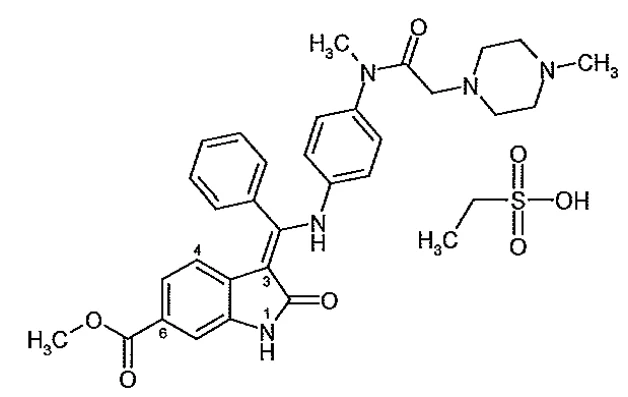
Propriétés physicochimiques : Aspect physique : poudre jaune brillant; point de fusion : Tfus = 305 ± 5 °C, ΔHfus = 82 ± 5 J/g; constantes de dissociation : pKa1 = 7,9 ± 0,2 (fraction pipérazine), pKa2 = 2,1 ± 0,2 (fraction pipérazine); coefficient de distribution : Log D = 3,0 (à un pH de 7,4)
Profil de solubilité selon le pH : le nintedanib a une bonne solubilité (>1 mg/mL) en milieu acide. Au-delà d’un pH de 3, la solubilité du nintedanib chute d’au moins trois ordres de grandeur jusqu’à la plus faible solubilité de la forme monocationique et de la base libre (<0,001 mg/mL à pH ≥7). La vitesse de dissolution intrinsèque est rapide en milieu acide (>1 000 μg/cm2/min jusqu’à un pH de 2,0). Une solubilité dans l’eau de 2,8 mg/mL a été observée; la solution obtenue montre un pH intrinsèque de 5,7.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Fibrose pulmonaire idiopathique (FPI)
Tableau 8 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la FPI (études 1199.32 et 1199.34)
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen | Sexe | ||||
| d’administration | (Écart type | ||||||||
| et durée | (ÉT)) | ||||||||
| 1199.32 | Multicentrique, à répartition aléatoire et à double insu | Les patients admissibles étaient randomisés selon un rapport de 3:2 pour recevoir le nintedanib à raison de 150 mg 2 f.p.j. ou un placebo pendant 52 semaines. | Nintedanib : n=309 Placebo : n=204 | 66,9 ans (ÉT: 8,4) | Hommes : 81 % Femmes : 19 % | ||||
| 1199.34 | Multicentrique, à répartition aléatoire et à double insu | Les patients admissibles étaient randomisés selon un rapport de 3:2 pour recevoir le nintedanib à raison de 150 mg 2 f.p.j. ou un placebo pendant 52 semaines. | Nintedanib : n=329 Placebo : n=219 | 66,4 ans (ÉT : 7,9) | Hommes : 78 % Femmes : 22 % | ||||
f.p.j. : fois par jour
L’efficacité clinique du nintedanib a été évaluée chez des patients atteints de FPI dans le cadre de deux études de phase III, à répartition aléatoire, à double insu, contrôlées par placebo, ayant des plans identiques (1199.32 et 1199.34). Les patients ont été randomisés selon un rapport de 3:2 pour recevoir le nintedanib à 150 mg ou un placebo, 2 fois par jour pendant 52 semaines. Une réduction de la dose à 100 mg 2 fois par jour ou une interruption du traitement était permise pour la prise en charge des effets indésirables.
Les deux essais de phase III regroupaient des hommes et des femmes âgés de 40 ans et plus qui avaient reçu un diagnostic de FPI (selon les critères des lignes directrices de l’ATS [American Thoracic Society], de l’ERS [European Respiratory Society], de la JRS [Japan Respiratory Society] et de l’ALAT [Associacion Latino Americana del Tórax]) il y a moins de 5 ans. Les diagnostics étaient attestés par un comité central d’examen d’après les résultats radiologiques et, s’il y avait lieu, d’après les résultats histopathologiques. La capacité vitale forcée (CVF) des patients devait être ≥50 % de la valeur normale prévue et la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO, corrigée en fonction de l’hémoglobine) devait se situer entre 30 % et 79 % de la valeur normale prévue. Les patients présentant un risque connu ou une prédisposition au saignement, les patients recevant une dose intégrale d’un traitement anticoagulant et les patients présentant des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral (AVC) ont été exclus des études.
Le principal paramètre d’évaluation était le taux annuel de détérioration de la CVF. Les paramètres d’évaluation secondaires clés étaient la variation du score total au Questionnaire respiratoire St-George (QRSG) à la semaine 52 et le temps écoulé avant la première exacerbation aiguë de la FPI.
Taux annuel de détérioration de la CVF
La réduction du taux annuel de détérioration de la CVF (en mL) était significative chez les patients traités par le nintedanib comparativement aux patients recevant un placebo. L’effet du traitement était constant dans les deux essais. Le Tableau 9 présente les résultats des études individuelles et de l’analyse des données groupées.
Tableau 9 – Taux annuel de détérioration de la CVF (mL) dans le cadre des essais 1199.32 et
1199.34 et analyse des données combinées dans les cas de FPI
| 1199.32 | 1199.34 | Données combinées des | |||||||||||||||||
| essais 1199.32 et 1199.34 | |||||||||||||||||||
| Placebo | Nintedanib | Placebo | Nintedanib 150 mg 2 fois par jour | Placebo | Nintedanib 150 mg 2 fois par jour | ||||||||||||||
| 150 mg | |||||||||||||||||||
| 2 fois par | |||||||||||||||||||
| jour | |||||||||||||||||||
| Nombre de | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||
| patients inclus | |||||||||||||||||||
| dans l’analyse | |||||||||||||||||||
| Taux de | -239,9 (18,71) | -114,7 (15,33) | -207,3 (19,31) | -113,6 (15,73) | -223,5 (13,45) | -113,6 (10,98) | |||||||||||||
| détérioration1 | |||||||||||||||||||
| (ET) sur | |||||||||||||||||||
| 52 semaines | |||||||||||||||||||
| Comparaison | 125,3 | 93,7 | 109,9 | ||||||||||||||||
| avec le | |||||||||||||||||||
| placebo | |||||||||||||||||||
| Différence1 | |||||||||||||||||||
| 1199.32 | 1199.34 | Données combinées des | |||||||||||||||||||||
| essais 1199.32 et 1199.34 | |||||||||||||||||||||||
| Placebo | Nintedanib | Placebo | Nintedanib 150 mg 2 fois par jour | Placebo | Nintedanib 150 mg 2 fois par jour | ||||||||||||||||||
| 150 mg | |||||||||||||||||||||||
| 2 fois par | |||||||||||||||||||||||
| jour | |||||||||||||||||||||||
| IC à 95 % | (77,7 à | (44,8 à 142,7) | (75,9 à 144,0) | ||||||||||||||||||||
| 172,8) | |||||||||||||||||||||||
| Valeur de p | <0,0001 | 0,0002 | <0,0001 | ||||||||||||||||||||
| 1 Estimation fondée sur un modèle de coefficient de régression à effets aléatoires | |||||||||||||||||||||||
| ET : erreur type; IC : intervalle de confiance | |||||||||||||||||||||||
La robustesse de l’effet du nintedanib quant à la réduction du taux annuel de détérioration de la CVF a été confirmée par les résultats de toutes les analyses de sensibilité prédéterminées. La Figure 1 illustre l’évolution de la variation au fil du temps par rapport à la valeur de départ dans les deux groupes de traitement, selon les analyses des données groupées des essais 1199.32 et 1199.34.
Figure 1 Variation moyenne (ET) de la CVF observée au fil du temps par rapport à la valeur de départ (mL), selon les données groupées des études 1199.32 et 1199.34
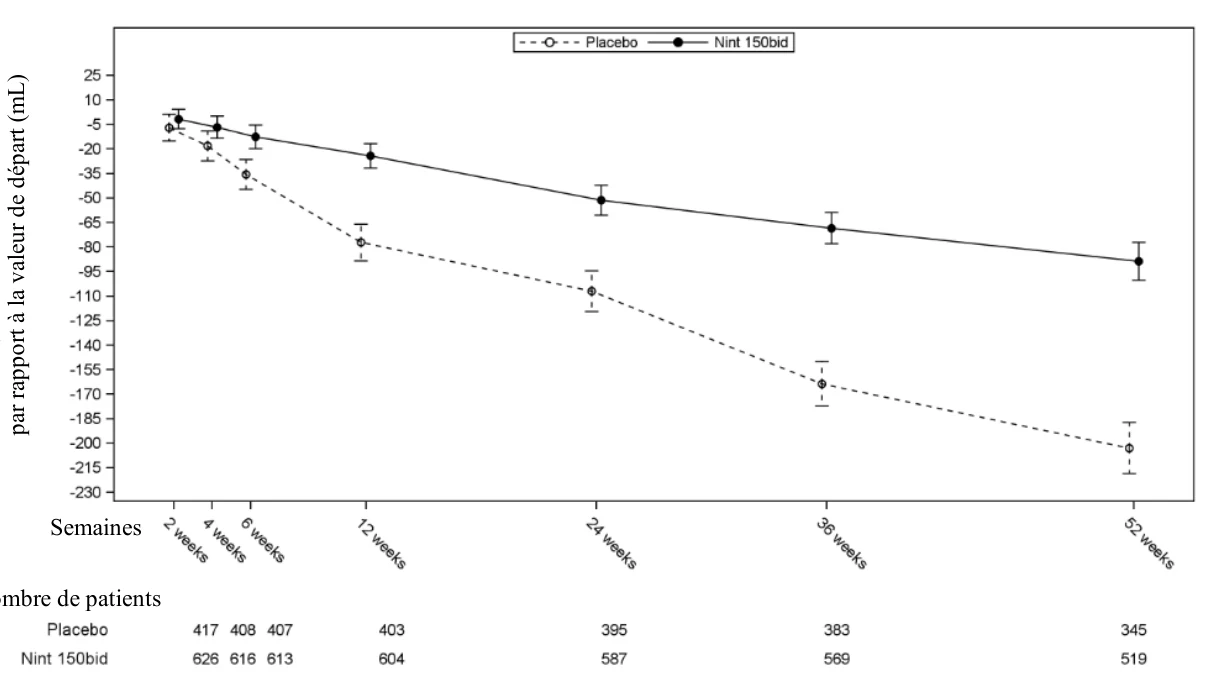
Nombre de patients
Semaines Temps écoulé avant la première exacerbation aiguë de la FPI
Le temps écoulé avant la première exacerbation aiguë de la FPI était un paramètre d’évaluation secondaire clé dans le cadre des essais 1199.32 et 1199.34. Au cours de l’essai 1199.34, la réduction du risque d’une première exacerbation aiguë de la FPI sur une période de 52 semaines était significative dans le groupe nintedanib comparativement au groupe placebo (rapport des risques instantanés [RRI] : 0,38; IC à 95 % : 0,19, 0,77), alors qu’au cours de l’essai 1199.32, aucune différence n’a été observée entre les deux groupes (RRI : 1,15; IC à 95 % : 0,54, 2,42). Dans le cadre de l’analyse des données groupées des essais cliniques, le risque d’une première exacerbation aiguë était numériquement plus faible dans le groupe nintedanib que dans le groupe placebo (RRI : 0,64; IC à 95 % : 0,39, 1,05).
Un comité d’examen a évalué à l’insu tous les cas d’exacerbation aiguë de la FPI déclarés par l’investigateur. Une analyse des données portant sur le temps écoulé avant la première exacerbation aiguë de la FPI jugée comme « confirmée » ou « soupçonnée » a été effectuée. Le pourcentage de patients ayant subi au moins 1 exacerbation attestée dans une période de 52 semaines était plus faible dans le groupe nintedanib que dans le groupe placebo dans le cadre des deux essais cliniques. L’analyse des données portant sur le temps écoulé avant la survenue des exacerbations attestées a donné un RRI de 0,55 (IC à 95 % : 0,20,1,54) pour l’essai 1199.32 et de 0,20 (IC à 95 % : 0,07, 0,56) pour l’essai 1199.34.
Variation du score total au Questionnaire respiratoire St-George à la semaine 52 par rapport à la valeur de départ
Le score total au Questionnaire respiratoire St-George (QRSG) mesurant la qualité de vie liée à la santé a été analysé à la semaine 52 à titre de paramètre d’évaluation secondaire clé dans le cadre des deux essais cliniques. Au cours de l’essai 1199.32, l’augmentation du score total QRSG à la semaine 52 par rapport à la valeur de départ était comparable dans le groupe nintedanib et le groupe placebo (différence entre les deux groupes : -0,05; IC à 95 % : -2,50, 2,40; p=0,9657).
Dans le cadre de l’essai 1199.34, les patients ayant reçu le placebo ont présenté une augmentation plus marquée (donc une aggravation) du score total QRSG par rapport à la valeur de départ, comparativement aux patients traités par le nintedanib administré à raison de 150 mg 2 fois par jour; la différence entre les groupes était statistiquement significative (-2,69; IC à 95 % : -4,95, -0,43; p=0,0197).
Analyse de la survie
La survie a été évaluée dans le cadre des essais 1199.32 et 1199.34 par une analyse exploratoire en vue de corroborer le principal paramètre d’évaluation (CVF). L’analyse prédéterminée des données groupées des essais cliniques portant sur la survie a montré que la mortalité toutes causes confondues sur une période de 52 semaines était numériquement plus faible dans le groupe nintedanib (5,5 %) que dans le groupe placebo (7,8 %). L’analyse du temps écoulé avant le décès a donné un RRI de 0,70 (IC à 95 % : 0,43, 1,12; p=0,1399). Les résultats de tous les paramètres de la survie (comme la mortalité en cours de traitement et la mortalité d’origine respiratoire) ont montré une différence numérique constante favorable au nintedanib.
Résultats de l’essai de phase 2 (1199.30) corroborant l’efficacité du traitement par nintedanib à 150 mg 2 fois par jour :
L’essai de phase 2 à répartition aléatoire, à double insu, contrôlé par placebo, mené en vue de déterminer la dose et comprenant un groupe de patients ayant reçu le nintedanib à raison de 150 mg 2 fois par jour, a fourni une preuve additionnelle de l’efficacité du nintedanib. Cet essai de 52 semaines a regroupé en tout 432 patients atteints de FPI répartis aléatoirement; 85 patients ont reçu le nintedanib à 150 mg et 85 patients ont reçu un placebo.
Le taux de détérioration de la CVF sur une période de 52 semaines, le principal paramètre d’évaluation de cet essai, était plus faible dans le groupe nintedanib à 150 mg (-0,060 L/année, n=84) que dans le groupe placebo (-0,190 L/année, n=83). La différence estimée entre les groupes, soit 0,131 L/année (IC à 95 % : 0,027, 0,235), a atteint une signification statistique nominale (p=0,0136).
Maladie pulmonaire interstitielle associée à la sclérose systémique (MPI-ScS)
Tableau 10 Sommaire des caractéristiques démographiques des patients de l’essai sur la
MPI-ScS (étude 1199.214)
No d’étude
| Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n=nombre) | Âge moyen (écart-type (ÉT)) |
Sexe
1199.214
| Multicentrique, à répartition aléatoire et à double insu | Les patients admissibles ont été répartis au hasard dans un rapport 1:1 pour recevoir soit le nintedanib à 150 mg bid ou un placebo pendant au moins 52 semaines. | Nintedanib : n=288 Placebo : n=288 | 54 (ÉT : 12,2 ans) |
25 % d’hommes et 75 % de femmes
L’efficacité clinique du nintedanib a été évaluée auprès de patients atteints de MPI-ScS dans le cadre d’un essai de phase 3 à double insu, à répartition aléatoire et contrôlé par placebo (1199.214). Au total, 580 patients ont été répartis au hasard pour recevoir dans un rapport 1:1 soit le traitement par OFEV (nintedanib) à 150 mg bid ou le placebo deux fois par jour pendant un minimum de 52 semaines. De ce nombre, 576 ont reçu un traitement. La randomisation a été stratifiée selon le statut d’anticorps anti-topoisomérase (AAT). Les patients sont demeurés sous traitement à l’insu pendant un maximum de 100 semaines (exposition médiane au nintedanib de 15,4 mois; exposition moyenne au nintedanib de 14,5 mois). La réduction de la dose à 100 mg deux fois par jour et les interruptions de la prise de la dose étaient permises pour prendre en charge les effets indésirables. Le paramètre d’évaluation principal était le taux annuel de détérioration de la capacité vitale forcée (CVF) sur une période de 52 semaines. Les paramètres d’évaluation secondaires clés comprenaient la variation par rapport à la valeur initiale du score à l’échelle modifiée Modified Rodnan Skin Score (mRSS) à 52 semaines et la variation par rapport à la valeur initiale du score total au Questionnaire respiratoire St-George (QRSG) à 52 semaines. Le taux de mortalité pendant l’essai au complet était également un paramètre d’évaluation secondaire.
Le diagnostic de MPI-ScS a été posé en fonction des critères de classification de la MPI-ScS 2013 du American College of Rheumatology et de la European League Against Rheumatism, soit l’apparition de la maladie (premier symptôme non-Raynaud) moins de 7 ans auparavant et une fibrose ≥10 % à la tomodensitométrie à haute résolution (TDM-HR) du thorax, effectuée au cours des 12 mois précédents. Les patients devaient présenter une CVF ≥40 % de la valeur prédite et une DLCO de 30-89 % de la valeur prédite. Les patients présentant une obstruction des voies aériennes pertinente (c.-à-d. un rapport VEMS/CVF pré-bronchodilatateur <0,7), ou qui ont subi ou devaient subir une greffe de cellules souches hématopoïétiques ont été exclus de l’essai. Les patients présentant un taux d’ALAT, d’ASAT et de bilirubine plus de 1,5 fois la limite supérieure de la normale (LSN), les patients présentant un risque connu ou une prédisposition aux saignements, les patients recevant une dose intégrale d’un traitement anticoagulant et les patients présentant des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral (AVC) ont été exclus de l’étude. Les patients étaient également exclus de l’essai s’ils présentaient une hypertension pulmonaire significative, plus de trois ulcères digitaux au bout des doigts, des antécédents de nécrose digitale nécessitant l’hospitalisation ou des antécédents de crise rénale associée à la sclérodermie. De plus, les patients étaient exclus s’ils avaient reçu un autre traitement expérimental, un traitement antérieur par nintedanib ou pirfénidone ou par azathioprine dans les 8 semaines avant la randomisation ou un traitement par cyclophosphamide ou cyclosporine A dans les 6 mois précédant la randomisation.
La population de l’essai était composée de 75 % de femmes. L’âge moyen (écart-type [ÉT, min-max]) était de 54 ans (12,2, 20 à 79). Dans l’ensemble, 52 % des patients souffraient de sclérose systémique (ScS) cutanée diffuse et 48 % de ScS cutanée limitée. L’intervalle moyen (ÉT) avant l’apparition du premier symptôme non-Raynaud était de 3,49 ans (1,7) et 49 % des patients recevaient un traitement stable par mycophénolate au début de l’essai (mofétil mycophénolate - 46,5 %, sodium de mycophénolate - 1,9 %, acide mycophénolique - 0,5 %).
Taux annuel de détérioration de la CVF
Le taux annuel de détérioration de la CVF (en mL) sur 52 semaines avait significativement diminué de 41 mL chez les patients traités par le nintedanib comparativement aux patients qui recevaient le placebo (Tableau 11), ce qui correspond à un effet thérapeutique relatif de 43,8 %.
Tableau 11 Taux annuel de détérioration de la CVF (mL) lors de l’essai 1199.214 portant sur la MPI-ScS
| Placebo | Nintedanib à 150 mg deux fois | |||||||||
| par jour | ||||||||||
| Nombre de patients analysés | 288 | 287 | ||||||||
| Taux1 (ET) de détérioration sur | -93,3 (13,5) | -52,4 (13,8) | ||||||||
| 52 semaines | ||||||||||
| Comparaison vs placebo | ||||||||||
| Différence1 | 41,0 | |||||||||
| IC à 95 % | (2,9, 79,0) | |||||||||
| valeur p | <0,05 | |||||||||
| 1Selon un coefficient de régression aléatoire avec effets thérapeutiques catégoriques fixes, le statut ATA, le sexe, les effets | ||||||||||
| du temps continus fixes, la CVF initiale [mL], l’âge, la taille et incluant le traitement en fonction du temps et les interactions | ||||||||||
| en fonction du temps initiales. L’effet aléatoire a été inclus pour l’intercept et le temps spécifiques au patient. Les erreurs | ||||||||||
| entre patients ont été modelées selon une matrice de variances-covariances non structurée. La variabilité interindividuelle | ||||||||||
| a été modelée selon une matrice de variances-covariances avec composantes de variance. | ||||||||||
L’effet du nintedanib sur la diminution du taux annuel de détérioration de la CVF était semblable dans les analyses de sensibilité prédéfinies et aucune hétérogénéité n’a été détectée dans les sous-groupes prédéfinis (p. ex., selon l’âge, le sexe et l’utilisation de mycophénolate).
Les variations de la CVF (mL) par rapport à la valeur initiale sur 52 semaines pour les deux groupes de traitement sont illustrées à la Figure 2.
Figure 2 Variation moyenne (ET) de la CVF observée par rapport à la valeur initiale (mL)
sur 52 semaines, essai 1199.214
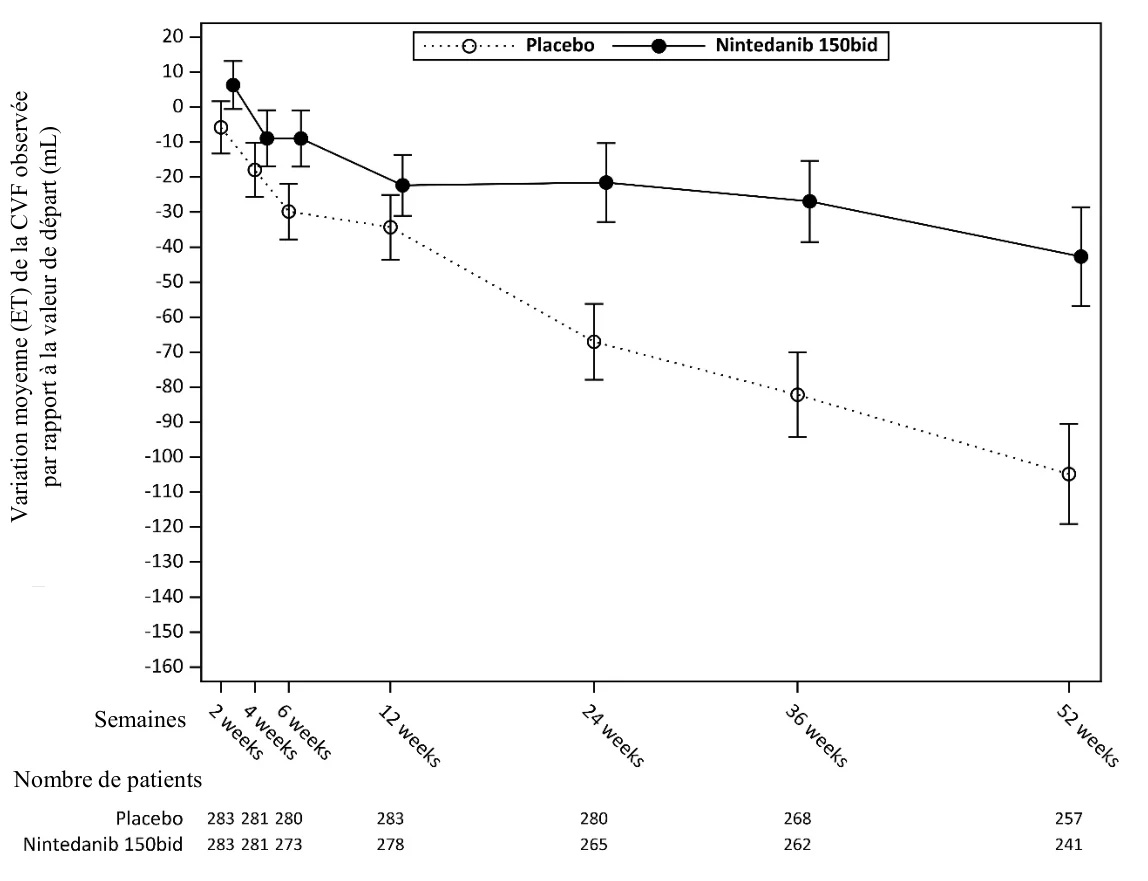
bid = deux fois par jour
Le taux annuel ajusté de la détérioration de la CVF comme % de la valeur prédite sur 52 semaines était moins élevé chez les patients traités par OFEV (nintedanib), soit -1,4 %, par rapport à celui chez les patients traités par placebo (-2,6 %). Ce résultat est conforme à celui obtenu pour le paramètre d’évaluation de l’efficacité principal (c.-à-d. taux annuel de détérioration de la CVF en mL sur 52 semaines).
Variation par rapport à la valeur initiale du score à l’échelle modifiée Modified Rodnan Skin Score (mRSS) à la semaine 52
Aucun bienfait quant au score mRSS n’a été observé chez les patients traités OFEV. La variation absolue moyenne corrigée par rapport à la valeur initiale du score à l’échelle mRSS à la semaine 52 était comparable entre le groupe nintedanib (-2,17 (IC à 95 % : -2,69, -1,65)) et le groupe placebo (-1,96 (IC à 95 % : -2,48, -1,45)). La différence moyenne corrigée entre les groupes de traitement était de -0,21 (IC à 95 % : -0,94, 0,53; p=0,5785).
Nombre de patients
Semaines
Variation par rapport à la valeur initiale du score total au Questionnaire respiratoire St-George (QRSG) à la semaine 52
Aucun bienfait en termes de score total au QRSG n’a été observé chez les patients traités par OFEV. La variation absolue moyenne corrigée par rapport à la valeur initiale du score total au QRSG à la semaine 52 était comparable entre le groupe nintedanib (0,81 (IC à 95 % : -0,92, 2,55)) et le groupe placebo (-0,88 (IC à 95 % : -2,58, 0,82)). La différence moyenne corrigée entre les groupes de traitement était de 1,69 (IC à 95 % : -0,73, 4,12; p=0,1711).
Analyse de la survie
Aucune différence en termes de survie n’a été observée dans le cadre d’une analyse exploratoire de la mortalité de l’étude entière. La mortalité sur la période complète de l’étude était comparable entre le groupe nintedanib (n=10; 3,5 %) et le groupe placebo (n=9; 3,1 %). L’analyse exploratoire du temps avant le décès sur la période complète de l’étude a donné lieu à un RRI de 1,16 (IC à 95 % : 0,47, 2,84; p=0,7535).
Autres maladies pulmonaires interstitielles (MPI) fibrosantes chroniques à phénotype progressif (MPI-FP)
Tableau 12 Sommaire des caractéristiques démographiques des patients admis à l’essai sur la MPI-FP (étude 1199.247)
Étude no
| Plan de l’étude | Posologie, voie d’administration et durée | Sujets (n=nombre) | Âge moyen (écart-type (ÉT)) |
Sexe
1199.247
Multicentrique à répartition aléatoire à double insu | Les patients admissibles ont été randomisés selon un rapport 1:1 pour recevoir le nintedanib à 150 mg deux fois par jour ou un placebo pendant au moins 52 semaines. | Nintedanib : n=332 Placebo : n=331 | 65,8 (ÉT 9,8 ans) |
54 % d’hommes et 46 % de femmes
L’efficacité clinique du nintedanib a été évaluée chez des patients présentant d’autres MPI fibrosantes chroniques à phénotype progressif dans le cadre d’un essai de phase 3 à répartition aléatoire, à double insu et contrôlé par placebo (1199.247). Les patients ont été répartis au hasard selon un rapport 1:1 pour recevoir soit le nintedanib à 150 mg deux fois par jour ou un placebo apparié pendant au moins 52 semaines (exposition au nintedanib au cours de l’essai au complet : exposition médiane de 17,4 mois; exposition moyenne de 15,6 mois). La randomisation a été stratifiée selon le profil fibrotique à la tomodensitométrie à haute résolution (TDM-HR) tel qu’évalué par lecteurs centraux : 412 patients dont le profil à la TDM-HR ressemble à une pneumonie interstitielle commune (PIC) et 251 patients dont le profil à la TDM-HR indique la présence d’autres aspects fibrotiques, ont été randomisés. Il y avait 2 populations principales définies pour les analyses prévues dans le cadre de l’essai : tous les patients (population générale) et les patients dont l’aspect fibrotique à la TDM-HR ressemble à une PIC. Les patients présentant d’autres aspects fibrotiques à la TDM-HR représentaient la population « complémentaire ».
Le paramètre d’évaluation principal était le taux annuel de détérioration de la capacité vitale forcée (CVF) (en mL) sur 52 semaines. Les paramètres d’évaluation secondaires principaux étaient la variation absolue par rapport à la valeur initiale du score total au court questionnaire sur la maladie pulmonaire interstitielle de King (K-BILD) à la semaine 52, le temps écoulé avant la première exacerbation aiguë de la MPI ou le décès sur 52 semaines et le temps écoulé avant le décès sur 52 semaines.
Les patients ayant reçu un diagnostic clinique de MPI fibrosante chronique ont été sélectionnés s’ils présentaient une fibrose pertinente (fibrose supérieure à 10 %) à la TDM-HR et des signes cliniques de progression (définis comme étant une détérioration de la CVF ≥10 %, une détérioration de la CVF ≥5 % et <10% avec aggravation des symptômes ou changements fibrotiques accrus à l’imagerie pulmonaire ou aggravation des symptômes et changements fibrotiques accrus à l’imagerie pulmonaire, et ce, dans les 24 mois précédant la sélection). Les patients devaient présenter une CVF supérieure ou égale à 45 % de la valeur prédite et une capacité de diffusion du monoxyde de carbone (DLCO) entre 30 et 80 % de la valeur prédite. Les patients atteints de FPI qui présentaient une obstruction pertinente des voies aériennes (c.-à-d. un rapport VEMS/CVF pré-bronchodilatation inférieur à 0,7) ou une hypertension pulmonaire significative ont été exclus de l’essai. Les patients obtenant un taux d’ALAT, d’ASAT ou de bilirubine plus de 1,5 fois la limite supérieure de la normale (LSN), les patients présentant un risque connu d’hémorragie ou une prédisposition à celle-ci et prenant une dose intégrale d’un traitement anticoagulant et les patients présentant des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral (AVC) ont été exclus de l’essai. Les patients étaient également exclus de l’essai s’ils recevaient un autre traitement expérimental, s’ils avaient déjà pris du nintedanib ou de la pirfénidone, de l’azathioprine, de la cyclosporine, du mofétil-mycophénolate, du tacrolimus, des corticostéroïdes par voie orale à raison de plus de 20 mg/jour ou un traitement d’association à base de corticostéroïdes par voie orale + azathioprine + n-acétylcystéine dans les 4 semaines précédant la randomisation, du cyclophosphamide dans les 8 semaines précédant la randomisation ou du rituximab dans les 6 mois précédents.
La majorité des patients étaient de race blanche (74 %) ou d’origine asiatique (25 %). Les patients étaient majoritairement des hommes (54 %), étaient âgés de 66 ans en moyenne et présentaient une CVF moyenne à 69 % de la valeur prédite. Les diagnostics de MPI clinique sous-jacente représentés dans le cadre de l’essai comprenaient : pneumonite d’hypersensibilité (26 %), MPI auto-immunes (26 %), pneumonie interstitielle idiopathique non spécifique (19 %), pneumonie interstitielle idiopathique non classifiable (17 %) et autres MPI (12 %).
Taux annuel de détérioration de la CVF
Le taux annuel de détérioration de la CVF (en mL) sur la période de 52 semaines était significativement réduit de 107,0 mL chez les patients traités par nintedanib, comparativement aux patients sous placebo (Tableau 13), ce qui correspond à un effet thérapeutique relatif de 57,0 %. Des résultats semblables ont été observés dans les deux populations principales de patients au profil à la TDM-HR suggestif de pneumonie interstitielle commune (PIC) et à une différence entre les groupes de traitement de 128,2 mL/an. En outre, l’effet thérapeutique était uniforme dans la population complémentaire de patients présentant d’autres aspects fibrotiques à la TDM-HR.
Tableau 13 Taux annuel de détérioration de la CVF (mL) dans l’essai 1199.247 portant sur la
MPI-FP
| Population globale | Sous-population Suggestif de PIC | Sous-population Autres aspects fibrotiques à la TDM-HR | ||||
| Placebo | Nintedanib à 150 mg 2 f.p.j. | Placebo | Nintedanib à 150 mg 2 f.p.j. | Placebo | Nintedanib à 150 mg 2 f.p.j. | |
| Nombre de patients analysés | 331 | 332 | 206 | 206 | 125 | 126 |
| Tauxa (ÉT) de détérioration sur 52 semaines | -187,8 | -80,8 | -211,1 | -82,9 | -154,2 | -79,0 |
| Comparaison de la différence vs placeboa | 107,0 | 128,2 | 75,2 | |||
| IC à 95 % Valeur p | (65,4, 148,5) <0,0001 | (70,8, 185,6) <0,0001 | (15,5, 135,0) | |||
| aSelon un coefficient de régression aléatoire avec effets thérapeutiques catégoriques fixes, l’aspect à la TDM-HR, les effets du temps continus fixes, la CVF initiale [mL] et incluant le traitement en fonction du temps et les interactions en fonction du temps initiales | ||||||
f.p.j. = fois par jour
L’effet du nintedanib sur la réduction du taux annuel de détérioration de la CVF était généralement uniforme dans tous les sous-groupes prédéterminés (p. ex., sexe, groupe d’âge, race, CVF initiale par rapport à la valeur prédite en pourcentage et diagnostic de MPI clinique sous-jacente originale dans les groupes). Une analyse par diagnostic de MPI a été effectuée et les résultats sont présentés à la Figure 3. Un nombre limité de patients présentant un diagnostic représentatif pertinent à l’indication a été évalué. L’essai 1199.247 n’était pas conçu ou n’avait pas la puissance nécessaire pour fournir la preuve d’un bienfait avec le nintedanib dans des sous-groupes de diagnostic spécifiques. Des effets uniformes ont été observés dans les sous-groupes en fonction des diagnostics de MPI. L’expérience avec le nintedanib est limitée dans les cas de MPI fibrosantes progressives très rares.
Figure 3 Profil du taux annuel de détérioration de la CVF [mL/an] sur 52 semaines par diagnostic de MPI sous-jacente dans les groupes
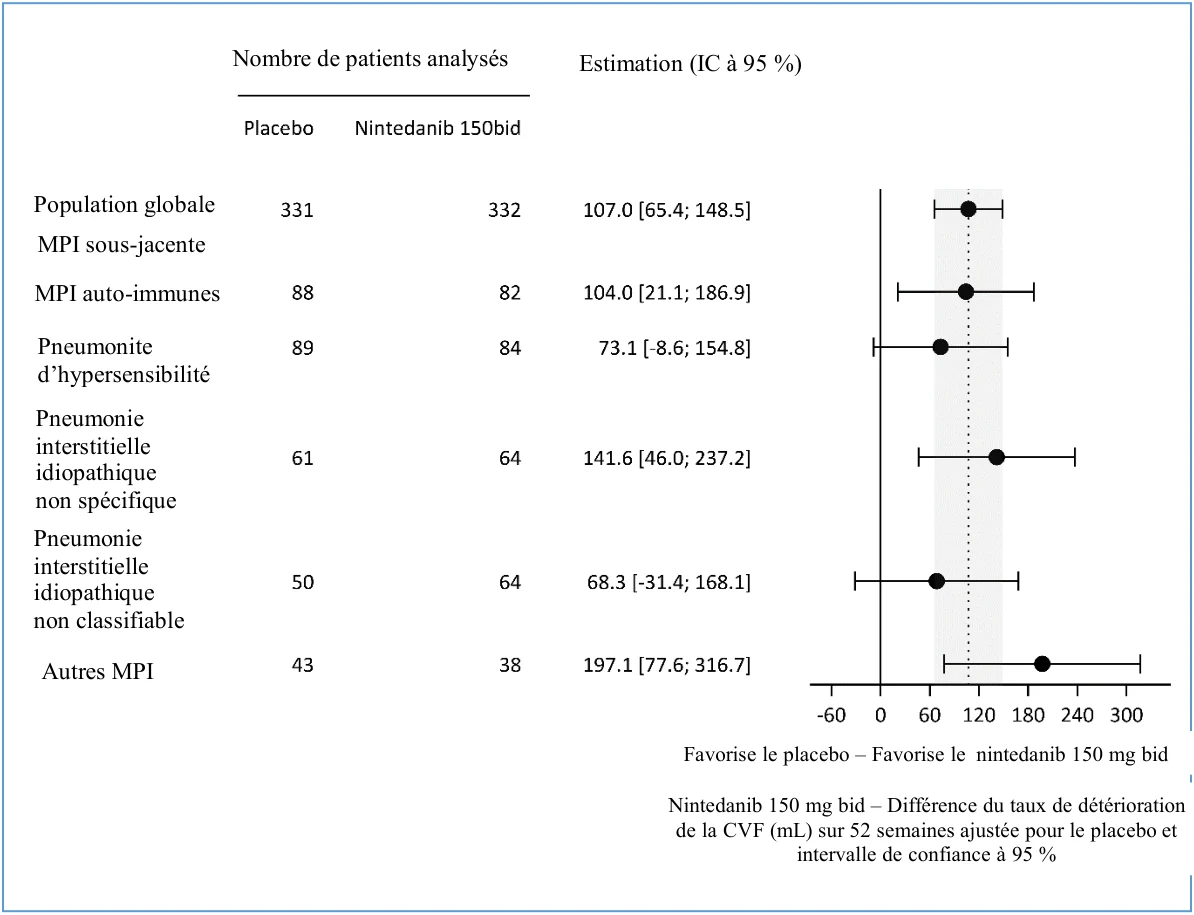
bid = 2 fois par jour
La Figure 4 illustre l’évolution de la variation de la CVF par rapport à la valeur initiale au fil du temps dans les groupes de traitement. À la représentation graphique de la variation de la CVF moyenne observée par rapport à la valeur initiale au fil du temps, les courbes divergeaient à tous les points dans le temps jusqu’à la semaine 52.
Nombre de patients analysés Estimation (IC à 95 %)
| Population globale | |||
| MPI sous-jacente | |||
| MPI auto-immunes | |||
Pneumonite d’hypersensibilité | |||
| Pneumonie interstitielle idiopathique non spécifique | |||
Pneumonie
interstitielle idiopathique non classifiable
Autres MPI
| Favorise le placebo – Favorise le nintedanib 150 mg bid | ||
| Nintedanib 150 mg bid – Différence du taux de détérioration de la CVF (mL) sur 52 semaines ajustée pour le placebo et intervalle de confiance à 95 % | ||
Figure 4 Variation de la CVF moyenne observée par rapport à la valeur initiale (mL) sur
52 semaines dans le cadre de l’essai 1199.247
bid = 2 fois par jour
En outre, des effets favorables ont été observés avec le nintedanib sur la variation moyenne ajustée par rapport à la valeur initiale de la CVF en pourcentage de la valeur prédite à la semaine 52. La variation absolue moyenne ajustée par rapport à la valeur initiale de la CVF en pourcentage de la valeur prédite à la semaine 52 était moins prononcée dans le groupe du nintedanib (-2,62 %) que dans le groupe du placebo (-5,86 %). La différence moyenne ajustée entre les groupes de traitement était de 3,24 % (IC à 95 % : 2,09, 4,40). 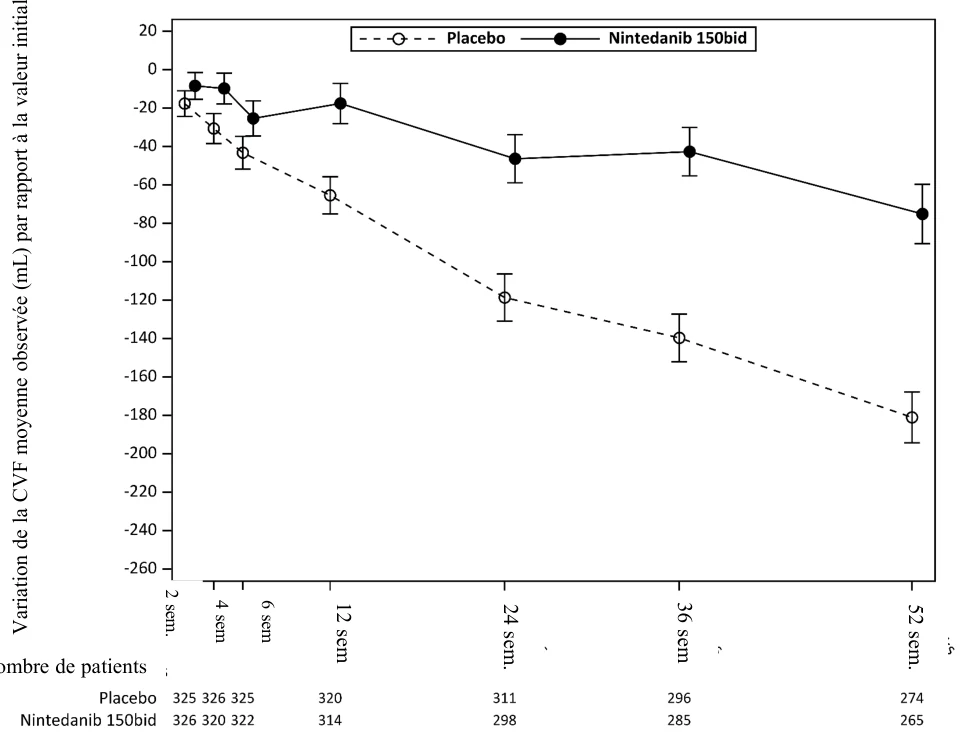
Temps écoulé avant la première exacerbation aiguë de la MPI ou le décès Les exacerbations aiguës de la MPI étaient définies comme étant toute aggravation inexpliquée ou apparition de dyspnée sur une période de 30 jours, nouveaux infiltrats pulmonaires diffus à la radiographie pulmonaire et/ou nouvelles anomalies parenchymateuses à la TDM-HR sans pneumothorax ni épanchement pleural et exclusion d’autres causes possibles. Les exacerbations aiguës de la MPOC n’ont pas été attestées. La proportion de patients ayant présenté au moins une manifestation de ce paramètre d’évaluation exploratoire composé sur 52 semaines était de 7,8 % dans le groupe du nintedanib et de 9,7 % dans le groupe sous placebo (RRI : 0,80 (IC à 95 % : 0,48, 1,34)). À l’analyse des données recueillies tout au long de l’essai, le risque d’une première exacerbation aiguë de MPI ou de décès était réduit dans le
| Nombre de patients | ||
groupe du nintedanib comparativement au groupe sous placebo (RRI : 0,67 (IC à 95 % : 0,46, 0,98)).
Survie
Une analyse exploratoire de la mortalité toutes causes confondues n’a pas révélé de différence significative sur le plan statistique. La proportion de patients décédés sur la période de 52 semaines était de 4,8 % dans le groupe du nintedanib comparativement à 5,1 % dans le groupe sous placebo. Le RRI était de 0,94 (IC à 95 % : 0,47, 1,86). Pour l’ensemble de l’essai, le RRI était de 0,78 (IC à 95 % : 0,50, 1,21).
Qualité de vie
La variation moyenne ajustée par rapport à la valeur initiale pour le score total au court questionnaire sur la maladie pulmonaire interstitielle de King à la semaine 52, analysée sous forme d’un paramètre d’évaluation exploratoire, était de -0,79 unité dans le groupe sous placebo et de 0,55 dans le groupe du nintedanib (score allant de 0 à 100; les scores plus élevés indiquent un meilleur état de santé). La différence entre les groupes de traitement était de 1,34 (IC à 95 : -0,31, 2,98).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Des études portant sur la toxicité d’une dose unique chez le rat et la souris ont indiqué un faible risque de toxicité aiguë avec le nintedanib. Dans le cadre des études portant sur des doses répétées chez le rat, les effets indésirables (p. ex., épaississement du cartilage de conjugaison, lésions des incisives) étaient surtout liés au mode d’action du nintedanib (c.-à-d. l’inhibition du VEGFR-2). Ces changements ont aussi été observés avec d’autres inhibiteurs du VEGFR-2 et peuvent donc être considérés comme étant des effets de classe.
La diarrhée et les vomissements accompagnés d’une diminution de la consommation alimentaire et d’une perte de poids ont été observés dans le cadre des études de toxicité chez des animaux autres que les rongeurs.
Aucune preuve d’augmentation des taux des enzymes hépatiques n’a été observée chez le rat, le chien et le singe cynomolgus. De légères augmentations des enzymes hépatiques, qui n'étaient pas dues à des effets indésirables graves telles que la diarrhée, n'ont été observées que chez le singe rhésus.
Cancérogénicité : Les études de 2 ans sur le pouvoir carcinogène chez la souris et le rat n’ont montré aucun signe de pouvoir carcinogène du nintedanib à des doses pouvant atteindre 10 mg/kg/jour chez le rat et 30 mg/kg/jour chez la souris. Ces doses étaient inférieures à la DMRH (chez le rat) et correspondaient à environ 4 fois la DMRH (chez la souris) selon l’ASC de la concentration plasmatique du médicament.
Génotoxicité : Aucun potentiel mutagène du nintedanib n’a été mis en évidence par le test in vitro de mutation bactérienne inverse, le test de mutation du lymphome de la souris et le test in vivo du micronoyau chez le rat.
Toxicologie pour la reproduction et le développement : Chez le rat, le nintedanib a réduit la fertilité chez les femelles, notamment par une augmentation des résorptions fœtales et des pertes postimplantatoires, à des expositions inférieures à celle associée à la dose maximale recommandée chez l’humain (DMRH), soit 150 mg 2 fois par jour, d’après l’ASC. Une diminution du nombre et de la taille des corps jaunes dans les ovaires a été observée chez les femelles dans le cadre des études de toxicité chronique chez le rat et la souris.
Chez le rat, une létalité embryo-fœtale et des effets tératogènes ont été observés à des expositions environ 3,6 à 7,2 fois moins élevées que celle associée à la DMRH. Des effets légers sur le développement du squelette axial et le développement des grosses artères ont également été observés à des expositions environ 12 à 18 fois moins élevées que celle associée à la DMRH.
Chez le lapin, une létalité embryo-fœtale et des effets tératogènes ont été observés à une exposition environ 3 fois supérieure à celle associée à la DMRH. Cependant, des effets équivoques sur le développement embryo-fœtal du squelette axial et du cœur avaient déjà été observés à une exposition inférieure à celle associée à la DMRH, soit 150 mg 2 fois par jour.
Une étude menée sur la fertilité des rats mâles et le développement embryonnaire précoce jusqu'à l'implantation n'a pas révélé d'effets sur l’appareil reproducteur ou la fertilité des mâles.
Chez le rat, de petites quantités de nintedanib ou de ses métabolites radiomarqués ont été excrétées dans le lait (≤0,5 % de la dose administrée).