


Monographie de produit - Augtyro
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| Aucune au moment de l’autorisation la plus récente |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................................. 2
Table des matières ............................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................................... 4
1 Indications ............................................................................................................................... 4
1.1 Pédiatrie ......................................................................................................................... 4
1.2 Gériatrie ......................................................................................................................... 4
2 Contre-indications .................................................................................................................... 4
4 Posologie et administration ...................................................................................................... 4
4.1 Considérations posologiques ......................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ................................................... 4
4.4 Administration ............................................................................................................... 7
4.5 Dose oubliée .................................................................................................................. 7
5 Surdose .................................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................................... 8
7 Mises en garde et précautions .................................................................................................. 8
Cancérogenèse et génotoxicité ....................................................................................................... 8
Fonctions hépatique, biliaire et pancréatique ................................................................................. 8
Surveillance et examens de laboratoire .......................................................................................... 9
Appareil musculosquelettique ......................................................................................................... 9
Système nerveux ............................................................................................................................ 10
Fonction visuelle ............................................................................................................................ 11
Santé reproductive ........................................................................................................................ 11
Appareil respiratoire ...................................................................................................................... 12
7.1 Populations particulières ............................................................................................. 12
7.1.1 Grossesse ..................................................................................................................... 12
7.1.2 Allaitement ................................................................................................................... 13
7.1.3 Enfants et adolescents ................................................................................................. 13
7.1.4 Personnes âgées .......................................................................................................... 13
Approved 2.0v
8 Effets indésirables .................................................................................................................. 13
8.1 Aperçu des effets indésirables ..................................................................................... 13
8.2 Effets indésirables observés au cours des études cliniques ........................................ 14
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................ 16
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 16
9 Interactions médicamenteuses ............................................................................................... 17
9.2 Aperçu des interactions médicamenteuses ................................................................. 17
9.4 Interactions médicament-médicament ....................................................................... 17
9.5 Interactions médicament-aliment ............................................................................... 20
9.6 Interactions médicament-plante médicinale ............................................................... 20
9.7 Interactions médicament-examens de laboratoire ..................................................... 20
10 Pharmacologie clinique .......................................................................................................... 20
10.1 Mode d’action .............................................................................................................. 20
10.2 Pharmacodynamie ....................................................................................................... 20
10.3 Pharmacocinétique ...................................................................................................... 21
11 Conservation, stabilité et mise au rebut ................................................................................. 23
Partie 2 : Renseignements scientifiques .............................................................................................. 24
13 Renseignements pharmaceutiques ......................................................................................... 24
14 Études cliniques ..................................................................................................................... 24
14.1 Études cliniques par indication .................................................................................... 24
16 Toxicologie non clinique ......................................................................................................... 26
Renseignements destinés aux patient·e·s ........................................................................................... 28
Approved 2.0v
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
AUGTYRO (capsules de répotrectinib) est indiqué pour :
- le traitement des patients adultes atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique ROS1-positif.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Aucune différence globale en matière d’innocuité et d’efficacité n’a été signalée entre les patients âgés (≥ 65 ans) et les patients plus jeunes (< 65 ans).
2 Contre-indications
AUGTYRO est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Les patients atteints d’un CPNPC localement avancé ou métastatique pouvant bénéficier d’un traitement par AUGTYRO sont ceux dont les échantillons de tumeur présentent un ou plusieurs réarrangements de ROS1 (voir 14 Études cliniques).
14 Études cliniques
Avant d’instaurer le traitement par AUGTYRO, il faut cesser l’administration de tout inhibiteur puissant ou modéré du CYP3A au cours d’une période correspondant à 3 à 5 demi-vies d’élimination de l’inhibiteur (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée d’AUGTYRO est de 160 mg par voie orale une fois par jour pendant 14 jours, puis de 160 mg deux fois par jour jusqu’à l’évolution de la maladie ou l’apparition d’effets toxiques inacceptables.
AUGTYRO peut être pris avec ou sans nourriture.
Modifications posologiques en cas d’effets indésirables
Les réductions de la dose d’AUGTYRO recommandées pour la prise en charge des effets indésirables sont présentées dans le Tableau 1 :
Approved 2.0v
Tableau 1 – Réductions de la dose recommandées en cas d’effets indésirables liés à AUGTYRO
| Dose | Réduction de la dose | |
|---|---|---|
| Première | Deuxième | |
| 160 mg une fois par jour | 120 mg une fois par jour | 80 mg une fois par jour |
| 160 mg deux fois par jour | 120 mg deux fois par jour | 80 mg deux fois par jour |
Les modifications de la dose d’AUGTYRO recommandées pour la prise en charge des effets indésirables sont présentées dans le Tableau 2 :
Tableau 2 – Modifications de la dose recommandées en cas d’effets indésirables liés à AUGTYRO
| Effet indésirable | Sévérité* | Modification de la dose |
|---|---|---|
| Effets sur le système nerveux central (voir 7 Mises en garde et précautions, Système nerveux) | Intolérable Grade 2 |
|
| Grade 3 |
| |
| Grade 4 |
| |
| Pneumopathie interstitielle/pneumonite (voir 7 Mises en garde et précautions, Appareil respiratoire) | Tous grades |
|
Approved 2.0v
| Hépatotoxicité (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique) | Grade 3 |
|
|---|---|---|
| Grade 4 |
| |
| Taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) > 3 fois la limite supérieure de la normale (LSN) concomitamment à un taux de bilirubine totale > 1,5 fois la LSN (en l’absence de cholestase ou d’hémolyse) |
| |
| Augmentation du taux de créatine phosphokinase (CPK) [voir 7 Mises en garde et précautions, Appareil musculosquelettique] | Élévation du taux de CPK > 5 fois la LSN |
|
| Élévation du taux de CPK > 10 fois la LSN ou deuxième manifestation d’une élévation du taux de CPK > 5 fois la LSN |
|
Approved 2.0v
| Hyperuricémie (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire) | Grade 3 ou 4 |
|
|---|---|---|
| Autres effets indésirables pertinents sur le plan clinique (voir 7 Mises en garde et précautions) | Intolérable Grade 2, Grade 3 ou Grade 4 |
|
* Classée selon les Common Terminology Criteria for Adverse Events (CTCAE), v. 4.03.
Populations particulières
Enfants
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
Personnes âgées
Aucun ajustement posologique n’est recommandé chez les patients de 65 ans ou plus (voir 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une atteinte rénale légère ou modérée (débit de filtration glomérulaire estimé [DFGe] de 30 à 90 mL/min). La posologie recommandée du répotrectinib n’a pas été établie chez les patients présentant une atteinte rénale ou une insuffisance rénale sévère (DFGe < 30 mL/min) et chez les patients sous dialyse.
Insuffisance hépatique
Aucun ajustement posologique n’est recommandé chez les patients présentant une atteinte hépatique légère (taux de bilirubine totale supérieur à la limite supérieure de la normale [LSN], mais ne dépassant pas 1,5 fois la LSN, ou taux d’AST > LSN). La posologie recommandée du répotrectinib n’a pas été établie chez les patients présentant une atteinte hépatique modérée (taux de bilirubine totale > 1,5 à 3 fois la LSN, peu importe le taux d’AST) ou sévère (taux de bilirubine totale > 3 fois la LSN, peu importe le taux d’AST) [voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers].
4.4 Administration
Indiquer aux patients qu’ils doivent avaler les capsules entières et les prendre à la même heure chaque jour, comme prescrit. Il ne faut pas ouvrir, écraser ou mâcher les capsules, ni dissoudre leur contenu.
4.5 Dose oubliée
Si un patient oublie de prendre une dose ou qu’il vomit à tout moment après avoir pris une dose, il doit poursuivre son traitement en prenant les doses suivantes comme prescrit. Il ne doit pas prendre deux
Approved 2.0v
doses en même temps.
5 Surdose
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 – Formes posologiques, teneurs et composition
Description
40 mg : Capsules à enveloppe dure avec tête et corps de couleur blanche opaque, contenant une poudre blanche à blanc cassé qui peut se présenter sous la forme d’un bouchon. L’inscription « REP 40 » est imprimée en bleu sur la tête de la capsule. Offert en flacons de 60 et de 120 capsules.
160 mg : Capsules à enveloppe dure avec tête et corps de couleur bleue opaque, contenant une poudre blanche à blanc cassé qui peut se présenter sous la forme d’un bouchon. L’inscription « REP 160 » est imprimée en blanc sur la tête de la capsule. Offert en flacons de 14 et de 60 capsules.
7 Mises en garde et précautions
Cancérogenèse et génotoxicité
Voir 16 Toxicologie non clinique.
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
AUGTYRO peut provoquer une hépatotoxicité.
Parmi les 426 patients traités par AUGTYRO, 38 % ont présenté une élévation du taux d’ALT et 41 % ont présenté une élévation du taux d’AST, y compris une hausse du taux d’ALT de grade 3 ou 4 dans 3,3 % des cas et une hausse du taux d’AST de grade 3 ou 4 dans 2,9 % des cas. Le temps médian écoulé avant l’augmentation des taux d’ALT ou d’AST était de 15 jours (intervalle de 1 jour à 2 ans). Des cas d’élévation des taux d’ALT ou d’AST ayant entraîné l’interruption du traitement ou une réduction de la dose ont été signalés chez 2,8 % et 1,2 % des patients, respectivement. Une hyperbilirubinémie ayant entraîné l’interruption du traitement a été observée chez 0,5 % des patients.
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| orale | capsules de 40 mg et de 160 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, dioxyde de titane, FD&C bleu no 1 (160 mg seulement), gélatine, gomme-laque, laque d’aluminium FD&C bleu no 2 (40 mg seulement), laurylsulfate de sodium et stéarate de magnésium (160 mg seulement). |
Approved 2.0v
Il convient de surveiller les résultats des tests de la fonction hépatique, y compris les taux d’ALT, d’AST et de bilirubine, selon les indications cliniques. Interrompre le traitement, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore. Selon la gravité des signes ou symptômes, interrompre définitivement le traitement par AUGTYRO (voir 4.2 Posologie recommandée et ajustement posologique).
Surveillance et examens de laboratoire
Hyperuricémie
AUGTYRO peut provoquer une hyperuricémie.
Au total, 21 (5 %) des 426 patients traités par AUGTYRO ont présenté une hyperuricémie signalée en tant qu’effet indésirable; dans 0,7 % des cas, il s’agissait d’une hyperuricémie de grade 3 ou 4.
Les concentrations sériques d’acide urique doivent être mesurées avant le début du traitement par AUGTYRO, puis périodiquement durant celui-ci. Lorsqu’indiqué sur le plan clinique, instaurer un traitement au moyen d’inhibiteurs de la synthèse de l’acide urique. Interrompre le traitement, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore. Selon la gravité des signes ou symptômes, interrompre définitivement le traitement par AUGTYRO (voir 4.2 Posologie recommandée et ajustement posologique).
Appareil musculosquelettique
Fractures osseuses
AUGTYRO peut provoquer des fractures osseuses.
Parmi les 426 patients adultes traités par AUGTYRO, 2,3 % ont présenté des fractures. Il s’agissait de fractures costales (0,5 %), de fractures du pied (0,5 %), de la colonne vertébrale (0,2 %), de l’acétabulum (0,2 %), du sternum (0,2 %) et de la cheville (0,2 %). Certaines fractures sont survenues sur des os fragilisés par une pathologie ou une radiothérapie antérieure. Le temps médian écoulé avant une première fracture était de 129 jours (intervalle de 31 jours à 2,1 ans). Le traitement par AUGTYRO a été interrompu chez 0,3 % des patients.
Parmi les 26 patients évaluables dans le cadre d’une étude ouverte menée chez des enfants et toujours en cours, des fractures ont été observées chez un patient de 12 ans (cheville/pied) et un patient de 10 ans (fracture de stress). Dans ces deux cas, le traitement par AUGTYRO a été interrompu. L’utilisation d’AUGTYRO dans la population pédiatrique n’est pas autorisée (voir 1.1 Pédiatrie).
Les patients présentant des signes ou des symptômes (p. ex., douleur, troubles de la mobilité, déformation) de fractures doivent être évalués sans délai. Il n’existe aucune donnée sur les effets d’AUGTYRO sur la consolidation d’un os fracturé ni sur la prévention des fractures.
Myalgie
AUGTYRO peut provoquer une myalgie, accompagnée ou non d’une augmentation du taux de créatine phosphokinase (CPK).
Au total, 13 % des 426 patients traités par AUGTYRO ont présenté une myalgie; dans 0,7 % des cas, il s’agissait d’une myalgie de grade 3. Le temps médian écoulé avant l’apparition d’une myalgie était de 26 jours (intervalle de 1 jour à 2 ans). Une augmentation concomitante du taux de CPK dans un intervalle de 7 jours a été observée chez 3,5 % des patients. Le traitement par AUGTYRO a été interrompu chez un patient présentant une myalgie et une élévation concomitante de la CPK.
Il faut conseiller aux patients de signaler toute douleur, sensibilité ou faiblesse musculaire inexpliquée.
Approved 2.0v
Les concentrations sériques de CPK doivent être mesurées pendant le traitement par AUGTYRO. Il faut également surveiller les taux de CPK, au besoin, chez les patients qui signalent une douleur, une sensibilité ou une faiblesse musculaire inexpliquée. Instaurer des soins de soutien selon les indications cliniques. Selon la gravité des signes ou symptômes, interrompre le traitement par AUGTYRO, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore (voir 4.2 Posologie recommandée et ajustement posologique).
Système nerveux
Effets sur le système nerveux central
AUGTYRO peut provoquer des effets indésirables touchant le système nerveux central (SNC).
Un large éventail d’effets indésirables sur le SNC, tels que les étourdissements, l’ataxie et les troubles cognitifs, a été observé chez 77 % des 426 patients traités par AUGTYRO dans le cadre de l’étude TRIDENT-1, des effets de grade 3 ou 4 ayant été observés chez 4,5 % d’entre eux.
Des étourdissements, y compris des vertiges, ont été observés chez 65 % des patients; des étourdissements de grade 3 ayant été observés chez 2,8 % d’entre eux. Le temps médian écoulé avant l’apparition des étourdissements était de 7 jours (intervalle de 1 jour à 1,4 an). Des étourdissements ont contraint 9 % des patients à interrompre leur traitement par AUGTYRO et 12 % d’entre eux à diminuer leur dose.
Des cas d’ataxie, se manifestant par une démarche anormale et des difficultés à maintenir l’équilibre, ont été rapportés chez 28 % des patients; des cas de grade 3 ont été observés chez 0,5 % d’entre eux. Le temps médian écoulé avant l’apparition de l’ataxie était de 15 jours (intervalle de 1 jour à 1,6 an). L’ataxie a contraint 5 % des patients à interrompre leur traitement par AUGTYRO, 8 % des patients à diminuer leur dose et 0,2 % (1) d’entre eux à cesser définitivement le traitement par AUGTYRO.
Des troubles cognitifs, notamment des troubles de la mémoire et de l’attention, ont été observés chez 25 % des patients. Les troubles cognitifs comprenaient des troubles de la mémoire (15 %), des troubles de l’attention (12 %) et un état confusionnel (2 %); il s’agissait de troubles cognitifs de grade 3 dans 0,9 % des cas. Le temps médian écoulé avant l’apparition des troubles cognitifs était de 37 jours (intervalle de 1 jour à 1,4 an). Les troubles cognitifs ont contraint 2 % des patients à interrompre leur traitement par AUGTYRO, 2,1 % des patients à diminuer leur dose et 0,5 % d’entre eux à cesser définitivement le traitement par AUGTYRO.
Des troubles de l’humeur sont survenus chez 6 % des patients. Parmi les troubles de l’humeur observés chez plus de 1 % des patients, on compte l’anxiété (2,6 %); 0,2 % des patients présentaient des troubles de l’humeur de grade 4 (manie). Des troubles de l’humeur ont contraint 0,2 % des patients à interrompre le traitement par AUGTYRO et 0,2 % d’entre eux à diminuer leur dose.
Des troubles du sommeil, y compris l’insomnie et l’hypersomnie, sont survenus chez 18 % des patients. Les troubles du sommeil observés chez plus de 1 % des patients étaient la somnolence (9 %), l’insomnie (6 %) et l’hypersomnie (1,6 %). Des troubles du sommeil ont contraint 0,7 % des patients à interrompre le traitement par AUGTYRO et 0,2 % d’entre eux à diminuer leur dose.
La fréquence des effets indésirables sur le SNC était similaire chez les patients qui avaient ou non des métastases touchant le SNC.
Les patients et les proches aidants doivent être informés quant au risque d’effets indésirables d’AUGTYRO sur le SNC. Il faut recommander aux patients de ne pas conduire et de ne pas utiliser des machines s’ils présentent des effets indésirables touchant le SNC. Interrompre le traitement, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore. Selon la gravité des signes ou symptômes,
Approved 2.0v
interrompre définitivement le traitement par AUGTYRO (voir 4.2 Posologie recommandée et ajustement posologique).
Neuropathie périphérique
Au total, 49 % des 426 patients traités par AUGTYRO ont présenté une neuropathie périphérique; dans 1 % des cas, il s’agissait d’une neuropathie périphérique de grade 3. Au nombre des cas de neuropathie périphérique figuraient, entre autres, la paresthésie (34 %), la névralgie (12 %), la neuropathie périphérique (4 %) et la neuropathie périphérique sensorielle (4 %). Le temps médian écoulé avant l’apparition des signes ou symptômes était de 13 jours (intervalle de 1 jour à 2,3 ans). Une neuropathie périphérique a contraint 2,8 % des patients à interrompre leur traitement par AUGTYRO, 3,3 % des patients à diminuer leur dose et 0,2 % d’entre eux à cesser définitivement le traitement.
Les patients et les proches aidants doivent être informés quant au risque de neuropathie périphérique que présente le traitement par AUGTYRO. Il faut recommander aux patients de ne pas conduire et de ne pas utiliser des machines s’ils présentent un tableau typique de neuropathie périphérique. Interrompre le traitement, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore. Selon la gravité des signes ou symptômes, interrompre définitivement le traitement par AUGTYRO (voir 4.2 Posologie recommandée et ajustement posologique).
Fonction visuelle
Troubles de la vision
Parmi les 426 patients ayant reçu AUGTYRO, des troubles de la vision sont apparus chez 12 % d’entre eux, avec notamment des troubles de la vision de grade 3 dans 1 % des cas. Les troubles de la vision comprenaient les suivants : vision trouble (4 %), déficience visuelle (2 %) et sécheresse oculaire (1 %). Le temps médian écoulé avant l’apparition des troubles de la vision était de 39 jours (intervalle de 2 jours à 1,8 an). Des troubles de la vision ont contraint 0,9 % des patients à interrompre leur traitement par AUGTYRO, 0,2 % des patients à diminuer leur dose et 0,2 % d’entre eux à cesser définitivement le traitement.
Les patients et les proches aidants doivent être informés quant au risque de troubles de la vision que présente le traitement par AUGTYRO. Il faut recommander aux patients de ne pas conduire et de ne pas utiliser des machines s’ils présentent des troubles de la vision. Interrompre le traitement, puis le reprendre à la même dose ou à une dose réduite si l’état du patient s’améliore. Selon la gravité des signes ou symptômes, interrompre définitivement le traitement par AUGTYRO (voir 4.2 Posologie recommandée et ajustement posologique).
Santé reproductive
- Fertilité
Aucune étude spécifique n’a été menée pour évaluer les effets du répotrectinib sur la fertilité. Aucun effet sur les organes reproducteurs mâles et femelles n’a été observé dans les études de toxicologie générales d’un maximum de 3 mois sur l’administration de doses répétées chez les rats et les singes, quel que soit le niveau de dose évalué, ce qui équivaut à des expositions allant jusqu’à environ 3 fois l’exposition humaine à la dose de 160 mg deux fois par jour selon l’aire sous la courbe (ASC).
- Risque tératogène
D’après les cas de mutations congénitales entraînant des modifications de la signalisation TRK (récepteur de la tropomyosine kinase) observés chez des humains et signalés dans la littérature, les résultats d’études menées sur les animaux et le mode d’action d’AUGTYRO, ce dernier peut nuire au fœtus lorsqu’il est administré à une femme enceinte.
Approved 2.0v
On ne dispose d’aucune donnée sur l’utilisation d’AUGTYRO chez les femmes enceintes. L’administration de répotrectinib à des rates gravides a entraîné des malformations fœtales à une dose associée à une exposition maternelle prévue environ 0,3 fois supérieure à celle associée à la dose de 160 mg deux fois par jour chez l’humain, selon la surface corporelle (SC) [voir 16 Toxicologie non clinique].
Tests de grossesse
Avant d’instaurer le traitement par AUGTYRO, il faut vérifier s’il y a possibilité que la patiente en âge d’avoir des enfants soit enceinte.
Contraception
Hommes
Il faut conseiller aux patients de sexe masculin dont la partenaire est en âge d’avoir des enfants d’utiliser une méthode contraceptive efficace pendant le traitement par AUGTYRO et pendant 4 mois après l’administration de la dernière dose.
Femmes
AUGTYRO peut comporter un risque pour le fœtus; les femmes enceintes doivent en être informées. Il faut conseiller aux patientes en âge d’avoir des enfants d’utiliser une méthode contraceptive non hormonale hautement efficace pendant le traitement par AUGTYRO et pendant 2 mois après l’administration de la dernière dose. AUGTYRO peut réduire l’efficacité des contraceptifs hormonaux (voir 9.4 Interactions médicament-médicament).
Appareil respiratoire
Pneumopathie interstitielle/pneumonite
AUGTYRO peut provoquer une pneumopathie interstitielle/pneumonite.
Parmi les 426 patients ayant reçu AUGTYRO, une pneumopathie interstitielle/pneumonite est survenue chez 3,1 % d’entre eux (pneumopathie interstitielle [0,2 %] et pneumonite [2,8 %]), avec notamment des cas de grade 3 chez 1,2 % des patients. Le temps médian écoulé avant l’apparition des signes ou symptômes était de 48 jours (intervalle de 19 jours à 1 an). Au total, 1,4 % des patients ont dû interrompre leur traitement par AUGTYRO, 0,5 %, diminuer leur dose et 0,9 %, cesser définitivement le traitement en raison d’une pneumopathie interstitielle/pneumonite.
Il faut conseiller aux patients de signaler tout symptôme pouvant évoquer une pneumopathie interstitielle/pneumonite, notamment un essoufflement, une toux, une respiration sifflante, une douleur ou une oppression thoracique et une hémoptysie. Surveiller chez les patients l’apparition ou l’aggravation de tout symptôme pulmonaire évocateur d’une pneumopathie interstitielle/pneumonite. Interrompre immédiatement le traitement par AUGTYRO en cas de pneumopathie interstitielle/pneumonite suspectée et cesser définitivement le traitement par AUGTYRO en cas de pneumopathie interstitielle/pneumonite confirmée (voir 4.2 Posologie recommandée et ajustement posologique).
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose d’aucune donnée sur l’utilisation d’AUGTYRO chez les femmes enceintes. AUGTYRO peut comporter un risque pour le fœtus; les femmes en âge d’avoir des enfants et les femmes enceintes doivent en être informées.
Approved 2.0v
Données
Données chez l’humain
Des rapports publiés sur des personnes porteuses de mutations congénitales dans les protéines de la voie de signalisation TRK semblent indiquer qu’une diminution de la signalisation médiée par les protéines TRK est corrélée avec l’obésité, des retards du développement, un trouble cognitif, une insensibilité à la douleur et l’anhidrose.
Données chez les animaux
Dans une étude sur le développement embryofœtal, l’administration quotidienne de doses de répotrectinib par voie orale à des rates gravides pendant la période d’organogenèse (du 6e au 17e jour de gestation) a entraîné une augmentation du poids corporel et des excoriations/ulcérations cutanées chez la mère à une dose ≥ 6 mg/kg, des malformations fœtales des membres postérieurs (rotation anormale) et une diminution du poids corporel fœtal à une dose ≥ 12 mg/kg (environ 0,3 fois supérieure à celle associée à la dose de 160 mg deux fois par jour chez l’humain, selon la SC). Aucune embryolétalité n’a été observée.
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence d’AUGTYRO dans le lait maternel humain ou sur les effets du produit sur l’enfant allaité ou sur la production de lait. En raison du risque d’effets indésirables graves liés à AUGTYRO chez l’enfant allaité, il faut conseiller aux femmes qui allaitent de cesser l’allaitement pendant le traitement par AUGTYRO et pendant 10 jours après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité d’AUGTYRO chez les enfants atteints d’un CPNPC ROS1-positif n’ont pas été établies.
7.1.4 Personnes âgées
Parmi les 426 patients traités par AUGTYRO, 19 % étaient âgés de 65 à 74 ans et 6 % avaient 75 ans ou plus. Une proportion plus élevée de sujets âgés de 75 ans ou plus que de sujets des sous-groupes d’âge inférieur a signalé des événements d’ataxie (65 %); cette proportion était de 40 % chez les sujets âgés d’au moins 65 ans à moins de 75 ans et de 23 % chez les sujets âgés de 18 à moins de 65 ans. Aucune différence significative sur le plan clinique quant à l’innocuité et l’efficacité n’a été observée entre les patients de moins de 65 ans et les patients de 65 ans ou plus.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les résultats regroupés de la population incluse dans l’analyse de l’innocuité décrits à la section 7 Mises en garde et précautions et résumés dans le présent aperçu reflètent l’exposition à AUGTYRO dans le cadre de l’étude TRIDENT-1 menée auprès de 426 patients atteints d’un CPNPC ROS1-positif et d’autres tumeurs solides. Les patients ont d’abord reçu AUGTYRO à raison de 160 mg par voie orale une fois par jour pendant les 14 premiers jours de traitement, puis sont passés à 160 mg par voie orale deux fois par jour jusqu’à l’évolution de la maladie ou l’apparition d’effets toxiques inacceptables. Parmi eux, 48 % ont été exposés pendant au moins 6 mois et 28 % ont été exposés pendant plus d’un an.
La plupart des patients ont présenté au moins un effet indésirable en cours de traitement. Les effets indésirables le plus fréquemment signalés (≥ 20 %) ont été les suivants : étourdissements (65 %), dysgueusie (54 %), neuropathie périphérique (49 %), constipation (38 %), anémie (38 %), dyspnée (30 %),
Approved 2.0v
fatigue (30 %), ataxie (28 %), troubles cognitifs (25 %), élévation du taux d’ALT (23 %), élévation du taux d’AST (21 %), faiblesse musculaire (20 %) et nausées (20 %).
Des effets indésirables graves sont survenus chez 35 % des patients traités par AUGTYRO. Les effets indésirables graves signalés chez au moins 2 % des patients comprenaient la pneumonie (6,3 %), la dyspnée (3,1 %), l’épanchement pleural (2,8 %) et l’hypoxie (2,6 %). Des effets indésirables causant la mort sont survenus chez 3,5 % des patients traités par AUGTYRO, y compris une pneumonie, une pneumonie par aspiration, un arrêt cardiaque, une mort subite d’origine cardiaque, une insuffisance cardiaque, une hypoxie, une dyspnée, une insuffisance respiratoire, des tremblements et une coagulation intravasculaire disséminée.
Le traitement par AUGTYRO a été interrompu définitivement en raison d’effets indésirables chez 7 % des patients. Aucun effet indésirable en particulier n’a mené à l’abandon définitif du traitement par AUGTYRO chez au moins 1 % des patients.
Le traitement par AUGTYRO a été interrompu en raison d’effets indésirables chez 50 % des patients. Les effets indésirables ayant nécessité une interruption du traitement chez au moins 2 % des patients étaient les suivants : étourdissements, dyspnée, faiblesse musculaire, ataxie, pneumonie, neuropathie périphérique, anémie et vomissements.
Il a fallu réduire la dose d’AUGTYRO en raison d’un effet indésirable chez 38 % des patients. Les effets indésirables ayant nécessité une diminution de la dose chez au moins 2 % des patients comprenaient les étourdissements, l’ataxie, la faiblesse musculaire, la neuropathie périphérique et les troubles cognitifs.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
TRIDENT-1
Cette section porte sur l’innocuité d’AUGTYRO, évaluée chez 320 patients atteints d’un CPNPC ROS1-positif dans le cadre de l’étude TRIDENT-1. Les patients ont d’abord reçu AUGTYRO à raison de 160 mg par voie orale une fois par jour pendant les 14 premiers jours de traitement, puis sont passés à 160 mg par voie orale deux fois par jour jusqu’à l’évolution de la maladie ou l’apparition d’effets toxiques inacceptables. Les patients ayant des antécédents de pneumopathie interstitielle, de pneumopathie d’origine médicamenteuse, de maladie cardiovasculaire sévère, évolutive et non maîtrisée ou d’allongement de l’intervalle QTc ne pouvaient participer à cette étude. Parmi les patients traités par AUGTYRO, 48 % ont été exposés pendant au moins 6 mois et 28 % ont été exposés pendant plus d’un an (voir 14 Études cliniques).
L’âge médian des patients ayant reçu AUGTYRO était de 55 ans (intervalle : de 27 à 93 ans); 79 % des patients étaient âgés d’au moins 18 ans à moins de 65 ans. Parmi les 320 patients, 62 % étaient de sexe féminin, 49 % étaient d’origine asiatique, 43 % étaient de race blanche, 2,8 % étaient de race noire, 0,3 % étaient d’origine amérindienne ou natifs de l’Alaska, 0,6 % étaient natifs d’Hawaï ou d’une autre île du Pacifique, et 4,3 % appartenaient à un groupe ethnique non déclaré ou inconnu. Le Tableau 4 résume les effets indésirables observés chez les patients atteints d’un CPNPC ROS1-positif dans le cadre de l’étude TRIDENT-1.
Approved 2.0v
Tableau 4 – Effets indésirables (fréquence ≥ 10 %) observés chez les patients atteints d’un CPNPC ROS1-positif ayant reçu AUGTYRO dans l’étude TRIDENT-1
| Effet indésirable1 | AUGTYRO N = 320 | |||||
| Tous grades (%) | Grade ≥ 3 (%) | |||||
| Troubles du système nerveux | ||||||
| Étourdissementsa | 64 | 1,9 | ||||
| Dysgueusieb | 52 | 0 | ||||
| Neuropathie périphériquec | 50 | 1,6 | ||||
| Ataxied | 28 | 0,6 | ||||
| Trouble cognitife | 24 | 0,9 | ||||
| Maux de têtef | 19 | 0 | ||||
| Affections gastro-intestinales | ||||||
| Constipation | 37 | 0 | ||||
| Nausées | 18 | 0,6 | ||||
| Diarrhée | 13 | 0,3 | ||||
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Dyspnéeg | 30 | 6,6 | ||||
| Touxh | 17 | 0 | ||||
| Pneumoniei | 10 | 5,3 | ||||
| Troubles généraux | ||||||
| Fatiguej | 26 | 0,9 | ||||
| Œdèmek | 15 | 0,6 | ||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Faiblesse musculaire | 22 | 2,2 | ||||
| Myalgiel | 12 | 0,6 | ||||
| Troubles du métabolisme et de la nutrition | ||||||
| Augmentation du poids | 16 | 3,1 | ||||
| Affections oculaires | ||||||
| Troubles de la visionm | 11 | 0,3 | ||||
1 Selon les critères CTCAE du NCI, v. 4.03.
- a. Englobe les termes suivants : étourdissements, vertiges, étourdissements posturaux, étourdissements à l’effort.
- b. Englobe les termes suivants : dysgueusie, agueusie, anosmie, hypogueusie.
- c. Englobe les termes suivants : névralgie, neuropathie périphérique, neuropathie périphérique sensorielle, dysesthésie, neuropathie périphérique motrice, polyneuropathie, paresthésie, hypoesthésie, hyperesthésie.
- d. Englobe les termes suivants : ataxie, démarche anormale, trouble de l’équilibre, ataxie cérébelleuse, nystagmus.
- e. Englobe les termes suivants : troubles de la mémoire, troubles de l’attention, trouble cognitif, état confusionnel, amnésie, trouble déficitaire de l’attention avec hyperactivité, délire, altération du niveau de conscience, aphasie, idée délirante, altération du niveau de conscience, hallucination, modifications de l’état mental, bradyphrénie, dysgraphie.
- f. Englobe les termes suivants : maux de tête, migraines, céphalée de tension.
- g. Englobe les termes suivants : dyspnée, dyspnée à l’effort.
- h. Englobe les termes suivants : toux productive, toux, syndrome de toux des voies respiratoires supérieures.
- i. Englobe les termes suivants : pneumonie, pneumonie par aspiration, infection des voies respiratoires inférieures, pneumonie virale, pneumonie bactérienne, infection bactérienne touchant les voies respiratoires inférieures, pneumonie à Klebsiella.
- j. Englobe les termes suivants : fatigue, asthénie.
- k.
Englobe les termes suivants : œdème généralisé, œdème périorbital, œdème localisé, œdème du visage, œdème périphérique, œdème, œdème oculaire, œdème scrotal, œdème orbitaire.
Approved 2.0v
- l. Englobe les termes suivants : myalgie, myosite, malaise musculosquelettique, douleur musculosquelettique.
- m. Englobe les termes suivants : vision trouble, sécheresse oculaire, déficience visuelle, défaut du champ visuel, cataracte, conjonctivite, douleur oculaire, photophobie, réaction de photosensibilité, baisse de l’acuité visuelle, corps flottants du vitré, blépharospasme, daltonisme, diplopie, hématome oculaire, œdème oculaire, trouble des paupières, prurit des paupières, glaucome, asthénopie.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables pertinents sur le plan clinique observés chez < 10 % des patients recevant AUGTYRO ont été la pyrexie (7,8 %), les chutes (2,8 %), les vomissements (9,7 %), les fractures osseuses (2,5 %) et la diminution de l’appétit (8,4 %).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le Tableau 5 résume les anomalies dans les résultats de laboratoire.
Tableau 5 – Anomalies dans les résultats de laboratoire (fréquence ≥ 20 %) s’étant aggravées par rapport aux valeurs initiales chez les patients atteints d’un CPNPC ROS1-positif ayant reçu AUGTYRO dans l’étude TRIDENT-1
| Anomalie NCIb | AUGTYRO (N = 320) Grade selon les CTCAE du NCIa | |
|---|---|---|
Tous grades (%) | Grades 3-4 (%) | |
| Hématologie | ||
| Faible taux d’hémoglobine | 77 | 7,0 |
| Faible taux de lymphocytes | 42 | 10,6 |
| Faible taux de leucocytes | 39 | 4,1 |
| Faible taux de neutrophiles | 34 | 8,4 |
| Coagulation | ||
| Temps de céphaline activée élevé | 27 | 0,3 |
| Temps de prothrombine ou rapport international normalisé élevé | 23 | 0,0 |
| Biochimie | ||
| Taux de créatine kinase élevé | 61 | 6,6 |
| Taux de gamma-glutamyl-transférase élevé | 50 | 12,9 |
| Taux d’aspartate aminotransférase élevé | 40 | 2,2 |
| Taux d’alanine aminotransférase élevé | 37 | 3,1 |
| Taux de sodium élevé | 35 | 0,3 |
| Taux de phosphatase alcaline élevé | 25 | 1,9 |
Approved 2.0v
| Anomalie NCIb | AUGTYRO (N = 320) Grade selon les CTCAE du NCIa | |
|---|---|---|
Tous grades (%) | Grades 3-4 (%) | |
| Faible débit de filtration glomérulaire | 25 | 2,0 |
| Taux de glucose élevé | 24 | 1,9 |
| Taux d’urate élevé | 23 | 12,6 |
| Taux de potassium élevé | 22 | 0,3 |
| Faible taux de glucose | 21 | 0,3 |
| Faible taux de phosphate | 20 | 6,0 |
- a. Le dénominateur utilisé pour calculer le taux variait de 178 à 319 en fonction du nombre de patients pour qui l’on disposait d’une valeur au départ et d’au moins une valeur mesurée après le traitement.
- b. Selon les critères CTCAE du NCI, v. 4.03.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Effets d’autres médicaments sur le répotrectinib
Inhibiteurs de la P-gp et du CYP3A : Il faut éviter l’utilisation concomitante d’AUGTYRO et d’inhibiteurs de la P-gp ou d’inhibiteurs puissants ou modérés du CYP3A, car cela entraîne une augmentation de l’exposition au répotrectinib et pourrait accroître le risque d’effets indésirables liés à AUGTYRO (voir 9.4 Interactions médicament-médicament).
Inducteurs du CYP3A : Il faut éviter l’utilisation concomitante d’AUGTYRO et d’inducteurs puissants ou modérés du CYP3A, car cela entraîne une diminution de l’exposition au répotrectinib et pourrait réduire l’efficacité d’AUGTYRO (voir 9.4 Interactions médicament-médicament).
Effets du répotrectinib sur d’autres médicaments
Certains substrats du CYP3A : Le répotrectinib est un inducteur du CYP3A4. Il faut éviter l’utilisation concomitante d’AUGTYRO et de substrats du CYP3A, car cela peut entraîner une diminution de l’efficacité de ces derniers. Si l’utilisation concomitante est inévitable, augmenter la posologie du substrat du CYP3A4 conformément à la monographie approuvée (voir 9.4 Interactions médicament-médicament).
Contraceptifs hormonaux : Le répotrectinib est un inducteur du CYP3A4. Il faut éviter l’utilisation concomitante d’AUGTYRO et de contraceptifs hormonaux, car cela pourrait entraîner une diminution de l’efficacité de ces derniers (voir 7 Mises en garde et précautions, Santé reproductive et 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Approved 2.0v
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Nom propre/nom usuel | Source des données | Effet | Commentaire clinique |
Inhibiteurs puissants et modérés du CYP3A4 (p. ex., itraconazole) | EC | La coadministration d’itraconazole (un inhibiteur puissant du CYP3A4 et de la P-gp) et d’une dose unique de 80 mg de répotrectinib a augmenté de 5,9 fois l’ASC0-inf et de 1,7 fois la concentration maximale (Cmax) du répotrectinib. | Éviter l’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A. L’utilisation concomitante d’AUGTYRO et d’un inhibiteur puissant ou modéré du CYP3A peut augmenter l’exposition au répotrectinib, ce qui peut alors accroître la fréquence et la sévérité des effets indésirables liés à AUGTYRO. Cesser l’administration de tout inhibiteur du CYP3A au cours d’une période correspondant à 3 à 5 demi-vies d’élimination de l’inhibiteur avant d’instaurer le traitement par AUGTYRO. |
Inhibiteurs de la P-gp (p. ex., itraconazole) | Éviter l’utilisation concomitante d’inhibiteurs de la P-gp. L’utilisation concomitante d’AUGTYRO et d’un inhibiteur de la P-gp peut augmenter l’exposition au répotrectinib, ce qui peut alors accroître la fréquence et la sévérité des effets indésirables liés à AUGTYRO. | ||
Inducteurs puissants du CYP3A4 (p. ex., rifampicine) | EC | La coadministration de rifampicine (un inducteur puissant du CYP3A4) et d’une dose unique de 160 mg de répotrectinib a réduit de 92 % l’ASC0-inf et de 79 % la Cmax du répotrectinib. | Éviter l’utilisation concomitante d’inducteurs puissants ou modérés du CYP3A. L’utilisation concomitante d’AUGTYRO et d’un inducteur puissant ou modéré du CYP3A peut réduire l’exposition au répotrectinib, ce qui peut alors réduire l’efficacité d’AUGTYRO. |
Approved 2.0v
| Nom propre/nom usuel | Source des données | Effet | Commentaire clinique |
Certains substrats du CYP3A4 (p. ex., midazolam) | EC | La coadministration de répotrectinib à la dose de 160 mg 1 fois par jour pendant 14 jours, puis à la dose de 160 mg 2 fois par jour pendant 7 jours a réduit de 69 % l’ASCinf et de 48 % la Cmax d’une dose unique de midazolam (substrat du CYP3A4). | Sauf indication contraire dans la monographie de produit, éviter l’utilisation concomitante de substrats du CYP3A, puisque des variations minimes de la concentration peuvent entraîner une réduction de l’efficacité. Si l’utilisation concomitante est inévitable, augmenter la posologie du substrat du CYP3A4 conformément à la monographie approuvée. |
| Contraceptifs | T | En tant qu’inducteur du CYP3A4, le répotrectinib peut diminuer l’exposition au progestatif ou à l’œstrogène dans une mesure susceptible de réduire l’efficacité des contraceptifs hormonaux. | Éviter l’utilisation concomitante d’AUGTYRO et de contraceptifs hormonaux. Conseiller aux femmes d’utiliser un contraceptif non hormonal efficace. |
Légende : EC = essai clinique; T = théorique.
Effets du répotrectinib sur d’autres médicaments
Substrats du CYP
D’après les études in vitro, le répotrectinib est un inducteur des isoenzymes CYP2B6, CYP2C8, CYP2C9 et CYP2C19, ainsi qu’un inhibiteur du CYP2C8 et du CYP2C9. L’effet net in vivo d’induction et d’inhibition, ou sa pertinence sur le plan clinique n’est pas connu. La coadministration d’AUGTYRO et de substrats du CYP2B6, du CYP2C8, du CYP2C9 ou du CYP2C19 peut altérer leur exposition.
Autres substrats des voies métaboliques
Selon des études in vitro, le répotrectinib serait un inhibiteur de l’UGT1A1. L’effet net in vivo de cette inhibition, ou sa pertinence clinique, n’est pas connu.
Substrats de transporteurs
Les données in vitro indiquent que le répotrectinib inhibe la protéine P-gp, la protéine de résistance du cancer du sein (ou BCRP, de l’anglais breast cancer resistant protein), le polypeptide transporteur d’anions organiques (ou OATP1B1, de l’anglais organic anion-transporting polypeptide) ainsi que la protéine d’extrusion de multiples médicaments et toxines (ou MATE, de l’anglais multidrug and toxin
Approved 2.0v
extrusion protein) 2K. L’administration concomitante d’AUGTYRO et de substrats sensibles de la P-gp, de la BCRP, de l’OATP1B1 ou de MATE2-K peut augmenter leur exposition. La pertinence clinique de ce phénomène n’est pas connue.
Le répotrectinib est un substrat de la P-gp et un substrat potentiel de MATE2-K et de la BCRP.
9.5 Interactions médicament-aliment
AUGTYRO peut être administré avec ou sans nourriture (voir 10.3 Pharmacocinétique, Absorption).
Le pamplemousse et le jus de pamplemousse exercent un effet inhibiteur sur le CYP3A. La consommation de pamplemousse ou de jus de pamplemousse doit être évitée pendant le traitement par AUGTYRO (voir 9.4 Interactions médicament-médicament).
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) est un inducteur puissant du CYP3A. La coadministration de millepertuis et d’AUGTYRO doit être évitée (voir 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le répotrectinib est un inhibiteur du proto-oncogène tyrosine-protéine kinase ROS1 (ROS1), de la kinase du lymphome anaplasique (ALK) et des récepteurs de la tropomyosine kinase (TRK) TRKA, TRKB et TRKC.
Les protéines de fusion qui possèdent des domaines kinase ROS1 peuvent favoriser le potentiel tumorigène en provoquant une hyperactivation des voies de signalisation en aval qui donne lieu à une prolifération anarchique des cellules. Il a été démontré que le répotrectinib a une activité antitumorale sur des lignées de cellules exprimant les oncogènes de fusion ciblés ROS1 et les mutations de résistance de type « solvent front » correspondantes (ROS1G2032R, ROS1D2033N et ROS1L2026M). Le répotrectinib se lie à l’intérieur de la poche de liaison à l’ATP et évite l’interférence stérique provoquée par les mutations de résistance de type « solvent front » et « gatekeeper ».
10.2 Pharmacodynamie
Les relations exposition-réponse au répotrectinib et l’évolution temporelle des réponses pharmacodynamiques sont inconnues.
Électrophysiologie cardiaque
AUGTYRO n’entraîne pas une augmentation moyenne de l’intervalle QTc de plus de 20 millisecondes (ms) à 160 mg 1 fois par jour, suivie d’une dose de 160 mg 2 fois par jour, soit la dose recommandée approuvée.
Approved 2.0v
10.3 Pharmacocinétique
Tableau 7 – Résumé des paramètres pharmacocinétiques du répotrectinib chez des patients adultes atteints de tumeurs solides
| Cmax (ng/mL) | Tmax (h) | ASC0-24 h (ng∙h/mL) | |
|---|---|---|---|
| 160 mg deux fois par jour (à l’état d’équilibre, au cours d’un repas) | 713 (32,5) | 4,0 (2,0, 12,0) | 7 210 (40,1) |
Abréviations : ASC0-24 h : aire sous la courbe de la concentration plasmatique en fonction du temps de 0 à 24 heures après l’administration; Cmax : concentration plasmatique maximale du médicament observée; Tmax : temps nécessaire pour atteindre la Cmax.
Remarque : Les valeurs statistiques présentées sont les valeurs de la moyenne géométrique (CV en %), sauf pour la médiane du Tmax (intervalle).
« Au cours d’un repas » indique que le répotrectinib a été administré avec un repas riche en graisses (environ 800 à 1 000 calories, 50 % de graisses).
La pharmacocinétique du répotrectinib a été caractérisée chez des patients atteints de tumeurs solides présentant une fusion du gène NTRK, d’un CPNPC ROS1-positif ainsi que chez des sujets sains. Les augmentations de la Cmax et de l’ASC0-inf du répotrectinib sont approximativement proportionnelles à la dose (mais non linéaires et inférieures à la proportion par rapport à la dose avec des pentes estimées de 0,78 et 0,70, respectivement) pour l’intervalle de doses unique de 40 mg à 240 mg (0,25 à 1,5 fois la dose recommandée approuvée). La pharmacocinétique à l’état d’équilibre était dépendante du temps et associée à une auto-induction du CYP3A4. L’état d’équilibre est atteint dans les 14 jours suivant l’administration quotidienne de 160 mg de répotrectinib.
Absorption
La moyenne géométrique (CV en %) de la biodisponibilité absolue du répotrectinib est de 45,7 % (19,6 %). La concentration maximale du répotrectinib a été atteinte environ 2 à 3 heures après l’administration d’une dose unique de 40 mg à 240 mg par voie orale (0,25 à 1,5 fois la dose recommandée approuvée) à jeun.
Effet des aliments
Chez des sujets sains, l’ASC totale du répotrectinib a augmenté environ de 42 % avec un repas riche en matières grasses et de 36 % avec un repas pauvre en matières grasses par rapport à la prise à jeun; la Cmax du répotrectinib a quant à elle augmenté de 110 % et 124 % avec un repas à teneur élevée et faible en matières grasses, respectivement, par rapport à la prise à jeun. Le Tmax a été retardé d’environ 2 à 3 heures. Ces changements d’exposition n’ont pas été jugés comme étant d’importance clinique.
Distribution
Chez les patients atteints d’un cancer, la moyenne géométrique (CV en %) du volume de distribution apparent (Vz/F) était de 432 L (55,9 %) après une dose unique de 160 mg de répotrectinib par voie orale. La liaison du répotrectinib aux protéines plasmatiques était de 95,4 % in vitro. Le rapport sang-plasma était de 0,56 in vitro.
Métabolisme
Le répotrectinib est principalement métabolisé par le CYP3A4, et fait également l’objet d’une glucuronidation secondaire.
Approved 2.0v
Élimination
L’élimination du répotrectinib est dépendante du temps en raison de l’auto-induction du CYP3A4. Chez les patients atteints d’un cancer, la demi-vie terminale moyenne du répotrectinib est d’environ 60,7 heures après une dose unique. Chez les patients atteints d’un cancer, la demi-vie terminale du répotrectinib à l’état d’équilibre est d’environ 40,3 heures. Chez les patients atteints d’un cancer, la moyenne géométrique (CV en %) de la clairance orale apparente (CL/F) était de 15,9 L/h (45,5 %) après une dose unique de 160 mg de répotrectinib par voie orale.
Excrétion
Après l’administration par voie orale d’une dose unique de 160 mg de répotrectinib radiomarqué, une proportion de 4,84 % (0,56 % sous forme inchangée) a été retrouvée dans l’urine et une proportion de 88,8 % (50,6 % sous forme inchangée) a été retrouvée dans les selles.
Populations et états pathologiques particuliers
- Enfants et adolescents
Un modèle pharmacocinétique de population du répotrectinib a été élaboré à partir de données recueillies auprès d’adultes et d’enfants (16 enfants de moins de 12 ans, 8 adolescents ≥ 12 à < 18 ans et 502 adultes). D’après les simulations pharmacocinétiques de population, les enfants âgés de 12 ans et plus devraient présenter une exposition générale comparable à celle des adultes lorsqu’ils reçoivent la dose pour adultes de 160 mg une fois par jour pendant 14 jours, suivie de 160 mg deux fois par jour.
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
- Personnes âgées
Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique du répotrectinib en fonction de l’âge (de 18 à 93 ans).
- Sexe
Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique du répotrectinib en fonction du sexe.
- Race
Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique du répotrectinib en fonction de la race (race blanche : 50 %; origine asiatique : 38 %; race noire : 7 %).
- Insuffisance hépatique
L’effet d’une atteinte hépatique sur la pharmacocinétique du répotrectinib a été évalué au moyen d’une analyse pharmacocinétique de population chez les patients. Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique du répotrectinib entre les patients présentant une atteinte hépatique légère (taux de bilirubine totale > 1,0 à 1,5 fois la LSN, ou taux d’AST > LSN) et les patients présentant une fonction hépatique normale. La pharmacocinétique du répotrectinib n’a pas été établie chez les patients présentant une atteinte hépatique modérée (taux de bilirubine totale > 1,5 à 3 fois la LSN, peu importe le taux d’AST) ou sévère (taux de bilirubine totale > 3 fois la LSN, peu importe le taux d’AST).
Approved 2.0v
- Insuffisance rénale
L’effet d’une atteinte rénale sur la pharmacocinétique du répotrectinib a été évalué au moyen d’une analyse pharmacocinétique de population chez les patients. Aucune différence cliniquement significative n’a été observée sur le plan de la pharmacocinétique du répotrectinib entre les patients présentant une atteinte rénale légère ou modérée (DFGe de 30 à 90 mL/min) et les patients présentant une fonction rénale normale. Le répotrectinib n’a pas été étudié chez les patients présentant une atteinte rénale sévère (DFGe < 30 mL/min).
11 Conservation, stabilité et mise au rebut
Conserver à la température ambiante (de 15 à 30 °C).
Approved 2.0v
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre/nom usuel : répotrectinib
Nom chimique : (3R,11S)-6-fluoro-3,11-diméthyl-10-oxa-2,13,17,18,21-pentaazatétracyclo[13.5.2.04,9.018,22]docosa-1(21),4,6,8,15(22),16,19-heptaèn-14-one.
Formule moléculaire et masse moléculaire : C18H18FN5O2 et 355,37 g/mol
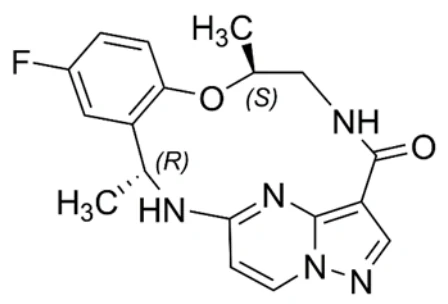
Figure 1 – Formule développée
Propriétés physicochimiques : Le répotrectinib est une poudre blanche à blanc cassé. Le répotrectinib est presque insoluble dans l’eau et les tampons aqueux, modérément soluble dans le méthanol et l’éthanol, et librement soluble dans le N,N-diméthylformamide (DMF).
Forme polymorphe : N-1 (auparavant « forme A »)
14 Études cliniques
14.1 Études cliniques par indication
Cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique ROS1-positif
L’efficacité d’AUGTYRO a été évaluée dans le cadre de l’étude TRIDENT-1, un essai clinique multicentrique ouvert de phase 1/2, comportant un seul groupe et plusieurs cohortes. Les patients admissibles devaient présenter un CPNPC localement avancé ou métastatique ROS1-positif, un indice fonctionnel ECOG ≤ 1, une maladie mesurable (selon les critères RECIST, v. 1.1), et avoir été suivis pendant au moins 14 mois à compter de la première dose. Tous les patients ont été examinés au début de l’étude pour détecter la présence de lésions du SNC et les patients présentant des métastases cérébrales symptomatiques ont été exclus de l’étude. La présence de fusions du gène ROS1 dans les échantillons tumoraux a été déterminée de façon prospective dans des laboratoires locaux au moyen de tests de séquençage de nouvelle génération (SNG), de tests de réaction en chaîne par polymérase (PCR) ou de tests d’hybridation in situ par fluorescence (FISH). Lorsque le test FISH réalisé en laboratoire local révélait un cancer ROS1-positif, une confirmation en laboratoire central de la fusion du gène ROS1 au moyen d’un test de SNG validé sur le plan analytique était systématiquement nécessaire. Les fusions du gène ROS1 ont été déterminées à l’aide d’un test de SNG dans 51 % des cas, par un test FISH dans 26 % des cas et par un test PCR dans 23 % des cas. Les principaux critères d’évaluation de l’efficacité étaient le taux de réponse globale (TRG) et la durée de la réponse (DR), établis au moyen d’une évaluation centralisée indépendante menée à l’insu (ECII), conformément aux critères RECIST, v. 1.1. La réponse
Approved 2.0v
intracrânienne a été établie au moyen de l’ECII, conformément aux critères RECIST modifiés, v. 1.1. Les tumeurs ont été évaluées par imagerie toutes les 8 semaines.
Les populations prises en compte pour l’analyse de l’efficacité dans les études de phases I et II groupées comprenaient 71 patients (8 de la phase I et 63 de la phase II) n’ayant jamais reçu d’ITK ciblant ROS1, mais qui avaient déjà reçu jusqu’à une chimiothérapie à base de platine et/ou une immunothérapie, et 56 patients (3 de la phase I et 53 de la phase II) qui avaient déjà reçu un ITK ciblant ROS1, mais pas de chimiothérapie à base de platine ou d’immunothérapie. Les patients de la phase I ont reçu AUGTYRO à diverses doses (allant de 40 mg par voie orale une fois par jour à 200 mg deux fois par jour), tandis que ceux de la phase II ont reçu AUGTYRO à raison de 160 mg par voie orale une fois par jour pendant 14 jours, puis ils sont passés à 160 mg deux fois par jour jusqu’à l’évolution de la maladie ou l’apparition d’effets toxiques inacceptables.
Les caractéristiques des 71 patients n’ayant jamais reçu d’ITK ciblant ROS1 étaient les suivantes : âge médian de 57 ans (intervalle : 28 à 80 ans); sexe féminin (60,6 %); origine asiatique (67,6 %), race blanche (25,4 %), origine hispanique ou latino-américaine (4,2 %), race noire ou afro-américaine (1,4 %); pas d’antécédent de tabagisme (63,4 %); et indice de performance ECOG de 1 au début de l’étude (66,2 %). Au début de l’étude, 94,4 % des patients présentaient une maladie métastatique; 25,4 % présentaient des métastases du SNC d’après l’ECII; 97,2 % présentaient un adénocarcinome; et 28,2 % avaient déjà reçu une chimiothérapie à base de platine pour traiter une maladie localement avancée ou métastatique.
Les caractéristiques des 56 patients ayant déjà reçu 1 ITK ciblant ROS1 (crizotinib [82,1 %], entrectinib [16,1 %] et ceritinib [1,8 %]) sans chimiothérapie à base de platine antérieure étaient les suivantes : âge médian de 57 ans (intervalle : 33 à 78 ans); sexe féminin (67,9 %); origine asiatique (48,2 %), race blanche (44,6 %), race noire ou afro-américaine (1,8 %), origine hispanique ou latino-américaine (1,8 %); pas d’antécédent de tabagisme (64,3 %); et indice de performance ECOG de 1 au début de l’étude (67,9 %). Au début de l’étude, 98,2 % des patients présentaient une maladie métastatique; 46,4 % présentaient des métastases du SNC d’après l’ECII; et 94,6 % présentaient un adénocarcinome.
Les résultats relatifs à l’efficacité sont résumés dans le Tableau 8.
Tableau 8 – Résultats relatifs à l’efficacité chez les patients atteints d’un CPNPC ROS1-positif, d’après l’ECII
| Critères d’évaluation de l’efficacité | Patients n’ayant jamais reçu d’inhibiteur de ROS1 (N = 71) | Patients ayant déjà reçu un inhibiteur de ROS1b (N = 56) |
|---|---|---|
| Taux de réponse globale confirmé, % (IC à 95 %) | 78,9 % (67,6; 87,7) | 37,5 % (24,9; 51,5) |
| Réponse complète | 9,9 % | 5,4 % |
| Réponse partielle | 69,0 % | 32,1 % |
| Durée de la réponse (DR) | ||
| Médiane en mois (IC à 95 %)a | 34,1 (25,6; NE) | 14,8 (7,6; NE) |
| Intervalle (mois) | 1,4+; 42,4+ | 3,6; 22,9+ |
| Patients (%) ayant obtenu une DR ≥ 12 mois | 83,1 (IC à 95 % : 73,1; 93,2) | 55,7 (IC à 95 % : 33,9; 77,4) |
Approved 2.0v
| Critères d’évaluation de l’efficacité | Patients n’ayant jamais reçu d’inhibiteur de ROS1 (N = 71) | Patients ayant déjà reçu un inhibiteur de ROS1b (N = 56) |
|---|---|---|
| Patients (%) ayant obtenu une DR ≥ 18 mois | 78,9 % (IC à 95 % : 67,7; 90,0) | 33,0 (IC à 95 % : 2,6; 63,3) |
- a. La DR médiane (IC à 95 %) et l’analyse de survie à un moment précis (landmark) sont fondées sur les estimations effectuées par la méthode de Kaplan-Meier.
- b. Ayant déjà reçu un (1) ITK, mais aucune chimiothérapie.
Abréviations : IC : intervalle de confiance; NE : non évaluable; « + » indique une réponse continue
Au total, 63 patients n’ayant jamais reçu d’ITK et 53 patients ayant déjà reçu un ITK ont reçu la dose recommandée. La durée médiane du traitement était de 17,3 semaines chez les patients n’ayant jamais reçu d’ITK et de 8,3 semaines chez ceux ayant déjà reçu un ITK. Le temps médian avant l’obtention d’une réponse était de 1,8 mois chez les patients n’ayant jamais reçu d’ITK et les patients ayant déjà reçu un ITK (fourchettes : de 0,9 à 5,5 et de 1,6 à 3,6, respectivement).
Parmi les 9 patients n’ayant jamais reçu d’inhibiteur de ROS1 qui présentaient des métastases cérébrales mesurables au début de l’étude, d’après l’ECII (2 patients ont reçu une intervention sur le SNC dans les 60 jours suivant la première dose du traitement à l'étude), des réponses dans les lésions intracrâniennes ont été observées chez 8 de ces 9 patients, 1 patient ayant obtenu une réponse complète et 7 patients ayant obtenu une réponse partielle. Parmi les 13 patients ayant déjà reçu un inhibiteur de ROS1, mais pas de chimiothérapie à base de platine, et qui présentaient des métastases cérébrales mesurables au début de l’étude, d’après l’ECII (7 patients ont reçu une intervention sur le SNC dans les 60 jours suivant la première dose du traitement à l'étude), des réponses dans les lésions intracrâniennes ont été observées chez 5 de ces 13 patients, tous les patients ayant obtenu une réponse partielle.
16 Toxicologie non clinique
Toxicologie générale
Études de toxicité sur l’administration de doses répétées
Après l’administration orale de doses répétées de répotrectinib quotidiennement pendant une période maximale de 3 mois à des rats et à des singes, les principales toxicités observées étaient les suivantes : effets sur le SNC (c.-à-d. ataxie, tremblements) chez les rats exposés à des niveaux environ 2,1 fois supérieurs à l’exposition clinique associée à la dose recommandée chez l’humain (d’après l’ASC); croûtes/ulcérations cutanées chez les rats, hypocellularité de la moelle osseuse chez les rats et les singes, et effets sur le tube digestif (c.-à-d. vomissements, selles aqueuses et inflammation subaiguë/chronique minime et/ou hyperplasie minime à légère des glandes muqueuses dans le gros intestin) chez les singes à des seuils d’exposition inférieurs à l’exposition chez l’humain, selon l’ASC, à la dose clinique recommandée.
Génotoxicité
Le répotrectinib s’est révélé génotoxique dans un test in vitro sur des cellules lymphoblastoïdes humaines TK6 et dans un test in vivo du micro-noyau dans la moelle osseuse du rat, selon un mode d’action aneugénique. Le répotrectinib n’a pas été mutagène in vitro dans le test de mutation bactérienne inverse (test d’Ames).
Approved 2.0v
Cancérogénicité
Aucune étude de cancérogénicité n’a été réalisée sur le répotrectinib.
Toxicité pour la reproduction et le développement
Dans une étude sur le développement embryofœtal chez le rat, des effets tératogènes (malformation externe du fœtus [rotation anormale des membres postérieurs]), une diminution du poids corporel fœtal et des effets maternels (croûtes/excoriations cutanées dans les régions cervicales et thoraciques et augmentation du poids corporel) ont été observés chez les rats gravides à des expositions environ 0,3 fois supérieures à l’exposition associée à la dose clinique recommandée, selon la surface corporelle (voir 7 Mises en garde et précautions, Santé reproductive).
Toxicité juvénile
Les effets du répotrectinib chez les rats juvéniles ont été étudiés dans une étude de toxicité juvénile à doses répétées concluantes (du jour 12 au jour 70 après la naissance). Une diminution du gain pondéral et une diminution de la longueur du fémur ont été observées à des expositions environ 0,04 et 0,1 fois supérieures à l’exposition humaine selon l’ASC à la dose clinique recommandée, respectivement.
Approved 2.0v