


Monographie de produit - Truqap
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes | 2025-01 |
| 4.1 Considérations posologiques | 2025-01 |
| 4.2 Posologie recommandée et ajustement posologique, Modifications de la dose en présence d’effets indésirables | 2025-01 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2025-10 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4 1.2 Gériatrie ............................................................................................................... 4 2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................... 4
4 Posologie et administration .......................................................................................... 5
4.1 Considérations posologiques ............................................................................... 5 4.2 Posologie recommandée et ajustement posologique ........................................... 5 4.4 Administration .................................................................................................... 13 4.5 Dose oubliée ...................................................................................................... 13 5 Surdose ........................................................................................................................ 13
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................... 13
7 Mises en garde et précautions ................................................................................... 14
Conduite et utilisation de machines ...............................................................................14 Système endocrinien et métabolisme ............................................................................14 Appareil digestif .............................................................................................................15 Surveillance et examens de laboratoire .........................................................................16 Santé reproductive ........................................................................................................17 Appareil cutané .............................................................................................................17 7.1 Populations particulières .................................................................................... 18 7.1.1 Grossesse..........................................................................................................18 7.1.2 Allaitement .........................................................................................................18 7.1.3 Enfants et adolescents .......................................................................................19 7.1.4 Personnes âgées ...............................................................................................19 8 Effets indésirables ....................................................................................................... 19
8.1 Aperçu des effets indésirables ........................................................................... 19 8.2 Effets indésirables observés au cours des études cliniques ............................... 20 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 22 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................... 23 9 Interactions médicamenteuses .................................................................................. 23
9.2 Aperçu des interactions médicamenteuses ........................................................ 23 9.3 Interactions médicament-comportement ............................................................ 24 9.4 Interactions médicament-médicament ................................................................ 24 9.5 Interactions médicament-aliment ....................................................................... 29 9.6 Interactions médicament-plante médicinale ....................................................... 30 9.7 Interactions médicament-examens de laboratoire .............................................. 30 10 Pharmacologie clinique .............................................................................................. 30
10.1 Mode d’action .................................................................................................... 30 10.2 Pharmacodynamie ............................................................................................. 30 10.3 Pharmacocinétique ............................................................................................ 31 11 Conservation, stabilité et mise au rebut .................................................................... 33
12 Instructions particulières de manipulation du produit ............................................. 33
Partie 2 : Renseignements scientifiques ............................................................................... 34
13 Renseignements pharmaceutiques............................................................................ 34
14 Études cliniques .......................................................................................................... 35
14.1 Études cliniques par indication ........................................................................... 35
Cancer du sein RH+ et HER2- après l’administration d’une hormonothérapie .... 35 15 Microbiologie ............................................................................................................... 40
16 Toxicologie non clinique ............................................................................................. 40
17 Monographies de référence ........................................................................................ 41
Renseignements destinés aux patient·e·s ............................................................................ 42
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TRUQAP® (comprimés de capivasertib), en association avec le fulvestrant, est indiqué pour le traitement des femmes adultes atteintes d’un cancer du sein localement avancé ou métastatique à récepteurs hormonaux (RH) positifs et à récepteur 2 du facteur de croissance épidermique humain (HER2) négatif présentant une ou plusieurs altérations dans les gènes PIK3CA, AKT1 ou PTEN, après la progression de la maladie pendant au moins une hormonothérapie dans le cas d’un cancer métastatique, ou une récidive pendant le traitement adjuvant ou dans les 12 mois suivant la fin de ce traitement.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Sur les 355 patients qui ont reçu TRUQAP, 115 (32,4 %) avaient ≥ 65 ans. Aucune différence cliniquement importante sur le plan de l’efficacité n’a été observée entre les patients de ≥ 65 ans et ceux de moins de 65 ans. Les analyses de l’innocuité semblent indiquer une fréquence accrue d’effets indésirables graves chez les patients âgés de > 65 ans comparativement aux patients plus jeunes. Voir 7.1.4 Personnes âgées.
2 Contre-indications
TRUQAP (capivasertib) est contre-indiqué chez les patients qui présentent une hypersensibilité au capivasertib, à l’un des ingrédients de la préparation, y compris à l’un des ingrédients non médicinaux, ou à l’un des composants de son contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Les effets indésirables graves suivants ont été signalés chez des patients traités par TRUQAP.
- Effets indésirables cutanés, y compris le syndrome d’hypersensibilité avec éosinophilie et symptômes généralisés (syndrome DRESS), l’érythème polymorphe (EP) et l’érythrodysesthésie palmo-plantaire (voir 7 Mises en garde et précautions, Appareil cutané)
Hyperglycémie, y compris l’acidocétose diabétique. Certains cas ont été fatals. (voir 7
Mises en garde et précautions, Système endocrinien et métabolisme)
- Diarrhée grave associée à une déshydratation et à une lésion rénale aiguë (voir 7 Mises en garde et précautions, Appareil digestif)
4 Posologie et administration
4.1 Considérations posologiques
Il faut sélectionner les patients atteints d’un cancer du sein avancé à récepteurs hormonaux
(RH) positifs et HER2 négatif qui seront traités par TRUQAP en fonction de la présence d’une ou de plusieurs altérations dans les gènes PIK3CA, AKT1 ou PTEN décelées à l’aide d’un test validé.
- Il faut stabiliser les taux de glucose chez les patients ayant des taux de glucose anormaux avant d’instaurer TRUQAP. TRUQAP étant susceptible de provoquer une hyperglycémie, les patients doivent subir des tests pour mesurer la glycémie à jeun et le taux d’hémoglobine A1C (HbA1C) avant l’administration du traitement et à intervalles réguliers pendant le traitement (voir 4.2 Posologie recommandée et ajustement posologique, Hyperglycémie et 7 Mises en garde et précautions, Système endocrinien et métabolisme).
- Chez les femmes en préménopause ou en périménopause, on doit associer TRUQAP et le fulvestrant à un agoniste de l’hormone de libération de la lutéinostimuline (LHRH) (voir 4.2 Posologie recommandée et ajustement posologique).
- L’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4 augmente la concentration de capivasertib, ce qui peut accroître le risque d’effets toxiques du traitement par TRUQAP. La dose de TRUQAP doit être réduite en cas d’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4 (voir 4.2 Posologie recommandée et ajustement posologique et 9 Interactions médicamenteuses).
- L’utilisation concomitante de TRUQAP et de puissants inducteurs du CYP3A4 n’est pas recommandée (voir 9 Interactions médicamenteuses).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de TRUQAP en association avec le fulvestrant est de 400 mg (deux comprimés de 200 mg) par voie orale deux fois par jour, à environ 12 heures d’intervalle (dose quotidienne totale de 800 mg), pendant 4 jours, suivis de 3 jours sans traitement. TRUQAP peut être pris avec ou sans aliments. Le traitement par TRUQAP doit se poursuivre jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Le schéma posologique à suivre chaque semaine est présenté au tableau 1.
Tableau 1 – Schéma posologique de TRUQAP à chaque semaine
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | Jour 5* | Jour 6* | Jour 7* | |
| Matin | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | |||
| Soir | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg |
* Aucune administration les jours 5, 6 et 7.
TRUQAP doit être administré avec le fulvestrant. Consultez la monographie de FASLODEX® (fulvestrant) pour de plus amples renseignements.
Modifications de la dose en présence d’effets indésirables
La prise en charge des effets indésirables graves ou intolérables peut nécessiter l’interruption temporaire du traitement, la réduction de la dose et/ou l’abandon du traitement par TRUQAP. Les directives pour la réduction de la dose sont présentées au tableau 2.
Il est recommandé de procéder à un maximum de 2 réductions de la dose avant de mettre fin au traitement du patient par TRUQAP.
Tableau 2 – Modification recommandée de la dose en présence d’effets indésirables
| Dose de TRUQAP | Dose et calendrier d’administration | Nombre et teneur des comprimés par dose |
Première réduction de la dose | 320 mg deux fois par jour (équivalant à une dose quotidienne totale de 640 mg) pendant 4 jours, suivis de 3 jours sans traitement | Deux comprimés de 160 mg par dose |
Deuxième réduction de la dose | 200 mg deux fois par jour (équivalant à une dose quotidienne totale de 400 mg) pendant 4 jours, suivis de 3 jours sans traitement | Un comprimé de 200 mg par dose |
Hyperglycémie, diarrhée, effets indésirables cutanés et autres effets indésirables
Tableau 3 – Modification recommandée de la dose de TRUQAP
| Effet indésirable | Gravité* | Recommandations |
Hyperglycémie‡
Les modifications de la dose et la prise en charge sont fondées sur la glycémie à jeun et/ou le taux d’HbA1C pré-dose.
(voir 7 Mises en garde et précautions,
Système endocrinien et métabolisme)
Grade 1 > LSN – 160 mg/dL ou > LSN – 8,9 mmol/L ou Taux d’HbA1C > 7 % | Aucun ajustement posologique de TRUQAP n’est requis. Envisager l’instauration ou l’intensification d’un traitement antidiabétique oral. |
| Effet indésirable | Gravité* | Recommandations |
Grade 2 > 160-250 mg/dL ou > 8,9-13,9 mmol/L | Instaurer ou intensifier un traitement antidiabétique oral sans ajuster la dose de TRUQAP. Si la glycémie à jeun ne descend pas à ≤ 160 mg/dL (ou ≤ 8,9 mmol/L) avec le traitement, interrompre la prise de TRUQAP pour un maximum de 28 jours jusqu’à ce que la glycémie à jeun baisse à ≤ 160 mg/dL (ou ≤ 8,9 mmol/L). Si la glycémie à jeun s’améliore et atteint ≤ 160 mg/dL (ou ≤ 8,9 mmol/L) dans les 28 jours, reprendre TRUQAP à la même dose et maintenir le traitement antidiabétique instauré ou intensifié. Si la glycémie à jeun s’améliore et atteint ≤ 160 mg/dL (ou ≤ 8,9 mmol/L) après 28 jours, reprendre TRUQAP à une dose correspondant au palier inférieur précédent et maintenir le traitement antidiabétique instauré ou intensifié. |
| Effet indésirable | Gravité* | Recommandations | ||
Grade 3 > 250-500 mg/dL ou > 13,9-27,8 mmol/L | Suspendre le traitement par TRUQAP et consulter un professionnel de la santé ayant de l’expérience dans le traitement de l’hyperglycémie. Instaurer ou intensifier un traitement antidiabétique oral. Envisager l’administration d’autres antidiabétiques tels que l’insuline, selon les indications cliniques. Si la glycémie à jeun descend à ≤ 160 mg/dL (ou ≤ 8,9 mmol/L) dans les 28 jours, reprendre TRUQAP à une dose correspondant au palier inférieur précédent et maintenir le traitement antidiabétique instauré ou intensifié. Si la glycémie à jeun ne descend pas à ≤ 160 mg/dL (ou ≤ 8,9 mmol/L) dans les 28 jours suivant l’administration des soins appropriés, interrompre définitivement le traitement par TRUQAP. Si l’on observe des symptômes d’acidocétose diabétique, suspendre immédiatement le traitement par TRUQAP. Si une acidocétose diabétique est confirmée, interrompre définitivement le traitement par TRUQAP. | |||
| Effet indésirable | Gravité* | Recommandations |
Grade 4 > 500 mg/dL ou > 27,8 mmol/L ou Séquelles d’hyperglycémie mettant la vie en danger | Suspendre le traitement par TRUQAP et consulter un professionnel de la santé ayant de l’expérience dans le traitement de l’hyperglycémie. Instaurer ou intensifier un traitement antidiabétique oral. Envisager l’administration d’insuline et l’hydratation par voie intraveineuse, et assurer une prise en charge clinique appropriée conformément aux directives locales. Si la glycémie à jeun descend à ≤ 500 mg/dL (ou ≤ 27,8 mmol/L) dans les 24 heures, suivre les instructions du tableau correspondant au grade concerné. Si la glycémie à jeun est confirmée à > 500 mg/dL (ou > 27,8 mmol/L) après 24 heures, interrompre définitivement le traitement par TRUQAP. En présence de séquelles d’hyperglycémie mettant la vie en danger, interrompre définitivement le traitement par TRUQAP. Si l’on observe des symptômes d’acidocétose diabétique, suspendre immédiatement le traitement par TRUQAP. Si une acidocétose diabétique est confirmée, interrompre définitivement le traitement par TRUQAP. | |
Diarrhée (voir 7 Mises en garde et précautions, Appareil digestif) | Grade 1 | Aucun ajustement posologique de TRUQAP n’est requis. Instaurer le traitement antidiarrhéique approprié, maximiser les soins de soutien et surveiller le patient selon les indications cliniques. |
| Effet indésirable | Gravité* | Recommandations |
| Grade 2 | Instaurer ou intensifier un traitement antidiarrhéique approprié et surveiller le patient selon les indications cliniques. Interrompre le traitement par TRUQAP pendant une période pouvant aller jusqu’à 28 jours, jusqu’au retour à des valeurs de grade ≤ 1, et reprendre TRUQAP à la même dose ou passer à une dose correspondant au palier inférieur précédent selon les indications cliniques. Si la diarrhée de grade 2 est persistante ou récurrente, maintenir le traitement médicamenteux approprié et reprendre TRUQAP à une dose correspondant au palier inférieur précédent, selon les indications cliniques. | |
| Grade 3 | Interrompre le traitement par TRUQAP. Instaurer ou intensifier un traitement antidiarrhéique approprié et surveiller le patient selon les indications cliniques. Si les symptômes s’atténuent et atteignent un grade ≤ 1 dans les 28 jours, reprendre le traitement par TRUQAP à une dose correspondant au palier inférieur précédent. Si les symptômes ne s’atténuent pas pour atteindre un grade ≤ 1 dans les 28 jours, interrompre définitivement le traitement par TRUQAP. | |
| Grade 4 | Cesser définitivement le traitement par TRUQAP. |
| Effet indésirable | Gravité* | Recommandations |
Effets indésirables cutanés (voir 7 Mises en garde et précautions, Appareil cutané) | Grade 1 | Aucun ajustement posologique de TRUQAP n’est requis. Pour prendre en charge les symptômes, instaurer l’utilisation d’émollients et envisager l’ajout d’un traitement par antihistaminiques oraux non sédatifs selon les indications cliniques. |
| Grade 2 | Instaurer ou intensifier une corticothérapie topique et envisager l’emploi d’antihistaminiques oraux non sédatifs. En l’absence d’amélioration avec ces traitements, interrompre la prise de TRUQAP. Reprendre au même palier de dose dès que l’éruption cutanée devient tolérable sur le plan clinique. | |
| Grade 3 | Interrompre le traitement par TRUQAP. Instaurer un traitement dermatologique approprié par un corticostéroïde topique de puissance modérée/élevée, des antihistaminiques oraux non sédatifs et/ou des corticostéroïdes à action générale. Si les symptômes s’atténuent dans les 28 jours et atteignent un grade ≤ 1, reprendre TRUQAP à la dose inférieure précédente. Si les symptômes ne s’atténuent pas pour atteindre un grade ≤ 1 dans les 28 jours, interrompre le traitement par TRUQAP. En cas de réapparition d’une éruption cutanée de grade ≥ 3, interrompre définitivement le traitement par TRUQAP. | |
| Grade 4 | Cesser définitivement le traitement par TRUQAP. |
| Effet indésirable | Gravité* | Recommandations |
| Autres effets indésirables (voir 8 Effets indésirables) | Grade 1 | Aucun ajustement posologique de TRUQAP n’est requis. Instaurer le traitement médicamenteux approprié et surveiller le patient selon les indications cliniques. |
| Grade 2 | Interrompre le traitement par TRUQAP jusqu’à ce que les symptômes s’atténuent et atteignent un grade ≤ 1. | |
| Grade 3 | Interrompre le traitement par TRUQAP jusqu’à ce que les symptômes s’atténuent et atteignent un grade ≤ 1. Si les symptômes s’atténuent, reprendre le traitement par TRUQAP à la même dose ou à une dose correspondant au palier inférieur précédent, selon la situation clinique. | |
| Grade 4 | Cesser définitivement le traitement par TRUQAP. |
* Classification de la gravité selon la version 5.0 des CTCAE; classification de la gravité de l’hyperglycémie selon la version 4.03 des CTCAE.
‡ Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme pour d’autres recommandations sur la surveillance de la glycémie et d’autres paramètres métaboliques, et concernant le risque d’acidocétose diabétique.
Modification de la dose lors de l’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4
La dose de TRUQAP doit être réduite à 320 mg deux fois par jour (ce qui équivaut à une dose quotidienne totale de 640 mg) lors de l’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4 (voir 9 Interactions médicamenteuses).
Populations particulières
Enfants et adolescents (< 18 ans) : On n’a pas établi l’innocuité et l’efficacité de TRUQAP chez les patients de moins de 18 ans.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir 10 Pharmacologie clinique).
Insuffisance rénale : Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine entre 30 et 89 mL/min). TRUQAP n’est pas recommandé en présence d’insuffisance rénale grave (clairance de la créatinine entre 15 et 29 mL/min), étant donné que l’innocuité et la pharmacocinétique du médicament n’ont pas été étudiées dans ces cas (voir 10 Pharmacologie clinique, Insuffisance rénale).
Insuffisance hépatique : Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (taux de bilirubine ≤ la limite supérieure de la normale [LSN] et taux d’aspartate aminotransférase [ASAT] > LSN, ou taux de bilirubine > 1 à 1,5 fois la LSN et tout taux d’ASAT). Les données sont limitées chez les patients présentant une insuffisance hépatique modérée (taux de bilirubine > 1,5 à 3,0 fois la LSN et tout taux d’ASAT); TRUQAP ne doit être administré aux patients présentant une insuffisance hépatique modérée que si les bienfaits l’emportent sur les risques, et ces patients doivent faire l’objet d’une surveillance étroite afin de déceler tout effet toxique. TRUQAP n’est pas recommandé en présence d’insuffisance hépatique grave (taux de bilirubine > 3,0 fois la LSN et tout taux d’ASAT) étant donné que l’innocuité et la pharmacocinétique du médicament n’ont pas été étudiées dans ces cas (voir 10 Pharmacologie clinique, Insuffisance hépatique).
4.4 Administration
Les comprimés TRUQAP doivent être avalés entiers avec de l’eau. Ils ne doivent pas être mâchés, broyés, dissous ou divisés. Les comprimés TRUQAP ne doivent pas être ingérés s’ils sont cassés, fissurés ou s’ils ne sont pas intacts. TRUQAP peut être pris avec ou sans aliments.
4.5 Dose oubliée
Si le patient oublie une dose de TRUQAP, il peut la prendre dans les 4 heures qui suivent l’heure à laquelle elle est habituellement prise. Après plus de 4 heures, il doit sauter la dose oubliée et prendre la dose suivante de TRUQAP à l’heure habituelle. Il faut prévoir au moins 8 heures entre les doses. En cas de vomissements, il ne faut pas prendre une dose de remplacement, mais prendre la dose suivante de TRUQAP à l’heure habituelle.
5 Surdose
Il n’existe actuellement aucun traitement spécifique du surdosage avec TRUQAP. En cas de surdosage, les médecins doivent prendre des mesures générales de soutien et traiter les symptômes.
Au cours de l’étude CAPItello-291, un patient ayant reçu TRUQAP sans interruption pendant 2 semaines a présenté des nausées et des vomissements, une hyperglycémie et une lésion rénale aiguë.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 – Formes pharmaceutiques, teneurs et composition
Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Orale | Comprimés 160 mg et 200 mg de capivasertib | Hydrogénophosphate de calcium, copovidone, croscarmellose sodique, hypromellose, oxyde de fer noir (E172), oxyde de fer rouge (E172), oxyde de fer jaune (E172), macrogol 3350, stéarate de magnésium, cellulose microcristalline, |
Description
Les comprimés TRUQAP (capivasertib) à 160 mg sont ronds, biconvexes, de couleur beige et pelliculés; l’une des faces est lisse et l’autre porte en creux l’inscription «CAV» au-dessus de «160».
Les comprimés TRUQAP (capivasertib) à 200 mg sont en forme de capsules, biconvexes, de couleur beige et pelliculés; l’une des faces est lisse et l’autre porte en creux l’inscription «CAV 200».
Conditionnement
Les deux teneurs de TRUQAP sont offertes en plaquettes alvéolées aluminium-aluminium, en emballages de 64 comprimés (4 plaquettes alvéolées de 16 comprimés pelliculés).
7 Mises en garde et précautions
Conduite et utilisation de machines
TRUQAP n’influe pas sur la capacité de conduire et de faire fonctionner des machines. Toutefois, pendant le traitement par le capivasertib, de la fatigue a été rapportée. Il est conseillé aux patients qui présentent ce symptôme d’être prudents lorsqu’ils conduisent un véhicule ou utilisent des machines.
Système endocrinien et métabolisme
Hyperglycémie
Des cas d’hyperglycémie grave, y compris une acidocétose diabétique, ont été observés chez des patients traités par TRUQAP. Certains des cas d’acidocétose diabétique signalés ont eu une issue fatale.
Le risque d’évolution de l’hyperglycémie vers l’acidocétose diabétique pourrait être accru par la présence d’autres comorbidités ou l’administration de traitements additionnels (p. ex., déshydratation, malnutrition, chimiothérapie/stéroïdes concomitants, sepsis). L’acidocétose diabétique peut survenir à tout moment pendant le traitement par TRUQAP. Dans certains cas, l’acidocétose diabétique est apparue en moins de 10 jours.
Des cas d’hyperglycémie de tout grade ont été signalés chez 51 (14,4 %) patients traités par TRUQAP et des cas de grade 3 ou 4 ont été signalés chez 2,3 % de tous les patients ayant reçu TRUQAP au cours de l’essai CAPItello-291. Une acidocétose diabétique a été signalée chez 0,3 % des patients (n = 1) traités par TRUQAP. Lors de l’essai CAPItello-291, la dose de TRUQAP a été réduite chez 0,6 % des patients et le traitement a été arrêté en raison d’une hyperglycémie ou d’une acidocétose chez 0,6 % des patients. Chez les patients qui ont présenté une hyperglycémie, la médiane du temps écoulé avant le premier épisode a été de 15 jours.
| polydextrose, eau purifiée, dioxyde de titane, triglycérides (à chaîne moyenne). |
Parmi les 51 patients ayant présenté des effets indésirables de l’hyperglycémie, 45 % ont été traités par des antihyperglycémiants, dont l’insuline et la metformine dans 12 % et 33 % des cas, respectivement.
L’innocuité de TRUQAP chez les patients atteints de diabète de type 1, de diabète nécessitant un traitement à l’insuline et/ou présentant un taux d’HbA1C ≥ 8 % (63,9 mmol/mol) n’a pas fait l’objet d’études, car ces patients ont été exclus de l’étude clinique de phase III CAPItello-291.
Avant le début du traitement par TRUQAP et à intervalles réguliers durant le traitement, il faut mesurer la glycémie à jeun et le taux d’HbA1C des patients (tableau 5, Surveillance et examens de laboratoire). La glycémie doit être optimisée avant le début du traitement par TRUQAP. De plus, il faut informer les patients de la possibilité que le traitement par TRUQAP provoque une hyperglycémie et les aviser de communiquer immédiatement avec leur professionnel de la santé en cas d’apparition de symptômes d’hyperglycémie (p. ex. soif excessive, besoin d’uriner plus souvent que d’habitude ou quantité d’urine plus importante que d’habitude, augmentation de l’appétit avec perte de poids).
Une surveillance plus fréquente de la glycémie à jeun et du taux d’HbA1C est requise chez les patients ayant des antécédents médicaux de diabète sucré et de prédiabète, ou chez ceux qui présentent des facteurs de risque d’hyperglycémie comme l’obésité (IMC [indice de masse corporelle] > 30), une glycémie à jeun élevée > LSN de 160 mg/dL (> LSN de 8,9 mmol/L), un taux d’HbA1C égal ou supérieur à la limite supérieure de la normale, l’utilisation concomitante de stéroïdes à action générale, des infections intercurrentes, un sepsis ou d’autres affections qui pourraient nécessiter une intensification de la prise en charge de la glycémie. Outre la glycémie à jeun, il est recommandé de surveiller la concentration de cétones (de préférence dans le sang) et d’autres paramètres métaboliques (selon les indications) chez ces patients afin de prévenir des complications potentielles de l’hyperglycémie, notamment une acidocétose diabétique. La consultation d’un professionnel de la santé spécialisé dans le traitement de l’hyperglycémie est à envisager. Il est recommandé de conseiller aux patients d’apporter des changements à leur mode de vie s’ils présentent des facteurs de risque d’hyperglycémie au départ ou si une hyperglycémie apparaît en cours de traitement par TRUQAP. En fonction de la gravité de l’hyperglycémie et/ou de l’apparition potentielle d’une acidocétose diabétique, il est possible que l’administration de TRUQAP doive être interrompue ou abandonnée définitivement ou que la dose doive être réduite (voir 4.2 Posologie recommandée et ajustement posologique, tableau 3).
Appareil digestif
Diarrhée
On a observé des cas de diarrhée grave associée à une déshydratation chez les patients traités par TRUQAP. Des effets indésirables de tout grade liés à la diarrhée ont été signalés chez 239 (67,3 %) patients ayant reçu TRUQAP. Des cas de grade 3 ou 4 ont été signalés chez 9,3 % des patients.
Chez les patients qui ont présenté de la diarrhée, la médiane du temps écoulé avant le premier épisode a été de 8 jours.
On a observé une fréquence accrue de diarrhée après l’administration concomitante du capivasertib et de la metformine.
Chez les patients qui ont présenté des effets indésirables liés à la diarrhée, 58 % (139/239) ont dû prendre un antidiarrhéique pour la prise en charge des symptômes. Des réductions de la dose de TRUQAP ont été nécessaires chez 7,9 % des patients, et 2 % des patients ont abandonné définitivement le traitement par TRUQAP en raison de la diarrhée.
Il faut aviser les patients d’entreprendre un traitement antidiarrhéique dès les premiers signes de diarrhée et d’accroître la consommation de liquides (par voie orale) si des symptômes de diarrhée surviennent pendant la prise de TRUQAP.
En fonction de la gravité de la diarrhée, il est possible que l’administration de TRUQAP doive être interrompue ou abandonnée définitivement ou que la dose doive être réduite (voir 4.2 Posologie recommandée et ajustement posologique, tableau 3).
Surveillance et examens de laboratoire
Il faut surveiller les symptômes d’hyperglycémie chez les patients. Consulter 7 Mises en garde et précautions, Système endocrinien et métabolisme pour obtenir des instructions détaillées.
Tableau 5 – Calendrier de la surveillance de la glycémie à jeun et du taux d’HbA1C
| Étape | Calendrier recommandé pour la surveillance de la glycémie à jeuna et du taux d’HbA1C chez tous les patients traités par TRUQAP |
| Au moment de la sélection, avant l’instauration du traitement par TRUQAP | Mesurer la glycémie à jeun et le taux d’HbA1C. Optimiser la glycémie du patient. |
Après l’instauration du traitement par TRUQAP | Surveiller la glycémie à jeun aux semaines 1, 2, 4, 6 et 8 après le début du traitement et au moins une fois par mois par la suite. Il faut mesurer le taux d’HbA1C tous les 3 mois. Une surveillance/autosurveillance additionnelle pourrait s’avérer nécessaire, conformément aux directives d’un professionnel de la santé, surtout au cours des 2 premières semaines de traitement. Patients diabétiques Effectuer une surveillance/autosurveillance quotidienne de la glycémie à jeun pendant les 2 premières semaines de traitement. Continuer ensuite à surveiller la glycémie à jeun aussi souvent que nécessaire pour traiter l’hyperglycémie, selon les directives d’un professionnel de la santé. Une mesure additionnelle du taux d’HbA1C est recommandée à la semaine 4, et ensuite au moins à tous les 3 mois, chez les patients présentant un diabète, un prédiabète ou une hyperglycémie au départ. |
En cas d’hyperglycémie après l’instauration du traitement par TRUQAP (voir le tableau 3) | Surveiller la glycémie à jeun au moins deux fois par semaine (les jours avec traitement et sans traitement par TRUQAP) jusqu’à ce que la glycémie à jeun redescende à sa valeur de départ. |
| Pendant le traitement par un antidiabétique, la glycémie à jeun doit être mesurée au moins une fois par semaine pendant 2 mois, puis une fois toutes les 2 semaines par la suite, ou selon les indications cliniques. |
a Il est recommandé de mesurer la glycémie à jeun avant l’administration de TRUQAP, le jour 3 ou 4 de la semaine de traitement.
Santé reproductive
Fertilité
Il n’y a pas de données sur les effets de TRUQAP sur la fertilité chez les humains.
Dans les études chez l’animal, l’administration répétée de capivasertib a entraîné une altération dégénérative des tissus de l’appareil reproducteur mâle chez la souris, le rat et le chien, à des expositions générales similaires à celles observées chez l’humain à la dose recommandée de 400 mg deux fois par jour (selon l’ASC totale). Ces altérations ne s’étaient pas résorbées 4 semaines après l’arrêt du traitement. L’administration du capivasertib pendant 10 semaines n’a pas eu d’effet sur la fertilité des rats mâles. L’effet sur la fertilité des rates n’a pas été étudié (voir 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
Risque tératogène
Selon les résultats des études animales et son mode d’action, TRUQAP peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Lors des études sur la reproduction animale, l’administration orale de capivasertib à des rates gravides pendant l’organogenèse a entraîné une mortalité embryofœtale et une diminution du poids fœtal à une exposition maternelle correspondant à environ 0,8 fois l’exposition chez l’humain à la dose recommandée de 400 mg deux fois par jour (selon l’ASC totale) (voir 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
Contraception et test de grossesse
Il faut recommander aux femmes aptes à procréer d’éviter de devenir enceintes pendant qu’elles reçoivent un traitement par TRUQAP. Il est recommandé d’effectuer un test de grossesse chez les femmes aptes à procréer avant de commencer le traitement afin d’exclure toute possibilité de grossesse. Il convient d’envisager de refaire le test tout au long du traitement.
On doit conseiller aux patients d’utiliser une méthode de contraception efficace durant le traitement par TRUQAP et pendant au moins 4 semaines après la fin du traitement.
Appareil cutané
Des effets indésirables cutanés comprenant l’érythème polymorphe (EP), l’érythrodysesthésie palmo-plantaire et le syndrome d’hypersensibilité avec éosinophilie et symptômes généralisés (syndrome DRESS) ont été rapportés chez des patients traités par TRUQAP. On a rapporté des effets indésirables cutanés de tout grade chez 46,5 % des patients ayant reçu TRUQAP, et des effets indésirables cutanés de grade 3 ou 4 chez 16,9 % de ces patients. Des cas d’EP et de
syndrome DRESS ont été signalés chez 6 (1,7 %) patients et 1 (0,3 %) patient ayant reçu TRUQAP, respectivement. Chez les patients qui ont présenté une éruption cutanée, la médiane du temps écoulé avant la première manifestation a été de 12 jours. Des réductions de la dose de TRUQAP ont été nécessaires chez 6,5 % des patients, et 6,5 % des patients ont abandonné le traitement par TRUQAP en raison d’effets indésirables cutanés.
Une proportion de 61 % des patients ayant présenté des effets indésirables cutanés a nécessité un traitement par des corticostéroïdes. Parmi ceux-ci, 39,3 % ont été traités par des corticostéroïdes topiques et 21,8 %, par des corticostéroïdes à action générale.
Il faut surveiller l’apparition de signes ou de symptômes de réactions cutanées chez les patients. En fonction de leur gravité, l’administration de TRUQAP peut être interrompue ou abandonnée définitivement ou la dose peut être réduite (voir 4.2 Posologie recommandée et ajustement posologique, tableau 3). Une consultation anticipée avec un dermatologue est recommandée.
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude clinique n’a évalué l’effet de TRUQAP chez les femmes enceintes. TRUQAP est utilisé en association avec le fulvestrant. Veuillez consulter la monographie de FASLODEX pour obtenir de plus amples renseignements concernant les femmes enceintes.
Selon les résultats des études animales et son mode d’action, TRUQAP peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Lors d’une étude sur la reproduction animale, l’administration de capivasertib à des doses allant jusqu’à 150 mg/kg/jour à des rates gravides pendant la période d’organogenèse a entraîné des effets toxiques chez les mères (réduction du gain de poids corporel et de la consommation de nourriture, augmentation de la glycémie) et des problèmes de développement, notamment la mortalité embryofœtale (pertes post-implantation), la réduction du poids des fœtus et des malformations viscérales mineures chez les fœtus, à des expositions maternelles correspondant à environ 0,8 fois l’exposition chez l’humain à la dose recommandée de 400 mg deux fois par jour (selon l’ASC totale) (voir 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement). Le traitement par TRUQAP n’est pas recommandé durant la grossesse ni chez les femmes aptes à procréer qui n’utilisent pas de méthodes contraceptives. Les patientes aptes à procréer doivent subir un test de grossesse avant l’instauration du traitement par TRUQAP. Il faut informer la patiente des risques pour le fœtus si TRUQAP est utilisé pendant la grossesse ou si la patiente tombe enceinte pendant le traitement par TRUQAP.
7.1.2 Allaitement
TRUQAP est utilisé en association avec le fulvestrant. Veuillez consulter la monographie de FASLODEX pour obtenir de plus amples renseignements concernant les femmes qui allaitent.
Il n’existe aucune donnée sur la présence de capivasertib ou de ses métabolites dans le lait maternel chez l’humain ni sur leurs effets sur la production de lait ou sur l’enfant allaité. Comme beaucoup de médicaments sont excrétés dans le lait maternel, des précautions s’imposent.
L’administration du capivasertib à des rates gravides à raison de 150 mg/kg/jour (environ 0,8 fois l’exposition chez l’humain à la dose recommandée de 400 mg deux fois par jour selon l’ASC totale) pendant toute la durée de la gestation et jusqu’au début de la lactation a entraîné une réduction de la taille de la portée et du poids des ratons. L’exposition au capivasertib a été confirmée chez les ratons à la mamelle, ce qui pourrait indiquer une excrétion du capivasertib dans le lait. Un risque pour l’enfant allaité ne peut être exclu (voir 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement). En raison du risque d’effets indésirables graves de TRUQAP chez l’enfant allaité, on recommande aux femmes de ne pas allaiter pendant le traitement par TRUQAP.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence cliniquement importante sur le plan de l’efficacité n’a été observée entre les patients de ≥ 65 ans et ceux de moins de 65 ans.
Les analyses exploratoires des données sur l’innocuité de TRUQAP montrent une fréquence accrue d’effets indésirables de grade 3 à 5 chez les patients âgés de 65 ans et plus comparativement aux patients plus jeunes (48 % par rapport à 23 %), ainsi qu’une fréquence plus élevée de manifestations indésirables entraînant une interruption du traitement (57 % par rapport à 30 %), une réduction de la dose (30 % par rapport à 15 %) ou l’abandon du traitement (23 % par rapport à 8 %).
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de TRUQAP a été évaluée au cours d’une étude de phase III à répartition aléatoire, à double insu et contrôlée par placebo (CAPItello-291) menée chez 705 patients atteints d’un cancer du sein avancé ou métastatique à RH positifs et HER2 négatif.
Les patients ont reçu TRUQAP, en association avec le fulvestrant, à raison de 400 mg deux fois par jour pendant 4 jours, suivis de 3 jours sans traitement (n = 355), ou un placebo en association avec le fulvestrant (n = 350). Le fulvestrant à 500 mg a été administré par voie intramusculaire les jours 1 et 15 du cycle 1, puis le jour 1 de chaque cycle de 28 jours pendant le traitement.
La durée médiane de l’exposition à TRUQAP a été de 5,4 mois dans le groupe recevant le capivasertib et le fulvestrant et de 3,6 mois dans le groupe recevant le placebo et le fulvestrant. Un total de 186 (52,4 %) patients du groupe sous capivasertib + fulvestrant et de 136 (38,9 %) patients sous placebo + fulvestrant ont reçu le traitement pendant ≥ 6 mois, tandis que 96 (27,0 %) et 61 (17,4 %) patients, respectivement, ont reçu le traitement pendant ≥ 12 mois.
Presque tous les patients (96,6 %) du groupe TRUQAP + fulvestrant (par rapport à 82,3 % des patients du groupe placebo + fulvestrant) ont présenté au moins une manifestation indésirable (MI). Les effets indésirables (considérés par le chercheur comme étant liés à TRUQAP) ont été plus fréquents chez les patients recevant TRUQAP et le fulvestrant (88,2 %) que chez ceux recevant le placebo et le fulvestrant (38 %). Les effets indésirables signalés le plus souvent chez les patients recevant TRUQAP en association avec le fulvestrant (signalés à une fréquence égale ou supérieure à 2 % et pour lesquels la fréquence observée dans le groupe TRUQAP + fulvestrant dépassait de ≥ 2 % la fréquence observée dans le groupe placebo + fulvestrant) étaient la diarrhée (67,3 %), les effets indésirables cutanés (46,5 %), les nausées (27,3 %), la fatigue (22 %), la stomatite (16,3 %), les vomissements (15,8 %), l’hyperglycémie (14,4 %), la diminution de l’appétit (10,7 %), la pyrexie (6,2 %), la dysgueusie (5,6 %), les céphalées (5,4 %), la dyspepsie (2,5 %) et l’infection des voies urinaires (2,0 %).. Les effets indésirables de grade 3 ou 4 les plus fréquents (signalés à une fréquence égale ou supérieure à 2 % et plus élevée dans le groupe TRUQAP + fulvestrant que dans le groupe placebo + fulvestrant) comprenaient les effets indésirables cutanés (16,9 %), la diarrhée (9,3 %) et l’hyperglycémie (2,3 %).
Des effets indésirables graves sont survenus chez 6,2 % des patients ayant reçu TRUQAP en association avec le fulvestrant. Les effets indésirables graves signalés chez ≥ 1 % des patients recevant TRUQAP en association avec le fulvestrant comprenaient des éruptions cutanées (3,4 %) et la diarrhée (1,7 %).
Des réductions de la dose en raison d’effets indésirables ont été rapportées chez 18,6 % des patients. Les effets indésirables les plus fréquents (signalés à une fréquence ≥ 2 %) ayant entraîné une réduction de la dose de TRUQAP étaient la diarrhée (7,9 %) et les effets indésirables cutanés (6,5 %).
L’abandon du traitement en raison d’effets indésirables est survenu chez 10,4 % des patients. Les effets indésirables les plus fréquents (signalés à une fréquence ≥ 2 %) ayant entraîné l’abandon du traitement étaient les effets indésirables cutanés (6,5 %), la diarrhée (2,0 %) et les vomissements (2,0 %).
On a signalé le décès, sans lien avec la maladie sous-jacente étudiée, de 4 patients recevant TRUQAP et le fulvestrant, en raison d’une pneumonie par aspiration, d’une septicémie, d’un infarctus aigu du myocarde et d’une hémorragie cérébrale. Le chercheur a jugé qu’aucun des décès n’était lié au traitement à l’étude.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Les effets indésirables survenus chez ≥ 2 % des patients de l’étude CAPItello-291 sont présentés au tableau 6.
Tableau 6 – Effets indésirables* survenus chez ≥ 2 % (tous grades confondus) des patients de l’étude CAPItello-291 et fréquence de ≥ 2 % supérieure au placebo plus fulvestrant**
Classe de système ou d’organe / terme privilégié | TRUQAP plus fulvestrant N = 355 | Placebo plus fulvestrant N = 350 | ||
| Effets indésirables | Tous grades (%) | Grades 3 ou 4 (%) | Tous grades (%) | Grades 3 ou 4 (%) |
| Troubles hématologiques et du système lymphatique | ||||
| Anémie | 14 (3,9) | 0 | 7 (2,0) | 2 (0,6) |
| Troubles gastro-intestinaux | ||||
| Diarrhéea | 239 (67,3) | 33 (9,3) | 46 (13,1) | 0 |
| Nausées | 97 (27,3) | 2 (0,6) | 37 (10,6) | 2 (0,6) |
| Stomatiteb | 58 (16,3) | 6 (1,7) | 11 (3,1) | 0 |
| Vomissements | 56 (15,8) | 5 (1,4) | 9 (2,6) | 2 (0,6) |
| Sécheresse buccale | 15 (4,2) | 0 | 5 (1,4) | 0 |
| Dyspepsie | 9 (2,5) | 0 | 4 (1,1) | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatiguec | 78 (22,0) | 5 (1,4) | 47 (13,4) | 0 |
| Pyrexied | 22 (6,2) | 2 (0,6) | 1 (0,3) | 0 |
| Infections et infestations | ||||
| Infection des voies urinairese | 7 (2,0) | 2 (0,6) | 2 (0,6) | 0 |
| Examens | ||||
| Hausse de la créatininémie | 9 (2,5) | 0 | 0 | 0 |
| Troubles de la peau et du tissu sous-cutané | ||||
| Effets indésirables cutanésf | 165 (46,5) | 60 (16,9) | 38 (10,9) | 1 (0,3) |
| Troubles métaboliques et nutritionnels | ||||
| Hyperglycémieg | 51 (14,4) | 8 (2,3) | 7 (2,0) | 1 (0,3) |
| Diminution de l’appétit | 38 (10,7) | 1 (0,3) | 8 (2,3) | 1 (0,3) |
| Hypokaliémieh | 8 (2,3) | 5 (1,4) | 0 | 0 |
Classe de système ou d’organe / terme privilégié | TRUQAP plus fulvestrant N = 355 | Placebo plus fulvestrant N = 350 | ||
Effets indésirables
Tous grades (%) | Grades 3 ou 4 (%) | Tous grades (%) | Grades 3 ou 4 (%) | |
| Troubles du système nerveux | ||||
| Dysgueusie | 20 (5,6) | 0 | 3 (0,9) | 0 |
| Céphalées | 19 (5,4) | 0 | 11 (3,1) | 0 |
* Fréquence des effets indésirables considérés comme ayant un lien de causalité avec le traitement selon l’évaluation du chercheur.
** Les fréquences d’anémie, de dyspepsie et d’infection des voies urinaires dans le groupe TRUQAP + fulvestrant n’étaient pas ≥ 2 % plus élevées que dans le groupe placebo + fulvestrant; toutefois, ces termes ont été inclus, car ils sont considérés comme pertinents pour les prescripteurs et les patients. a La catégorie «diarrhée» comprend les termes privilégiés suivants : diarrhée et selles fréquentes. b La catégorie «stomatite» comprend les termes privilégiés suivants : stomatite, ulcère aphteux, ulcération des lèvres, ulcération buccale et inflammation des muqueuses. c La catégorie «fatigue» comprend les termes privilégiés suivants : fatigue, malaise et asthénie. d La catégorie «pyrexie» comprend les termes privilégiés suivants : pyrexie et hausse de la température corporelle.
e La catégorie «infection des voies urinaires» comprend les termes privilégiés suivants : infection des voies urinaires et cystite.
f La catégorie «réaction indésirable cutanée» comprend les termes privilégiés suivants : dermatite allergique, acné, érythème en papillon, dermatite, syndrome d’hypersensibilité avec éosinophilie et symptômes généralisés (syndrome DRESS), peau sèche, eczéma, érythème polymorphe, papules, prurit, éruption cutanée, éruption cutanée érythémateuse, éruption cutanée folliculaire, éruption cutanée maculaire, éruption cutanée maculopapuleuse, éruption cutanée papuleuse, éruption cutanée prurigineuse, changement de couleur de la peau, fissures de la peau, hyperpigmentation de la peau, réaction cutanée, ulcère cutané, urticaire, éruption cutanée pustuleuse, purpura, érythème, dermatite médicamenteuse, dermatite exfoliative généralisée.
g La catégorie «hyperglycémie» comprend les termes privilégiés suivants : hyperglycémie, hausse du taux de sucre dans le sang, diabète de type 2 et diabète.
h La catégorie «hypokaliémie» comprend les termes privilégiés suivants : hypokaliémie et baisse du taux de potassium dans le sang.
Dictionnaire médical pour les activités de réglementation (MedDRA), version 27.1
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
D’autres effets indésirables cliniquement pertinents ont été signalés chez moins de 2 % des patients dans le groupe traité par TRUQAP et sont indiqués ci-dessous :
Troubles du système immunitaire : hypersensibilité (0,3 %)
Examens : diminution du poids (1,7 %), hausse de l’hémoglobine glyquée (1,1 %)
Troubles métaboliques et nutritionnels : acidocétose diabétique (0,3 %), décompensation métabolique du diabète (0,3 %), intolérance au glucose (0,3 %)
Troubles rénaux et urinaires : lésion rénale aiguë (1,1 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Résultats d’étude clinique
Les résultats anormaux aux analyses de laboratoire qui ont été obtenus chez les patients traités par le capivasertib sont présentés au tableau 7.
Tableau 7 – Résultats anormaux aux analyses de laboratoire rapportés chez ≥ 10 % des patients de l’étude CAPItello-291 [différence entre les groupes de ≥ 2 % pour les résultats anormaux de tous grades]
TRUQAP plus fulvestrant N = 355 | Placebo plus fulvestrant N = 350 | |||
| Résultats anormaux des analyses de laboratoire | Tous grades (%) | Grades 3-4 (%) | Tous grades (%) | Grades 3-4 (%) |
| Hausse de la glycémie mesurée aléatoirement | 169 (56,5) | 34 (11,4) | 64 (20,6) | 1 (0,3) |
| Hausse de la glycémie à jeun | 129 (36,6) | 11 (3,1) | 96 (27,6) | 3 (0,9) |
| Baisse du taux de calcium corrigé | 58 (16,4) | 1 (0,3) | 27 (7,8) | 0 |
| Hausse du taux de triglycérides | 81 (22,8) | 2 (0,6) | 60 (17,1) | 2 (0,6) |
| Baisse du taux de potassium | 62 (17,5) | 12 (3,4) | 17 (4,9) | 1 (0,3) |
| Baisse du taux de sodium | 70 (19,8) | 9 (2,5) | 59 (17) | 7 (2) |
| Hausse de la créatininémie | 77 (21,8) | 5 (1,4) | 22 (6,3) | 1 (0,3) |
| Baisse du taux d’hémoglobine | 160 (45,2) | 5 (1,4) | 73 (21) | 4 (1,1) |
| Baisse du nombre de lymphocytes | 164 (46,2) | 36 (10,1) | 62 (17,7) | 12 (3,4) |
| Baisse du nombre de leucocytes | 112 (31,5) | 3 (0,8) | 99 (28,3) | 2 (0,6) |
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’administration concomitante de TRUQAP et d’un inhibiteur puissant ou modéré du CYP3A4 augmente la concentration du capivasertib, ce qui peut accroître le risque d’effets toxiques du traitement par TRUQAP. Il faut réduire la dose de TRUQAP à 320 mg deux fois par jour (correspondant à une dose quotidienne totale de 640 mg) en cas d’utilisation concomitante avec des inhibiteurs puissants et modérés du CYP3A4 (voir 9.4 Interactions médicament-médicament et 4.2 Posologie recommandée et ajustement posologique, Hyperglycémie).
L’administration concomitante de TRUQAP et d’un puissant inducteur du CYP3A4 diminue la concentration du capivasertib, ce qui peut réduire l’efficacité de TRUQAP. L’administration en concomitance avec un puissant inducteur du CYP3A4 n’est pas recommandée.
L’administration concomitante de TRUQAP et d’un inducteur modéré du CYP3A4 pourrait diminuer la concentration plasmatique du capivasertib et réduire l’efficacité de TRUQAP. Les inducteurs modérés du CYP3A4 doivent être utilisés avec prudence lorsqu’administrés avec TRUQAP.
Le capivasertib peut être pris avec des agents réducteurs de l’acidité gastrique. Chez des sujets sains, l’administration concomitante d’une dose unique de 400 mg de capivasertib et de 20 mg de rabéprazole après l’administration répétée de rabéprazole à 20 mg deux fois par jour pendant 3 jours n’a pas entraîné de changements d’importance clinique de l’exposition au capivasertib. L’ASCT et la Cmax du capivasertib ont diminué de 6 % et de 27 %, respectivement, lorsque le capivasertib a été administré en association avec le rabéprazole, par comparaison au capivasertib administré seul. De plus, une analyse pharmacocinétique de population n’a révélé aucun effet significatif de l’administration concomitante d’agents réducteurs de l’acidité gastrique sur la pharmacocinétique du capivasertib chez les patients.
Évaluation des interactions in vitro
Des études réalisées in vitro ont montré que le capivasertib est principalement métabolisé par les enzymes CYP3A4 et UGT2B7. On ne s’attend pas à ce que l’administration concomitante du probénécide (un inhibiteur de l’UGT2B7) ait un effet d’importance clinique sur la pharmacocinétique du capivasertib. Le capivasertib est un substrat de la protéine de transport glycoprotéine P (P-gp).
Le capivasertib inhibe les enzymes de biotransformation CYP2C9, CYP2D6, CYP3A4 et UGT1A1. In vitro, le capivasertib inhibe également les transporteurs de médicaments BCRP, OATP1B1, OATP1B3, OAT3, OCT2, MATE1 et MATE2K. Selon des modèles pharmacocinétiques physiologiques, l’utilisation concomitante de TRUQAP et de la warfarine (un substrat du CYP2C9) ne devrait pas avoir d’effet cliniquement important sur la pharmacocinétique de la warfarine. On s’attend à ce que l’administration de TRUQAP augmente de 1,1 fois l’ASC de la désipramine (substrat du CYP2D6) et jusqu’à 1,4 fois l’ASC du raltégravir (substrat de l’UGT1A1) le jour 4.
9.3 Interactions médicament-comportement
L’interaction entre le capivasertib et les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas fait l’objet d’études.
9.4 Interactions médicament-médicament
L’administration concomitante de fulvestrant et de capivasertib n’a pas entraîné d’effets d’importance clinique sur l’exposition au capivasertib ou au fulvestrant.
La liste des médicaments mentionnés ci-dessous est fondée sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Tableau 8 – Interactions médicament-médicament établies ou potentielles
| Médicament | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Effet d’autres médicaments sur TRUQAP | |||||
| Inhibiteurs puissants du CYP3A4a | Essai clinique Données théoriques | L’utilisation concomitante de TRUQAP et d’inhibiteurs puissants du CYP3A4 augmente la concentration du capivasertib, ce qui pourrait accroître le risque d’effets indésirables du traitement par TRUQAP. D’après les résultats d’une étude clinique réalisée chez des sujets sains et une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, l’itraconazole devrait entraîner l’augmentation de l’ASC et de la Cmax du capivasertib de 1,6 fois et 1,3 fois, respectivement, à la dose recommandée. | Il faut éviter l’administration concomitante de TRUQAP et d’inhibiteurs puissants du CYP3A4, car ils augmentent la concentration de TRUQAP. Si l’administration concomitante ne peut être évitée, diminuer la dose de TRUQAP à 320 mg par voie orale deux fois par jour pendant 4 jours, suivis de 3 jours sans traitement, et surveiller les patients afin de déceler tout signe d’effets toxiques dus à l’augmentation de l’exposition au capivasertib. Après l’arrêt du traitement par un inhibiteur puissant du CYP3A, attendre 3 demi-vies, puis reprendre l’administration de TRUQAP à la dose administrée avant d’amorcer le traitement par le puissant inhibiteur du CYP3A (voir 4.2 Posologie recommandée et ajustement posologique et Modification de la dose lors de l’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4). | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Inhibiteurs modérés du CYP3A4b | Données théoriques | D’après une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, les inhibiteurs modérés du CYP3A4 devraient augmenter l’ASC du capivasertib de 1,1 à 1,5 fois et la Cmax de 1,1 à 1,3 fois. | En cas d’utilisation concomitante avec un inhibiteur modéré du CYP3A, diminuer la dose de TRUQAP à 320 mg par voie orale deux fois par jour pendant 4 jours, suivis de 3 jours sans traitement, et surveiller les patients afin de déceler tout effet indésirable dû à l’augmentation éventuelle de l’exposition au capivasertib. Après l’arrêt du traitement par un inhibiteur modéré du CYP3A, attendre 3 demi-vies, puis reprendre l’administration de TRUQAP à la dose administrée avant d’amorcer le traitement par l’inhibiteur modéré du CYP3A. | ||
| Inducteurs puissants du CYP3A4d | Essai clinique Données théoriques | L’utilisation concomitante de TRUQAP et d’inducteurs puissants du CYP3A4 diminue l’exposition au capivasertib, ce qui pourrait réduire l’efficacité de TRUQAP. Lors d’une étude clinique, l’enzalutamide a réduit l’ASC du capivasertib d’environ 40 à 50 %. D’après une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, la rifampine devrait diminuer l’ASC du capivasertib de 70 % et la Cmax de 60 %. | L’utilisation concomitante de TRUQAP et de puissants inducteurs du CYP3A4 n’est pas recommandée. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
| Inducteurs modérés du CYP3A4e | Données théoriques | Il est possible que l’utilisation concomitante de TRUQAP et d’inducteurs modérés du CYP3A4 entraîne la diminution de la concentration du capivasertib, ce qui pourrait réduire l’efficacité de TRUQAP. D’après une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, on s’attend à ce que l’éfavirenz (un inducteur modéré du CYP3A4) réduise l’ASC du capivasertib de 60 % et la Cmax de 50 %. | L’utilisation concomitante de TRUQAP et d’inducteurs modérés du CYP3A4 n’est pas recommandée. | ||
| Effet de TRUQAP sur d’autres médicaments | |||||
| Substrats du CYP3A | Essai clinique | Le capivasertib est un faible inhibiteurc du CYP3A4. Le capivasertib pourrait augmenter l’exposition au substrat du CYP3A4, ce qui pourrait augmenter le risque d’effets indésirables liés à ces substrats. L’utilisation concomitante de TRUQAP a augmenté l’ASC du midazolam (substrat sensible du CYP3A) de 1,8 fois le jour 4 et de 1,2 fois le jour 7. | Il faut éviter l’administration concomitante de TRUQAP et de substrats sensibles du CYP3A4 pour lesquels des variations minimes de concentration pourraient conduire à l’échec thérapeutique du substrat. Si l’administration concomitante ne peut être évitée, ajuster la posologie du substrat du CYP3A4 conformément à la monographie approuvée du produit. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
Interactions avec les transporteurs hépatiques (OATP1B1, OATP1B3) | Données théoriques | La concentration des médicaments métabolisés par le CYP3A4 qui sont sensibles à l’inhibition d’OATP1B1 et/ou d’OATP1B3 pourrait augmenter lors de l’administration concomitante de TRUQAP, ce qui pourrait accroître les effets toxiques de ces médicaments. D’après une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, on s’attend à ce que le capivasertib n’ait aucun effet d’importance clinique sur l’ASC de l’atorvastatine (substrat de l’OATP1B1 et du CYP3A4) ou de la rosuvastatine (substrat de l’OATP1B1 et de l’OATP1B3). | Il faut éviter toute utilisation concomitante ou ajuster la posologie tel qu’il est recommandé dans la monographie approuvée des substrats de l’OATP1B1 et/ou de l’OATP1B3 qui sont métabolisés par le CYP3A4 lorsque des variations minimes de concentration peuvent entraîner des effets indésirables graves. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| probantes | |||||
Interactions avec les transporteurs rénaux (MATE1, MATE2K, OCT2) | Étude clinique Données théoriques | La concentration des médicaments qui sont sensibles à l’inhibition de MATE1, MATE2K et/ou OCT2 pourrait augmenter lors de l’administration concomitante de TRUQAP, ce qui pourrait accroître les effets toxiques de ces médicaments. D’après une simulation réalisée à l’aide d’un modèle pharmacocinétique physiologique, on ne s’attend à aucune interaction significative avec la metformine (augmentation de l’ASC de 2 à 40 %, selon le jour d’administration du capivasertib). Des hausses transitoires de la créatininémie pourraient être observées pendant le traitement par TRUQAP en raison de l’inhibition d’OCT2, de MATE1 et de MATE2K par le capivasertib. | Il faut ajuster la posologie tel qu’il est recommandé dans la monographie approuvée des médicaments qui sont des substrats de MATE1, MATE2K et/ou OCT2 lorsque des variations minimes de concentration peuvent entraîner des effets indésirables graves. | ||
a Les inhibiteurs puissants augmentent l’ASC des substrats sensibles du CYP3A4 (p. ex. midazolam) de ≥ 5 fois.
b Les inhibiteurs modérés augmentent l’ASC des substrats sensibles du CYP3A4 (p. ex. midazolam) de ≥ 2 à < 5 fois.
c Les inhibiteurs faibles augmentent l’ASC des substrats sensibles du CYP3A4 (p. ex. midazolam) de ≥ 1,25 fois à < 2 fois.
d Les inducteurs puissants réduisent l’ASC des substrats sensibles du CYP3A4 (p. ex. midazolam) de ≥ 80 %.
e Les inducteurs modérés réduisent l’ASC des substrats sensibles du CYP3A4 (p. ex. midazolam) de ≥ 50 % à < 80 %.
9.5 Interactions médicament-aliment
Les comprimés TRUQAP peuvent être administrés avec ou sans aliments (voir 4 Posologie et administration et 10.3 Pharmacocinétique).
Les pamplemousses, les caramboles, les grenades et les oranges de Séville ou le jus de ces fruits sont connus pour leur effet inhibiteur sur le CYP3A et pourraient augmenter la concentration plasmatique du capivasertib. Il faut éviter ces fruits pendant le traitement par TRUQAP.
9.6 Interactions médicament-plante médicinale
Le millepertuis peut réduire les concentrations plasmatiques du capivasertib. L’utilisation de millepertuis en concomitance avec TRUQAP n’est pas recommandée.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le capivasertib est un inhibiteur de l’activité kinase des 3 isoformes de la sérine/thréonine kinase AKT (AKT1, AKT2 et AKT3). L’activation d’AKT dans les tumeurs résulte de l’activation en amont d’autres voies de signalisation, ainsi que de l’altération des gènes AKT1, phosphatase and Tensin Homolog (PTEN) et/ou de la sous-unité catalytique de la phosphatidylinositol 3-kinase (PIK3CA).
In vitro, le capivasertib réduit la croissance de diverses lignées cellulaires cancéreuses présentant ou non des altérations des gènes PIK3CA, AKT1 ou PTEN, y compris les lignées cellulaires de cancer du sein. Associé au fulvestrant, le capivasertib réduit la croissance de lignées cellulaires de cancer du sein à récepteurs d’œstrogènes positifs (RE+) et de modèles tumoraux présentant ou non des altérations des gènes PIK3CA, AKT1 et PTEN.
In vivo, le capivasertib réduit la croissance de divers modèles tumoraux présentant ou non des altérations des gènes PIK3CA, AKT1 et/ou PTEN, y compris des modèles de cancer du sein RE+. L’association du capivasertib au fulvestrant réduit la croissance de modèles de cancer du sein RE+ présentant ou non des altérations des gènes PIK3CA, PTEN ou AKT.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Le risque d’allongement de l’intervalle QT associé au traitement par le capivasertib a été évalué à des doses allant de 80 à 800 mg de TRUQAP chez 180 patients présentant des tumeurs solides de stade avancé. Le modèle prévoit une relation linéaire entre la concentration de capivasertib et les augmentations de l’intervalle QTc. À des expositions proches de celle attendue chez les patients à la dose thérapeutique, la valeur prédite de l’allongement de l’intervalle QTcF était de 3,87 ms (IC à 90 % : 2,77 à 4,97). On ne s’attend pas à ce que le capivasertib ait un effet d’importance clinique sur l’allongement de l’intervalle QT associé à un effet proarythmique (c.-à-d. > 20 ms) à la dose recommandée. Cependant, lors de l’étude CAPItello-291, un allongement de l’intervalle QT a été rapporté chez 11 (3,1 %) patients traités par le capivasertib en association avec le fulvestrant, tandis qu’aucun cas n’a été observé dans le groupe témoin.
10.3 Pharmacocinétique
La pharmacocinétique du capivasertib a été caractérisée chez des sujets sains et des patients présentant des tumeurs solides. Les concentrations de capivasertib à l’état d’équilibre devraient être atteintes tous les 3e et 4e jours d’administration chaque semaine, à partir de la semaine 2, lorsqu’on suit le schéma posologique recommandé (400 mg deux fois par jour, 4 jours de traitement suivis de 3 jours sans traitement). Les concentrations plasmatiques du capivasertib sont faibles pendant les jours sans traitement (environ 0,5 à 15 % de la Cmax atteinte à l’état d’équilibre). L’exposition générale au capivasertib (ASC et Cmax) administré aux patients a augmenté à peu près proportionnellement à la dose dans un intervalle allant de 80 à 800 mg.
Tableau 9 – Résumé des paramètres pharmacocinétiques à l’état d’équilibre du capivasertib
Cmax (ng/mL) | Tmax (h) | T1/2 (h) | ASC0-∞ (h·ng/mL) | CL/F (L/h) | Vd/F (L) | |
| Médiane | 1371 | 1,4 | 8,3 | 8069 | 50 | 322 |
Les paramètres du modèle de pharmacocinétique de population à l’état d’équilibre sont fondés sur les données pharmacocinétiques éparses de 781 patients présentant des tumeurs solides.
Absorption
Le capivasertib atteint sa concentration maximale (Cmax) environ 1 à 2 heures après son administration chez les patients. La biodisponibilité absolue moyenne est de 29 %.
Effets des aliments
La consommation d’un repas riche en matières grasses et en calories (environ 1000 kcal) 30 min avant l’administration de TRUQAP a augmenté le degré d’absorption du capivasertib (AUCT) de 33 % et le taux d’absorption (Cmax) de 23 %. De même, la consommation d’un repas faible en gras et en calories (environ 400 kcal) 30 min avant l’administration de TRUQAP a augmenté l’ASCT et la Cmax du capivasertib d’environ 15 % et 21 %, respectivement, par rapport à l’administration à jeun. En outre, le Tmax a été retardé d’environ 1 heure après un repas.
On n’a observé aucune différence d’importance clinique de l’exposition au capivasertib après l’administration concomitante avec des aliments.
Distribution
Après l’administration de capivasertib par voie intraveineuse à des sujets sains, le volume de distribution moyen (Véq) était de 205 L (CV de 16 %). Après l’administration du capivasertib par voie orale à des patients, le volume de distribution à l’état d’équilibre était de 322 L (CV de 111 %). La liaison du capivasertib aux protéines plasmatiques est de 78 % et le rapport des concentrations plasmatique/sanguine est de 0,71.
Métabolisme
Le capivasertib est principalement métabolisé par les enzymes CYP3A4 et UGT2B7.
Élimination
La demi-vie effective du capivasertib après l’administration de doses multiples chez les patients a été de 8,3 heures. La clairance à l’état d’équilibre du capivasertib administré par voie orale a été de 50 L/h (CV de 37 %).
Après l’administration d’une dose unique de 400 mg par voie orale, la moyenne du taux total de récupération du médicament radioactif a été de 45 % dans l’urine et de 50 % dans les fèces. La clairance rénale représentait 21 % de la clairance totale.
Populations et pathologies particulières
- Enfants et adolescents : Aucune étude pharmacocinétique portant sur le capivasertib n’a été réalisée chez des patients de moins de 18 ans.
- Personnes âgées : D’après les résultats d’une analyse pharmacocinétique de population, l’âge n’a exercé aucun effet d’importance clinique sur les paramètres pharmacocinétiques du capivasertib.
- Âge, sexe, origine ethnique : Il n’y a pas eu de différences d’importance clinique de la pharmacocinétique du capivasertib selon le sexe (88 % de femmes, 12 % d’hommes), le tabagisme (43 % n’ayant jamais fumé, 5 % de fumeurs actuels, 22 % d’ex-fumeurs) ou entre les patients de race blanche (66 %) et d’origine asiatique (21 %). Les données relatives aux autres races ou groupes ethniques sont limitées. Selon la modélisation pharmacocinétique, on prévoit une augmentation de 8 % de l’ASC chez un patient de 74 ans par rapport à un patient de 57 ans. Cette différence n’est pas considérée comme importante sur le plan clinique.
- Poids corporel : On a observé une corrélation statistiquement significative entre la clairance apparente du capivasertib administré par voie orale et le poids corporel. Comparé à un patient ayant un poids corporel de 66 kg, un patient de 47 kg devrait avoir une ASC supérieure de 12 %.
Insuffisance hépatique : D’après les résultats d’une analyse pharmacocinétique de population, l’ASC et la Cmax étaient 5 % plus élevées chez les patients présentant une insuffisance hépatique légère (taux de bilirubine ≤ LSN et taux d’ASAT > LSN, ou taux de bilirubine > 1 à ≤ 1,5 × LSN) comparativement aux patients ayant une fonction hépatique normale (taux de bilirubine ≤ LSN et taux d’ASAT ≤ LSN).
Les données concernant les patients présentant une insuffisance hépatique modérée sont limitées, et il n’existe aucune donnée relative aux patients atteints d’insuffisance hépatique grave.
- Insuffisance rénale : D’après les résultats d’une analyse pharmacocinétique de population, l’ASC et la Cmax étaient 1 % plus élevées chez les patients présentant une insuffisance rénale légère (clairance de la créatinine de 60 à 89 mL/min) que chez les patients ayant une fonction rénale normale (clairance de la créatinine ≥ 90 mL/min). L’ASC et la Cmax étaient 16 % plus élevées chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine de 30 à 59 mL/min) que chez les patients ayant une fonction rénale normale. On ne dispose d’aucune donnée en présence d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min) ou d’une néphropathie terminale.
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante entre 15 et 30 °C dans l’emballage d’origine.
12 Instructions particulières de manipulation du produit
Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la
substance médicamenteuse :
capivasertib
Nom chimique : 4-amino-N-[(1S)-1-(4-chlorophényl)-3-hydroxypropyl]-1-(7H-pyrrolo[2,3-d]pyrimidin-4-yl)-4-pipéridinecarboxamide
Formule moléculaire et masse
moléculaire :
C21H25ClN6O2; 428,92 g/mol
Formule développée :
Propriétés physicochimiques : Le capivasertib est une poudre cristalline ayant un point de fusion, défini comme la température initiale (analyse calorimétrique différentielle à balayage), d’environ 170 ºC.
Il s’agit d’une substance anhydre et non hygroscopique ayant un coefficient de distribution (logD) de 2,5 (à un pH de 7,4) et deux valeurs de pKa basiques de 4,35 (cycle de pyrrolopyrimidine) et de 6,15 (amine primaire).
Norme pharmaceutique : Reconnue
14 Études cliniques
14.1 Études cliniques par indication
Cancer du sein RH+ et HER2- après l’administration d’une hormonothérapie
Tableau 10 – Résumé des données démographiques des patients de l’étude CAPItello-291
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe |
| CAPItello-291 (D3615C00001) | Étude multicentrique de phase III à répartition aléatoire (1:1), à double insu, à groupes parallèles et contrôlée par placebo | Groupe A : TRUQAP à 400 mg par voie orale, deux fois par joura + fulvestrantb Groupe B : Placebo + fulvestrant | Groupe A : n = 355 Groupe B : n = 353 | Groupe A : 58,6 ans (26 à 84) Groupe B : 57,4 ans (26 à 90) | Groupe A : Femmes = 352 Hommes = 3 Groupe B : Femmes = 349 Hommes = 4 |
a TRUQAP a été administré à 400 mg deux fois par jour (2 comprimés de 200 mg deux fois par jour = dose quotidienne totale de 800 mg) selon un schéma posologique hebdomadaire intermittent. Les patients ont reçu une dose les jours 1 à 4 de chaque semaine d’un cycle de traitement de 28 jours.
b Le fulvestrant a été administré à la dose de 500 mg (2 injections) le jour 1 des semaines 1 et 3 du cycle 1, puis le jour 1, la semaine 1 de chaque cycle par la suite.
Plan et caractéristiques démographiques de l’étude (CAPItello-291)
L’innocuité et l’efficacité de TRUQAP ont été évaluées au cours d’une étude de phase III à répartition aléatoire, à double insu et contrôlée par placebo comparant TRUQAP en association avec le fulvestrant au placebo en association avec le fulvestrant chez des femmes adultes (ménopausées ou non) et des hommes adultes atteints d’un cancer du sein localement avancé (inopérable) ou métastatique à RH positifs et HER2 négatif (défini par un score de 0 ou de 1+ à l’IHC ou un score de 2+ à l’IHC jumelé à un résultat négatif à l’ISH).
Tous les patients devaient avoir connu une progression de leur maladie pendant un traitement par un inhibiteur de l’aromatase (IA) pour une maladie métastatique, ou une récurrence pendant un traitement (néo)adjuvant par un IA ou dans les 12 mois suivant la fin de ce traitement. Les patients pouvaient avoir reçu jusqu’à deux hormonothérapies et 1 chimiothérapie antérieures pour une maladie localement avancée (inopérable) ou métastatique.
L’étude a exclu les patients qui avaient reçu plus de 2 hormonothérapies ou plus d’une chimiothérapie pour une maladie localement avancée (inopérable) ou métastatique, un traitement antérieur par des inhibiteurs d’AKT, de PI3K, ou de mTOR, un traitement par le fulvestrant et/ou d’autres agents de dégradation sélectifs des récepteurs des œstrogènes, ou ceux qui présentaient des anomalies d’importance clinique du métabolisme du glucose (patients atteints de diabète sucré de type 1 ou de type 2 nécessitant un traitement à l’insuline et/ou présentant un taux d’HbA1C ≥ 8,0 % [63,9 mmol/mol]), des antécédents de maladie cardiaque d’importance clinique et une atteinte viscérale symptomatique ou toute maladie dont le fardeau rendait le patient inadmissible à l’hormonothérapie.
La répartition aléatoire a été stratifiée selon la présence de métastases hépatiques, le traitement antérieur par un inhibiteur de CDK4/6 et la région géographique (région 1 : États-Unis, Canada, Europe occidentale, Australie et Israël; région 2 : Amérique latine, Europe orientale et Russie; région 3 : Asie). Le traitement a été administré jusqu’à la progression de la maladie, le décès, le retrait du consentement ou la survenue d’effets toxiques inacceptables. Un échantillon de tissu tumoral a été prélevé avant la répartition aléatoire pour permettre de déterminer rétrospectivement l’état d’altération des gènes PIK3CA, AKT1 et PTEN par des tests effectués au laboratoire central.
Au total, 708 patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir 400 mg de TRUQAP (N = 355) ou un placebo (N = 353) deux fois par jour pendant 4 jours, suivi de 3 jours sans traitement chaque semaine au cours d’un cycle de traitement de 28 jours. Le fulvestrant à 500 mg a été administré les jours 1 et 15 du cycle 1, puis le jour 1 d’un cycle de 28 jours. Les femmes en préménopause ou en périménopause ont été traitées avec un agoniste de la LHRH. Un total de sept hommes ont été répartis aléatoirement lors de l’étude CAPItello-291; trois ont reçu TRUQAP en association avec le fulvestrant et quatre ont reçu un placebo en association avec le fulvestrant. Les tumeurs de deux patients de sexe masculin assignés aléatoirement au groupe TRUQAP ont présenté des altérations admissibles des gènes PIK3CA, AKT1, ou PTEN. Au total, 289 patients ont présenté des tumeurs porteuses d’altérations admissibles des gènes PIK3CA, AKT1 ou PTEN. Des mutations activatrices admissibles dans les gènes PIK3CA et AKT1 ou des mutations entraînant une perte de fonction dans le gène PTEN ont été détectées dans la plupart des échantillons de tissu tumoral FFIP analysés par séquençage de nouvelle génération à l’aide du test FoundationOne®CDx.
Les principaux critères d’évaluation de l’efficacité étaient la survie sans progression (SSP) évaluée par le chercheur dans l’ensemble de la population et dans le sous-groupe de patients dont les tumeurs présentaient une altération des gènes PIK3CA, AKT1 ou PTEN. La SSP a été évaluée selon les critères RECIST (Response Evaluation Criteria in Solid Tumors), version 1.1). Les principaux critères secondaires d’évaluation de l’efficacité comprenaient la survie globale (SG) et le taux de réponse objective (TRO).
Tableau 11 – Données démographiques et caractéristiques de la maladie des patients de l’étude CAPItello-291 dont les tumeurs présentaient une altération des gènes PIK3CA, AKT1 ou PTEN
| Capivasertib + fulvestrant (N = 155) | Placebo + fulvestrant (N = 134) | Total (N = 289) | |
| Âge médian, ans (plage) | 58,0 (36-84) | 60,0 (34-90) | 59,0 (34-90) |
| Groupe d’âge, n (%) | |||
| < 50 ans | 27 (17,4) | 29 (21,6) | 56 (19,4) |
| ≥ 50 à < 65 ans | 83 (53,5) | 60 (44,8) | 143 (49,5) |
| ≥ 65 à < 75 ans | 37 (23,9) | 28 (20,9) | 65 (22,5) |
| ≥ 75 ans | 8 (5,2) | 17 (12,7) | 25 (8,7) |
| Sexe, n (%) | |||
| Hommes | 2 (1,3) | 0 | 2 (0,7) |
| Femmes | 153 (98,7) | 134 (100) | 287 (99,3) |
| Race, n (%) | |||
| Noire ou afro-américaine | 2 (1,3) | 1 (0,7) | 3 (1,0) |
| Amérindienne ou autochtone de l’Alaska | 1 (0,6) | 1 (0,7) | 2 (0,7) |
| Asiatique | 48 (31,0) | 35 (26,1) | 83 (28,7) |
| Blanche | 75 (48,4) | 76 (56,7) | 151 (52,2) |
| Autre | 29 (18,7) | 21 (15,7) | 50 (17,3) |
| IF de l’OMS/ECOG, n (%) | |||
| (0) Activité normale | 93 (60,0) | 97 (72,4) | 190 (65,7) |
| (1) Activité restreinte | 62 (40,0) | 36 (26,9) | 98 (33,9) |
| (2) Alité pendant 50 % du temps ou moins | 0 | 1 (0,7) | 1 (0,3) |
| Situation au regard de la ménopause (femmes seulement), n (%) | |||
| Préménopause ou périménopause | 23 (14,8) | 29 (21,6) | 52 (18,0) |
| Postménopause | 130 (83,9) | 105 (78,4) | 235 (81,3) |
| Hormonothérapie antérieure, n (%) | |||
| Inhibiteur de l’aromatase | 155 (100) | 134 (100) | 289 (100) |
| Tamoxifène | 69 (44,5) | 57 (42,5) | 126 (43,6) |
| Traitement antérieur par un inhibiteur de CDK4/6, n (%) | |||
| Oui | 113 (72,9) | 93 (69,4) | 206 (71,3) |
| Non | 42 (27,1) | 41 (30,6) | 83 (28,7) |
| Chimiothérapie antérieure, n (%) | |||
| Traitement (néo)adjuvant uniquement | 62 (40,0) | 61 (45,5) | 123 (42,6) |
Traitement de la maladie localement avancée (inopérable) ou métastatique | 30 (19,4) | 23 (17,2) | 53 (18,3) |
| Nombres de traitements antérieurs pour une maladie localement avancée (inopérable) ou métastatique (hormonothérapie ou chimiothérapie) | |||
| 0 | 12 (7,7) | 20 (14,9) | 32 (11,1) |
| 1 | 107 (69,0) | 79 (59,0) | 186 (64,4) |
| 2 | 31 (20,0) | 29 (21,6) | 60 (20,8) |
| 3 | 5 (3,2) | 6 (4,5) | 11 (3,8) |
Résultats de l’étude (CAPItello-291)
L’étude a mis en évidence une amélioration statistiquement significative dans la population globale et chez les patients dont les tumeurs présentaient des gènes PIK3CA, AKT1 ou PTEN altérés. L’analyse exploratoire de la SSP chez les 313 (44 %) patients dont les tumeurs ne présentaient pas d’altérations des gènes PIK3CA, AKT1 ou PTEN a révélé un rapport des risques instantanés de 0,79 (IC à 95 % : 0,61; 1,02), ce qui indique que l’amélioration observée dans la population globale était principalement attribuable aux résultats des patients dont les tumeurs étaient porteuses de gènes PIK3CA, AKT1 ou PTEN altérés.
Au moment de l’analyse principale de la SSP, la durée médiane du suivi chez les patients porteurs de gènes PIK3CA, AKT1 ou PTEN altérés recevant TRUQAP et dont les données étaient censurées a été de 16,4 mois (plage : 0 à 24,9 mois). L’âge médian des 289 patients dont les tumeurs présentaient des gènes PIK3CA, AKT1 ou PTEN altérés était de 59 ans (plage de 34 à 90 ans); 99 % étaient des femmes, 52 % étaient blancs, 29 %, asiatiques et 1 %, noirs; 65,7 % des patients avaient un indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) de 0 et 34,2 %, de 1; 18 % étaient des femmes en préménopause ou en périménopause. Tous les patients avaient déjà reçu une hormonothérapie (à base d’inhibiteurs de l’aromatase chez 100 % des patients et de tamoxifène chez 44,1 % d’entre eux). Un traitement antérieur par un inhibiteur de CDK4/6 avait été administré chez 71 % des patients, tandis qu’une chimiothérapie pour une maladie localement avancée (inopérable) ou métastatique avait été administrée chez 18,2 % des patients. Soixante-seize pour cent (76 %) des patients présentaient une altération dans le gène PIK3CA, 13 %, dans le gène AKT1 et 17 %, dans le gène PTEN.
Les résultats de l’analyse de la SSP évaluée par le chercheur ont été corroborés par les résultats comparables obtenus à l’insu par un comité d’évaluation indépendant. Une évaluation préliminaire de la survie globale (maturité de 30 %) au moment de l’analyse principale de la SSP ne semble pas indiquer d’effets néfastes du traitement par le capivasertib et le fulvestrant sur la survie par rapport au traitement par le placebo et le fulvestrant.
Les résultats de l’évaluation de l’efficacité dans le sous-groupe de patients porteurs de gènes PIK3CA, AKT1 ou PTEN altérés sont présentés dans le tableau 12 et la figure 1.
Tableau 12 – Résultats de l’évaluation de l’efficacité dans l’étude CAPItello-291 chez les patients dont les tumeurs présentaient une altération des gènes PIK3CA, AKT1 ou PTEN
Sous-groupe des porteurs de gènes PIK3CA, AKT1 ou PTEN altérés N = 289 | ||
TRUQAP + fulvestrant N = 155 | Placebo + fulvestrant N = 134 | |
| Survie sans progressiona | ||
| Nombre d’évènements liés à la SSP – n (%) | 121 (78,1) | 115 (85,8) |
| SSP médiane, mois (IC à 95 %) | 7,3 (5,5; 9,0) | 3,1 (2,0; 3,7) |
Rapport des risques instantanés (IC à 95 %)b | 0,50 (0,38; 0,65) | |
| Valeur pc | < 0,001 | |
a L’analyse a été effectuée par le chercheur selon les critères RECIST 1.1.
b Fondé sur un modèle de risques proportionnels de Cox stratifié. Un rapport des risques instantanés < 1 favorise l’association capivasertib + fulvestrant.
c Test de Mantel-Haenszel stratifié.
Figure 1 – Courbe de Kaplan-Meier de la survie sans progression évaluée dans l’étude CAPItello-291 (selon l’évaluation du chercheur, sous-groupe de patients porteurs de gènes PIK3CA, AKT1 ou PTEN altérés)
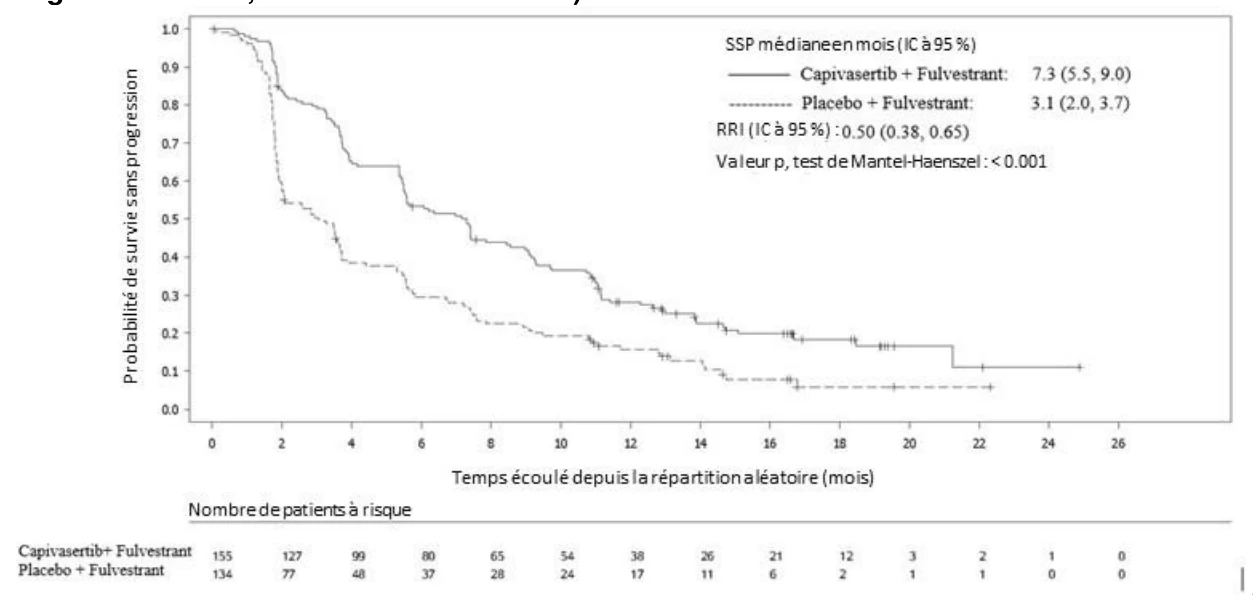
Une amélioration de la SSP chez les patients traités par TRUQAP et le fulvestrant a été observée dans tous les sous-groupes prédéfinis, y compris ceux formés en fonction de la présence de métastases viscérales ou d’une exposition antérieure à un inhibiteur de CDK4/6, et dans la population de patients dont les tumeurs ne portaient pas de gènes PIK3CA, AKT1 ou PTEN altérés, qui comprenait les patients chez qui l’absence d’altération avait été confirmée ainsi que ceux pour lesquels aucun résultat de test n’était disponible.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Au cours des études de toxicité à doses répétées allant jusqu’à 6 mois chez le rat et jusqu’à 9 mois chez le chien, l’administration du capivasertib a été associée à une augmentation des taux de glucose et d’insuline ainsi qu’à des modifications pathologiques des organes reproducteurs mâles (dégénérescence tubulaire dans les testicules et présence de débris cellulaires dans les épididymes). Le système rénal était un autre organe/système cible majeur des effets toxiques chez le rat. La plupart des modifications étaient réversibles, à l’exception des altérations dégénératives présentes dans les organes reproducteurs mâles. Elles ont été observées à des concentrations plasmatiques inférieures ou similaires à celles attendues chez l’humain à la dose recommandée de 400 mg deux fois par jour (environ 0,14 à 2 fois, selon l’ASC totale).
Au cours d’une étude de 2 ans sur la cancérogénicité chez le rat, on a observé une dégénérescence du cristallin chez les rats mâles à des expositions inférieures à celles chez les humains (0,1 fois) à la dose recommandée de 400 mg deux fois par jour (selon l’ASC totale).
Génotoxicité
Le capivasertib s’est révélé génotoxique in vivo dans un test du micronoyau dans la moelle osseuse du rat, principalement selon un mode d’action aneugénique. Il n’a pas eu d’effet mutagène in vitro dans le cadre du test de mutation bactérienne (test d’Ames) et n’a pas eu d’effet génotoxique dans le test de mutation génique effectué dans les cellules de lymphome de souris.
Cancérogénicité
Au cours d’une étude de 2 ans sur la cancérogénicité chez le rat, on a constaté une incidence et/ou une gravité accrue liée à la dose des cas d’hypertrophie/hyperplasie des îlots de Langerhans (chez le mâle et la femelle) et des tumeurs néoplasiques dans les testicules des mâles. Ces résultats ont été observés à des expositions inférieures à celles chez les humains (0,2 – 0,5 fois) à la dose recommandée de 400 mg deux fois par jour (selon l’ASC totale).
Toxicologie pour la reproduction et le développement
Toxicité embryofœtale et développementale
Dans une étude sur le développement embryofœtal effectuée chez le rat, l’administration du capivasertib a entraîné des effets toxiques chez les mères (réduction du gain de poids corporel et de la consommation de nourriture et augmentation de la glycémie) et des effets toxiques néfastes pour le développement, y compris une augmentation de la mortalité embryofœtale précoce (perte post-implantation), une réduction du poids des fœtus ainsi que des malformations viscérales mineures chez les fœtus. Ces effets ont été observés à la dose de 150 mg/kg/jour (environ 0,8 fois l’exposition chez l’humain à la dose recommandée de 400 mg deux fois par jour selon l’ASC totale). L’administration de 150 mg/kg/jour à des rates gravides pendant toute la gestation et jusqu’au début de la lactation a entraîné une réduction de la taille de la portée et du poids des ratons.
L’exposition au capivasertib a été confirmée chez les petits à la mamelle, ce qui pourrait indiquer une possible excrétion du capivasertib dans le lait humain.
Fertilité
Après 10 semaines de traitement, le capivasertib n’avait eu aucun effet sur la fertilité des rats mâles à des doses allant jusqu’à 100 mg/kg/jour (correspondant à des expositions environ 1,4 fois supérieures à l’exposition chez l’humain à la dose recommandée de 400 mg deux fois par jour selon l’ASC totale). Les effets sur la fertilité des femelles n’ont pas été évalués chez les animaux.
17 Monographies de référence
- 1) Monographie de FASLODEX® (fulvestrant injectable), numéro de contrôle de la présentation : 231097, AstraZeneca Canada Inc. (2020-06-18)