


Monographie de produit - Rozlytrek
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 Mises en garde et précautions, Appareil musculosquelettique | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ................................... 4
1 Indications ..................................................................................................................... 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................... 5
4 Posologie et administration .......................................................................................... 5
4.1 Considérations posologiques ..................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ................................................. 5
4.4 Administration ............................................................................................................ 9
4.5 Dose oubliée ............................................................................................................. 9
5 Surdose .......................................................................................................................... 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 9
7 Mises en garde et précautions .................................................................................. 10
7.1 Populations particulières .......................................................................................... 14
7.1.1 Grossesse ......................................................................................................14
7.1.2 Allaitement .....................................................................................................14
7.1.3 Enfants et adolescents ...................................................................................14
7.1.4 Personnes âgées ...........................................................................................14
8 Effets indésirables ....................................................................................................... 14
8.1 Aperçu des effets indésirables ................................................................................. 14
8.2 Effets indésirables observés au cours des études cliniques..................................... 15
8.3 Réactions indésirables moins fréquentes observées au cours des essais cliniques 18
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biochimiques et autres données quantitatives ............................................................... 18
8.5 Réactions indésirables observées après la commercialisation ................................. 19
9 Interactions médicamenteuses .................................................................................. 19
9.3 Interactions médicament-comportement .................................................................. 19
9.4 Interactions médicament-médicament ..................................................................... 20
9.5 Interactions médicament-aliment ............................................................................. 22
9.6 Interactions médicament-plante médicinale ............................................................. 22
9.7 Interactions médicament-examens de laboratoire .................................................... 23
10 Pharmacologie clinique ............................................................................................. 23
10.1 Mode d’action ........................................................................................................ 23
10.2 Pharmacodynamie ................................................................................................. 23
10.3 Pharmacocinétique ................................................................................................ 24
11 Conservation, stabilité et mise au rebut .................................................................... 26
12 Instructions particulières de manipulation du produit ............................................. 27
PARTIE 2 : Renseignements scientifiques ............................................................................ 28
13 Renseignements pharmaceutiques............................................................................ 28
14 Études cliniques .......................................................................................................... 28
14.1 Études cliniques par indication .............................................................................. 28
Tumeurs solides présentant une fusion du gène NTRK ................................................. 28
Cancer du poumon non à petites cellules (CPNPC) ROS1-positif ................................. 36
15 Microbiologie ............................................................................................................... 39
16 Toxicologie non clinique ............................................................................................. 40
Renseignements destinés aux patient·e·s ............................................................................ 42
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Tumeurs solides présentant une fusion du gène NTRK
ROZLYTREK (entrectinib) est indiqué pour le traitement des tumeurs solides extracrâniennes non résécables métastatiques ou localement avancées, y compris des métastases cérébrales, présentant une fusion du gène NTRK (neurotrophic tyrosine receptor kinase) sans mutation de résistance acquise connue chez les adultes lorsqu’il n’existe aucune option thérapeutique satisfaisante.
L’efficacité clinique est fondée sur le taux de réponse tumorale objective (TRO) et sur la durée de la réponse (DR) dans le cadre d’une analyse intégrée des données sur l’efficacité provenant de trois études menées chez des adultes (voir 14 Études cliniques).
Avant la mise en route du traitement par ROZLYTREK, le statut positif de la fusion du gène NTRK doit être établi au moyen d’une épreuve validée.
Le traitement par ROZLYTREK doit être administré seulement sous la supervision d’un professionnel de la santé ayant l’expérience de l’utilisation d’antinéoplasiques.
Cancer du poumon non à petites cellules (CPNPC) ROS1-positif
ROZLYTREK est indiqué pour le traitement des patients atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique ROS1-positif n’ayant jamais été traité par le crizotinib.
1.1 Enfants
Enfants (< 18 ans)
Tumeurs solides présentant une fusion du gène NTRK
Selon les données limitées soumises à Santé Canada et examinées par l’organisme, l’innocuité de ROZLYTREK n’a pas été établie chez les enfants. Santé Canada n’a donc pas autorisé une indication pour cette population (voir 7 Mises en garde et précautions, Appareil musculosquelettique, Fractures osseuses).
Cancer du poumon non à petites cellules (CPNPC) ROS1-positif
Santé Canada ne dispose d’aucune donnée sur l’utilisation de ROZLYTREK chez les enfants pour le traitement du CPNPC localement avancé ou métastatique ROS1-positif. Santé Canada n’a donc pas autorisé une indication pour cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : on n’a pas observé de différences entre les patients de 65 ans et plus et les patients plus jeunes en ce qui concerne l’innocuité et l’efficacité du produit.
2 Contre-indications
ROZLYTREK est contre-indiqué chez les patients qui présentent une hypersensibilité à ce
AC-C
AC-C
médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
|
|---|
4 Posologie et administration
4.1 Considérations posologiques
- Une épreuve validée est requise pour la sélection des patients porteurs de tumeurs solides extracrâniennes non résécables localement avancées ou métastatiques, y compris des métastases cérébrales, présentant une fusion du gène NTRK. Le statut positif de la fusion du gène NTRK doit être établi avant la mise en route du traitement par ROZLYTREK.
- Une épreuve validée est requise pour la sélection des patients atteints d’un CPNPC localement avancé ou métastatique ROS1-positif. Le statut positif du gène ROS1 doit être établi avant la mise en route du traitement par ROZLYTREK.
4.2 Posologie recommandée et ajustement posologique
Posologie
Les gélules ROZLYTREK peuvent être prises avec ou sans aliments et doivent être avalées en entier. Il ne faut ni les ouvrir ni les dissoudre.
La posologie recommandée pour ROZLYTREK est de 600 mg une fois par jour, par voie orale (voir 10.3 Pharmacocinétique).
Santé Canada n’a pas autorisé l’indication de ROZLYTREK pour le traitement du CPNPC localement avancé ou métastatique ROS1-positif chez l’enfant.
Durée du traitement
Il est recommandé de poursuivre le traitement par ROZLYTREK jusqu’à l’évolution de la maladie ou la survenue d’un effet toxique inacceptable.
Modification de la dose
La prise en charge des manifestations indésirables peut nécessiter une réduction de la dose de ROZLYTREK ou une interruption temporaire, voire l’arrêt du traitement, en fonction des résultats de l’évaluation de l’innocuité ou de la tolérabilité de celui-ci par le médecin prescripteur.
Il est possible de réduire la dose de ROZLYTREK jusqu’à 2 fois pour des questions de tolérabilité. Le tableau 1 fournit des recommandations générales en matière de réduction de la
AC-C
dose chez l’adulte. Il faut cesser définitivement le traitement par ROZLYTREK chez tout patient qui ne tolère pas une dose de 200 mg une fois par jour.
Tableau 1 Schéma de réduction de la dose
| Schéma de réduction de la dose | Palier posologique |
|---|---|
| Dose de départ | 600 mg 1 f.p.j. |
| Première réduction de la dose | 400 mg 1 f.p.j. |
| Deuxième réduction de la dose | 200 mg 1 f.p.j. |
f.p.j. = fois par jour
Ajustements posologiques en cas de réactions indésirables particulières
Les modifications de la dose de ROZLYTREK qui sont recommandées dans le cas de certaines réactions indésirables sont présentées au tableau 2 (voir 7 Mises en garde et précautions et 8 Effets indésirables).
Tableau 2 Modifications de la dose recommandées dans le cas de certaines réactions indésirables au médicament
| Réaction indésirable au médicament | Sévérité* | Modification de la dose |
|---|---|---|
| Anémie ou neutropénie | Grade 3 ou 4 | Interrompre le traitement par ROZLYTREK jusqu’à la régression à un grade ≤ 2 ou à la valeur initiale, puis le reprendre en gardant la même dose ou en la réduisant d’un palier, selon les besoins cliniques. |
| Effets sur le système nerveux central | Grade ≥ 2 | Interrompre le traitement par ROZLYTREK jusqu’à la régression à un grade ≤ 1 ou à la valeur initiale, puis le reprendre en réduisant la dose d’un palier. En cas de réapparition de la manifestation, réduire la dose d’un palier une deuxième fois. En présence de manifestations sévères, prolongées ou intolérables, arrêter le traitement, selon les besoins cliniques. |
| Hépatotoxicité | Grade 3 | Interrompre le traitement par ROZLYTREK jusqu’à la régression à un grade ≤ 1 ou à la valeur initiale. Reprendre le traitement en gardant la même dose si la manifestation disparaît en 4 semaines. Cesser définitivement le traitement si la manifestation ne disparaît pas en 4 semaines. Reprendre le traitement à une dose réduite en cas de manifestation de grade 3 récurrente qui disparaît en 4 semaines. |
| Grade 4 | Interrompre le traitement par ROZLYTREK jusqu’à la régression à un grade ≤ 1 ou à la valeur initiale. |
| Réaction indésirable au médicament | Sévérité* | Modification de la dose |
|---|---|---|
Reprendre le traitement à une dose réduite si la manifestation disparaît en 4 semaines. Cesser définitivement le traitement si la manifestation ne disparaît pas en 4 semaines. Cesser définitivement le traitement en cas de manifestation de grade 4 récurrente. | ||
| Taux d’ALT ou d’AST supérieur à 3 fois la limite supérieure de la normale (LSN) accompagné d’un taux de bilirubine totale supérieur à 1,5 fois la LSN (en l’absence de cholestase ou d’hémolyse) | Cesser définitivement le traitement par ROZLYTREK. | |
| Hyperuricémie | Symptomatique ou de grade 4 | Amorcer un traitement par un hypo-uricémiant. Interrompre le traitement par ROZLYTREK jusqu’à l’amélioration des signes ou des symptômes. Reprendre le traitement par ROZLYTREK en gardant la même dose ou en la réduisant. |
| Syncope | Tous les grades | Interrompre le traitement par ROZLYTREK jusqu’au rétablissement du patient, puis le reprendre en réduisant la dose d’un palier. En cas de réapparition de la manifestation, réduire la dose d’un palier une deuxième fois ou envisager l’arrêt du traitement, selon les besoins cliniques. |
| Insuffisance cardiaque congestive | Grade 2 ou 3 | Interrompre le traitement par ROZLYTREK jusqu’à la régression à un grade ≤ 1. Reprendre le traitement en réduisant la dose. |
| Grade 4 | Cesser définitivement le traitement par ROZLYTREK. | |
| Allongement de l’intervalle QT | QTc de 481 à 500 ms | Interrompre le traitement par ROZLYTREK jusqu’à la régression de l’intervalle QTc à la valeur initiale, puis le reprendre à la même dose. |
| QTc de plus de 500 ms | Interrompre le traitement par ROZLYTREK jusqu’à la régression à la valeur initiale, puis le reprendre à la même dose si les facteurs causant l’allongement QT ont été identifiés et corrigés. Reprendre le traitement en réduisant la dose si d’autres facteurs causant l’allongement QT n’ont pas été identifiés. | |
| Torsade de pointes; tachycardie ventriculaire polymorphe; | Cesser définitivement le traitement par ROZLYTREK. | |
| Réaction indésirable au médicament | Sévérité* | Modification de la dose |
|---|---|---|
| signes/symptômes d’arythmie grave | ||
| Troubles de la vision | Grade 2 ou plus | Interrompre le traitement par ROZLYTREK jusqu'à l’amélioration ou la stabilisation de la manifestation. Reprendre le traitement en gardant la même dose ou en la réduisant, selon les besoins cliniques. |
| Autres réactions indésirables d’importance clinique | Grade 3 ou 4 | Interrompre le traitement par ROZLYTREK jusqu’à ce que la réaction indésirable se résorbe ou régresse à un grade 1 ou à la valeur initiale. Reprendre le traitement à la même dose ou en réduisant la dose si la réaction disparaît en 4 semaines. Envisager de cesser définitivement le traitement si la réaction indésirable ne disparaît pas en 4 semaines. Cesser définitivement le traitement en cas de manifestation de grade 4 récurrente. |
| * Sévérité définie selon les critères de terminologie standards pour les manifestations indésirables du National Cancer Institute (CTCAE du NCI) | ||
Modifications de la dose en cas d’administration concomitante avec un inhibiteur modéré ou puissant du CYP3A
Il faut éviter d’administrer ROZLYTREK en concomitance avec un inhibiteur modéré ou puissant du CYP3A ou limiter la durée de cette utilisation concomitante à 14 jours ou moins, chez l'adulte. Si un tel traitement concomitant est inévitable, il faut réduire la dose de ROZLYTREK à 100 mg une fois par jour, en cas d’utilisation avec un inhibiteur puissant du CYP3A, et à 200 mg une fois par jour, en cas d’utilisation avec un inhibiteur modéré du CYP3A.
Après l’arrêt du traitement par l’inhibiteur modéré ou puissant du CYP3A, on peut reprendre le traitement par ROZLYTREK à la dose qui était administrée avant l’instauration du traitement concomitant. Il peut être nécessaire de prévoir une période de sevrage thérapeutique dans le cas des inhibiteurs du CYP3A4 dotés d’une longue demi-vie (voir 9 Interactions médicamenteuses).
Modifications de la dose en cas d’administration concomitante avec un inducteur du CYP3A
Il faut éviter d’administrer ROZLYTREK en concomitance avec un inducteur du CYP3A (voir 9 Interactions médicamenteuses).
Ajustements posologiques chez les populations particulières
Utilisation chez les enfants
Santé Canada n’a pas autorisé d’indication de ROZLYTREK chez les enfants.
Utilisation chez les personnes âgées
Il n’y a pas lieu d’ajuster la dose de ROZLYTREK chez les patients âgés de 65 ans et plus (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques).
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère ou modérée (ClCr ≥ 30 ml/min calculée à l’aide de la formule de Cockcroft-Gault). ROZLYTREK n’a pas fait l’objet d’études chez les patients atteints d’insuffisance rénale sévère (ClCr < 30 ml/min).
Insuffisance hépatique
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique légère (Child-Pugh A), modérée (Child-Pugh B) ou grave (Child-Pugh C) sous-jacente, selon une étude menée auprès de sujets atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques particuliers). Il faut surveiller étroitement la fonction hépatique et la survenue de réactions indésirables chez les patients atteints d’insuffisance hépatique grave.
Origine ethnique
Il n’y a pas lieu d’ajuster la dose de ROZLYTREK en fonction de l’origine ethnique du patient (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques particuliers).
4.4 Administration
La dose recommandée doit être administrée par voie orale. Les gélules peuvent être prises avec ou sans aliments et doivent être avalées entières (il ne faut ni les ouvrir ni les dissoudre).
4.5 Dose oubliée
Si le patient oublie de prendre une dose prévue de ROZLYTREK, il peut compenser la dose omise dès qu’il se rend compte de son oubli, à moins que la prise de la prochaine dose ne soit prévue au cours des 12 heures suivantes. Si le patient vomit immédiatement après avoir pris une dose de ROZLYTREK, il peut prendre une dose de remplacement.
5 Surdose
Aucun cas de surdosage n’a été observé lors des essais cliniques menés sur ROZLYTREK. Les patients qui subissent un surdosage doivent faire l’objet d’une surveillance étroite et recevoir des soins de soutien. On ne connaît aucun antidote à ROZLYTREK.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 Formes posologiques, teneurs et composition
| Voie d’administration | Formes posologiques/teneurs /composition | Ingrédients non médicinaux |
| Orale | Gélule, 100 mg et 200 mg | Acide tartrique, cellulose microcristalline, crospovidone, dioxyde de silicium colloïdal, hypromellose, lactose anhydre et stéarate de magnésium L’enveloppe de la gélule à 100 mg contient du dioxyde de titane, de l’hypromellose et de l’oxyde de fer jaune. |
Les gélules ROZLYTREK se présentent sous les formes suivantes :
- gélules à 100 mg; flacon contenant 30 gélules opaques de couleur jaune portant l’inscription « ENT 100 » imprimée à l’encre bleue;
- gélules à 200 mg; flacon contenant 90 gélules opaques de couleur orange portant l’inscription « ENT 200 » imprimée à l’encre bleue.
7 Mises en garde et précautions
Appareil cardiovasculaire
Insuffisance cardiaque congestive
Des cas d’insuffisance cardiaque congestive (ICC) ont été signalés lors des essais cliniques sur ROZLYTREK (voir 8 RÉACTIONS INDÉSIRABLES, tableau 4). Ces réactions ont été observées chez des patients qui avaient ou non des antécédents de maladie cardiaque et ont disparu chez certains patients soumis à un traitement diurétique et/ou à une réduction de la dose de ROZLYTREK ou à une interruption du traitement par cet agent. Les essais cliniques ont exclu les patients atteints d’ICC symptomatique ou d’angor instable ou ayant subi un infarctus du myocarde ou un pontage aortocoronarien dans les trois à six mois précédant l’inclusion dans l’essai.
Évaluer la fraction d’éjection ventriculaire gauche (FEVG) avant d’amorcer un traitement par ROZLYTREK chez les patients présentant des symptômes ou des facteurs de risque connus d’ICC. Les patients qui reçoivent ROZLYTREK doivent faire l’objet d’une surveillance étroite et ceux qui présentent des signes et des symptômes cliniques d’ICC (essoufflement ou œdème notamment) doivent faire l’objet d’une évaluation et recevoir le traitement approprié d’un point de vue clinique. Chez les patients présentant une apparition ou une aggravation de l’ICC, interrompre le traitement par ROZLYTREK, prendre les mesures médicales appropriées et réévaluer la FEVG.
En fonction de la sévérité de l’ICC ou de la diminution de la FEVG, reprendre le traitement par ROZLYTREK à une dose réduite lors du retour à la situation initiale ou le cesser définitivement (voir le tableau 2 de la section 4 Posologie et administration).
Allongement de l’intervalle QTc
Des cas d’allongement de l’intervalle QT ont été observés chez des patients qui ont reçu ROZLYTREK lors des essais cliniques (voir 8 Effets indésirables). Dans les essais cliniques, un allongement de l’intervalle QTc de plus de 60 ms par rapport au départ a été relevé chez 10 (2,8 %) des 355 patients qui avaient fait l’objet d’au moins une évaluation électrocardiographique (ECG) après l’évaluation initiale, et 6 (1,7 %) de ces 355 patients avaient un intervalle QTc > 500 ms. Dans les études non cliniques, ROZLYTREK a provoqué un allongement de l’intervalle QT ou QTc et a exercé un effet inhibiteur sur les courants de queue des canaux hERG (voir 16 Toxicologie non clinique, Pharmacologie de l’innocuité).
Il faut éviter d’administrer ROZLYTREK aux patients atteints du syndrome congénital du QT long et à ceux qui prennent des médicaments dont on sait qu’ils allongent l’intervalle QT. Il est
L’enveloppe de la gélule à 200 mg contient du dioxyde de titane, de l’hypromellose et du FD&C jaune n° 6. L’encre d’impression contient de la gomme-laque, de la laque d’aluminium FD&C bleu no 2, du propylène glycol et une solution d’ammoniaque forte. |
AC-C
recommandé d’évaluer les paramètres de l’ECG au départ, puis de surveiller périodiquement ces paramètres ainsi que les taux d’électrolytes, en adaptant la fréquence en fonction des facteurs de risque comme une insuffisance cardiaque congestive, des anomalies électrolytiques ou l’administration de médicaments concomitants connus pour allonger l’intervalle QT.
Il faut interrompre le traitement par ROZLYTREK en fonction de la sévérité de l’allongement de l’intervalle QTc, puis le reprendre en gardant la même dose ou en la réduisant, ou le cesser définitivement (voir le tableau 2 de la section 4 Posologie et administration).
Conduite et utilisation de machinerie
ROZLYTREK peut influer sur la capacité des patients à conduire un véhicule et à utiliser des machines. En cas de réactions indésirables de nature cognitive, de syncope, de vision trouble ou d’étourdissements pendant le traitement par ROZLYTREK, il faut dire aux patients de ne pas conduire de véhicule ni d’utiliser des machines tant que ces symptômes persistent.
Toxicité embryofœtale
Selon les résultats des études menées chez l’animal, ROZLYTREK peut être nocif pour le fœtus lorsqu’il est administré à la femme enceinte. Lorsqu’il a été administré à des rates gravides à une dose associée à une exposition 2,7 fois supérieure à celle associée à la dose recommandée chez l’humain (selon la surface sous la courbe; SSC), ROZLYTREK a entraîné une toxicité maternelle et des malformations fœtales (voir 16 Toxicologie non clinique).
Les patientes qui reçoivent ROZLYTREK doivent être avisées des effets nuisibles potentiels pour le fœtus. Les patientes aptes à procréer doivent utiliser des méthodes contraceptives hautement efficaces pendant le traitement et pendant les 5 semaines qui suivent la prise de la dernière dose de ROZLYTREK (voir 7.1 Populations particulières).
Système endocrinien et métabolisme
Hyperuricémie
Parmi les 355 patients qui ont reçu ROZLYTREK lors des essais cliniques, 9 % ont présenté une hyperuricémie en tant que manifestation indésirable. Des manifestations de grade 4 ont été signalées chez 1,7 % des patients, y compris un patient qui est décédé en raison d'un syndrome de lyse tumorale. Chez les 32 patients ayant présenté une hyperuricémie, 6 % ont eu besoin d’une réduction de la dose, 6 % ont eu besoin d’une interruption de l’administration de la dose et 34 % ont eu besoin d’une intervention pour réduire le taux d’acide urique (hypo-uricémiant).
Évaluer le taux sérique d’acide urique avant d’amorcer le traitement par ROZLYTREK, puis périodiquement pendant le traitement. Surveiller les signes et les symptômes d’hyperuricémie. Amorcer un traitement par un hypo-uricémiant selon l’état clinique du patient et interrompre le traitement par ROZLYTREK en présence de signes et de symptômes d’hyperuricémie. En fonction de la sévérité de l’hyperuricémie, reprendre le traitement par ROZLYTREK en gardant la même dose ou en la réduisant lors de l’amélioration des signes et des symptômes (voir le tableau 2 de la section 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Parmi les 355 patients qui ont reçu ROZLYTREK lors des essais cliniques, des élévations de tous grades des taux d’AST se sont produites chez 44 % des patients, et des élévations de tous grades des taux d’ALT se sont produites chez 38 % des patients. Des élévations de grade 3 ou 4 des taux d’AST et d’ALT se sont produites chez 2,7 % et 2,9 % des patients, respectivement. Des élévations des taux d’AST ou d’ALT ayant entraîné une réduction de la dose ou l’interruption du traitement se sont produites chez 0,8 % et 0,8 % des patients, respectivement. Le délai médian avant l’apparition des élévations des taux d’AST et d’ALT était de 2 semaines.
Effectuer des évaluations de la fonction hépatique, y compris des taux d’ALT et d’AST, toutes les 2 semaines pendant le premier mois du traitement, puis tous les mois par la suite et selon l’état clinique du patient. En fonction de la sévérité de l’hépatotoxicité, interrompre le traitement par ROZLYTREK et le reprendre en gardant la même dose ou en la réduisant, ou le cesser définitivement (voir le tableau 2 de la section 4 Posologie et administration).
Appareil musculosquelettique
Fractures osseuses
ROZLYTREK augmente le risque de fractures. Dans la population élargie de l’analyse de l’innocuité, 5 % des adultes et 23 % des enfants ont présenté des fractures. Chez les adultes, certaines fractures sont survenues lors d’une chute ou d’un autre traumatisme de la région touchée tandis que chez les enfants, toutes les fractures se sont produites sous l’effet d’un traumatisme léger, voire nul. Chez les adultes et les enfants, la plupart des fractures touchaient la hanche ou un membre inférieur (p. ex. le corps du fémur ou du tibia). Le délai médian avant la survenue d’une fracture était de 3,8 mois chez les adultes et de 4,0 mois chez les enfants. Le traitement par ROZLYTREK a été interrompu chez 41 % des adultes et chez 43 % des enfants en raison d’une fracture.
On ne possède pas de données sur les effets de ROZLYTREK sur la cicatrisation des fractures ou le risque de fractures éventuelles.
Il faut évaluer rapidement les patients présentant des signes et des symptômes de fracture. L’utilisation de ROZLYTREK est déconseillée chez les enfants de moins de 18 ans; Santé Canada n’a pas autorisé d’indication de ROZLYTREK pour cette population.
Affections du système nerveux
Effets sur le système nerveux central
Des troubles cognitifs (notamment confusion, modifications de l’état mental, atteinte de la mémoire et hallucinations) ont été signalés lors des essais cliniques sur ROZLYTREK (voir la description de ces manifestations dans la section 8 Effets indésirables).
En outre, un large éventail d’autres réactions indésirables sur le système nerveux central (SNC) ont été signalées. Parmi les 355 patients traités par l’entrectinib lors des essais cliniques, 10 % ont présenté un trouble de l’humeur (dépression, anxiété et agitation), 38 % ont présenté des étourdissements et 14 % ont présenté un trouble du sommeil (principalement l’insomnie).
La fréquence des réactions indésirables sur le SNC était similaire chez les patients qui avaient ou non des antécédents de métastases dans le SNC. Cependant, la fréquence des étourdissements (38 % vs 31 %), des céphalées (21 % vs 13 %), de la paresthésie (20 % vs 6 %), des troubles de l’équilibre (13 % vs 4 %) et d’un état confusionnel (11 % vs 2 %) semblait plus élevée chez les patients qui avaient des métastases touchant le SNC et avaient déjà reçu une radiothérapie du SNC (N = 90) que chez ceux qui n’en avaient pas (N = 48).
Il faut surveiller les patients afin de déceler tout signe évocateur d’altérations de la fonction cognitive ou d’autres manifestations touchant le SNC. Il faut interrompre ou cesser définitivement le traitement par ROZLYTREK en fonction de la sévérité de la manifestation (voir le tableau 2 de la section 4 Posologie et administration).
Il faut informer les patients du risque d’atteinte cognitive associé au traitement par ROZLYTREK et leur déconseiller de conduire un véhicule ou de faire fonctionner des machines en cas de symptômes de troubles cognitifs, et ce, jusqu’à la disparition de tels symptômes.
Syncope
Des cas de syncope ont été signalés lors des essais cliniques sur ROZLYTREK (voir 8 Effets indésirables). Chez certains patients, la syncope était associée à une hypotension, à une déshydratation ou à un allongement de l’intervalle QT, alors que chez d’autres, aucun état pathologique concomitant n’a été signalé. Les patients sous ROZLYTREK qui présentent une syncope doivent faire l’objet d’une évaluation, et leur traitement doit être interrompu jusqu’au rétablissement du patient, puis repris en réduisant la dose (voir le tableau 2 de la section 4 Posologie et administration).
Troubles oculaires
Parmi les 355 patients qui ont reçu ROZLYTREK au cours des essais cliniques, des altérations de la vision se sont produites chez 21 % des patients, y compris des manifestations de grade 1 (82 %), de grade 2 (14 %) et de grade 3 (4,1 %) (voir 8 Effets indésirables). Les troubles visuels survenus chez au moins 1 % des patients comprenaient une vision trouble (8,7 %), une photophobie (5,1 %), une diplopie (3,1 %), une atteinte visuelle (2 %), une photopsie (1,1 %), une cataracte (1,1 %) et des corps flottants (1,1 %).
Des troubles visuels ont été associés aux inhibiteurs du récepteur à tyrosine kinase, la kinase du lymphome anaplasique (ALK), et l’entrectinib est connu pour inhiber l’ALK.
Il faut informer les patients du risque d’altérations de la vision associées au traitement par ROZLYTREK. Il faut leur déconseiller de conduire un véhicule ou de faire fonctionner des machines en cas de symptômes de troubles visuels, et ce, jusqu’à la disparition de tels symptômes.
En cas d’un nouveau trouble visuel, on doit envisager de soumettre le patient à un examen ophtalmologique. En fonction de la sévérité des altérations de la vision, il faut interrompre le traitement par ROZLYTREK ou modifier la posologie (voir le tableau 2 de la section 4 Posologie et administration).
Santé reproductive : potentiel des femmes et des hommes
Test de grossesse
Les femmes aptes à procréer ne doivent pas concevoir pendant le traitement et ne doivent pas être enceintes au début du traitement. Les patientes aptes à procréer doivent subir un test de grossesse sous la supervision d’un médecin avant de commencer le traitement par ROZLYTREK.
Contraception
Les patientes aptes à procréer doivent utiliser des méthodes contraceptives hautement efficaces pendant le traitement et pendant les 5 semaines qui suivent l’administration de la dernière dose de ROZLYTREK (voir 16 Toxicologie non clinique).
Étant donné le risque de génotoxicité et de tératogénicité associé à ROZLYTREK, les patients dont la partenaire est apte à procréer doivent utiliser des méthodes contraceptives hautement efficaces pendant le traitement et pendant les 3 mois qui suivent l’administration de la dernière dose de cet agent (voir 16 Toxicologie non clinique).
Fertilité
Aucune étude portant particulièrement sur la fertilité n’a été menée pour l'entrectinib. Une réduction du poids de la prostate liée à la dose a été observée chez des chiens mâles (voir
16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il faut recommander aux patientes aptes à procréer d’éviter de concevoir pendant le traitement par ROZLYTREK (voir 7 Mises en garde et précautions). On ne dispose d’aucunes données sur l’utilisation de ROZLYTREK chez la femme enceinte. D’après les études menées sur l’entrectinib chez l’animal (voir 16 Toxicologie non clinique) et le mode d’action du médicament, il se peut que ROZLYTREK soit nocif pour le fœtus s’il est administré à une femme enceinte. Les patientes qui reçoivent ROZLYTREK doivent être informées des effets nocifs qu’il pourrait avoir sur le fœtus. Il faut demander aux patientes de communiquer avec leur professionnel de la santé en cas de grossesse.
7.1.2 Allaitement
On ignore si l’entrectinib ou ses métabolites passent dans le lait maternel humain. Aucune étude n’a été menée dans le but d’évaluer les effets de ROZLYTREK sur la production de lait ou sa présence dans le lait maternel. Étant donné que le risque auquel pourrait être exposé un nourrisson allaité par une patiente sous ROZLYTREK est inconnu, il faut conseiller aux mères de ne pas allaiter pendant le traitement par ROZLYTREK et pendant 14 jours après la dernière dose.
7.1.3 Enfants et adolescents
Selon les données limitées soumises à Santé Canada et examinées par l’organisme, l’innocuité de ROZLYTREK n’a pas été établie chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
L’utilisation de ROZLYTREK a été évaluée chez les enfants, les adolescents et les jeunes adultes. ROZLYTREK a été associé à un risque plus élevé de fractures osseuses chez la population pédiatrique que chez les adultes (voir la section Appareil musculosquelettique ci-dessus). Les données pharmacocinétiques de population indiquent que les taux d’exposition des populations adulte et pédiatrique à ce médicament sont similaires (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques particuliers).
7.1.4 Personnes âgées
On n’a pas observé de différences entre les patients de 65 ans et plus et les patients plus jeunes en ce qui concerne l’innocuité ou l’efficacité du produit.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Dans le cadre du programme de développement clinique de ROZLYTREK, un total de 355 patients, comprenant 16 enfants et jeunes adultes, ont reçu ce médicament au cours de
AC-C
quatre essais cliniques (études ALKA, STARTRK-1, STARTRK-2 et STARTRK-NG). L’innocuité de ROZLYTREK a été évaluée au moyen d’analyses des données groupées de ces quatre essais toujours en cours. La durée médiane de l’exposition à ROZLYTREK était de 5,5 mois.
Dans cette population de l’analyse sur l’innocuité, les tumeurs les plus fréquentes étaient les tumeurs pulmonaires (56 %), les sarcomes (8 %) et les tumeurs du côlon (5 %). Il y avait des fusions du gène ROS1 chez 42 % des patients et du gène NTRK chez 20 % des patients. La plupart des patients (75 %) ont reçu ROZLYTREK à raison de 600 mg par voie orale une fois par jour. Les doses variaient de 100 mg/m2 à 1 600 mg/m2 une fois par jour chez les adultes et de 250 mg/m2 à 750 mg/m2 une fois par jour chez les enfants. Santé Canada n’a pas autorisé d’indication pour les enfants.
Des réactions indésirables de grade 3 ou 4 sont survenues chez 60 % des patients; les réactions les plus fréquentes (≥ 2 % des patients) étaient les suivantes : infection pulmonaire (5 %), poids augmenté (7 %), dyspnée (6 %), fatigue/asthénie (5 %), troubles cognitifs (4,5 %), syncope (2,5 %), embolie pulmonaire (3,4 %), hypoxie (3,4 %), épanchement pleural (3,1 %), hypotension (2,8 %), diarrhée (2 %) et infection des voies urinaires (2,5 %).
Les manifestations mortelles comprenaient la dyspnée (0,6 %), la pneumonie (0,6 %), la sepsie (0,6 %), le suicide (0,3 %), une perforation du gros intestin (0,3 %) et le syndrome de lyse tumorale (0,3 %).
Le traitement a été définitivement arrêté en raison d’une réaction indésirable chez 9 % des patients qui ont reçu ROZLYTREK. Les réactions indésirables les plus fréquentes (chacune chez moins de 1 % des patients) qui ont entraîné un arrêt définitif du traitement étaient la pneumonie, l’arrêt cardiorespiratoire, la dyspnée et la fatigue.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux de réactions indésirables qui y sont observés peuvent ne pas refléter ceux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’approximation des taux.
Le tableau 4 résume les réactions indésirables au médicament (RIM) observées chez les patients traités par ROZLYTREK. Les réactions indésirables au médicament survenues lors des essais cliniques sont présentées selon la classification par discipline médicale du MedDRA.
Tableau 4 Résumé des réactions indésirables au médicament (> 10 %, tous grades confondus) survenues chez les patients sous ROZLYTREK lors des essais cliniques (population de l’analyse des données groupées sur l’innocuité)
Classification par discipline médicale Réaction indésirable | ROZLYTREK N = 355 | |
|---|---|---|
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue12 | 170 (47,9) | 19 (5,4) |
| Œdème6 | 141 (39,7) | 4 (1,1) |
| Douleur7 | 100 (28,2) | 7 (2,0) |
| Pyrexie | 76 (21,4) | 3 (0,8) |
| Affections gastro-intestinales | ||
| Constipation | 163 (45,9) | 2 (0,6) |
| Diarrhée | 123 (34,6) | 7 (2,0) |
| Nausées | 122 (34,4) | 1 (0,3) |
| Vomissements | 86 (24,2) | 3 (0,8) |
| Douleurs abdominales | 45 (12,7) | 2 (0,6) |
| Dysphagie | 35 (9,9) | 1 (0,3) |
| Affections du système nerveux | ||
| Dysgueusie | 155 (43,7) | 1 (0,3) |
| Étourdissements5 | 136 (38,3) | 3 (0,8) |
| Dysesthésie3 | 103 (29,0) | 1 (0,3) |
| Troubles cognitifs1 | 92 (25,9) | 16 (4,5) |
| Neuropathie périphérique sensitive2 | 63 (17,7) | 4 (1,1) |
| Céphalée | 63 (17,7) | 1 (0,3) |
| Ataxie4 | 59 (16,6) | 3 (0,8) |
| Troubles du sommeil14 | 51 (14,4) | 2 (0,6) |
| Troubles de l’humeur15 | 36 (10,1) | 2 (0,6) |
| Affections respiratoires | ||
| Dyspnée | 106 (29,9) | 21 (5,9) |
| Toux | 85 (23,9) | 1 (0,3) |
| Affections hématologiques | ||
| Anémie | 99 (27,9) | 38 (10,7) |
| Neutropénie9 | 43 (12,1) | 18 (5,1) |
| Troubles du métabolisme et de la nutrition | ||
| Gain de poids | 88 (24,8) | 23 (6,5) |
| Appétit diminué | 46 (13,0) | 1 (0,3) |
| Déshydratation | 36 (10,1) | 4 (1,1) |
Classification par discipline médicale Réaction indésirable | ROZLYTREK N = 355 | |
|---|---|---|
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Affections du rein et des voies urinaires | ||
| Augmentation de la créatininémie | 82 (23,1) | 3 (0,8) |
| Affections musculosquelettiques | ||
| Arthralgie | 75 (21,1) | 2 (0,6) |
| Myalgie | 73 (20,6) | 3 (0,8) |
| Faiblesse musculaire | 43 (12,1) | 3 (0,8) |
| Affections hépatobiliaires | ||
| Élévation du taux d’AST | 57 (16,1) | 12 (3,4) |
| Élévation du taux d’ALT | 50 (14,1) | 11 (3,1) |
| Infections et infestations | ||
| Infection pulmonaire8 | 47 (13,2) | 18 (5,1) |
| Infection des voies urinaires | 45 (12,7) | 8 (2,3) |
| Affections oculaires | ||
| Troubles visuels11 | 74 (20,8) | 3 (0,8) |
| Affections de la peau et du tissu sous-cutané | ||
| Éruption cutanée10 | 40 (11,3) | 3 (0,8) |
| Affections vasculaires | ||
| Hypotension13 | 63 (17,7) | 10 (2,8) |
ALT = alanine aminotransférase AST = aspartate aminotransférase 1 Englobe les termes préférentiels suivants : trouble cognitif, état confusionnel, perturbation de l’attention, atteinte de la mémoire, amnésie, modifications de l’état mental, hallucination, delirium, hallucination visuelle et troubles mentaux. 2 Englobe les termes préférentiels suivants : névralgie, neuropathie périphérique, neuropathie motrice périphérique, neuropathie périphérique sensitive. 3 Englobe les termes préférentiels suivants : paresthésie, hyperesthésie, hypoesthésie, dysesthésie. 4 Englobe les termes préférentiels suivants : ataxie, troubles de l’équilibre, troubles de la marche. 5 Englobe les termes préférentiels suivants : étourdissements, vertige, sensation vertigineuse posturale. 6 Englobe les termes préférentiels suivants : œdème du visage, rétention liquidienne, œdème généralisé, œdème localisé, œdème, œdème périphérique, gonflement périphérique. 7 Englobe les termes préférentiels suivants : dorsalgie, cervicalgie, douleur musculosquelettique du thorax, douleur musculosquelettique, extrémités douloureuses. 8 Englobe les termes préférentiels suivants : bronchite, infection des voies respiratoires inférieures, infection pulmonaire, pneumonie, infection des voies respiratoires, infection des voies respiratoires supérieures. 9 Englobe les termes préférentiels suivants : neutropénie, diminution du nombre de neutrophiles. 10 Englobe les termes préférentiels suivants : éruption cutanée, éruption maculopapuleuse, éruption prurigineuse, éruption érythémateuse, éruption papuleuse. 11 Englobe les termes préférentiels suivants : cécité, cataracte, cataracte corticale, érosion de la cornée, diplopie, trouble oculaire, photophobie, photopsie, hémorragie rétinienne, vision trouble, atteinte visuelle, adhérences vitréennes, décollement du vitré, corps flottants. 12 Englobe les termes préférentiels suivants : fatigue, asthénie. 13 Englobe les termes préférentiels suivants : hypotension, hypotension orthostatique. 14 Englobe les termes préférentiels suivants : insomnie, somnolence, hypersomnie, trouble du sommeil. | ||
Classification par discipline médicale Réaction indésirable | ROZLYTREK N = 355 |
|---|---|
Tous les grades n (%) | Grade 3 ou 4 n (%) |
| 15 Englobe les termes préférentiels suivants : anxiété, labilité affective, trouble affectif, agitation, humeur dépressive, humeur euphorique, humeur modifiée, altération de l’humeur, irritabilité, dépression, trouble dépressif persistant, ralentissement psychomoteur. | |
8.3 Réactions indésirables moins fréquentes observées au cours des essais cliniques
Les réactions indésirables au médicament qui sont survenues chez moins de 10 % des patients sont les suivantes :
Affections cardiaques : insuffisance cardiaque congestive* (3,4 %) et allongement de l’intervalle QT à l’électrocardiogramme (2,0 %)
* Englobe les termes préférentiels suivants : insuffisance ventriculaire droite aiguë, insuffisance cardiaque, insuffisance cardiaque congestive, insuffisance ventriculaire droite chronique, diminution de la fraction d’éjection, œdème pulmonaire.
Affections gastro-intestinales : dysphagie (9,9 %)
Troubles du métabolisme et de la nutrition : hyperuricémie (9,0 %)
Affections musculosquelettiques : fractures osseuses* (5 % des adultes; 23 % des enfants)
* Englobe les termes préférentiels suivants : fracture de l’humérus, fracture du pied, fracture de la cheville, fracture du col du fémur, fracture de fatigue, fracture de la fibula, fracture, fracture des côtes, fracture vertébrale, fracture du poignet, fracture du fémur, fracture pathologique.
Affections du système nerveux : syncope (3,9 %), troubles cognitifs
Troubles cognitifs
Divers symptômes cognitifs ont été signalés lors des essais cliniques. Il s’agissait entre autres de manifestations décrites à l’aide des termes suivants : troubles cognitifs (7,9 %), état confusionnel (7,3 %), perturbation de l’attention (4,8 %), atteinte de la mémoire (3,7 %), amnésie (2,5 %), modifications de l’état mental (1,7 %), hallucination (1,1 %), delirium (0,8 %), hallucination visuelle (0,3 %) et troubles mentaux (0,3 %). Des manifestations de grade 3 ont été signalées chez 4,5 % des patients. Au sein de la population pédiatrique, 6,3 % des patients (1 patient sur 16) ont connu des perturbations de l’attention d’une sévérité de grade 1. La fréquence de ces manifestations était plus élevée chez les patients qui avaient des métastases cérébrales au départ (39 %) que chez ceux qui n’en avaient pas (24,9 %).
Affections du rein et des voies urinaires : rétention urinaire (5,1 %)
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biochimiques et autres données quantitatives
Le tableau suivant fait état des variations anormales des résultats aux analyses de laboratoire par rapport au départ observées pendant le traitement par ROZLYTREK dans les quatre essais cliniques.
Tableau 5 Aggravation des anomalies des résultats aux analyses de laboratoire (≥ 20 %) par rapport au départ chez des patients sous ROZLYTREK lors des essais cliniques (population de l’analyse des données groupées sur l’innocuité)
| Résultat anormal aux analyses de laboratoire | ROZLYTREK – grade selon les critères CTCAE du NCI | |||||
| Tous les grades (%)1 | Grades 3 ou 4 (%)1 | |||||
| Hématologie | ||||||
| Anémie | 67 | 9 | ||||
| Lymphopénie | 40 | 12 | ||||
| Neutropénie | 28 | 7 | ||||
| Analyse biochimique | ||||||
| Augmentation de la créatininémie2 | 73 | 2,1 | ||||
| Hyperuricémie | 52 | 10 | ||||
| Élévation du taux d’AST | 44 | 2,7 | ||||
| Élévation du taux d’ALT | 38 | 2,9 | ||||
| Hypernatrémie | 35 | 0,9 | ||||
| Hypocalcémie | 34 | 1,8 | ||||
| Hypophosphatémie | 30 | 7 | ||||
| Élévation du taux de lipase | 28 | 10 | ||||
| Hypoalbuminémie | 28 | 2,9 | ||||
| Élévation du taux d’amylase | 26 | 5,4 | ||||
| Hyperkaliémie | 25 | 1,5 | ||||
| Élévation de la phosphatase alcaline | 25 | 0,9 | ||||
| Hyperglycémie3 | NE3 | 3,8 | ||||
ALT = alanine aminotransférase; AST = aspartate aminotransférase
1 Le dénominateur de chaque paramètre biologique est le nombre de patients pour lesquels les résultats de l’évaluation initiale et ceux d'une évaluation effectuée après le traitement étaient connus; ce nombre variait de 111 à 346 patients.
2 D’après la version 5.0 des critères CTCAE du NCI
3 NE = non évaluable. Les anomalies de grade 1 et 2 n’ont pas pu être déterminées d’après la version 5.0 des critères CTCAE du NCI, car les valeurs de glycémie à jeun n’ont pas été recueillies.
8.5 Réactions indésirables observées après la commercialisation
Sans objet
9 Interactions médicamenteuses
9.3 Interactions médicament-comportement
ROZLYTREK peut influer sur la capacité des patients à conduire un véhicule et à faire fonctionner des machines (voir 7 Mises en garde et précautions).
9.4 Interactions médicament-médicament
Tableau 6 Interactions médicament-médicament établies ou potentielles
| Nom usuel | Source de preuves | Effet | Commentaire clinique |
| Médicaments susceptibles d’augmenter les concentrations plasmatiques de l’entrectinib | |||
Inhibiteurs du CYP3A (modérés et puissants, notamment, sans s’y limiter, le ritonavir, le saquinavir, la télithromycine, le kétoconazole, l’itraconazole, le voriconazole, le posaconazole) | EC | L’administration concomitante d’une dose orale unique d’entrectinib et de multiples doses orales d’itraconazole, un inhibiteur puissant du CYP3A4, a accru l’exposition générale à l’entrectinib de 500 %. Les RMG des SSCinf et des Cmax observées en présence et en l’absence d’itraconazole étaient respectivement de 604 % (IC à 90 % : 454–804 %) et de 173 % (IC à 90 % : 137–218 %). | Il faut éviter d’administrer ROZLYTREK en concomitance avec des inhibiteurs modérés et puissants du CYP3A ou limiter la durée de cette utilisation concomitante à 14 jours. Si un tel traitement concomitant est inévitable, il faut ajuster la dose de ROZLYTREK (voir 4 Posologie et administration). |
| Médicaments susceptibles de réduire les concentrations plasmatiques de l’entrectinib | |||
Inducteurs du CYP3A (notamment, sans s’y limiter, la carbamazépine, le phénobarbital, la phénytoïne, la rifabutine, la rifampine) | EC | L’administration concomitante de multiples doses orales de rifampicine, un inducteur puissant du CYP3A, et d’une dose orale unique d’entrectinib a réduit l’exposition générale à l’entrectinib de 77 %. Les RMG des SSCinf et des Cmax observées en présence et en l’absence de la rifampicine étaient respectivement de 23,3 % (IC à 90 % : 18,4–29,5 %) et de 44,4 % (IC à 90 % : 35,3–55,9 %). | Il faut éviter d’administrer ROZLYTREK en concomitance avec des inducteurs du CYP3A (voir 4 Posologie et administration). |
| Effets de l’entrectinib sur les substrats du CYP | |||
Substrats du CYP3A4 (p. ex. l’astémizole, le cisapride, la cyclosporine, l’ergotamine, le fentanyl, le pimozide, la quinidine, le tacrolimus, l’alfentanil, le sirolimus) | EC | L’administration concomitante de multiples doses d’entrectinib et de midazolam, un substrat sensible du CYP3A, a accru l’exposition générale au midazolam d’environ 50 %, ce qui indique que l’entrectinib exerce de faibles effets inhibiteurs sur le métabolisme du midazolam (RMG des SSCinf observées en présence et en l’absence d’entrectinib de 150 % [IC à 90 % : 129–173 %]). | Aucun ajustement posologique n’est nécessaire lors de l’administration de ROZLYTREK en concomitance avec des substrats du CYP3A. |
| Effets de l’entrectinib sur les transporteurs | |||
| Nom usuel | Source de preuves | Effet | Commentaire clinique |
Substrats de la P-gp (p. ex. la digoxine, le topotécan, le sirolimus, l’évérolimus, le nilotinib, le lapatinib) | EC | L’administration concomitante d’une dose orale unique d’entrectinib et de digoxine, un substrat sensible de la P-gp, a accru la Cmax de la digoxine d’environ 28 % et l’exposition générale à cet agent, d’environ 18 % (RMG des Cmax observées en présence et en l’absence d’entrectinib de 128 % [IC à 90 % : 98,2–167 %]) et des SSCinf de 118 % [IC à 90 % : 106–132 %]). Les clairances rénales de la digoxine, observées lorsque cet agent a été administré seul et lorsqu’il a été administré en concomitance avec l’entrectinib, étaient similaires, ce qui témoigne des effets minimes exercés par l’entrectinib sur la clairance rénale de la digoxine. Ces résultats indiquent que l’entrectinib est un faible inhibiteur de la P-gp et qu’il n’y a pas d’interactions cliniquement importantes entre l’entrectinib et la digoxine (substrat de la P-gp). | Aucun ajustement posologique ne s’impose en cas d’administration concomitante de ROZLYTREK et de substrats de la P-gp. |
| Médicaments qui augmentent le pH gastrique | |||
Produits médicinaux qui augmentent le pH gastrique (p. ex. les antagonistes des récepteurs H2 ou les antiacides) | EC | L’administration d’entrectinib et de lansoprazole (un inhibiteur de la pompe à protons [IPP]) a entraîné une réduction de 25 % de l’exposition générale à l’entrectinib, qui ne s’est pas révélée cliniquement pertinente. Les RMG des SSCinf et des Cmax, observées en présence et en l’absence de lansoprazole, étaient respectivement de 74,5 % (IC à 90 % : 64,7–85,9 %) et de 76,5 % (IC à 90 % : 67,6–86,6 %). | Aucun ajustement posologique n’est nécessaire lorsque ROZLYTREK est administré en concomitance avec des IPP ou d’autres médicaments qui augmentent le pH gastrique. |
EC = essai clinique
Médicaments qui allongent l’intervalle QT
Un allongement de l’intervalle QTc a été signalé chez 2,8 % des patients traités par ROZLYTREK. Il faut éviter d’administrer ROZLYTREK avec d’autres médicaments connus pour allonger l’intervalle QT ou capables de provoquer des torsades de pointes (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Allongement de l’intervalle QTc).
Effets de l’entrectinib sur d’autres médicaments
Substrats du CYP
D’après les études in vitro sur des microsomes hépatiques humains, l’entrectinib exerce un pouvoir inhibiteur sur le CYP3A.
Des études in vitro indiquent que ni l’entrectinib ni son principal métabolite actif, le M5, n’inhibent le CYP1A2, le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C19 et le CYP2D6.
Substrats de la BCRP
Une légère inhibition de la BCRP (breast cancer resistance protein; protéine de résistance au traitement du cancer du sein) a été observée dans les études in vitro, comme c’était le cas pour la P-gp. Étant donné qu’aucune interaction cliniquement importante n’a été observée entre la digoxine, un substrat de la P-gp, et l’entrectinib, il ne devrait y avoir aucune interaction entre ce dernier et la BCRP. Aucun ajustement posologique n’est donc nécessaire lorsque ROZLYTREK est administré en concomitance avec des substrats de la BCRP.
Autres substrats de transporteurs
Les données in vitro indiquent que l’entrectinib exerce un faible pouvoir inhibiteur sur le polypeptide transporteur d’anions organiques (OATP; organic anion-transporting polypeptide) OATP1B1 et sur le transporteur d’efflux de toxine et de médicaments de type 1 (MATE1; multidrug and toxin extrusion protein 1).
Contraceptif oral
Selon des simulations des effets de l’administration concomitante de multiples doses orales d’entrectinib et d’éthinylestradiol, un contraceptif oral, fondées sur des modèles pharmacocinétiques physiologiques, il ne risque pas d’y avoir d’interactions entre ces deux médicaments. Les RMG des SSCinf. et des Cmax observées en présence et en l’absence d’entrectinib étaient respectivement de 112 % (IC à 90 % : 111–113 %) et de 112 % (IC à 90 % : 111–113 %).
Par conséquent, ROZLYTREK peut être administré en même temps qu’un contraceptif oral.
Effets d’autres médicaments sur l’entrectinib
Selon les données in vitro, le métabolisme de l’entrectinib et la formation de son principal métabolite actif, le M5, sont principalement médiés par l’enzyme CYP3A4.
Effet des transporteurs sur le devenir de l’entrectinib
L’entrectinib est un faible substrat de la P-gp. Le M5 est un substrat de la P-gp.
L’entrectinib n’est pas un substrat de la BCRP, contrairement au M5. Ni l’entrectinib ni le M5 ne sont des substrats des transporteurs OATP1B1 ou OATP1B3.
9.5 Interactions médicament-aliment
L’entrectinib peut être administré avec ou sans aliments (voir 10.3 Pharmacocinétique, Absorption). Il faut éviter de consommer du pamplemousse ou du jus de pamplemousse pendant le traitement par ROZLYTREK.
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) est un inducteur puissant du CYP3A. Il faut éviter d’en utiliser en concomitance avec ROZLYTREK (voir 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des examens de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’entrectinib est un inhibiteur puissant des récepteurs tyrosine kinase TRKA, TRKB et TRKC (codés respectivement par les gènes NTRK [récepteur tyrosine kinase neurotrophique] NTRK1, NTRK2 et NTRK3), de ROS (proto-oncogène tyrosine-protéine kinase; qui est codé par le gène ROS1) et d’ALK (kinase du lymphome anaplasique; qui est codé par le gène ALK) à des CI50 variant entre 0,1 et 2 nM. L'entrectinib inhibe également l'enzyme JAK2 à une CI50 de 5,4 nM. Il a été démontré que le principal métabolite actif de l’entrectinib, le M5, exerce une puissance et une activité similaires in vitro.
Les protéines de fusion qui possèdent un domaine kinase TRK, ROS1 ou ALK favorisent le risque cancérigène en induisant une hyperactivation des voies de signalisation en aval qui aboutit à une prolifération anarchique des cellules. L’entrectinib est un inhibiteur puissant des kinases TRK, ROS1 et ALK, qui bloque les voies de signalisation en aval de ces récepteurs et la prolifération cellulaire, et qui induit l’apoptose des cellules tumorales. L’entrectinib exerce des effets inhibiteurs puissants sur les lignées de cellules tumorales dérivées de multiples types de tumeurs et porteuses des gènes de fusion NTRK, ROS1 et ALK. L’entrectinib exerce une activité antitumorale contre des modèles de tumeurs porteuses des gènes de fusion NTRK et ROS1 : il a entraîné une régression tumorale dans des modèles de xénogreffes dérivées de lignées cellulaires et de tumeurs de patients.
Il a été démontré que l’entrectinib exerce une activité antitumorale puissante contre trois modèles de tumeurs intracrâniennes associées au gène NTRK1, dont deux modèles murins de gliome de haut grade. Ces données cadrent avec la posologie de l’entrectinib, qui permet une exposition suffisante du cerveau à cet agent et l’atteinte d’un degré d’activité pharmacologique à l’état d’équilibre cible, ainsi qu’un taux d’exposition générale cliniquement pertinent.
Des traitements antérieurs par d’autres médicaments qui inhibent les mêmes kinases peuvent conférer une résistance à l’entrectinib. Des mutations ponctuelles dans le domaine kinase des gènes NTRK1 (G595R, G667C) et NTRK3 (G623R, G623E et G623K) ont été associées à une résistance à l’entrectinib acquise en clinique.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Une sous-étude d’ECG a été menée auprès de patients qui avaient reçu 600 mg de ROZLYTREK une fois par jour. L’analyse des données d’ECG, recueillies auprès de 107 patients pour lesquels on disposait de données sur la concentration de l’entrectinib mesurée à la date et à l’heure de l’évaluation de l’intervalle QT, n’a mis en évidence aucune
AC-C
tendance qui était fonction du taux d’exposition en ce qui concerne la variation de l’intervalle QTcF par rapport au départ.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de l’entrectinib et de son principal métabolite actif (M5) ont été caractérisés chez des patients porteurs de tumeurs métastatiques ou localement avancés, y compris chez des patients porteurs de tumeurs solides NTRK-positives et atteints d’un CPNPC ROS1-positif, dans le cadre de l’étude STARTRK-1 (voir le tableau 7).
Tableau 7 Résumé des paramètres pharmacocinétiques de l’entrectinib et du métabolite M5 chez les patients porteurs de tumeurs métastatiques ou localement avancés
| Paramètre | Entrectinib Moyenne* (CV en %) | M5 Moyenne* (CV en %) | ||||
|---|---|---|---|---|---|---|
| SSCJ1 (nM•h) | 31 800 (48 %) | 10 200 (82 %) | ||||
| SSCÉÉ (nM•h) | 48 000 (77 %) | 24 000 (97 %) | ||||
| Cmax,J1 (nM) | 2 250 (58 %) | 622 (79 %) | ||||
| Cmax,éé (nM) | 3 130 (80 %) | 1 250 (90 %) | ||||
| Racc(SSC) | 1,55 (49 %) | 2,84 (93 %) | ||||
| * Moyenne géométrique | ||||||
J1 = jour 1; ÉÉ = état d’équilibre; acc = accumulation
Absorption : après l’administration orale d’une dose unique de 600 mg de ROZLYTREK à des patients atteints d’un cancer métastatique ou localement avancé, l’entrectinib a été absorbé rapidement, la concentration plasmatique maximale (Tmax) ayant été obtenue après de 4 à 6 heures, environ. D’après l’analyse pharmacocinétique de population, l’état d’équilibre a été atteint en 5 jours lorsque l’entrectinib a été administré à la posologie de 600 mg une fois par jour.
La biodisponibilité absolue de l’entrectinib a été estimée à 55 % d’après un modèle d’analyse pharmacocinétique physiologique.
L’administration concomitante d’un repas hypercalorique (environ 800 à 1 000 calories) riche en matières grasses (environ 50 % des calories totales sous forme de lipides) et d’une dose unique d’entrectinib chez des volontaires adultes sains a prolongé le Tmax d’environ 2 heures sans modifier de façon significative la Cmax. Un repas hypercalorique riche en matières grasses n’a eu aucun effet significatif sur l’exposition à l’entrectinib (SSCT) par rapport à des administrations à jeun. L’entrectinib peut être administré avec ou sans aliments (voir 4 Posologie et administration).
Distribution : l’entrectinib et son principal métabolite actif, le M5, se lient fortement aux protéines plasmatiques humaines, indépendamment de la concentration de ce médicament. Les taux de liaison de l’entrectinib et du M5 aux protéines plasmatiques humaines étaient similaires (> 99 %) in vitro.
Après l’administration orale d’une dose unique d’entrectinib radiomarqué au [14C], la moyenne géométrique du volume de distribution (Vz/F) était de 860 l, ce qui suggère une distribution tissulaire vaste. Les volumes de distribution estimés pour l’entrectinib et le M5 au moyen de l’analyse pharmacocinétique de population étaient respectivement de 551 l et de 81,1 l.
L’entrectinib pénètre dans le système nerveux central (SNC). Les rapports des concentrations cerveau-plasma variaient entre 0,4 et 2,2 chez de nombreuses espèces animales (souris, rat et chien).
Métabolisme : l’entrectinib est métabolisé principalement par le CYP3A4 (environ 76 %) et dans une moindre mesure (< 25 % en tout selon les estimations) par plusieurs autres isoenzymes du cytochrome P450 (CYP) et par l’isoenzyme UGT1A4. Le métabolite actif de l’entrectinib, le M5 (produit de son métabolisme par le CYP3A4), et le N-glucuroconjugué direct, le M11 (produit de son métabolisme par le UGT1A4), sont les deux principaux métabolites circulants qui ont été identifiés.
Élimination : après l’administration orale d’une dose unique d’entrectinib radiomarqué au [14C] à des sujets en bonne santé, la majorité de la substance radioactive a été excrétée dans les fèces (82,9 %), et une proportion minime de cette substance s’est retrouvée dans l’urine (3,06 %). En tout, 35,7 % de la dose d’entrectinib ont été excrétés dans les fèces sous forme inchangée et 22,1 %, sous la forme du M5, ce qui indique que la clairance hépatique est la principale voie d’élimination de l’entrectinib.
L’entrectinib et le M5 représentent environ 73 % de la substance radioactive dans la circulation générale à la Cmax, et ils représentent environ la moitié de la substance radioactive totale selon la SSCinf.
Selon les estimations établies au moyen de l’analyse pharmacocinétique de population, la clairance apparente (Cl/F) de l’entrectinib est de 19,6 l/h, et celle du M5, de 52,4 l/h. Les demi-vies d’élimination de l’entrectinib et du M5 ont été estimées respectivement à 20 h et à 40 h.
Populations particulières et états pathologiques particuliers
Enfants : l’analyse non compartimentale et l’analyse pharmacocinétique de population semblaient indiquer que les profils pharmacocinétiques de l’entrectinib et du M5 observés au sein des populations adulte et pédiatrique étaient comparables, ce qui a permis d’extrapoler les données recueillies auprès de la population adulte à la population pédiatrique.
Les données de l’analyse pharmacocinétique de population laissent entrevoir que l’administration de 300 mg/m2 de ROZLYTREK une fois par jour à des enfants est associée à un taux d’exposition générale semblable à celui atteint chez les adultes ayant reçu ROZLYTREK à raison de 600 mg une fois par jour. La posologie de ROZLYTREK chez les enfants ayant une SC ≥ 1,51 m2 (600 mg une fois par jour) est étayée par les données de l’analyse pharmacocinétique de population. Aucune indication pédiatrique n’a été accordée par Santé Canada pour ROZLYTREK.
Personnes âgées : d’après l’analyse pharmacocinétique, il n’y avait aucune différence entre les patients âgés de plus de 65 ans et les patients plus jeunes quant à l’exposition à l’entrectinib.
Origine ethnique : après l’administration orale d’une dose unique de ROZLYTREK à des volontaires sains caucasiens et japonais, aucune différence cliniquement pertinente n’a été observée entre ces deux populations quant à l’exposition à ROZLYTREK. D’après l’analyse pharmacocinétique de population, il n’y a pas eu de lien entre l’exposition générale à l’entrectinib et la race/le groupe ethnique (Asiatiques, notamment Japonais, blancs et autres groupes ethniques). Il n’y a pas lieu d’ajuster la posologie de ce médicament en fonction de la race/du groupe ethnique (voir 4 Posologie et administration).
Insuffisance hépatique : la pharmacocinétique de l’entrectinib a été étudiée auprès de sujets présentant une insuffisance hépatique légère (Child-Pugh A), modérée (Child-Pugh B) et grave (Child-Pugh C) et auprès de sujets ayant une fonction hépatique normale. Après l’administration d’une dose orale unique de 100 mg d’entrectinib, la SSCdern combinée de l’entrectinib et du métabolite M5 n’a démontrée aucune modification pertinente dans les groupes atteints d’insuffisance hépatique par rapport au groupe à fonction hépatique normale. Les rapports des moyennes géométriques de la SSCdern (IC à 90 %) étaient de 1,30 (0,889−1,89) pour l’insuffisance hépatique légère, de 1,24 (0,886−1,73) pour l’insuffisance hépatique modérée et de 1,39 (0,988−1,95) pour l’insuffisance hépatique grave par rapport au groupe à fonction hépatique normale. Pour les fractions non liées de l’entrectinib et du métabolite M5, les rapports des moyennes géométriques de la SSCdern(frac non liée) (IC à 90 %) étaient de 1,91 (1,21−3,02) pour l’insuffisance hépatique légère, de 1,57 (1,06−2,31) pour l’insuffisance hépatique modérée et de 2,34 (1,57−3,48) pour l’insuffisance hépatique grave par rapport au groupe à fonction hépatique normale. Bien que l’effet de l’insuffisance hépatique sur les paramètres pharmacocinétiques des fractions non liées a généralement suivi une tendance semblable aux paramètres pharmacocinétiques totaux, en raison de la liaison non spécifique élevée dans le tampon et d’une forte variabilité, les résultats doivent être interprétés avec prudence.
En plus de l’observation d’augmentations de l’exposition à l’entrectinib, la variabilité de l’exposition générale était élevée et les expositions observées se chevauchaient dans tous les groupes de l’étude. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique sous-jacente légère, modérée ou grave. Il faut surveiller étroitement la fonction hépatique et la survenue de réactions indésirables chez les patients atteints d’insuffisance hépatique grave.
Insuffisance rénale : des quantités négligeables d’entrectinib et de M5 (son métabolite actif) sont excrétées sous forme inchangée dans l’urine (environ 3 % de la dose), ce qui indique que la clairance rénale joue un rôle mineur dans l’élimination de l’entrectinib. Les données pharmacocinétiques de population obtenues auprès de patients atteints d’une insuffisance rénale légère et modérée montrent que l’insuffisance rénale n’influe pas de manière significative sur la pharmacocinétique de l’entrectinib. Aucune étude pharmacocinétique rigoureuse n’a été menée, et aucune donnée pharmacocinétique de population n’a été recueillie chez des patients atteints d’insuffisance rénale sévère.
Rapports publiés
Des rapports publiés sur des personnes porteuses de mutations congénitales dans les protéines de la voie de signalisation TRK semblent indiquer qu’une diminution de la signalisation médiée par les protéines TRK est corrélée avec l’obésité, des retards du développement, un trouble cognitif, une insensibilité à la douleur et l’anhidrose.
11 Conservation, stabilité et mise au rebut
Conserver ROZLYTREK à température ambiante entre 15 et 30 °C.
Conserver dans l’emballage d’origine et garder le flacon hermétiquement fermé afin de protéger le médicament de l’humidité.
Ce médicament ne doit pas être utilisé au-delà de la date de péremption figurant après la mention « EXP » sur l’emballage.
12 Instructions particulières de manipulation du produit
Élimination des médicaments inutilisés ou dont la date de péremption est dépassée
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères.
Tout produit pharmaceutique non utilisé ou tout déchet doit être éliminé conformément aux exigences locales.
PARTIE 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune : entrectinib
Nom chimique : N-{5-[(3,5-difluorophényl)méthyl]-1H-indazol-3-yl}-4-(4-méthylpipérazin-1-yl)-2-[(oxan-4-yl)amino]benzamide
Formule et masse moléculaires : C31H34F2N6O2, 560,64 g/mol
Formule développée :
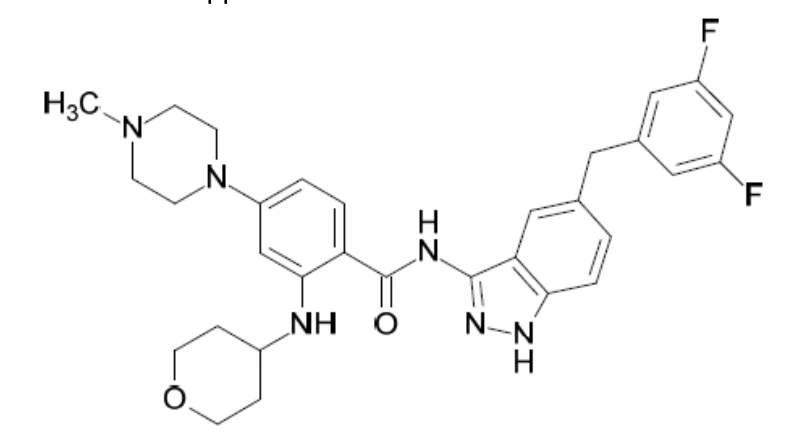
Propriétés physicochimiques : l’entrectinib est une poudre ou une poudre à particules de couleur blanche tirant sur le blanc cassé ou le rose pâle. La solubilité de l’entrectinib en milieu aqueux dépend fortement du pH. À pH élevé, la solubilité de l’entrectinib est d’environ 0,004 mg/ml. La solubilité augmente jusqu’à plus de 40 mg/ml avec la baisse du pH (pH = 1,2). L’entrectinib est peu soluble, car à la teneur la plus élevée (200 mg), il n’est pas soluble dans moins de 250 ml d’eau dans toute la plage de pH (1,2 à 6,8).
14 Études cliniques
14.1 Études cliniques par indication
Tumeurs solides présentant une fusion du gène NTRK
AC-C
Table 8 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur les tumeurs solides présentant une fusion du gène NTRK (population de patients porteurs du gène NTRK et évaluables pour l’efficacité)
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| ALKA-372-001 | Première étude de phase 1 chez l’humain, ouverte, multicentrique, à un seul groupe et à dose croissante, avec administration de doses croissantes selon un schéma standard 3+3. | Schéma A : 100, 200, 400, 800, 1200, ou 1600 mg/m2, administrés par voie orale, 1 fois par jour (à jeun) selon un horaire intermittent (prise pendant 4 jours suivie d’un arrêt pendant 3 jours) pendant 3 semaines, suivis d’un arrêt de 7 jours dans le cadre d’un cycle de 4 semaines Schéma B : 200, 400 mg/m2 ou 600 mg, administrés par voie orale, en continu 1 fois par jour (après un repas) pendant un cycle de 4 semaines Schéma C : 400 ou 800 mg/m2, administrés par voie orale, en continu 1 fois par jour (après un repas) selon un horaire intermittent (prise pendant 4 jours suivie d’un arrêt pendant 3 jours) pendant un cycle de 4 semaines | 1 | 75 ans (75 à 75 ans) | F : 1 H : 0 |
| RXDX-101-01 (STARTRK-1) | Étude de phase I, ouverte, multicentrique, à un seul groupe et à dose croissante avec administration de doses croissantes selon un schéma standard 3+3. | 100, 200, 400 mg/m2 ou 600, 800 mg, administrés par voie orale, en continu 1 fois par jour (après un repas) à raison de cycles de 4 semaines | 2 | 44 ans (42 à 46 ans) | F : 1 H : 1 |
| RXDX-101-02 (STARTRK-2) | Étude panier de phase II, ouverte, multicentrique, internationale et à un seul groupe. | 600 mg, administrés par voie orale, 1 fois par jour à raison de cycles de 4 semaines | 51 | 57 ans (21 à 83 ans) | F : 30 H : 21 |
Trois essais cliniques ouverts menés auprès de patients atteints d’un cancer avancé (étude ALKA, n = 1; étude STARTRK-1, n = 2; étude STARTRK-2, n = 51) ont servi à une analyse prédéterminée des données groupées sur l’efficacité visant à évaluer ROZLYTREK dans le traitement d’adultes âgés de ≥ 18 ans porteurs d’une tumeur solide extracrânienne présentant une fusion du gène NTRK.
L’étude ALKA était une étude ouverte de phase I comptant un seul groupe de traitement, qui a été menée auprès d’adultes porteurs d’une tumeur solide caractérisée par des altérations moléculaires des gènes NTRK1, NTRK2, NTRK3, ROS1 ou ALK, afin de déterminer la dose maximale tolérée. L’étude STARTRK-1 était une étude de phase I, ouverte, multicentrique et comptant un seul groupe de traitement, qui a été menée auprès d’adultes porteurs d’une tumeur solide caractérisée par des altérations moléculaires des gènes NTRK1, NTRK2, NTRK3, ROS1 ou ALK. Cette étude comportait un volet d’administration de doses croissantes et un volet de confirmation de la dose auprès d’une cohorte élargie. Ce volet de confirmation de la dose, durant lequel les patients ont reçu 600 mg de ROZLYTREK chaque jour selon des cycles de traitement répétitifs de 4 semaines, avait pour principal objectif d’évaluer la dose recommandée pour les études de phase II. L’étude STARTRK-2, une étude panier de phase II en cours, multicentrique, internationale et comptant un seul groupe de traitement, a été menée auprès d’adultes porteurs d’une tumeur solide caractérisée par un réarrangement des gènes NTRK1, NTRK2, NTRK3, ROS1 ou ALK, qui ont reçu 600 mg de ROZLYTREK une fois par jour selon des cycles de traitement de 4 semaines.
Les principaux critères d’évaluation de l’efficacité des analyses des données groupées étaient le taux de réponse objective (TRO) et la durée de la réponse (DR) selon l’évaluation centrale indépendante à l’insu (ECII) effectuée d’après la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumours; critères d’évaluation de la réponse des tumeurs solides au traitement). Les critères d’efficacité secondaires comprenaient le taux de réponse intracrânienne objective (TRO-IC) et la DR intracrânienne (DR-IC), aussi selon l’ECII effectuée d’après la version 1.1 des critères RECIST, en présence de métastases mesurables dans le SNC au départ.
La population de patients évaluables quant à l’efficacité comprenait un total de 54 adultes porteurs d’une tumeur solide extracrânienne présentant une fusion du gène NTRK confirmée, qui ont suivi un traitement par ROZLYTREK, qui n’avaient jamais reçu d’inhibiteur de TRK, dont la tumeur était mesurable au départ selon l’évaluation de l’investigateur et qui ont fait l’objet d’au moins 6 mois de suivi. Le statut positif de la fusion du gène NTRK a été déterminé avant l’admission à l’étude au moyen d’un test d’amplification des acides nucléiques validé réalisé par un laboratoire agréé dans le cadre du programme Clinical Laboratory Improvement Amendments (CLIA) ou ayant reçu un agrément équivalent. Un total de 52 (96 %) patients étaient porteurs d’une tumeur présentant une fusion du gène NTRK qui avait été détectée par séquençage de nouvelle génération (SNG), et deux (4 %) patients étaient porteurs d’une tumeur présentant une fusion du gène NTRK qui avait été détectée par d’autres tests d’amplification des acides nucléiques. Chez 83 % des patients, la présence d’une fusion du gène NTRK avait été confirmée par un laboratoire central à l’aide d’un test de SNG validé.
Les caractéristiques démographiques et pathologiques initiales des patients évaluables quant à l’efficacité étaient les suivantes : 41 % d’hommes, âge médian de 57 ans (min.-max. : 21–83 ans), 80 % de blancs, 13 % d’Asiatiques et 57 % de patients n’ayant jamais fumé. Au départ, l’indice fonctionnel ECOG (Eastern Cooperative Oncology Group) était égal à 0 chez 43 % des patients, à 1 chez 46 % des patients ou à 2 chez 11 % des patients. La plupart des patients (96 %) avaient un cancer métastatique (les foyers métastatiques les plus fréquents étaient les poumons [61 %], les ganglions lymphatiques [56 %] et le cerveau [22 %]), 4 % des patients avaient un cancer localement avancé et 26 % n’avaient jamais reçu de traitement à action générale. La durée médiane globale du suivi était de 13 mois.
Efficacité chez l’adulte
Les résultats relatifs à l’efficacité chez les patients porteurs d’une tumeur solide présentant une fusion du gène NTRK sont résumés dans le tableau 9.
Tableau 9 Efficacité globale selon l’ECII chez des adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK
| Critères d’évaluation de l’efficacité | ROZLYTREK N = 54 |
|---|---|
| Principaux critères d’évaluation (selon l’ECII, effectuée d’après la version 1.1 des critères RECIST) | |
| TRO | |
| Nombre de cas de RC + RP | 31/54 |
| TRO, % (IC à 95 %) | 57 % (43−71) |
| Réponse complète, n (%) | 4 (7 %) |
| Réponse partielle, n (%) | 27 (50 %) |
| DR2* N = 31 | |
| Nombre de patients ayant subi une manifestation (%) | 16/31 (52 %) |
| Médiane, mois (IC à 95 %) | 10,4 (7,1−NE) |
| Durée de la réponse ≥ 6 mois, % | 69 % |
| Durée de la réponse ≥ 9 mois, % | 59 % |
| Durée de la réponse ≥ 12 mois, % | 49 % |
DR = durée de la réponse; IC = intervalle de confiance; NE = non évaluable; RC = réponse complète; RECIST (Response Evaluation Criteria in Solid Tumours) = critères d’évaluation de la réponse des tumeurs solides au traitement; RP = réponse partielle; TRO = taux de réponse objective 1 Les intervalles de confiance ont été calculés selon la méthode de Clopper-Pearson. 2* Les médianes et les percentiles sont fondés sur les estimations établies selon la méthode de Kaplan-Meier; l’intervalle de confiance à 95 % pour la médiane a été calculé selon la méthode de Brookmeyer et Crowley. | |
La figure 1 montre la meilleure variation en pourcentage de la somme des diamètres des lésions cibles par rapport au départ chez des patients, selon l’ECII effectuée d’après la version 1.1 des critères RECIST.
Figure 1 Meilleure variation en pourcentage de la somme des diamètres des lésions cibles par rapport au départ (selon l’ECII) chez des adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK
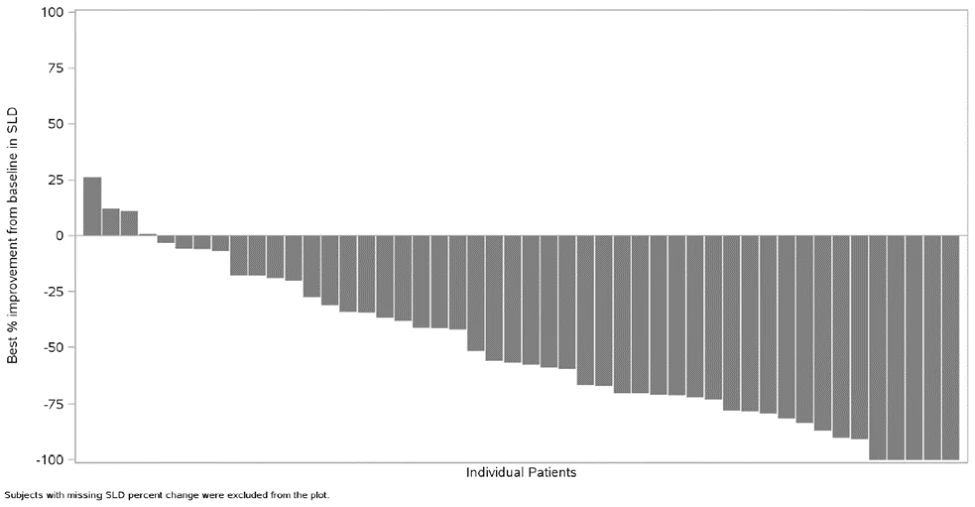 SLD = Sum of Longest Diameter (somme des diamètres les plus longs) |
|---|
Le TRO observé selon le type de tumeur chez l’ensemble des adultes évaluables quant à l’efficacité et porteurs d’une tumeur solide présentant une fusion du gène NTRK est répertorié dans le tableau 10.
Tableau 10 Taux de réponse objective et durée de la réponse (selon l’ECII) en fonction du type de tumeur chez des adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK
| Type de tumeur | N | Patients ayant obtenu une réponse n (%) | IC à 95 % | Plage de DR (mois) |
|---|---|---|---|---|
| Tous | 54 | 31 (57 %) | (43–71) | |
Cancer du sein Tous Sécrétoire Non sécrétoire | 6 4 2 | 5 (83 %) 4 (100 %) 1 (50 %) | (36–100) (40–100) | 4,2–14,8* |
| Cholangiocarcinome | 1 | 1 (100 %) | SO | 9,3 |
| Cancer colorectal | 4 | 1 (25 %) | (1–81) | 4,8* |
| Cancers gynécologiques | 2 | 1 (50 %) | SO | 20,3* |
| Cancers neuroendocriniens | 3 | 1 (33 %) | SO | 5,6* |
| CPNPC | 10 | 7 (70 %) | (35–93) | 1,9*–20,1* |
| Cancer du pancréas | 3 | 2 (67 %) | SO | 7,1–12,9 |
| CSGSTM | 7 | 6 (86 %) | (42–100) | 2,8–16,5* |
| Sarcome | 13 | 6 (46 %) | (19–75) | 2,8–15,1 |
| Cancer de la thyroïde | 5 | 1 (20 %) | (1–72) | 7,9 |
* Tronqué CPNPC = cancer du poumon non à petites cellules; CSGSTM = carcinome sécrétoire des glandes salivaires de type mammaire; SO = sans objet Les intervalles de confiance ont été calculés selon la méthode de Clopper-Pearson. | ||||
Tableau 11 Taux de réponse objective et durée de la réponse (selon l’ECII) en fonction du gène partenaire de fusion chez des adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK
| Partenaire de fusion de NTRK | N | Patients ayant obtenu une réponse n (%) | IC à 95 % | Plage de DR (mois) | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
| ETV6 - NTRK3 | 25 | 17 (68 %) | (46–85) | 2,8–20,3* | ||||||
| TPM3 - NTRK1 | 4 | 2 (50 %) | (7–93) | 2,8–15,1 | ||||||
| TPR - NTRK1 | 4 | 4 (100 %) | (40–100) | 5,6–12,9* | ||||||
| LMNA - NTRK1 | 2 | 1 | SO | 4,2 | ||||||
| SQSTM1 - NTRK1 | 2 | 2 | SO | 3,6–18,8* | ||||||
| PEAR1 - NTRK1 | 2 | 0 | SO | SO | ||||||
| EML4 - NTRK3 | 2 | 0 | SO | SO | ||||||
| CD74 - NTRK1 | 1 | 1 | SO | 10,4 | ||||||
| PLEKHA6 - NTRK1 | 1 | 1 | SO | 9,3 | ||||||
| CDC42BPA - NTRK1 | 1 | 1 | SO | 6,8* | ||||||
| EPS15L1 - NTRK1 | 1 | 1 | SO | 1,9* | ||||||
| RBPMS - NTRK3 | 1 | 1 | SO | 4,6 | ||||||
| ERC1 - NTRK1 | 1 | 0 | SO | SO | ||||||
| PDIA3 - NTRK1 | 1 | 0 | SO | SO | ||||||
| TRIM33 - NTRK1 | 1 | 0 | SO | SO | ||||||
| AKAP13 - NTRK3 | 1 | 0 | SO | SO | ||||||
| KIF7 - NTRK3 | 1 | 0 | SO | SO | ||||||
| FAM19A2 - NTRK3 | 1 | 0 | SO | SO | ||||||
| CGN - NTRK1 | 1 | 0 | SO | SO | ||||||
| SQSTM1 - NTRK2 | 1 | 0 | SO | SO | ||||||
* Tronqué Les intervalles de confiance ont été calculés selon la méthode de Clopper-Pearson. | ||||||||||
Réponse intracrânienne
En tout, 11 des 54 adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK qui formaient la population évaluable quant à l’efficacité avaient des métastases touchant le SNC au départ, selon l’ECII, et chez 7 d’entre eux les lésions du SNC étaient mesurables. Le TRO-IC et la DR-IC (selon l’ECII, effectuée d’après la version 1.1 des critères RECIST) observés au sein de ce sous-groupe de patients qui avaient des lésions mesurables touchant le SNC au départ sont présentés au tableau 12.
Tableau 12 Efficacité intracrânienne chez des adultes porteurs d’une tumeur solide présentant une fusion du gène NTRK qui avaient des métastases touchant le SNC au départ selon l’ECII
Critères secondaires (selon l’ECII, effectuée d’après la version 1.1 des critères RECIST) | Présence de métastases dans le SNC au départ (selon l’ECII) | ||||
|---|---|---|---|---|---|
Patients porteurs de lésions mesurables N = 7 | |||||
| TRO-IC | |||||
| Patients ayant obtenu une réponse | 4 57 % (18–90) 1 (14 %) 3 (43 %) | ||||
| TRO-IC, % (IC à 95 %)1 | |||||
| Réponse complète, n (%) | |||||
| Réponse partielle, n (%) | |||||
| DR-IC | |||||
| Nombre de patients ayant subi une manifestation (%) | 1 (25 %) NE (5–NE) | ||||
| Médiane, mois (IC à 95 %)2 | |||||
DR-IC = durée de la réponse intracrânienne; ECII = évaluation centrale indépendante à l’insu; IC = intervalle de confiance; NE = non évaluable; RECIST (Response Evaluation Criteria in Solid Tumours) = critères d’évaluation de la réponse des tumeurs solides au traitement; TRO-IC = taux de réponse objective intracrânienne Le TRO-IC était dérivé de l’application de la version 1.1 des critères RECIST aux lésions du SNC uniquement. 1 Les intervalles de confiance ont été calculés selon la méthode de Clopper-Pearson. 2 Les médianes sont fondées sur les estimations établies selon la méthode de Kaplan-Meier. L’intervalle de confiance à 95 % pour la médiane a été calculé selon la méthode de Brookmeyer et Crowley. | |||||
Résultats signalés par les patients
L’étude STARTRK-2 a porté sur les résultats signalés par les patients (RSP) quant aux effets du traitement sur leurs capacités fonctionnelles et leur qualité de vie liée à la santé (QdVLS) au moyen du questionnaire EORTC QLQ-C30 (questionnaire d’évaluation de la qualité de vie de l’Organisation européenne pour la recherche et le traitement du cancer — module principal à 30 questions). Une variation ≥ 10 points par rapport au départ sur une échelle allant de 1 à 100 points était considérée comme significative sur le plan clinique, des scores élevés indiquant une amélioration des capacités fonctionnelles et de la QdVLS. Le cycle 10 a été choisi comme dernier point d’évaluation fournissant des données représentatives, alors que moins de 50 % des patients évaluables quant aux RSP participaient toujours à l’étude.
Au début de l’étude, les patients ont indiqué des scores initiaux modérés à élevés aux échelles d’évaluation de la QdVLS et des capacités fonctionnelles (état de santé général : 70; capacité à accomplir son rôle : 67; capacités physiques : 74; fonctionnement cognitif : 85). Tout au long de l’étude (cycle 2 à cycle 10), de 20 à 31 % des patients ont indiqué une amélioration cliniquement pertinente de l’état de santé général (QdV), alors que de 25 à 41 % ont indiqué une aggravation cliniquement pertinente. En ce qui concerne les échelles sur les capacités fonctionnelles, de 19 à 48 % des patients ont indiqué une amélioration cliniquement pertinente de la capacité à accomplir son rôle et des capacités physiques alors que de 33 à 46 % ont indiqué une aggravation cliniquement pertinente du fonctionnement cognitif.
Cancer du poumon non à petites cellules (CPNPC) ROS1-positif
Table 13 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le CPNPC ROS1-positif (population de patients atteints de CPNPC ROS1-positif et évaluables quant à l’efficacité)
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
ALKA-372-001 (ALKA) | Première étude de phase 1 chez l’humain, ouverte, multicentrique, à un seul groupe et à dose croissante, avec administration de doses croissantes selon un schéma standard 3+3. | Schéma A : 100, 200, 400, 800, 1200, ou 1600 mg/m2, administrés par voie orale, 1 fois par jour (à jeun) selon un horaire intermittent (prise pendant 4 jours suivie d’un arrêt pendant 3 jours) pendant 3 semaines, suivis d’un arrêt de 7 jours dans le cadre d’un cycle de 4 semaines Schéma B : 200, 400 mg/m2 ou 600 mg, administrés par voie orale, en continu 1 fois par jour (après un repas) pendant un cycle de 4 semaines Schéma C : 400 ou 800 mg/m2, administrés par voie orale, en continu 1 fois par jour (après un repas) selon un horaire intermittent (prise pendant 4 jours suivie d’un arrêt pendant 3 jours) pendant un cycle de 4 semaines | 9 | 53 ans (27 à 67 ans) | F : 7 H : 2 |
| RXDX-101-01 (STARTRK-1) | Étude de phase I, ouverte, multicentrique, à un seul groupe et à dose croissante avec administration de doses croissantes selon un schéma standard 3+3. | 100, 200, 400 mg/m2 ou 600, 800 mg, administrés par voie orale, en continu 1 fois par jour (après un repas) à raison de cycles de 4 semaines | 7 | 55 ans (40 à 69 ans) | F : 4 H : 3 |
| RXDX-101-02 (STARTRK-2) | Étude panier de phase II, ouverte, multicentrique, internationale et à un seul groupe. | 600 mg, administrés par voie orale, 1 fois par jour à raison de cycles de 4 semaines | 78 | 53 ans (28 à 86 ans) | F : 49 H : 29 |
L'efficacité de ROZLYTREK a été évaluée auprès d’un sous-groupe de patients groupés atteints de CPNPC métastatique ROS1-positif ayant reçu ROZLYTREK à 600 mg par voie orale une fois par jour dans le cadre de trois essais cliniques ouverts comptant un seul groupe de traitement : ALKA, STARTRK-1 et STARTRK-2. Pour faire partie de ce sous-groupe de patients groupés, les patients devaient être atteints d’un CPNPC ROS1-positif récurrent ou métastatique confirmé par examen histologique, avoir un indice fonctionnel ECOG de ≤ 2, être atteints d’une maladie mesurable selon les critères RECIST v1.1 et n’avoir reçu aucun traitement antérieur par inhibiteur de ROS1. Le statut ROS1-positif a été déterminé avant l’admission à l’étude au moyen d’un test d’amplification des acides nucléiques validé et réalisé par un laboratoire agréé dans le cadre du programme CLIA ou ayant reçu un agrément équivalent.
Tous les patients ont été examinés au départ pour voir s’ils présentaient des lésions du SNC.
Les principaux critères d’évaluation de l’efficacité étaient le taux de réponse global (TRG) et la durée de la réponse (DR) selon la version 1.1 des critères RECIST en fonction de l’évaluation centrale indépendante à l’insu (ECII). La réponse intracrânienne d’après la version 1.1 des critères RECIST a été évaluée selon l’ECII. Les évaluations tumorales par imagerie ont été effectuées toutes les 8 semaines.
L'analyse intégrée des données sur l'efficacité comprenait un total de 94 patients atteints d’un CPNPC ROS1-positif n’ayant jamais été traités par crizotinib. Les caractéristiques démographiques et pathologiques initiales des patients évaluables quant à l’efficacité étaient les suivantes : femmes (64 %), hommes (36 %), âge médian de 53 ans (min.-max. : de 27 à 86 ans), patients de race blanche (49 %), patients asiatiques (44 %), patients de race noire (5 %); patients n’ayant jamais fumé (60 %); et indice fonctionnel ECOG de 0 ou 1 (88 %). Tous les sujets (99 %), sauf une exception, avaient un cancer métastatique; plus précisément, 43 % d’entre eux étaient porteurs de métastases cérébrales. Les foyers métastatiques les plus fréquents étaient notamment les ganglions lymphatiques (76 %), les poumons (57 %), les os (39 %) et le foie (19 %). La majorité des patients (76 %) avaient reçu auparavant un traitement à action générale, notamment une chimiothérapie, une immunothérapie, un traitement ciblé ou une hormonothérapie. La moitié des patients (50 %) avaient déjà subi une chirurgie et 40 % avaient déjà reçu une radiothérapie.
Les résultats relatifs à l’efficacité chez 94 patients atteints d’un CPNPC ROS1-positif sont résumés dans le tableau 14. Parmi 94 patients, 88 (94 %) d’entre eux ont reçu la dose recommandée d’entrectinib, soit 600 mg par jour. La durée médiane du traitement était de 13,7 mois (min.-max. : de 0,1 à 42 mois). Le délai médian avant la réponse a été de 1 mois (min.-max. : de 0,7 à 17,4 mois).
Tableau 14 Résultats relatifs à l’efficacité chez les patients atteints d’un CPNPC ROS1-positif selon l’ECII
| Critères d’évaluation de l’efficacité | ROZLYTREK N = 94 |
| Taux de réponse global (TRG) | |
| TRG (IC à 95 %) | 73,4 (63,3−82,0) |
| Réponse complète | 11 (11,7 %) |
| Réponse partielle | 58 (61,7 %) |
| Durée de la réponse (DR) | |
| Délai médian avant la manifestation (mois) | 15,3 |
| Plage (mois) | 1,8, 36,8 |
| % DR ≥ 6 mois | 80 % |
| % DR ≥ 9 mois | 77 % |
| % DR ≥ 12 mois | 63 % |
| % DR ≥ 18 mois | 47 % |
| Survie sans progression (SSP) | |
| Patients ayant eu une manifestation, n | 50 (53,2 %) |
| Médiane, mois (IC à 95 %) | 15,7 (11,9−26,3) |
À la date limite de collecte de données, les résultats relatifs à la survie globale n’étaient pas complets.
Efficacité contre une tumeur intracrânienne
Parmi les 34 patients ayant des métastases cérébrales mesurables et non mesurables au départ, le taux de réponse intracrânienne était de 50,0 % (IC à 95 % : 32,4−67,6); 5 patients (14,7 %) ont obtenu une réponse complète et 12 patients (35,3 %) ont obtenu une réponse partielle. La médiane de la DR intracrânienne selon l’ECII était de 12,9 mois (IC à 95 % : 5,6− NE).
La figure 2 montre la meilleure variation en pourcentage par rapport au départ (selon l’ECII) de la somme des plus longs diamètres des lésions cibles du SNC chez des patients atteints d’un CPNPC ROS1-positif avec des lésions du SNC mesurables au départ selon l’ECII.
Figure 2 Meilleure variation en pourcentage de la somme des métastases mesurables du SNC par rapport au départ (selon l’ECII) chez des adultes atteints d’un CPNPC ROS1-positif
SLD = Sum of Longest Diameter (somme des diamètres les plus longs) Les patients qui n’avaient pas de lésions mesurables dans leur SNC au départ ou pour lesquels les données des évaluations subséquentes à l’évaluation initiale n’étaient pas disponibles n’ont pas été pris en compte. |
|---|
Résultats signalés par les patients
Les patients atteints d’un CPNPC ROS1-positif ont fait état d’une atténuation rapide et durable de leurs symptômes du cancer du poumon (toux, dyspnée, douleur thoracique), qui s’est révélée cliniquement pertinente (variation ≥ 10 points sur une échelle allant de 1 à 100 par rapport au départ), en les évaluant au moyen du questionnaire EORTC QLQ-LC13 (questionnaire d’évaluation de la qualité de vie de l’Organisation européenne pour la recherche et le traitement du cancer — module sur le cancer du poumon à 13 questions). Leurs capacités fonctionnelles au quotidien ont été préservées, ce qui s’est traduit par une amélioration de leur qualité de vie liée à la santé (évaluée au moyen des sous-échelles du questionnaire EORTC QLQ-C30 relatives aux capacités physiques, à la capacité à accomplir son rôle et à l’état de santé général) pendant le traitement par ROZLYTREK. De plus, la plupart des patients ont indiqué que les symptômes couramment associés au traitement par ROZLYTREK (perte d’appétit, nausées, diarrhée et vomissements) étaient légers, si tant est qu’ils en aient eu.
15 Microbiologie
Sans objet
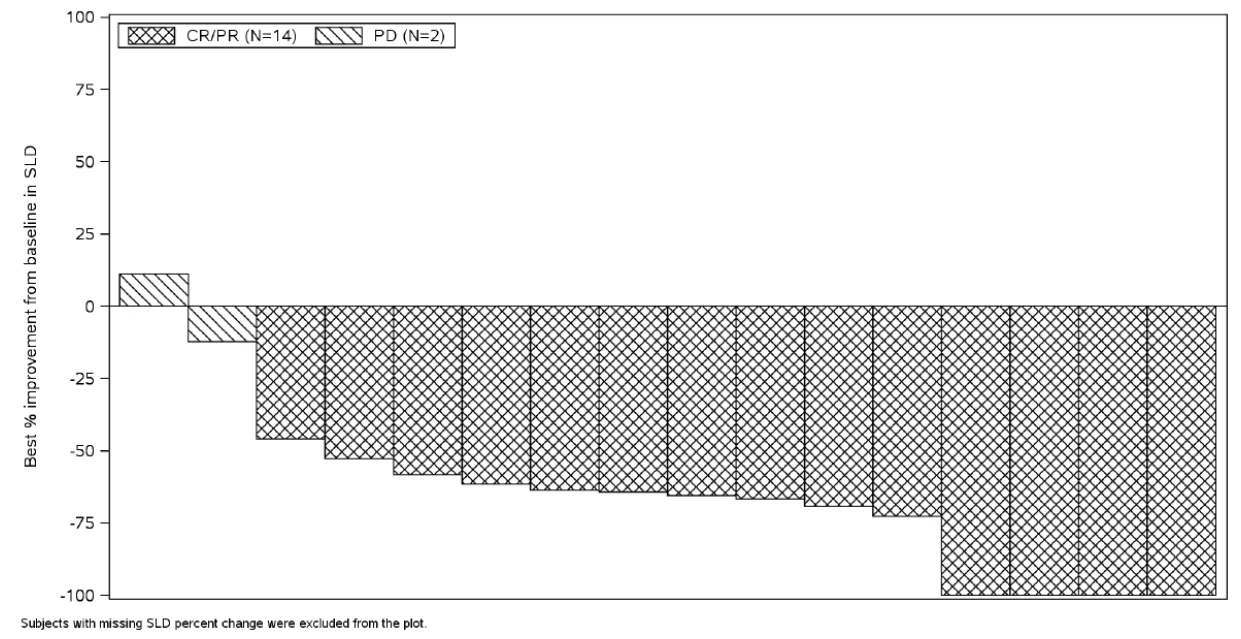 |
|---|
16 Toxicologie non clinique
Toxicité générale
Dans le cadre d’études à doses répétées d’une durée allant jusqu’à 13 semaines qui comportaient l’administration par gavage oral quotidien à des rats et des chiens adultes, et à de jeunes rats, des effets toxiques liés à l’entrectinib ont été observés dans le SNC (convulsions, démarche anormale, tremblements) à un taux d’exposition égal ou supérieur à 0,2 fois celui associé à la dose recommandée chez l’humain selon la Cmax, au niveau de la peau (croûtes/plaies) et une réduction des valeurs relatives aux érythrocytes à un taux d’exposition égal ou supérieur à 0,1 fois celui associé à la dose recommandée chez l’humain selon la SSC. Chez des rats et des chiens adultes, des effets sur le foie (élévation du taux d’ALT et nécrose hépatocellulaire) ont été observés à un taux d’exposition égal ou supérieur à ≥ 0,8 fois celui associé à la dose recommandée chez l’humain selon la SSC. Chez des chiens, une diarrhée a également été observée à un taux d’exposition égal ou supérieur à 0,1 fois celui associé à la dose recommandée chez l’humain selon la SSC.
Pouvoir cancérogène
Aucune étude de carcinogénicité n’a été menée pour établir le pouvoir cancérogène de l’entrectinib.
Génotoxicité
L’entrectinib ne s’est pas révélé mutagène in vitro lors du test de mutation bactérienne inverse (test d’Ames). Il ne s’est pas non plus révélé clastogène lors du test du micronoyau mené in vivo chez le rat, et n’a pas induit de lésion de l’acide désoxyribonucléique (ADN) lors du test des comètes (électrophorèse sur gel de cellules isolées) effectué chez le rat. Un risque d’anomalies de la ségrégation des chromosomes (aneugénicité) a été décelé in vitro au sein de lymphocytes du sang périphérique humain mis en culture, mais ce risque n’a pas été observé lors du test du micronoyau effectué in vivo chez le rat.
Toxicité pour la reproduction
Dans le cadre d’une étude sur le développement embryofœtal menée chez le rat, une toxicité maternelle (diminution du gain de poids corporel et de la consommation d’aliments) et des malformations fœtales (notamment anomalies de fermetures fonctionnelles et malformations des vertèbres, des membres et des côtes) ont été observées lors de l’administration de doses de 200 mg/kg/jour d’entrectinib, qui sont associées à un taux d’exposition environ 2,7 fois supérieur à celui associé à la dose recommandée chez l’humain selon la SSC. Une diminution du poids fœtal et une réduction de l’ossification du squelette ont été observées à des doses ≥ 12,5 et 50 mg/kg, soit un taux d’exposition à peu près égal ou supérieur à 0,2 et 0,9 fois celui associé à la dose recommandée chez l’humain selon la SSC (48 µM·h), respectivement.
Altération de la fertilité
Aucune étude portant particulièrement sur la fertilité n’a été menée pour l’entrectinib. À l’exception d’une réduction du poids de la prostate liée à la dose chez des chiens mâles, aucun effet sur les organes reproducteurs des mâles et des femelles n’a été observé lors des études sur la toxicologie générale menées chez le rat et le chien comportant l’administration par gavage oral quotidien, à des doses entraînant un taux d’exposition à peu près 3,2 fois supérieur (au maximum) à celui associé à la dose de 600 mg chez l’humain selon la SSC.
Toxicité chez les jeunes animaux
Lors d’une étude de toxicologie de 13 semaines menée chez de jeunes rats, les animaux ont reçu une dose quotidienne par gavage oral, du 7e au 97e jour après la mise bas (soit à peu près l’équivalent de la période qui suit la naissance jusqu’à l’âge adulte). L’entrectinib a été administré à des doses de 4, 8 ou 16 mg/kg/jour, soit environ un taux d’exposition 0,06, 0,14 et 0,18 fois supérieur à celui associé à la dose de 600 mg chez l’humain selon la SSC. Une mortalité liée à l’entrectinib a été observée à la dose de 16 mg/kg/jour. Les signes de toxicité liés au SNC comprenaient des convulsions non soutenues à des doses ≥ 8 mg/kg/jour, et une démarche anormale, une réduction de l’activité et des tremblements, à la dose de 16 mg/kg/jour. D’autres signes cliniques liés à l’entrectinib comprenaient les yeux partiellement fermés, les poils dressés, une déshydratation, des croûtes cutanées, une chute de poils ou un pelage mince et une tacheture de la fourrure à toutes les doses et un dos arrondi, une peau pâle, une respiration laborieuse, une prostration, un port bas et une augmentation du rythme respiratoire à la dose de 16 mg/kg/jour. Des effets sur la croissance et le développement ont été observés lors des phases d’administration et de rétablissement, notamment : diminution du gain de poids corporel et retard de la maturité sexuelle à des doses ≥ 4 mg/kg/jour, troubles mis en évidence par les évaluations neurocomportementales, y compris la batterie d’épreuves d’observation fonctionnelle (réduction de l'étalement de la patte qui se pose sur le sol, force de préhension) et par les tests d’évaluation de l’apprentissage et de la mémoire à des doses ≥ 8 mg/kg/jour, et diminution de la longueur du fémur à la dose de 16 mg/kg/jour.
Pharmacologie de l’innocuité
Chez des chiens, l’administration par gavage oral quotidien d’entrectinib a causé un allongement de l’intervalle QT/QTc à un taux d’exposition égal ou supérieur à 0,1 fois celui associé à la dose recommandée chez l’humain selon la Cmax. Lors d’un test du canal hERG in vitro dans des cellules HEK293 transfectées de manière stable avec la méthode d’enregistrement « patch-clamp », une inhibition du canal IKr a été observée à une CI50 de 0,6 μM.