


Monographie de produit - Caprelsa
1 Indications
CAPRELSA (vandétanib) en monothérapie est indiqué pour :
- le traitement du cancer médullaire de la thyroïde symptomatique ou évolutif chez les patients adultes ayant une maladie non résécable, localement avancée ou métastatique.
La décision d’utiliser CAPRELSA doit être soupesée avec soin en se fondant sur une évaluation des risques et des bienfaits chez les patients présentant une maladie indolente, asymptomatique ou d’évolution lente en raison des risques importants liés au traitement.
CAPRELSA ne doit être prescrit que par un médecin qualifié agréé aux fins du Programme de distribution restreinte de CAPRELSA, et ayant de l’expérience dans l’administration des antinéoplasiques et le traitement du cancer médullaire de la thyroïde.
L’autorisation de commercialisation est fondée sur un paramètre principal d’évaluation de l’efficacité, la survie sans progression (SSP) après 2 ans (critères RECIST évalués par un comité d’examen central indépendant) (voir 14 ÉTUDES CLINIQUES). Un bienfait sur le plan de la survie globale n’a pas été établi.
Programme de distribution restreinte de CAPRELSA
CAPRELSA est offert uniquement par le biais d’un programme contrôlé appelé Programme de distribution restreinte de CAPRELSA. Dans le cadre de ce programme, seuls les prescripteurs et les pharmacies qui ont obtenu l’agrément et qui sont inscrits auprès du programme peuvent respectivement prescrire et distribuer CAPRELSA. Seuls les patients qui sont inscrits et qui répondent à toutes les exigences du Programme de distribution restreinte de CAPRELSA peuvent recevoir le médicament. Pour de plus amples renseignements sur le programme, veuillez composer le 1-855-633-8645 ou visiter le site www.caprelsa.ca/pdr.
1.1 Pédiatrie
Pédiatrie (< 18 ans) :
D’après les données soumises à Santé Canada et examinées par cet organisme, l’innocuité et l’efficacité de CAPRELSA n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Gériatrie
Gériatrie (> 65 ans) :
Aucun ajustement de la dose initiale n’est nécessaire chez les patients âgés (de plus de 65 ans). Il existe peu de données sur les patients de plus de 75 ans.
2 Contre-indications
CAPRELSA (vandétanib) est contre-indiqué chez les patients dans les situations suivantes :
- Syndrome du QT long congénital ou intervalle persistant sur l’électrocardiogramme corrigé par la formule de Fridericia (QTcF) ≥ 500 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDESIRABLES).
- Hypokaliémie, hypomagnésémie ou hypocalcémie non corrigées.
- Hypertension non maîtrisée.
- Hypersensibilité connue à la substance active, le vandétanib, ou à l’un des excipients. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ».
3 Encadré sur les mises en garde et précautions importantes
CAPRELSA (vandétanib) ne doit être prescrit que par un médecin qualifié agréé aux fins du
Programme de distribution restreinte de CAPRELSA et ayant de l’expérience dans l’administration des antinéoplasiques et le traitement du cancer médullaire de la thyroïde.
- CAPRELSA peut allonger l’intervalle QTcF. Des cas de torsades de pointes et de mort subite ont été rapportés chez les patients recevant CAPRELSA. CAPRELSA entraîne une augmentation de l’intervalle QTcF de plus de 35 ms par rapport à la valeur initiale. En raison de la longue demi-vie du vandétanib (19 jours), l’intervalle QTcF de l’ECG doit être mesuré au départ, après 2 à 4 semaines et après 8 à 12 semaines de traitement, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose. La lecture automatique de l’intervalle QTcF peut ne pas être précise. La consultation d’un cardiologue doit être envisagée afin d’évaluer l’intervalle QTcF, pour que les décisions thérapeutiques appropriées soient prises. CAPRELSA ne doit pas être administré à des patients présentant un syndrome du QT long, ou encore une hypokaliémie, une hypomagnésémie ou une hypocalcémie non corrigées. La surveillance de ces électrolytes doit être effectuée au départ, après 2 à 4 semaines, après 8 à 12 semaines, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose. Étant donné la longue demi-vie du médicament (19 jours), des effets indésirables, entre autres l’allongement de l’intervalle QTcF, peuvent ne pas disparaître rapidement (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDESIRABLES).
Insuffisance cardiaque (mortelle; voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS
INDESIRABLES)
Hypertension (grade 4) ou crise hypertensive (voir 7 MISES EN GARDE ET PRÉCAUTIONS et
8 EFFETS INDESIRABLES)
4 Posologie et administration
4.1 Considérations posologiques
Insuffisance rénale
Les données cliniques et pharmacocinétiques recueillies chez des volontaires laissent entendre qu’il n’est pas nécessaire de modifier la dose initiale de CAPRELSA (vandétanib) chez les patients présentant une insuffisance rénale légère. Le profil d’innocuité est semblable chez ces patients et chez ceux dont la fonction rénale est normale. La dose initiale doit être réduite à 200 mg chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine [ClCr] de ≥ 30 à < 50 mL/min).
L’emploi de CAPRELSA est déconseillé en présence d’insuffisance rénale grave (ClCr < 30 mL/min). Une étude pharmacocinétique porte à croire que chez des volontaires présentant une insuffisance rénale grave définie comme une clairance de la créatinine < 30 mL/min, l’exposition au vandétanib pourrait doubler. L’expérience clinique est limitée chez ces patients.
Insuffisance hépatique
CAPRELSA n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh), étant donné que l’innocuité et l’efficacité du médicament n’ont pas été établies dans cette population.
Les données pharmacocinétiques obtenues après l’administration d’une dose unique de 800 mg de vandétanib chez des volontaires atteints d’insuffisance hépatique semblent indiquer qu’il n’y a pas de différence dans la pharmacocinétique de cet agent entre ces patients et ceux qui présentent une fonction hépatique normale. Peu de données ont été obtenues chez les patients atteints d’insuffisance hépatique (bilirubine sérique dépassant 1,5 fois la limite supérieure de la normale).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de CAPRELSA est de 300 mg une fois par jour.
CAPRELSA peut être administré en monothérapie jusqu’à ce que les patients adultes atteints d’un cancer médullaire de la thyroïde symptomatique ou évolutif, non résécable et localement avancé ou métastatique ne retirent plus de bienfaits du traitement. La décision d’utiliser CAPRELSA doit être soupesée avec soin en se fondant sur une évaluation des risques et des bienfaits chez les patients présentant une maladie indolente, asymptomatique ou d’évolution lente en raison des risques importants liés au traitement.
Tableau 1 – Résumé des toxicités associées à CAPRELSA et ajustements posologiques recommandés
| Toxicité | Ajustement posologique recommandé |
| Valeur QTc ≥ 500 ms | Si l’intervalle QTcF atteint ≥ 500 ms, interrompre l’administration du médicament jusqu’à ce que l’intervalle QTcF revienne à moins de 450 ms et ensuite reprendre le traitement à une dose réduite. La dose quotidienne de 300 mg peut être réduite à 200 mg (deux comprimés de 100 mg) et ensuite à 100 mg au besoin. |
| Toxicité cutanée de grade 3 ou 4 | En présence d’une toxicité de grade 3 ou plus selon l’échelle CTCAE, l’administration de CAPRELSA doit être temporairement suspendue et reprise à une dose plus faible après disparition ou atténuation de la toxicité jusqu’au |
| Toxicité | Ajustement posologique recommandé |
| grade 1 selon l’échelle CTCAE. La dose quotidienne de 300 mg peut être réduite à 200 mg (deux comprimés de 100 mg) et ensuite à 100 mg au besoin. | |
| Hypertension de grade 3 ou 4 | Si l’hypertension ne peut pas être maîtrisée par un traitement médical, l’administration de CAPRELSA ne doit pas recommencer avant que la tension artérielle ait été maîtrisée par un traitement médical. Une réduction de la dose peut s’avérer nécessaire. |
| Diarrhée de grade 3 ou 4 | En cas de diarrhée grave (grade 3-4 selon l’échelle CTCAE), le traitement par CAPRELSA doit être interrompu jusqu’à ce que la diarrhée s’atténue. Après l’amélioration de la situation, le traitement par CAPRELSA doit être repris à une dose réduite. |
| Autres toxicités de grade 3 ou 4liées à CAPRELSA | En présence d’une toxicité de grade 3 ou plus selon l’échelle CTCAE, l’administration de CAPRELSA doit être temporairement suspendue et reprise à une dose plus faible après disparition ou atténuation de la toxicité jusqu’au grade 1 selon l’échelle CTCAE. La dose quotidienne de 300 mg peut être réduite à 200 mg (deux comprimés de 100 mg) et ensuite à 100 mg au besoin. |
Allongement de l’intervalle QTcF
Si l’intervalle QTcF corrigé atteint ≥ 500 ms, l’administration de CAPRELSA doit être interrompue et/ou reprise à une dose plus faible après le retour de l’intervalle QTcF à moins de 450 ms. La dose quotidienne de 300 mg peut être réduite à 200 mg (deux comprimés de 100 mg) et ensuite à 100 mg au besoin (comme l’indique le Tableau 1 ci-dessus).
La lecture automatique de l’intervalle QTcF peut ne pas être précise. La consultation d’un cardiologue doit être envisagée afin d’évaluer l’intervalle QTcF, pour que les décisions thérapeutiques appropriées soient prises. L’intervalle QTcF de l’ECG initial doit être mesuré avant de commencer le traitement par CAPRELSA et l’ECG doit être répété après 2 à 4 semaines et après 8 à 12 semaines de traitement, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose. L’hypokaliémie, l’hypomagnésémie et l’hypocalcémie doivent être corrigées avant l’administration de CAPRELSA. Les taux sanguins de potassium et de magnésium doivent être surveillés après 2 à 4 semaines, après 8 à 12 semaines, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose, en particulier chez les patients à risque de présenter ces troubles électrolytiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Cas particuliers
Insuffisance rénale
CAPRELSA est partiellement éliminé par excrétion urinaire. La pharmacocinétique de CAPRELSA a été évaluée après l’administration d’une dose unique de 800 mg à des sujets atteints d’insuffisance rénale légère (n = 6), modérée (n = 8) ou grave (n = 6), ainsi qu’à des sujets ayant une fonction rénale normale (n = 10). L’insuffisance rénale modifie la pharmacocinétique de CAPRELSA. L’administration d’une dose unique de 800 mg de CAPRELSA à des sujets atteints d’insuffisance rénale légère, modérée ou grave a entraîné des hausses respectives de l’ASC de 46 %, 62 % et 79 %, comparativement à un groupe témoin de sujets ayant une fonction rénale normale. L’augmentation de l’exposition serait la conséquence de la clairance plus lente du vandétanib chez les sujets atteints d’insuffisance rénale légère, modérée et grave (10,310 L/h, 8,440 L/h et 8,315 L/h respectivement, comparativement à 11,740 L/h chez les sujets ayant une fonction rénale normale). Le ralentissement de la clairance a entraîné une augmentation de la demi-vie terminale de 290,6 h, 298,9 h et 409,8 h respectivement, chez les sujets atteints d’insuffisance rénale légère, modérée ou grave, comparativement à 261,1 h chez les sujets ayant une fonction rénale normale. On s’attend à ce que l’administration uniquotidienne entraîne une hausse de l’exposition à CAPRELSA à l’état d’équilibre chez les patients atteints d’insuffisance rénale. Il n’y a pas d’information concernant les patients atteints de néphropathie terminale exigeant une dialyse.
Insuffisance hépatique
L’administration d’une dose unique de 800 mg de CAPRELSA n’a pas eu d’effet sur l’ASC du médicament chez des patients atteints d’insuffisance hépatique, tandis qu’une baisse de 29 % de la Cmax a été observée chez les patients atteints d’insuffisance hépatique grave. L’insuffisance hépatique n’a pas eu d’effet sur la clairance de CAPRELSA, mais une augmentation du volume de distribution a été observée, les moyennes géométriques atteignant 4498 L, 5059 L et 6025 L chez les sujets atteints d’insuffisance hépatique légère, modérée ou grave respectivement, comparativement à 3810 L chez les sujets sains. L’augmentation du volume de distribution a entraîné une hausse de la demi-vie terminale de CAPRELSA, les moyennes géométriques s’élevant à 262,6, 276,6 et 325,7 heures chez les sujets atteints d’insuffisance hépatique légère, modérée ou grave respectivement, comparativement à 215,7 heures chez les sujets ayant une fonction hépatique normale.
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par cet organisme, l’innocuité et l’efficacité de CAPRELSA n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
4.4 Administration
CAPRELSA peut être pris avec ou sans aliments.
Ne pas écraser les comprimés de CAPRELSA. Si la peau ou les muqueuses entrent en contact direct avec des comprimés écrasés, bien laver la surface touchée. Éviter tout contact avec des comprimés écrasés. Pour les patients qui ne sont pas capables d’avaler les comprimés de CAPRELSA entiers, on peut les disperser (ils ne se dissoudront pas complètement) dans un demi-verre d’eau (50 mL) non gazéifiée. Aucun autre liquide ne doit être utilisé. Le comprimé est déposé dans l’eau (sans être écrasé), mélangé jusqu’à la dispersion du comprimé (environ 10 minutes), puis la dispersion obtenue est avalée immédiatement. Les résidus sont mélangés avec un demi-verre d’eau et avalés. La dispersion liquide peut également être administrée par une sonde nasogastrique ou de gastrostomie.
4.5 Dose oubliée
Si un patient oublie de prendre une dose et s’en aperçoit 12 heures ou plus avant la dose suivante, il doit prendre le comprimé oublié immédiatement et prendre la dose suivante selon l’horaire prévu.
Si un patient oublie de prendre une dose et s’en aperçoit moins de 12 heures avant la dose suivante, il doit sauter la dose oubliée et prendre la dose suivante selon l’horaire prévu. Il faut avertir les patients de ne pas prendre une double dose pour compenser un comprimé oublié.
5 Surdose
Il n’y a pas de traitement particulier dans le cas d’une surdose avec CAPRELSA (vandétanib), et les symptômes possibles de la surdose n’ont pas encore été déterminés. Une augmentation de la fréquence et de la gravité de certains effets indésirables, tels que les éruptions cutanées, la diarrhée et l’hypertension, a été observée à de multiples administrations à une dose de 300 mg et à des doses supérieures à 300 mg dans des études menées auprès de volontaires sains et de patients. De plus, il faut envisager la possibilité que surviennent un allongement de l’intervalle QTcF et des torsades de pointes.
Les effets indésirables associés à une surdose doivent être traités en fonction des symptômes; en particulier, la diarrhée grave doit être prise en charge de manière appropriée. Advenant une surdose, l’administration de CAPRELSA doit être interrompue et les mesures appropriées doivent être prises pour s’assurer qu’un effet indésirable ne s’est pas produit, c.-à-d. effectuer un ECG dans les 24 heures pour établir s’il s’est produit un allongement de l’intervalle QTcF.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
Comprimés de 100 mg de CAPRELSA (vandétanib)
CAPRELSA est offert sous la forme d’un comprimé blanc, rond, biconvexe et pelliculé contenant 100 mg de vandétanib. L’une des faces porte l’inscription « Z100 »; l’autre est lisse.
Comprimés de 300 mg de CAPRELSA (vandétanib)
CAPRELSA est offert sous la forme d’un comprimé blanc, ovale, biconvexe et pelliculé contenant 300 mg de vandétanib. L’une des faces porte l’inscription « Z300 »; l’autre est lisse.
Conditionnement
CAPRELSA est offert en plaquettes alvéolées de 30 comprimés (3 x 10 comprimés).
7 Mises en garde et précautions
Voir la section 3, « ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Appareil cardiovasculaire
Les patients présentant un syndrome du QT long, ayant subi des événements cardiaques importants ou présentant des antécédents de maladie cardiaque (p. ex. arythmie ventriculaire, infarctus du myocarde récent) ou de l’hypertension non maîtrisée ont été exclus des études sur CAPRELSA; par conséquent, l’innocuité de CAPRELSA chez ces patients n’est pas connue (voir 8 EFFETS INDÉSIRABLES).
Allongement de l’intervalle QTcF et torsades de pointes
Des données non cliniques indiquent que le vandétanib peut prolonger la durée de la repolarisation ventriculaire cardiaque (intervalle QTcF; voir 16 TOXICOLOGIE NON CLINIQUE).
Dans les essais groupés sur CAPRELSA en monothérapie (n = 1839 patients), des cas de torsades de pointes et de mort subite ont été rapportés (peu fréquents, soit ≥ 0,1 % à < 1 %). Des cas peu fréquents de tachycardie ventriculaire et de fibrillation ventriculaire ont été signalés chez des patients recevant CAPRELSA à 300 mg par jour.
L’allongement de l’intervalle QTcF à l’électrocardiogramme (ECG) a été observé chez des patients
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/compositi | ||||
| on | ||||
| Orale | Comprimés de 100 mg et de 300 mg de vandétanib | cellulose microcristalline, crospovidone, dioxyde de titane E171, hydrogénophosphate de calcium dihydraté, hypromellose 2910, macrogol 300, povidone et stéarate de magnésium | ||
recevant CAPRELSA (voir 8 EFFETS INDÉSIRABLES). À la dose orale quotidienne de 300 mg, dans l’étude de phase III ZETA (étude 58) menée auprès de patients atteints d’un cancer médullaire de la thyroïde, des allongements de l’intervalle QTcF ont été rapportés comme manifestations indésirables chez 14 % des patients traités par CAPRELSA, comparativement à 1 % des sujets du groupe placebo. Selon la relation entre l’exposition et la réponse, la variation moyenne (IC à 90 %) de l’intervalle QTcF par rapport à la valeur initiale (ΔQTcF) était de 35 (33-36) ms à la dose de 300 mg. La ΔQTcF est demeurée supérieure à 30 ms pendant toute la durée de l’étude (jusqu’à 2 ans). De plus, la ΔQTcF était supérieure à 60 ms chez 36 % des patients et supérieure à 500 ms chez 7 % des patients. L’allongement de l’intervalle QTcF semble lié à la dose.
Le traitement par CAPRELSA ne doit pas être amorcé chez les patients qui présentent un intervalle QTcF ≥ 500 ms confirmé. CAPRELSA ne doit pas être administré à des patients ayant des antécédents de torsades de pointes, à moins que tous les facteurs de risque contribuant aux torsades de pointes n’aient été corrigés. En raison de la demi-vie de 19 jours de CAPRELSA, un allongement de l’intervalle QTcF pourrait ne pas disparaître rapidement.
La lecture automatique de l’intervalle QTcF peut ne pas être précise. La consultation d’un cardiologue doit être envisagée afin d’évaluer l’intervalle QTcF, pour que les décisions thérapeutiques appropriées soient prises.
Les taux sériques de potassium, de calcium, de magnésium et de thyréostimuline (TSH) doivent être déterminés au départ ainsi que 2 à 4 semaines et 8 à 12 semaines après le début du traitement par CAPRELSA, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose. Des analyses sanguines devraient également être réalisées selon les indications cliniques durant cette période et par la suite. Le taux sérique de potassium devrait être maintenu à 4 mEq/L ou plus (limite supérieure de la normale) tandis que les taux sériques de magnésium et de calcium devraient être maintenus dans les limites de la normale pour réduire le risque d’allongement de l’intervalle QTcF à l’ECG.
CAPRELSA peut être administré en concomitance avec des médicaments connus pour allonger l’intervalle QTcF en l’absence d’autres traitements appropriés. Si de tels médicaments sont administrés à des patients qui reçoivent déjà CAPRELSA, la surveillance de l’intervalle QTcF par ECG doit être effectuée en tenant compte de la pharmacocinétique du médicament ajouté.
Si l’intervalle QTcF est ≥ 500 ms, les patients doivent cesser de prendre le médicament jusqu’à ce que l’intervalle QTcF revienne à moins de 450 ms et ensuite reprendre le traitement à une dose réduite. La dose quotidienne de 300 mg peut être réduite à 200 mg (deux comprimés de 100 mg) et ensuite à 100 mg au besoin (voir 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance cardiaque
Des cas d’insuffisance cardiaque mortelle ont été observés chez les patients recevant CAPRELSA. L’arrêt du traitement par CAPRELSA peut être nécessaire chez les patients présentant une insuffisance cardiaque. L’insuffisance cardiaque pourrait ne pas être réversible à l’arrêt du traitement par CAPRELSA (voir 8 EFFETS INDÉSIRABLES).
Hypertension
Des cas d’hypertension (grade 4), y compris de crise hypertensive, ont été observés chez des patients traités par CAPRELSA; la tension artérielle des patients doit être surveillée et, au besoin, l’hypertension doit être maîtrisée. Si l’hypertension ne peut pas être maîtrisée, l’administration de CAPRELSA ne doit pas recommencer avant que la tension artérielle ait été maîtrisée par un traitement médical. Une réduction de la dose peut s’avérer nécessaire (voir 8 EFFETS INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION).
Anévrismes artériels et dissections artérielles
L’emploi des inhibiteurs de la voie du récepteur du facteur de croissance endothélial vasculaire (VEGF) peut favoriser la formation d’un anévrisme artériel et d’une dissection artérielle chez les patients hypertendus ou non. Il faut évaluer soigneusement ce risque avant d’amorcer un traitement par le vandétanib chez des patients qui présentent des facteurs de risque comme l’hypertension ou des antécédents d’anévrisme (voir 8 EFFETS INDÉSIRABLES).
Événements cérébrovasculaires ischémiques
Des événements cérébrovasculaires ischémiques (dont certains ont été mortels) ont été observés sous CAPRELSA. Dans l’étude avec randomisation menée auprès de patients atteints d’un cancer médullaire de la thyroïde, des événements cérébrovasculaires ischémiques ont été observés plus souvent sous CAPRELSA que sous placebo (1,3 % contre 0 %) et aucun décès n’a été rapporté. L’innocuité de la reprise du traitement par CAPRELSA après la résolution de l’événement cérébrovasculaire ischémique n’a pas été étudiée. Il faut mettre fin au traitement par CAPRELSA chez les patients qui subissent un événement cérébrovasculaire ischémique grave.
Appareil cutané
Réactions cutanées et syndrome de Stevens-Johnson/nécrolyse épidermique toxique
Des cas d’éruptions cutanées, d’autres réactions cutanées (y compris d’éruptions cutanées exfoliatrices, de réactions de photosensibilité et de syndrome d’érythrodysesthésie palmo-plantaire) et de réactions cutanées graves, telles que le syndrome de Stevens-Johnson (cas mortels) et la nécrolyse épidermique toxique (cas mortels), ont été observés chez les patients ayant reçu CAPRELSA (voir 8 EFFETS INDÉSIRABLES).
Les réactions cutanées légères ou modérées peuvent généralement être prises en charge par un traitement symptomatique (p. ex. corticostéroïdes, antihistaminiques oraux et antibiotiques topiques) ou par une réduction de la dose. Dans le cas de réactions cutanées plus graves (telles que le syndrome de Stevens-Johnson et la nécrolyse épidermique toxique), on recommande de diriger le patient pour consultation afin que ce dernier obtienne des conseils médicaux d’urgence. Des traitements généraux, p. ex. stéroïdes, peuvent être appropriés dans de tels cas et l’abandon définitif du traitement par CAPRELSA est recommandé (voir 4 POSOLOGIE ET ADMINISTRATION).
Lors de l’exposition au soleil, le patient doit veiller à se protéger en portant des vêtements protecteurs et/ou un écran solaire, en particulier quand CAPRELSA est administré en concomitance avec des médicaments entraînant une toxicité cutanée. En raison de la longue demi-vie du vandétanib, le port de vêtements protecteurs et d’un écran solaire devrait continuer pendant 4 mois après la fin du traitement par CAPRELSA. Une phototoxicité a été mise en évidence dans un essai in vitro (voir 16 TOXICOLOGIE NON CLINIQUE).
Mauvaise cicatrisation des plaies
L’emploi d’inhibiteurs de la voie de signalisation du récepteur du VEGF, comme CAPRELSA, peut perturber la cicatrisation des plaies. Des observations non cliniques indiquent que le vandétanib ralentit, mais n’empêche pas la cicatrisation des plaies chez les animaux (voir 16 TOXICOLOGIE NON CLINIQUE).
L’intervalle requis entre l’arrêt de l’administration de CAPRELSA (vandétanib) et une chirurgie non urgente pour éviter les risques de cicatrisation inadéquate des plaies n’a pas été déterminé. Au cours des études cliniques sur CAPRELSA, un petit nombre de patients ont subi une intervention chirurgicale pendant le traitement par CAPRELSA, et aucune complication relative à la cicatrisation des plaies n’a été rapportée.
Il faut suspendre le traitement par CAPRELSA au moins 1 mois avant toute intervention chirurgicale non urgente. Après une intervention majeure, il faut attendre au moins 2 semaines et la cicatrisation adéquate de la plaie pour reprendre le traitement. L’innocuité de la reprise du traitement par CAPRELSA suivant la résolution de complications liées à la cicatrisation n’a pas été établie.
Appareil digestif
Diarrhée
Des cas de diarrhée ont été observés chez les patients traités par CAPRELSA (voir 8 EFFETS INDÉSIRABLES). Les antidiarrhéiques courants sont recommandés pour le traitement de la diarrhée. Les taux sériques d’électrolytes doivent être déterminés au départ, après 2 à 4 semaines et après 8 à 12 semaines de traitement par CAPRELSA puis tous les 3 mois par la suite. En cas de diarrhée grave (grade 3-4 selon l’échelle CTCAE), le traitement par CAPRELSA doit être interrompu jusqu’à ce que la diarrhée s’atténue. Après l’amélioration de la situation, le traitement par CAPRELSA doit être recommencé à dose réduite (voir 4 POSOLOGIE ET ADMINISTRATION).
Appareil musculosquelettique
Ostéonécrose
Des cas d’ostéonécrose de la mâchoire et des os non mandibulaires ont été observés avec CAPRELSA. Les patients traités par CAPRELSA présentant des symptômes tels que douleur, gonflement, infection des gencives, dents qui bougent, douleurs osseuses, raideurs articulaires, amplitude de mouvement limitée, etc., doivent faire l'objet d'une évaluation plus approfondie pour une ostéonécrose. Un examen oral doit être effectué avant le début du traitement par CAPRELSA et périodiquement pendant le traitement par CAPRELSA. Conseiller aux patients de bonnes pratiques d'hygiène bucco-dentaire et de bénéficier de soins dentaires préventifs avant le traitement par CAPRELSA. Il est recommandé aux patients d'éviter, si possible, les interventions dentaires invasives pendant le traitement par CAPRELSA. Pour les patients nécessitant des interventions dentaires invasives, le traitement par CAPRELSA doit être suspendu au moins un mois avant une intervention chirurgicale ou une intervention dentaire invasive, si possible. La prudence est de mise chez les patients recevant des médicaments associés à l'ostéonécrose, tels que les bisphosphonates. CAPRELSA doit être interrompu chez les patients qui présentent une ostéonécrose (voir la section 8.5 Effets indésirables observés après la commercialisation).
Appareil respiratoire
Pneumopathie interstitielle ou pneumonite
Des cas de pneumopathie interstitielle (grade 3-5) ou de pneumonite ont été observés sous CAPRELSA et des décès ont été rapportés. Il convient d’envisager un diagnostic de pneumopathie interstitielle chez les patients présentant des signes et symptômes respiratoires non spécifiques comme l’hypoxie, un épanchement pleural, la toux ou la dyspnée, et chez qui des causes infectieuses, néoplasiques ou autres ont été exclues par les examens appropriés. Il faut aviser les patients de signaler sans délai toute apparition ou aggravation de symptômes respiratoires.
Les patients chez qui apparaissent des changements radiologiques évocateurs d’une pneumopathie interstitielle et qui présentent peu ou pas de symptômes peuvent poursuivre le traitement par CAPRELSA sous étroite surveillance pendant que des examens cliniques plus approfondis sont réalisés à la discrétion du médecin traitant.
Si les symptômes sont modérés, on doit envisager d’interrompre le traitement jusqu’à ce que les symptômes s’atténuent. L’utilisation de corticostéroïdes et d’antibiotiques pourrait être indiquée.
Si une pneumopathie interstitielle est confirmée, le traitement par CAPRELSA doit être arrêté de manière définitive.
Conduite et utilisation de machines
Aucune étude n’a été menée pour établir les effets de CAPRELSA sur la capacité de conduire un véhicule ou de faire fonctionner des machines. Toutefois, étant donné que de la fatigue et une vision trouble ont été rapportées durant le traitement par CAPRELSA, les patients qui présentent ces symptômes devraient user de prudence en conduisant ou en faisant fonctionner des machines (voir 8 EFFETS INDÉSIRABLES).
Considérations périopératoires
La cicatrisation des plaies peut être perturbée par les médicaments qui inhibent la voie du VEGF. Il faut suspendre le traitement par CAPRELSA au moins 1 mois avant toute intervention chirurgicale non urgente. Après une intervention majeure, il faut attendre au moins 2 semaines et la cicatrisation adéquate de la plaie pour reprendre le traitement.
Fonction rénale
L’exposition à CAPRELSA est accrue chez les patients dont la fonction rénale est altérée (voir 10 PHARMACOLOGIE CLINIQUE). La dose initiale doit être réduite à 200 mg chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine [ClCr] de ≥ 30 à < 50 mL/min). L’intervalle QTcF doit être étroitement surveillé. L’emploi de CAPRELSA est déconseillé en présence d’insuffisance rénale grave (ClCr < 30 mL/min; voir 4 POSOLOGIE ET ADMINISTRATION).
Des cas d’insuffisance rénale ont été signalés chez des patients traités par CAPRELSA (voir 8 EFFETS INDÉSIRABLES). Le cas échéant, il peut se révéler nécessaire d’ajuster la dose, de suspendre le traitement ou d’y mettre fin (voir 4 POSOLOGIE ET ADMINISTRATION).
Il n’y a pas d’information en ce qui concerne les patients atteints de néphropathie terminale nécessitant une dialyse (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique et 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie).
Fonction visuelle
De la vision trouble et des opacités cornéennes ont été rapportées plus souvent chez les patients qui recevaient CAPRELSA que chez ceux qui recevaient un placebo pour un cancer médullaire de la thyroïde (9 % vs 1 % respectivement, dans le cas de la vision trouble et 5 % vs 0 % dans le cas des opacités cornéennes). Chez les patients traités, des examens planifiés à la lampe à fente ont révélé des opacités cornéennes (cornea verticillata) pouvant entraîner des halos et une baisse de l’acuité visuelle. On ignore si la situation s’améliore après l’arrêt du traitement. Un examen ophtalmologique, y compris à la lampe à fente, est recommandé chez les patients qui signalent des changements de leur vision (voir 8 EFFETS INDÉSIRABLES).
Fonctions hépatique, biliaire et pancréatique
Hausse des transaminases hépatiques
Des hausses asymptomatiques de l’alanine aminotransférase (ALT) ont été observées chez les patients recevant CAPRELSA. Par conséquent, l’évaluation périodique de la fonction hépatique (transaminases, bilirubine et phosphatase alcaline) devrait être envisagée. La réduction de la dose ou l’interruption du traitement par CAPRELSA doivent être envisagées si les changements de la fonction hépatique sont marqués (voir 10 PHARMACOLOGIE CLINIQUE). Des cas d’insuffisance hépatique, incluant des décès, ont été rapportés pendant l’utilisation de CAPRELSA chez des patients présentant une maladie hépatique préexistante.
CAPRELSA n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée ou grave, étant donné que son innocuité et son efficacité n’ont pas été établies dans cette population (voir 10 PHARMACOLOGIE CLINIQUE).
Santé reproductive
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode contraceptive efficace durant le traitement par CAPRELSA et pendant au moins 4 mois après la dernière dose de CAPRELSA. On doit recommander aux hommes d’utiliser une méthode contraceptive acceptable (définie comme une méthode de barrière conjuguée à un spermicide), à moins qu’ils ne se soient soumis à une stérilisation chirurgicale, pendant leur traitement par CAPRELSA et les 4 mois après la dernière dose.
Fertilité
Il n’existe aucune donnée sur l’effet de CAPRELSA sur la fertilité humaine. Les résultats des études chez l’animal indiquent que CAPRELSA peut nuire à la fertilité masculine et féminine (voir 16 TOXICOLOGIE NON CLINIQUE).
Surveillance et examens de laboratoire
Des électrocardiogrammes (ECG) doivent être obtenus au début, après 2 à 4 semaines, après 8 à 12 semaines, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION). La lecture automatique de l’intervalle QTcF peut ne pas être précise. La consultation d’un cardiologue doit être envisagée afin d’évaluer l’intervalle QTcF, pour que les décisions thérapeutiques appropriées soient prises.
Des analyses sanguines doivent être effectuées pour mesurer les taux sériques de potassium, de calcium, de magnésium et de thyréostimuline (TSH) au départ, après 2 à 4 semaines et après 8 à 12 semaines de traitement par CAPRELSA, puis tous les 3 mois par la suite ainsi qu’après des ajustements de la dose. Le taux sérique de potassium devrait être maintenu à 4 mEq/L ou plus (limite supérieure de la normale) tandis que les taux sériques de magnésium et de calcium devraient être maintenus dans les limites de la normale pour réduire le risque d’allongement de l’intervalle QTcF (voir 4 POSOLOGIE ET ADMINISTRATION).
Hausse du taux d’alanine aminotransférase
Des hausses du taux d’alanine aminotransférase (ALT) se produisent fréquemment chez les patients traités par CAPRELSA. La majorité des hausses se résorbent avec la poursuite du traitement par CAPRELSA, et les autres se résorbent généralement 1 à 2 semaines après l’interruption du traitement. La surveillance périodique de l’ALT est recommandée chez les patients sous CAPRELSA (voir 8 EFFETS INDÉSIRABLES).
Hausse de la tension artérielle
La mesure de la tension artérielle doit être effectuée au départ, après 2 à 4 semaines, après 8 à 12 semaines, puis tous les 3 mois par la suite durant le traitement par CAPRELSA ainsi qu’après des ajustements de la dose.
Système endocrinien et métabolisme
Hypothyroïdie
Dans l’étude avec randomisation sur le cancer médullaire de la thyroïde où 90 % des patients recrutés avaient déjà subi une thyroïdectomie, des hausses de la dose du traitement thyroïdien substitutif ont été nécessaires chez 49 % des patients randomisés pour recevoir CAPRELSA, comparativement à 17 % des patients randomisés pour recevoir le placebo. Les taux de thyréostimuline (TSH) doivent être déterminés au départ, après 2 à 4 semaines, après 8 à 12 semaines puis tous les 3 mois par la suite durant le traitement par CAPRELSA. Si des signes ou symptômes d’hypothyroïdie apparaissent, les taux d’hormones thyroïdiennes doivent être surveillés et le traitement thyroïdien substitutif, modifié en conséquence.
Système nerveux
Syndrome de leucoencéphalopathie postérieure réversible
Le syndrome de leucoencéphalopathie postérieure réversible (SLPR), un syndrome d’œdème vasogénique sous-cortical diagnostiqué par IRM cérébrale, a été observé peu fréquemment durant le programme CAPRELSA. Le diagnostic de SLPR doit être envisagé chez tout patient présentant des convulsions, des céphalées, des troubles visuels, de la confusion ou une altération des fonctions mentales (voir 8 EFFETS INDÉSIRABLES). Il faut envisager de mettre fin au traitement par CAPRELSA chez les patients présentant un SLPR.
Système sanguin et lymphatique
Des événements hémorragiques graves, dont certains ont été mortels, ont été observés durant le traitement par CAPRELSA. Aucun événement hémorragique mortel n’a été observé durant l’essai clinique avec randomisation mené auprès de patients atteints d’un cancer médullaire de la thyroïde. Des événements hémorragiques mortels se sont produits peu fréquemment durant le traitement par CAPRELSA dans les essais cliniques portant sur la monothérapie. On ne doit pas administrer CAPRELSA à des patients ayant des antécédents récents d’hémoptysie de ≥ ½ cuillerée à thé de sang rouge. Il faut cesser le traitement par CAPRELSA en présence d’une hémorragie grave (voir 8 EFFETS INDÉSIRABLES).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée n’a été menée auprès de femmes enceintes traitées par CAPRELSA. Dans les études non cliniques chez le rat, le vandétanib s’est révélé embryotoxique, fœtotoxique et tératogène à des expositions équivalentes ou inférieures à celles attendues à la dose recommandée chez l’humain, soit 300 mg/jour. Comme le laissent prévoir ses effets pharmacologiques, le vandétanib a eu une incidence significative sur tous les stades de la reproduction chez les rates (voir 16 TOXICOLOGIE NON CLINIQUE).
Si CAPRELSA est utilisé durant la grossesse ou si la patiente tombe enceinte durant le traitement, la patiente doit être informée du risque pour le fœtus. Les femmes en âge de procréer et les hommes fertiles doivent être avisés d’utiliser une méthode de contraception efficace pendant le traitement par CAPRELSA et pendant au moins 4 mois après la dernière dose.
7.1.2 Allaitement
Il n’existe aucune donnée sur l’utilisation de CAPRELSA chez les femmes qui allaitent. On recommande aux femmes qui allaitent de cesser d’allaiter pendant le traitement par CAPRELSA. Le vandétanib est excrété dans le lait maternel chez le rat et a été décelé dans le plasma des petits après administration à des rates en lactation (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.3 Enfants et adolescents (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucun ajustement de la dose initiale n’est nécessaire chez les patients âgés (de plus de 65 ans). Il existe peu de données sur les patients de plus de 75 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Dans l’ensemble des études cliniques sur CAPRELSA (vandétanib), environ 4000 patients ont reçu le médicament. Ce nombre comprend les patients qui ont reçu CAPRELSA en monothérapie ou en association avec une chimiothérapie pour divers types de tumeur.
Dans l’étude clinique déterminante de phase III ZETA, avec randomisation et à double insu (étude 58), réalisée auprès de patients atteints d’un cancer médullaire de la thyroïde non résécable, localement avancé ou métastatique, la population de l’analyse de l’innocuité comprenait 330 patients (231 patients dans le groupe sous CAPRELSA et 99 dans le groupe sous placebo; 1 patient affecté au placebo n’a pas reçu de traitement).
Les effets indésirables le plus fréquemment rapportés dans le groupe de l’étude ZETA recevant CAPRELSA ont été la diarrhée, les éruptions cutanées, les nausées, l’hypertension, les céphalées, la fatigue, l’acné et les douleurs abdominales ainsi que la baisse du taux de calcium, la hausse du taux d’ALT et la diminution de la glycémie. Ces manifestations sont conformes au profil d’innocuité connu de CAPRELSA et au mode d’action de l’inhibition du récepteur du facteur de croissance endothélial vasculaire (VEGFR) et du récepteur du facteur de croissance épidermique (EGFR).
Les effets indésirables le plus fréquemment rapportés qui ont mené à la réduction de la dose de CAPRELSA ont été la diarrhée, l’allongement de l’intervalle QTcF et les éruptions cutanées. Les patients dont la dose a été réduite de 300 mg à 200 mg ou à 100 mg ont continué de recevoir la dose inférieure pendant une période médiane de 23 semaines ou de 29 semaines, respectivement. 8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables suivants ont été mis en évidence dans l’étude clinique déterminante ZETA (étude 58) chez les patients recevant CAPRELSA en monothérapie pour le traitement d’un cancer médullaire de la thyroïde non résécable, localement avancé ou métastatique (n = 231).
Le Tableau 3 présente les effets indésirables rapportés très fréquemment (≥ 10 %) dans l’étude ZETA.
Tableau 3 - Résumé du nombre de patients ayant subi au moins 1 effet indésirable « très fréquent » (≥ 10 %) durant l’étude déterminante de phase III ZETA (étude 58) sur le cancer médullaire de la thyroïde
| Terme recommandé | CAPRELSA à 300 mg/jour n = 231a n (%) | Placebo n = 99a n (%) | Grade 3 ou plus | Grade 3 ou plus | ||||
| selon l’échelle | selon l’échelle | |||||||
| CTCAE | CTCAE | |||||||
| CAPRELSA | Placebo | |||||||
| n (%) | n (%) | |||||||
| Troubles cardiaques | ||||||||
Allongement de l’intervalle QT à l’ECGb | 33 (14) | 1 (1) | 18 (8) | 1 (1) | ||||
| Troubles gastro-intestinaux | ||||||||
| Diarrhée | 130 (56) | 26 (26) | 25 (11) | 2 (2) | ||||
| Nausées | 77 (33) | 16 (16) | 2 (1) | 0 | ||||
| Vomissements | 34 (15) | 7 (7) | 2 (1) | 0 | ||||
| Douleurs abdominales | 33 (14) | 5 (5) | 4 (2) | 0 | ||||
| Dyspepsie | 25 (11) | 4 (4) | 0 | 0 | ||||
| Troubles généraux | ||||||||
| Fatigue | 55 (24) | 23 (23) | 13 (6) | 1 (1) | ||||
| Asthénie | 34 (15) | 11 (11) | 6 (3) | 1 (1) | ||||
| Investigations | ||||||||
| Perte de poids | 24 (10) | 9 (9) | 2 (1) | 0 | ||||
| Troubles métaboliques et nutritionnels | ||||||||
| Diminution de l’appétit | 49 (21) | 12 (12) | 9 (4) | 0 | ||||
| Hypocalcémie | 25 (11) | 3 (3) | 4 (2) | 0 | ||||
| Troubles psychiatriques | ||||||||
| Insomnie | 30 (13) | 10 (10) | 0 | 0 | ||||
| Terme recommandé | CAPRELSA à 300 mg/jour n = 231a n (%) | Placebo n = 99a n (%) | Grade 3 ou plus | Grade 3 ou plus | ||||
| selon l’échelle | selon l’échelle | |||||||
| CTCAE | CTCAE | |||||||
| CAPRELSA | Placebo | |||||||
| n (%) | n (%) | |||||||
| Troubles respiratoires | ||||||||
| Rhinopharyngite | 26 (11) | 9 (9) | 0 | 0 | ||||
| Toux | 25 (11) | 10 (10) | 0 | 0 | ||||
| Troubles de la peau et du tissu sous-cutané | ||||||||
| Éruption cutanée | 104 (45) | 11 (11) | 8 (3) | 0 | ||||
| Acné | 46 (20) | 5 (5) | 2 (1) | 0 | ||||
| Sécheresse de la peau | 35 (15) | 5 (5) | 0 | 0 | ||||
| Dermatite acnéiforme | 35 (15) | 2 (2) | 0 | 0 | ||||
| Prurit | 25 (11) | 4 (4) | 3 (1) | 0 | ||||
Réaction de photosensibilité | 31 (13) | 0 | 4 (2) | 0 | ||||
| Troubles du système nerveux | ||||||||
| Céphalées | 59 (26) | 9 (9) | 2 (1) | 0 | ||||
| Troubles vasculaires | ||||||||
| Hypertension | 73 (32) | 5 (5) | 16 (7) | 0 | ||||
a Nombre (%) de patients ayant subi des effets indésirables par classe de système ou d’organe et en ordre décroissant de fréquence.
Seuls les patients qui ont pris au moins une dose du traitement auquel ils avaient été randomisés sont inclus dans ce tableau. Les effets indésirables qui se sont produits sous CAPRELSA ou durant la période de suivi de 60 jours après la dernière dose de CAPRELSA sont inclus.
b Rapporté comme effet indésirable, non par l’entremise d’un électrocardiogramme de confirmation.
Le Tableau 4 présente un résumé du nombre de patients qui ont subi au moins 1 effet indésirable grave « fréquent » (≥ 1 % à < 10 %) ou « très fréquent » (≥ 10 %) sous CAPRELSA durant la période de traitement avec randomisation de l’étude ZETA.
Tableau 4 - Résumé du nombre de patients ayant subi au moins 1 effet indésirable grave dont la fréquence était ≥ 1 % sous CAPRELSA durant la période de traitement avec randomisation de l’étude ZETA (étude 58)
| Terme recommandé | CAPRELSA à 300 mg/jour | |||||
| n = 231a | Placebo n = 99a | |||||
| n (%) | n (%) | |||||
| Infections et infestations | ||||||
| Pneumonie | 5 (2,2) | 0 (0,0) | ||||
| Infection des voies urinaires | 3 (1,3) | 0 (0,0) | ||||
| Troubles gastro-intestinaux | ||||||
| Terme recommandé | CAPRELSA à 300 mg/jour | |||||
| n = 231a | Placebo n = 99a | |||||
| n (%) | n (%) | |||||
| Diarrhée | 5 (2,2) | 0 (0,0) | ||||
| Douleurs abdominales | 3 (1,3) | 0 (0,0) | ||||
| Troubles métaboliques et nutritionnels | ||||||
| Diminution de l’appétit | 4 (1,7) | 0 (0,0) | ||||
| Hypercalcémie | 3 (1,3) | 0 (0,0) | ||||
| Troubles vasculaires | ||||||
| Crise hypertensive | 4 (1,7) | 0 (0,0) | ||||
| Hypertension | 3 (1,3) | 0 (0,0) | ||||
| Troubles psychiatriques | ||||||
| Dépression | 3 (1,3) | 0 (0,0) | ||||
a Nombre (%) de patients ayant subi des effets indésirables graves par classe de système ou d’organe et en ordre décroissant de fréquence.
Seuls les patients qui ont pris au moins une dose du traitement auquel ils avaient été randomisés sont inclus dans ce tableau. Les effets indésirables graves qui se sont produits sous CAPRELSA ou durant la période de suivi de 60 jours après la dernière dose de CAPRELSA sont inclus.
Les autres effets indésirables courants associés au médicament incluent l’alopécie, les troubles au niveau des ongles, les tremblements et l’insuffisance rénale.
Effets indésirables graves du médicament dans un essai clinique non déterminant
Les effets indésirables graves suivants ont été signalés dans la phase en mode ouvert de l’essai clinique non déterminant (D4200C00097) chez des patients recevant CAPRELSA en monothérapie pour un cancer médullaire de la thyroïde, non résécable et localement avancé ou métastatique (N = 39).
- Troubles rénaux et urinaires : Insuffisance rénale (1 sur 39; 2,6 %)
- Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : Adénocarcinome pancréatique (1 sur 39; 2,6 %)
Affections musculosquelettiques et du tissu conjonctif : Nécrose des tissus mous (1 sur 39;
2,6 %)
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables graves moins fréquents observés au cours de l’essai clinique (< 1 %)
Les effets indésirables graves suivants ont été rapportés sous CAPRELSA durant la période de traitement avec randomisation dans les catégories « peu fréquents » (≥ 0,1 % à < 1 %) ou « rares » (≤ 0,1 %) de l’étude ZETA (étude 58) :
Troubles cardiaques : Arythmie (0,4 %), fibrillation auriculaire (0,4 %), bradycardie (0,4 %), insuffisance cardiaque aiguë
(0,4 %), péricardite (0,4 %).
Troubles oculaires : Glaucome (0,4 %), vision trouble (0,4 %).
Troubles gastro-intestinaux : Dysphagie (0,9 %), vomissements (0,9 %), hémorragie gastro-intestinale (0,4 %), colite (0,4 %), gastrite (0,4 %), iléus (0,4 %), pancréatite (0,4 %), péritonite (0,4 %), pneumatose intestinale (0,4 %), perforation de l’intestin grêle (0,4 %).
Troubles généraux et troubles au point d’administration : Asthénie (0,4 %), fatigue (0,4 %), détérioration générale de l’état de santé physique (0,4 %), douleur thoracique (0,4 %), inflammation des muqueuses (0,4 %).
Troubles hépatobiliaires : Cholécystite (0,4 %), lithiase biliaire (0,4 %).
Infections et infestations : Bronchite (0,9 %), appendicite (0,9 %), diverticulite (0,9 %), sepsis (0,9 %), abcès de la paroi abdominale (0,4 %), gastro-entérite bactérienne (0,4 %), gastro-entérite virale (0,4 %), morsure/piqûre infectée (0,4 %), laryngite (0,4 %), pyélonéphrite (0,4 %), infection à staphylocoque (0,4 %), sepsis à staphylocoque (0,4 %), trachéite (0,4 %).
Blessures, intoxications et complications postopératoires : Lésion articulaire (0,4 %), occlusion d’une endoprothèse vasculaire (0,4 %), morsure venimeuse (0,4 %).
Troubles métaboliques et nutritionnels : Déshydratation (0,9 %), hypocalcémie (0,9 %), hypokaliémie (0,9 %), hypoglycémie (0,4 %), hyponatrémie (0,4 %), malnutrition (0,4 %).
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : Métastase osseuse (0,4 %).
Troubles du système nerveux : Perte de conscience (0,9 %), accident ischémique transitoire (0,9 %), œdème cérébral (0,4 %), ischémie cérébrale (0,4 %), diminution du niveau de conscience (0,4 %), neuropathie sensorimotrice périphérique (0,4 %).
Troubles psychiatriques : Trouble bipolaire (0,4 %).
Troubles rénaux et urinaires : Néphrolithiase (0,9 %), anurie (0,4 %), calcul urétéral (0,4 %), colique néphrétique (0,4 %), insuffisance rénale (0,4 %), néphrite tubulo-interstitielle (0,4 %).
Troubles respiratoires, thoraciques et médiastinaux : Pneumonite (0,9 %), hémoptysie (0,4 %), bronchospasme (0,4 %), chylothorax (0,4 %), dyspnée (0,4 %), pneumonie par aspiration (0,4 %), arrêt respiratoire (0,4 %), insuffisance respiratoire (0,4 %).
Troubles de la peau et du tissu sous-cutané : Réaction de photosensibilité (0,9 %), prurit (0,4 %), éruption cutanée (0,4 %), ulcère cutané (0,4 %).
Troubles vasculaires : Hypertension accélérée (0,4 %), thrombose veineuse pelvienne (0,4 %), thrombose de la veine cave (0,4 %).
Les effets indésirables additionnels liés au médicament signalés peu fréquemment (≥ 0,1 % à < 1 %) comprennent le syndrome de Stevens-Johnson, l’érythème polymorphe, la nécrolyse épidermique toxique et une mauvaise cicatrisation des plaies. La fréquence de ces effets indésirables liés au médicament est basée sur le nombre cumulatif de patients exposés à CAPRELSA dans tous les essais cliniques et en présence de divers types de tumeurs.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Anomalies dans les résultats hématologiques et biologiques
Le Tableau 5 présente la fréquence et la gravité des anomalies observées dans les résultats d’analyses de laboratoire signalés chez les patients recevant CAPRELSA pour le traitement d’un cancer médullaire de la thyroïde non résécable, localement avancé ou métastatique.
Tableau 5 - Fréquence et gravité des anomalies des résultats d’analyses de laboratoire observés dans l’étude déterminante de phase III ZETA (étude 58) sur le cancer médullaire de la thyroïde
| Paramètre | CAPRELSA | Placebo n = 99 | |||||||||||||||
| 300 mg par jour | |||||||||||||||||
| n = 231 | |||||||||||||||||
Tous les grades, n (%) | Grade 3 | Grade 4 | Tous les grades, n (%) | Grade 3 | Grade 4 | ||||||||||||
| selon | selon | selon | selon | ||||||||||||||
| l’échelle | l’échelle | l’échelle | l’échelle | ||||||||||||||
| CTCAE, n | CTCAE, n | CTCAE, n | CTCAE, n | ||||||||||||||
| (%) | (%) | (%) | (%) | ||||||||||||||
| Baisse de l’hémoglobine | 23 (10) | 1 (0,4) | 0 | 19 (19) | 2 (2) | 0 | |||||||||||
| Baisse des leucocytes | 45 (20) | 0 | 0 | 25 (25) | 0 | 0 | |||||||||||
| Baisse du nombre absolu de neutrophiles | 21 (9) | 1 (0,4) | 0 | 5 (5) | 2 (2) | 0 | |||||||||||
| Baisse des plaquettes | 18 (8) | 1 (0,4) | 0 | 3 (3) | 0 | 0 | |||||||||||
| Hausse de l’alanine aminotransférase | 118 (51) | 4 (2) | 0 | 19 (19) | 0 | 0 | |||||||||||
Hausse de l’aspartate aminotransférase | 69 (30) | 0 | 0 | 12 (12) | 0 | 0 | |||||||||||
| Hausse de la bilirubine totale | 29 (13) | 0 | 0 | 16 (16) | 0 | 0 | |||||||||||
| Paramètre | CAPRELSA | Placebo n = 99 | |||||||||||||||
| 300 mg par jour | |||||||||||||||||
| n = 231 | |||||||||||||||||
Tous les grades, n (%) | Grade 3 | Grade 4 | Tous les grades, n (%) | Grade 3 | Grade 4 | ||||||||||||
| selon | selon | selon | selon | ||||||||||||||
| l’échelle | l’échelle | l’échelle | l’échelle | ||||||||||||||
| CTCAE, n | CTCAE, n | CTCAE, n | CTCAE, n | ||||||||||||||
| (%) | (%) | (%) | (%) | ||||||||||||||
| Hausse de la créatinine | 38 (17) | 0 | 0 | 1 (1) | 0 | 0 | |||||||||||
| Baisse du calcium sérique | 132 (57) | 10 (4) | 3 (1) | 25 (25) | 3 (3) | 0 | |||||||||||
| Baisse du magnésium sérique | 17 (8) | 1 (0,4) | 0 | 2 (2) | 0 | 0 | |||||||||||
| Baisse du potassium sérique | 16 (7) | 1 (0,4) | 0 | 3 (3) | 0 | 0 | |||||||||||
Vingt-deux patients (9,5 %) du groupe sous CAPRELSA et 4 patients (4,0 %) du groupe sous placebo ont présenté des hausses du rapport international normalisé (RIN) de grade 3 ou 4 selon l’échelle CTCAE.
Anomalies électrocardiographiques (ECG)
Au total, 17 patients du groupe sous CAPRELSA (7 %) ont présenté un allongement de l’intervalle QTcF supérieur à 500 ms durant la période de traitement avec randomisation ou la période de suivi de 60 jours suivant la dernière dose de médicament à l’étude.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été relevés après l’homologation de CAPRELSA. Étant donné que ces effets ont été signalés de façon volontaire par une population de taille indéterminée, il n’est pas toujours possible d’en estimer précisément la fréquence ni d’établir une relation causale avec l’exposition au médicament.
- Anévrismes artériels (y compris les ruptures d’anévrisme) et dissections artérielles
- Ostéonécrose
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- L’utilisation concomitante de médicaments qui allongent l’intervalle QT doit être évitée.
- L’utilisation d’inhibiteurs puissants du CYP 3A4 doit être évitée, étant donné que ces agents peuvent augmenter les concentrations sériques de vandétanib (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau ci-dessous sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Source | Effet | Commentaire clinique | |||||
| [Dénomination | des | ||||||
| commune] | données | ||||||
Inducteurs du CYP 3A4 (p. ex. phénytoïne, rifampicine, carbamazépine, phénobarbital et millepertuis) | EC | Abaisse la concentration sérique de vandétanib | L’administration concomitante de médicaments qui induisent le CYP 3A4 (ces derniers peuvent comprendre la phénytoïne, la rifampicine, la carbamazépine, le phénobarbital et le millepertuis) peut réduire l’exposition à CAPRELSA et doit être évitée. Chez les patients pour qui des inducteurs du CYP 3A4 sont indiqués, l’utilisation concomitante d’alternatives thérapeutiques ayant un effet inducteur moins puissant sur l’isozyme CYP 3A4 devrait être envisagée. CAPRELSA est transformé en son métabolite N-déméthylé par le CYP 3A4, et les médicaments qui induisent le CYP 3A4 peuvent par conséquent modifier les concentrations plasmatiques de CAPRELSA. Dans une étude de phase I où une dose unique de 300 mg de CAPRELSA a été administrée en association avec de la rifampicine (un inducteur du CYP 3A4) à des sujets sains, l’aire sous la courbe (ASC) a été réduite de 40 % tandis que la Cmax est demeurée inchangée. La réduction de l’exposition serait due à une augmentation de 91,1 % de l’élimination métabolique de CAPRELSA, la clairance systémique étant 2 fois plus rapide lorsque le médicament est administré en même temps que la rifampicine plutôt que seul (20,14 L/h vs 10,54 L/h). La clairance apparente de CAPRELSA a été augmentée de 91,1 %, passant de 10,54 L/h à 20 L/h, et sa demi-vie terminale a diminué, passant de 217,6 heures à 116,3 heures. | ||||
Inhibiteurs du CYP 3A4 (p. ex. itraconazole) | EC | Augmente la concentration sérique de vandétanib | Chez des sujets sains, aucune interaction cliniquement significative n’a été observée entre CAPRELSA et l’itraconazole, un puissant inhibiteur du CYP 3A4. Au cours d’une étude de phase I, une hausse de 9 % de l’ASC a été observée lorsqu’une dose unique de 300 mg de CAPRELSA a été administrée en concomitance avec l’itraconazole chez des volontaires sains. La demi-vie terminale s’est accrue de 12,6 % lorsque CAPRELSA a été administré en concomitance avec de l’itraconazole, passant de 209,2 heures à 235,5 heures, tandis que la clairance a été réduite de 12,0 %, passant de 10,77 L/h à 9,467 L/h. L’administration concomitante d’autres médicaments ayant un effet inhibiteur nul ou minime sur le CYP 3A4 devrait être envisagée. | ||||
Midazolam (substrat du CYP 3A4) | EC | -- | Chez des sujets sains, l’administration d’une dose unique de 800 mg de CAPRELSA n’a pas eu d’effet sur l’exposition du midazolam (voir 10 PHARMACOLOGIE CLINIQUE). Les concentrations de CAPRELSA à l’état d’équilibre n’ont pas été atteintes durant cette étude. | ||||
| Source | Effet | Commentaire clinique | |||||
| [Dénomination | des | ||||||
| commune] | données | ||||||
| Substrats de l’OCT2 (p. ex. metformine) | EC | Diminue l’élimination des médicaments qui sont excrétés par l’OCT2 | In vitro, CAPRELSA est un inhibiteur du transporteur de cations organiques de type 2 (OCT2). Chez des sujets sains (porteurs du gène OCT2 de type sauvage), une interaction statistiquement significative a été observée entre CAPRELSA et la metformine, un substrat de l’OCT2. Une dose unique de metformine à 1000 mg administrée en concomitance avec une dose unique de 800 mg de CAPRELSA a entraîné une hausse de l’ASC(0-t) et de la Cmax de la metformine de 74 % et 50 %, respectivement, et une baisse de la clairance rénale (Clr) de la metformine de 52 %. Par conséquent, CAPRELSA peut diminuer l’élimination des médicaments qui sont excrétés par l’OCT2 et accroître l’exposition du patient à ces médicaments. Cette interaction médicament-médicament sera probablement plus importante si les médicaments sont coadministrés lorsque le vandétanib atteint sa concentration plasmatique à l’état d’équilibre puisque ce dernier s’accumule selon un facteur multiplicateur d’environ 8 après l’administration pendant 2 mois d’une dose de 300 mg, une fois par jour. Une surveillance appropriée de l’état clinique et/ou des résultats d’épreuves de laboratoire est recommandée en cas d’administration concomitante de metformine et de CAPRELSA, une dose plus faible de metformine pouvant être nécessaire chez ces patients. (Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION pour obtenir plus de renseignements sur la surveillance des patients sous CAPRELSA.) | ||||
| Substrats de la P-gp (p. ex. digoxine) | EC | Augmente les concentrations plasmatiques des médicaments excrétés par le transporteur de la P-gp | In vitro, CAPRELSA inhibe la glycoprotéine P (P-gp), un transporteur. Chez des sujets sains, une interaction statistiquement significative a été observée entre CAPRELSA et la digoxine, un substrat de la P-gp. Une dose unique de CAPRELSA à 300 mg administrée en concomitance avec la digoxine a entraîné une hausse de l’ASC(0-t) et de la Cmax de la digoxine de 23 % et 29 %, respectivement. Par conséquent, l’administration concomitante de CAPRELSA et de médicaments excrétés par la P-gp comme la digoxine peut avoir pour conséquence une augmentation des concentrations plasmatiques de ces médicaments. Une surveillance appropriée de l’état clinique et/ou des résultats d’épreuves de laboratoire est recommandée en cas d’administration concomitante de digoxine (ou autres médicaments excrétés par la P-gp) et CAPRELSA, une dose plus faible de digoxine pouvant être nécessaire chez ces patients. (Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION pour obtenir plus de renseignements sur la surveillance des patients sous CAPRELSA.) | ||||
| Source | Effet | Commentaire clinique | |||||
| [Dénomination | des | ||||||
| commune] | données | ||||||
| Oméprazole | EC | Chez des sujets sains, l’administration concomitante de vandétanib et d’oméprazole, un inhibiteur de la pompe à protons, a entraîné une diminution de la Cmax du vandétanib de 15 %, sans toutefois modifier l’ASC(0-t). | Aucune modification de la dose de CAPRELSA n’est nécessaire en cas d’administration concomitante avec l’oméprazole. | ||||
| Ranitidine | EC | L’administration concomitante de vandétanib et de ranitidine, un antagoniste des récepteurs H2, n’a entraîné aucun changement de la Cmax ni de l’ASC(0-t) du vandétanib. | Aucune modification de la dose de CAPRELSA n’est nécessaire en cas d’administration concomitante avec la ranitidine. | ||||
Légende : É = étude de cas; EC = étude clinique; T = théorique
Antiarythmiques et autres médicaments pouvant allonger l’intervalle QTcF
L’utilisation concomitante de CAPRELSA et d’antiarythmiques ou d’autres médicaments susceptibles d’allonger l’intervalle QTcF doit être évitée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’usage concomitant de CAPRELSA et d’un autre médicament allongeant l’intervalle QT/QTcF est déconseillé. Si de tels médicaments sont administrés à des patients recevant CAPRELSA et qu’il n’existe pas d’autre traitement, la surveillance par ECG de l’intervalle QT devrait être effectuée plus fréquemment. Parmi les médicaments qui ont été associés à un allongement de l’intervalle QT/QTcF et/ou à une torsade de pointes figurent entre autres les produits dans la liste qui suit. Les classes chimiques/pharmacologiques sont indiquées si certains, mais pas nécessairement la totalité, des membres de la classe ont été mis en cause dans l’allongement de l’intervalle QT/QTcF ou la torsade de pointes :
- 1. Antiarythmiques de la classe IA (p. ex. quinidine, procaïnamide, disopyramide)
- 2. Antiarythmiques de la classe III (p. ex. amiodarone, sotalol, ibutilide)
- 3. Antiarythmiques de la classe IC (p. ex. flécaïnide, propafénone)
- 4. Antipsychotiques (p. ex. chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone)
- 5.
Antidépresseurs (p. ex. fluoxétine, citalopram, venlafaxine, antidépresseurs
tricycliques/tétracycliques [tels que l’amitriptyline, l’imipramine, la maprotiline])
- 6. Opioïdes (p. ex. méthadone)
- 7. Antibiotiques macrolides et analogues (p. ex. érythromycine, clarithromycine, télithromycine, tacrolimus)
- 8. Antibiotiques de la famille des quinolones (p. ex. moxifloxacine, lévofloxacine, ciprofloxacine)
- 9. Pentamidine
- 10. Antipaludéens (p. ex. quinine, chloroquine)
- 11. Antifongiques azolés (p. ex. kétoconazole, fluconazole, voriconazole)
- 12. Dompéridone
- 13. Antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex. dolasétron, ondansétron, métoclopramide)
- 14. Prochlorpérazine
- 15. Inhibiteurs de la tyrosine kinase (p. ex. sunitinib, lapatinib)
- 16. Inhibiteurs de l’histone désacétylase (p. ex. vorinostat)
- 17. Agonistes des récepteurs β2-adrénergiques (p. ex. salmétérol, formotérol)
Cette liste de médicaments pouvant avoir des interactions n’est pas exhaustive. Il convient de consulter des sources d’information récentes pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QT/QTcF, inhibent la glycoprotéine P ou causent des déséquilibres électrolytiques, de même que les médicaments plus anciens pour lesquels ces effets ont été récemment établis (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS; Appareil cardiovasculaire).
9.5 Interactions médicament-aliment
L’exposition à CAPRELSA n’est pas modifiée par les aliments.
Il faut éviter en tout temps les produits et les jus faits avec des pamplemousses, des caramboles, des grenades, des oranges de Séville ou d’autres fruits semblables qui sont connus pour inhiber le CYP 3A4. 9.6 Interactions médicament-plante médicinale
On n’a pas étudié les interactions avec des produits à base de plantes médicinales. Le millepertuis est un puissant inhibiteur du CYP 3A4. Son administration concomitante avec CAPRELSA peut mener à une augmentation du métabolisme de cet agent et, par voie de conséquence, à une baisse de ses concentrations sériques.
Il faut donc éviter de l’administrer en concomitance avec CAPRELSA.
9.7 Interactions médicament- examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le vandétanib est un puissant inhibiteur sélectif de l’activité tyrosine kinase du récepteur du facteur de croissance endothélial vasculaire de type 2 (VEGFR-2, KDR), du récepteur du facteur de croissance épidermique (EGFR) et du récepteur RET (Rearranged during Transfection – remanié lors de la transfection). À des concentrations submicromolaires, le vandétanib inhibe également les récepteurs VEGFR-3 (Flt-4) et VEGFR-1 (Flt-1) avec une sélectivité environ 3 et 7 fois plus forte, respectivement.
Le vandétanib inhibe la migration, la prolifération et la survie des cellules endothéliales ainsi que la formation de nouveaux vaisseaux sanguins stimulées par le VEGF dans des modèles d’angiogenèse in vitro. L’administration de vandétanib in vivo réduit l’angiogenèse provoquée par les cellules tumorales, la perméabilité des vaisseaux sanguins tumoraux et la densité des microvaisseaux, et inhibe la croissance et la formation de métastases tumorales dans des modèles de xénogreffes humaines de cancer du poumon chez des souris athymiques.
De plus, le vandétanib inhibe la tyrosine kinase de l’EGFR stimulée par le facteur de croissance épidermique (EGF) dans les cellules tumorales et endothéliales. Le vandétanib inhibe la prolifération et la survie cellulaires dépendantes de l’EGFR in vitro.
Dans des essais cellulaires, on a démontré que le vandétanib inhibe l’activité kinase du récepteur RET de type sauvage et de la majorité des mutants de la kinase du récepteur RET qui se présentent dans les formes sporadique et héréditaire du cancer médullaire de la thyroïde.
10.2 Pharmacodynamie
Dans des essais in vitro avec des enzymes recombinantes et en culture cellulaire, le vandétanib s’est révélé un puissant inhibiteur de l’activité tyrosine kinase du VEGFR-2 (CI50 = 0,04 µM), de l’EGFR (CI50 = 0,5 µM) et du récepteur RET (CI50 = 0,1 µM), ainsi qu’un puissant inhibiteur du type sauvage et de nombreux variants mutés de la kinase du récepteur RET.
Dans les essais cellulaires, le traitement par le vandétanib a réduit la concentration intracellulaire du récepteur RET phosphorylé dans des cellules exprimant deux mutations activatrices « gain de fonction » courantes dans le cancer papillaire de la thyroïde (CPT) et le cancer médullaire de la thyroïde (CMT). De plus, le vandétanib a inhibé la prolifération de deux lignées cellulaires humaines du CPT (TPC-1 et FB2) porteuses de réarrangements génétiques de type RET/PTC1.
Les activités inhibitrices des deux principaux métabolites du vandétanib, le vandétanib N-déméthylé et le vandétanib N-oxydé, se sont révélées d’une puissance à peu près semblable à celle du vandétanib dans l’inhibition des récepteurs VEGFR-2, EGFR et FGFR-1 (récepteur du facteur de croissance des fibroblastes de type 1) dans des essais avec des enzymes recombinantes. Par contraste, alors que le vandétanib N-déméthylé a inhibé la prolifération des cellules endothéliales de veine ombilicale humaine (HUVEC) stimulée par le VEGF, l’EGF et le bFGF (facteur de croissance basique des fibroblastes) avec une puissance semblable à celle du vandétanib, le vandétanib N-oxydé n’a affiché qu’une faible activité inhibitrice dans ces essais cellulaires.
Le vandétanib est doté d’une activité antitumorale à large spectre dans différents modèles in vivo. Le traitement par le vandétanib a significativement inhibé la croissance de tumeurs établies à partir de cellules NIH-RET/PTC3, réduisant à la fois la densité des vaisseaux sanguins tumoraux et les taux de protéines RET phosphorylées.
Les données animales laissent entendre que le taux d’hémoglobine pourrait augmenter en raison d’une hausse de la production hépatique d’érythropoïétine chez les patients recevant des inhibiteurs du VEGF. Après différentes durées d’exposition, le taux médian d’hémoglobine chez les patients traités par le vandétanib avait augmenté de 5 à 15 g/L par rapport au départ.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du vandétanib à la dose de 300 mg chez des patients atteints d’un cancer médullaire de la thyroïde sont présentés au Tableau 7 ci-dessous. La demi-vie du vandétanib est de 19 jours.
Tableau 7 – Résumé des paramètres pharmacocinétiques de vandétanib chez des patients atteints d’un cancer médullaire de la thyroïde
| Cmax | t½ | Clairance | Volume de distribution | ASC | |||||||||||
| (ng/mL) | (j) | (L/h) | (L) | (ng.h/mL) | |||||||||||
| Dose unique, moyenne (300 mg) | 810 | 19 | 13,2 | 7450 | 18782 | ||||||||||
Absorption :
Après l’administration d’une seule dose orale de vandétanib, l’absorption est lente et la concentration plasmatique maximale est habituellement atteinte après une période médiane de 6 heures (intervalle de 4 à 10 heures). Le vandétanib s’accumule pour atteindre une concentration environ 8 fois plus élevée après de multiples administrations et l’état d’équilibre est atteint à partir de 2 mois environ.
Distribution :
Le vandétanib se lie à l’albumine sérique humaine ainsi qu’à la glycoprotéine acide de type alpha-1, le taux de liaison aux protéines atteignant environ 90 % in vitro. Dans des échantillons de plasma ex vivo obtenus de patients atteints d’un cancer colorectal dont l’exposition était à l’état d’équilibre après l’administration de 300 mg une fois par jour, le pourcentage moyen de liaison aux protéines a été de 93,7 % (intervalle de 92,2 à 95,7 %).
Métabolisme :
Après l’administration orale de vandétanib marqué au 14C, du vandétanib sous forme inchangée et des métabolites du vandétanib, les dérivés N-oxydé et N-déméthylé, ont été détectés dans le plasma, l’urine et les fèces. Un glycuroconjugué considéré comme un métabolite mineur a été trouvé seulement dans les excreta. Le vandétanib N-déméthylé est principalement produit par le CYP 3A4 et le vandétanib N-oxydé, par les monooxygénases à flavine FMO1 et FMO3; le vandétanib N-déméthylé et le vandétanib N-oxydé circulent à des concentrations d’environ 11 % et de 1,4 % de celle du vandétanib.
Élimination :
Au cours d’une période de prélèvement de 21 jours suivant l’administration d’une dose unique de vandétanib marqué au 14C, environ 69 % du produit ont été récupérés, à raison de 44 % dans les fèces et de 25 % dans l’urine. L’excrétion de la dose s’est produite lentement et on pouvait s’attendre à ce qu’elle se poursuive au-delà de 21 jours, compte tenu de la demi-vie plasmatique.
Au cours du programme clinique, la pharmacocinétique du vandétanib s’est révélée linéaire, tant chez les volontaires sains (jusqu’à 1200 mg en une seule dose) que chez les patients recevant une dose par jour (doses multiples de 100 mg et de 300 mg).
Le vandétanib n’est pas un substrat du hOCT2 exprimé dans les cellules HEK293. Le vandétanib est un inhibiteur de l’OCT2 qui bloque le captage de la créatinine marquée au 14C, un substrat sélectif de l’OCT2 servant de marqueur, par les cellules HEKC-OCT2, la CI50 moyenne se situant à environ 2,1 µg/mL. Cette concentration est supérieure aux concentrations plasmatiques du vandétanib (environ 0,81 et 0,32 μg/mL) observées après de multiples administrations de 300 mg et de 100 mg, respectivement. L’inhibition de l’excrétion rénale de créatinine par le vandétanib offre une explication des hausses de créatinine plasmatique observées chez les sujets humains recevant CAPRELSA.
Populations et états pathologiques particuliers
- Enfants : L’efficacité et l’innocuité de CAPRELSA n’ont pas été établies chez les enfants.
- Insuffisance hépatique : L’administration d’une dose unique de 800 mg de CAPRELSA n’a pas eu d’effet sur l’ASC du médicament chez des patients atteints d’insuffisance hépatique, tandis qu’une baisse de 29 % de la Cmax a été observée chez les patients atteints d’insuffisance hépatique grave. L’insuffisance hépatique n’a pas eu d’effet sur la clairance de CAPRELSA, mais une augmentation du volume de distribution a été observée, les moyennes géométriques atteignant 4498 L, 5059 L et 6025 L chez les sujets atteints d’insuffisance hépatique légère, modérée ou grave respectivement, comparativement à 3810 L chez les sujets sains. L’augmentation du volume de distribution a entraîné une hausse de la demi-vie terminale de CAPRELSA, les moyennes géométriques s’élevant à 262,6, 276,6 et 325,7 heures chez les sujets atteints d’insuffisance hépatique légère, modérée ou grave respectivement, comparativement à 215,7 heures chez les sujets ayant une fonction hépatique normale.
Insuffisance rénale : CAPRELSA (vandétanib) est partiellement éliminé par excrétion urinaire.
La pharmacocinétique de CAPRELSA a été évaluée après l’administration d’une dose unique de 800 mg à des sujets atteints d’insuffisance rénale légère (n = 6), modérée (n = 8) ou grave (n = 6), ainsi qu’à des sujets ayant une fonction rénale normale (n = 10). L’insuffisance rénale modifie la pharmacocinétique de CAPRELSA. L’administration d’une dose unique de 800 mg de CAPRELSA à des sujets atteints d’insuffisance rénale légère, modérée ou grave a entraîné des hausses respectives de l’ASC de 46 %, 62 % et 79 %, comparativement à un groupe témoin de sujets ayant une fonction rénale normale. L’augmentation de l’exposition serait la conséquence de la clairance plus lente du vandétanib chez les sujets atteints d’insuffisance rénale légère, modérée et grave (10,310 L/h, 8,440 L/h et 8,315 L/h respectivement, comparativement à 11,740 L/h chez les sujets ayant une fonction rénale normale). Le ralentissement de la clairance a entraîné une augmentation de la demi-vie terminale de 290,6 h, 298,9 h et 409,8 h respectivement, chez les sujets atteints d’insuffisance rénale légère, modérée ou grave, comparativement à 261,1 h chez les sujets ayant une fonction rénale normale. On s’attend à ce que l’administration uniquotidienne entraîne une hausse de l’exposition à CAPRELSA à l’état d’équilibre chez les patients atteints d’insuffisance rénale. Il n’y a pas d’information concernant les patients atteints de néphropathie terminale exigeant une dialyse.
11 Conservation, stabilité et mise au rebut
CAPRELSA (vandétanib) doit être conservé à une température se situant entre 15 et 30 °C.
12 Particularités de manipulation du produit
Aucune exigence particulière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
| Dénomination commune de la substance médicamenteuse : | Vandétanib |
| Nom chimique : | N-(4-bromo-2-fluorophényl)-6-méthoxy-7-[(1-méthylpipéridine-4-yl) méthoxy]quinazoline-4-amine |
| Formule moléculaire et masse moléculaire : | C22H24BrFN4O2 (475,36) |
| Formule développée : | N N N NH F Br O CH3 O CH3 |
| Propriétés physicochimiques : | Aspect : Le vandétanib est une poudre de couleur blanche à jaune. Solubilité : La solubilité du vandétanib varie en fonction du pH. Le vandétanib est pratiquement insoluble dans l’eau, à 0,008 mg/mL à 77 °F (25 °C). pKa : 5,2 (groupe aminoquinazoline) et 9,4 (groupe pipéridine) Coefficient de distribution : 4,7 à un pH de 11 Point de fusion : 235 °C |
14 Études cliniques
14.1 Études cliniques par indication
Cancer médullaire de la thyroïde symptomatique ou évolutif non résécable, localement avancé ou métastatique
Tableau 8 – Résumé des caractéristiques démographiques des patients ayant participé aux essais cliniques sur le cancer médullaire de la thyroïde symptomatique ou évolutif non résécable, localement avancé ou métastatique
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| D4200C00058 ZETA | Étude multicentrique de phase III, internationale, avec randomisation, à double insu et contrôlée par placebo visant à comparer l’efficacité du vandétanib à celle d’un placebo chez des sujets atteints d’un cancer médullaire de la thyroïde non résécable, localement avancé ou métastatique | CAPRELSA (vandétanib) à 300 mg par jour par voie orale | Total (331) CAPRELSA (231) Placebo (100) | Total : 51,5 ans CAPRELSA : 50,7 ans Placebo : 53,4 ans | Femmes : 141 (43 %) Hommes : 190 (57 %) |
Caractéristiques démographiques et plan de l’étude
L’étude déterminante ZETA (étude 58) est une étude multicentrique de phase III, internationale, avec randomisation, à double insu et avec groupes parallèles portant sur l’efficacité et l’innocuité d’une dose orale de 300 mg par jour de CAPRELSA (vandétanib) comparativement à un placebo, réalisée auprès de 331 patients atteints d’un cancer médullaire de la thyroïde (CMT) non résécable, localement avancé ou métastatique.
Un schéma du plan de l’étude est présenté à la Figure 1 ci-dessous :
Figure 1 – Plan de l’étude ZETA (étude 58)
Le paramètre principal d’évaluation était la survie sans progression (SSP) selon les critères RECIST évaluée à l’insu par un comité central indépendant.
Les principaux paramètres secondaires d’évaluation étaient le taux global de réponse objective (TRO) et la survie globale (SG). Le TRO était basé sur l’examen à l’insu des données d’imagerie à l’aide des critères RECIST par le comité central indépendant.
Les caractéristiques démographiques des patients de l’étude ZETA sont résumées au Tableau 9. Les patients recrutés dans cette étude étaient en majorité de race blanche.
Tableau 9 – Résumé des caractéristiques démographiques des patients ayant participé à l’essai déterminant ZETA sur le cancer médullaire de la thyroïde (population en intention de traiter)
| Caractéristiques | CAPRELSA | Placebo (n = 100) | Total (N = 331) | ||
| 300 mg par jour, | |||||
| voie orale | |||||
| (n = 231) | |||||
| Âge moyen | 50,7 | 53,4 | 51,5 | ||
| Sexe | |||||
| Féminin | 97 (42 %) | 44 (44 %) | 141 (43 %) | ||
| Masculin | 134 (58 %) | 56 (56 %) | 190 (57 %) | ||
| Race | |||||
| Blanche (%) | 218 (94 %) | 97 (97 %) | 315 (95 %) | ||
| Autre (%) | 13 (6 %) | 3 (3 %) | 16 (5 %) | ||
| Indice fonctionnel | |||||
| IF OMSa 0 (%) | 154 (67 %) | 58 (58 %) | 212 (64 %) | ||
| IF OMSa ≥ 1 (%) | 77 (33 %) | 42 (42 %) | 119 (36 %) | ||
| Paramètres de la maladie | |||||
| Maladie héréditaire (%) | 28 (12 %) | 5 (5 %) | 33 (10 %) | ||
| Maladie sporadique ou inconnue (%) | 203 (88 %) | 95 (95 %) | 298 (90 %) | ||
| Maladie localement avancée (%) | 14 (6 %) | 3 (3 %) | 17 (5 %) | ||
| Maladie métastatique (%) | 217 (94 %) | 97 (97 %) | 314 (95 %) | ||
| 0 ou 1 organe atteintb (%) | 29 (13 %) | 8 (8 %) | 37 (11 %) | ||
| ≥ 2 organes atteintsb (%) | 202 (87 %) | 92 (92 %) | 294 (89 %) | ||
| Traitement préalable | |||||
| Aucun traitement systémique préalable pour le CMTc (%) | 141 (61 %) | 58 (58 %) | 199 (60 %) | ||
| ≥ 1 traitement systémique préalable pour le CMTc (%) | 90 (39 %) | 42 (42 %) | 132 (40 %) | ||
| Statut mutationnel du RET | |||||
| Positif pour les mutations du RET | 137 (59 %) | 50 (50 %) | 187 (56 %) | ||
| Négatif pour les mutations du RET | 6 (6 %) | 2 (1 %) | 8 (2 %) | ||
| Inconnu pour les mutations du RET | 92 (40 %) | 44 (44 %) | 136 (41 %) | ||
[a] IF OMS = Indice fonctionnel de l’Organisation mondiale de la santé [b] Excluant la thyroïde
[c] CMT = cancer médullaire de la thyroïde
Résultats de l’étude
Tableau 10 – Résultats de l’étude D4200C00058 sur le cancer médullaire de la thyroïde métastatique
| Paramètre principal | Valeur associée et signification statistique pour CAPRELSA à 300 mg/jour | Valeur associée et signification statistique pour le placebo |
| Survie sans progression (SSP) | La SSP médiane n’avait pas été atteinte à la date limite de collecte des données de 30 mois. Rapport des risques instantanés (RRI) = 0,46; IC à 95 % = 0,31-0,69; p = 0,0001 | La SSP médiane a été de 19,3 mois. |
Paramètre principal d’évaluation de l’efficacité : survie sans progression (SSP)
Le résultat de l’analyse primaire de la SSP a montré une amélioration statistiquement significative de la SSP chez les patients randomisés (2:1) pour recevoir CAPRELSA comparativement au placebo (rapport des risques instantanés [RRI] = 0,46; intervalle de confiance [IC] à 95 % = 0,31-0,69; p = 0,0001). La durée médiane du traitement a été de 90 semaines dans le groupe sous CAPRELSA, comparativement à 40 semaines dans le groupe sous placebo.
La SSP médiane a été de 19,3 mois chez les patients randomisés pour recevoir le placebo. La SSP médiane n’avait pas été atteinte chez les patients randomisés pour recevoir CAPRELSA à la date limite de collecte des données de 30 mois (Figure 2).
Figure 2 - Graphique de Kaplan-Meier de la survie sans progression dans l’étude ZETA
Mois 0 6 12 18 24 30 36 n-CAPRELSA 231 196 169 140 40 1 0 n-Placebo 100 71 57 45 13 0 0
____ CAPRELSA à 300 mg, ------ placebo, axe des y = SSP, axe des x = temps en mois, n-CAPRELSA = nombre de patients à risque – CAPRELSA, n-placebo = nombre de patients à risque – placebo
Les analyses de sous-groupes prédéfinis ont corroboré les résultats de l’analyse primaire.
Paramètres secondaires d’évaluation de l’efficacité : taux de réponse objective et survie globale
Le taux global de réponse objective pour les patients randomisés pour recevoir CAPRELSA était de 45 % (n = 104/231), comparativement à 13 % (n = 13/100) pour les patients randomisés pour recevoir le placebo (rapport de cotes = 5,48; IC à 95 % = 2,90-10,79; p < 0,0001). Toutes les réponses objectives étaient des réponses partielles. Des 13 réponses observées chez les patients randomisés pour recevoir le placebo, 12 l’ont été pendant que les patients recevaient CAPRELSA en mode ouvert.
Au moment de l’analyse primaire de la SSP (date limite de collecte des données : 31 juillet 2009), 48 (15 %) patients étaient décédés. Il n’y avait aucune différence statistiquement significative entre les deux groupes quant à la survie globale.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale :
Toxicité d’une dose unique
Une dose orale unique de 2000 mg/kg de vandétanib administrée à des souris n’a pas été tolérée et tous les animaux sont morts ou ont été sacrifiés au jour 1 pour éviter de les faire souffrir. Une dose orale unique de 1000 mg/kg a entraîné la mort de 1 souris sur 10. Aucune observation 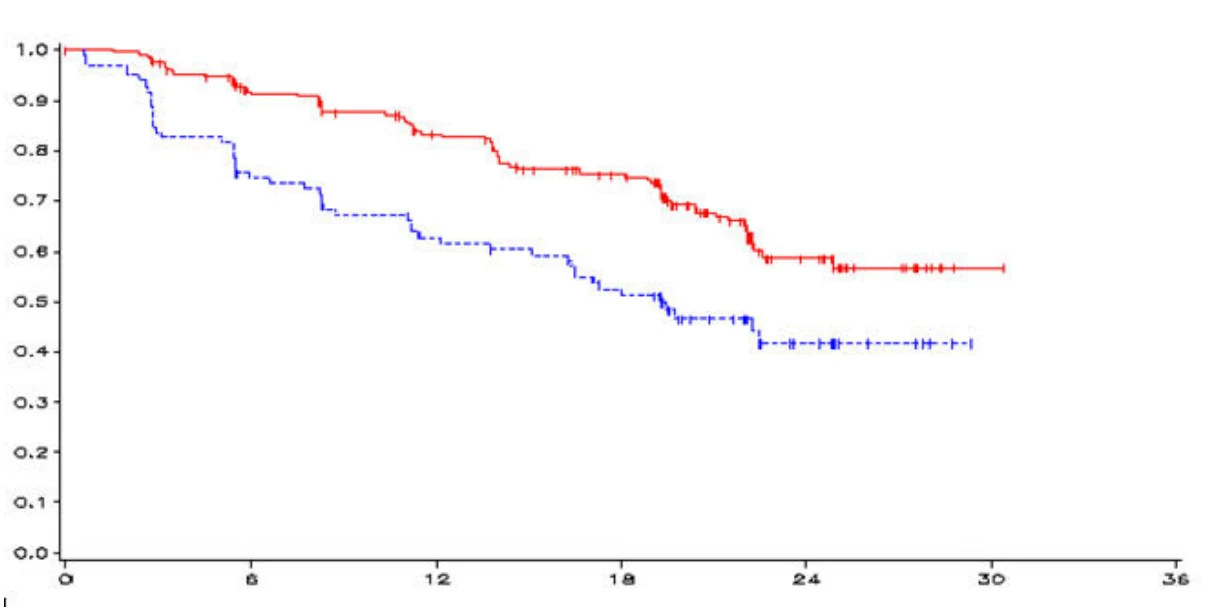 histopathologique frappante n’a été remarquée, sauf une ulcération de l’estomac chez un animal recevant la dose de 2000 mg/kg. Chez le rat, une dose orale unique de 2000 mg/kg n’a pas été tolérée et tous les animaux sont morts ou ont été sacrifiés au jour 4 ou avant pour éviter de les faire souffrir. Chez ces rats, les observations histopathologiques comprenaient une vacuolisation des hépatocytes, un dépôt de graisses et une nécrose hépatiques, une ulcération de l’estomac, une nécrose monocellulaire et une érosion dans la muqueuse duodénale ainsi qu’une vacuolisation des macrophages dans la rate. Aucun effet indésirable n’a été observé chez le rat à la dose de 1000 mg/kg. Chez le rat, une dose de 1000 mg/kg correspond à une dose de 6000 mg/m2, ce qui représente environ 30 fois la dose quotidienne recommandée pour un patient de 70 kg.
Toxicité d’une dose intraveineuse
Pour les études sur la toxicité d’une dose intraveineuse unique chez la souris, le vandétanib a été préparé dans de l’hydroxypropyl-β-cyclodextrine à 45 % dans le tampon phosphate de Sorensen à un pH de 7,0. Une dose intraveineuse unique de 50 mg/kg a entraîné la mort prématurée de 1 souris sur
- 10. Toutefois, chez le rat, l’administration du véhicule seul n’a pas été tolérée à des volumes permettant d’administrer des doses pertinentes de vandétanib. Par conséquent, une dose intraveineuse unique n’a pas été administrée chez le rat. Après l’administration de doses intraveineuses quotidiennes de 25 mg/kg à des rats, des macrophages spumeux ont été vus dans la rate, une observation compatible avec l’induction d’une phospholipidose.
Toxicité de doses répétées
Dans des études d’une durée de 1, de 6 et de 9 mois, les toxicités limitant la dose comprenaient (dans l’ensemble des études) des effets gastro-intestinaux chez le chien (entre autres, selles molles/anormales, vomissements et perte de poids corporel) ainsi que des toxicités cutanées et hépatiques chez le rat. La morbidité et la mortalité associées à ces observations clés aux doses initiales élevées se sont soldées par une réduction de la dose (dose élevée passant de 20 mg/kg/jour à 10 mg/kg/jour à compter de la 13e semaine dans l’étude de 6 mois chez le rat, et dose maximale passant de 20 mg/kg/jour à 15 mg/kg/jour à la 17e semaine dans l’étude de 9 mois chez le chien) ou par l’arrêt prématuré de l’administration dans les groupes recevant la dose élevée dans l’étude de 1 mois chez le rat (jour 25) et dans l’étude de 1 mois chez le chien (jour 15).
Dans l’étude de 6 mois chez le rat, la mort non prévue de plusieurs animaux recevant la dose de 20 mg/kg/jour a été imputée en partie à une cholangite et/ou à une pancréatite aiguës. Toutefois, ces signes n’étaient plus présents après une réduction subséquente de la dose, passant de 20 mg/kg/jour à 10 mg/kg/jour. Des taux d’activité élevée de l’ALT et de l’AST ont été constatés chez quelques rats ayant reçu la dose de 5 ou de 25 mg/kg/jour pendant 1 mois ou celle de 20/10 mg/kg/jour pendant 6 mois, sans corrélat histopathologique. Aucune modification hépatobiliaire n’a été observée dans les études de 1 mois ou de 9 mois chez le chien.
Durant la période de 4 semaines suivant l’arrêt de l’administration dans l’étude de 1 mois chez le rat, une dysplasie des incisives a été observée chez les animaux qui avaient reçu la dose de 75 mg/kg/jour, et des changements semblables ont été relevés chez plusieurs animaux morts qui avaient reçu la dose de 20/10 mg/kg/jour dans le cadre de l’étude de 6 mois chez le rat. L’administration quotidienne de vandétanib par voie orale pendant 1 mois a entraîné une dysplasie réversible liée à la dose du cartilage de conjugaison épiphysaire de l’articulation fémoro-tibiale chez des rats qui avaient reçu la dose de 25 ou de 75 mg/kg/jour et du fémur chez des chiens qui avaient reçu la dose de 40 mg/kg/jour.
Une nécrose papillaire rénale a été observée chez des rats ayant reçu le médicament par voie orale pendant 1 mois à raison de 25 ou de 75 mg/kg/jour, et elle était toujours présente à la fin de la période de rétablissement de 4 semaines. Aucune nécrose papillaire rénale n’a été observée dans l’étude de 6 mois chez le rat ni dans les études chez le chien.
Des modifications histopathologiques et/ou ultrastructurales compatibles avec l’induction d’une phospholipidose ont été observées chez le rat dans l’étude de 1 mois sur l’administration par voie orale (poumons, ganglions lymphatiques, rate, trachée, hépatocytes centrolobulaires, épithélium tubulaire rénal), dans l’étude de 6 mois sur l’administration par voie orale (poumons) et dans les études sur l’administration intraveineuse (principalement les poumons et la rate, bien que la phospholipidose ait également été causée par le véhicule utilisé). Même si aucune caractéristique histologique de phospholipidose n’avait été observée chez les chiens ayant reçu le médicament par voie orale, une phospholipidose était néanmoins présente dans les alvéoles et les ganglions lymphatiques mésentériques des chiens ayant reçu du vandétanib par voie intraveineuse dans des études dont la durée allait jusqu’à 2 semaines.
De légers changements hématologiques liés à la dose (augmentation des taux d’hémoglobine, d’hématocrite, de globules rouges, de réticulocytes et de certains globules blancs) ont été observés dans les études sur l’administration par voie orale et intraveineuse chez le rat, et ces taux sont généralement revenus à la normale à l’arrêt de l’administration.
Dans une étude de cancérogénicité de 104 semaines, des rats ont été exposés à des doses orales quotidiennes allant jusqu’à 10 mg/kg/jour de vandétanib. Au niveau des reins, on a observé une néphropathie progressive chronique chez les rats recevant 10 mg/kg/jour. Au niveau de l’utérus, une dilatation, une hémorragie dans la muqueuse ou la lumière utérine, des macrophages pigmentés et un exsudat nécrotique ou purulent dans la lumière utérine ont été observés chez les rates recevant 10 mg/kg/jour, en corrélation avec l’observation macroscopique d’une texture anormale, d’un assombrissement, d’un élargissement et d’une accumulation de fluide. Au niveau du cœur des rates recevant 3 mg/kg/jour, une cardiomyopathie progressive a été observée. Les rates recevant 10 mg/kg/jour ont présenté une mastocytose dans les ganglions lymphatiques mésentériques. Au niveau de l’estomac des rates recevant 10 mg/kg/jour, une augmentation de l’ulcération épithéliale dans la partie non glandulaire a été observée. Certaines observations ont été jugées reliées à l’animal, quoiqu’elles aient été faites de façon macroscopique seulement chez des rates recevant 10 mg/kg/jour : il s’agissait d’une plus forte incidence de kyste ovarien et d’une plus forte incidence de masse sombre sur les glandes surrénales.
Effets cardiovasculaires :
Des données obtenues in vitro dans des cellules d’ovaires de hamster chinois exprimant le gène hERG ont montré que le vandétanib diminuait le courant hERG de 55,5 % à une concentration de 4 x 10⁻⁷ M. Le vandétanib a provoqué une hausse de la durée du potentiel d’action dépendante de la concentration dans des fibres de Purkinje canines qui était significative à une concentration égale ou supérieure à 1 x 10⁻⁶ M (1 µM), l’effet étant plus marqué lors d’une stimulation à faible fréquence et à faible concentration de potassium.
Cancérogénicité :
Le vandétanib n’a pas été cancérogène dans une étude de cancérogénicité de 6 mois chez des souris transgéniques rasH2 et dans un essai biologique de 2 ans sur des rats.
Génotoxicité :
Le vandétanib n’a affiché aucun pouvoir génotoxique, mutagène ou clastogène.
Toxicité pour la reproduction et le développement :
Dans une étude sur la fertilité chez des rats mâles, le vandétanib n’a eu aucun effet sur la copulation ou les indices de fertilité des rats mâles lorsque des femelles n’ayant pas reçu le médicament ont été accouplées à des mâles qui avaient reçu 1, 5 ou 20 mg/kg/jour de vandétanib (environ 0,03, 0,22 ou 0,40 fois respectivement, l’ASC chez les patients atteints de cancer recevant la dose recommandée de 300 mg/jour chez l’humain). Il y avait une légère diminution du nombre d’embryons vivants à la dose de 20 mg/kg/jour, et une augmentation des pertes préimplantatoires aux doses ≥ 5 mg/kg/jour.
Dans une étude sur la fertilité des femelles, on a observé une tendance à une irrégularité des cycles œstraux, une légère réduction de la fréquence des grossesses et une augmentation des pertes post-implantatoires. Dans une étude sur la toxicité de doses répétées chez le rat, on a observé une diminution du nombre de corps jaunes dans les ovaires de rates auxquelles on avait administré du vandétanib à raison de 75 mg/kg/jour (environ 1,8 fois l’ASC chez les patients atteints de cancer recevant la dose recommandée chez l’humain) pendant 1 mois.
Chez le rat, la toxicité embryo-fœtale s’est manifestée par des pertes embryo-fœtales, un retard du développement fœtal, des anomalies des vaisseaux cardiaques et une ossification précoce de certains os du crâne. Dans une étude sur le développement prénatal et postnatal chez le rat, le vandétanib, administré à des doses produisant une toxicité chez la mère durant la gestation et/ou la lactation, a augmenté la perte prénatale et a réduit la croissance postnatale des ratons. Le vandétanib a été excrété dans le lait maternel chez le rat et a été décelé dans le plasma des petits après administration à des rates en lactation. En ce qui a trait à la toxicité embryo-fœtale, l’exposition au vandétanib durant la gestation a causé un certain nombre d’effets tératogènes, y compris une hausse des pertes post-implantatoires, une diminution du poids des fœtus, une augmentation des anomalies des vaisseaux cardiaques et une augmentation des effets liés à une ossification anormale. Ces effets ont été observés principalement aux doses de 10 et de 25 mg/kg, mais un fœtus du groupe recevant la dose de 1 mg/kg présentait une anomalie des vaisseaux cardiaques, probablement attribuable à l’activité pharmacologique du vandétanib. Ensemble, ces données indiquent que le vandétanib est tératogène.
Dans des études non cliniques chez le rat, le vandétanib s’est révélé embryotoxique, fœtotoxique et tératogène, à des expositions équivalentes ou inférieures à celles attendues à la dose recommandée chez l’humain, soit 300 mg/jour. Comme le laissent prévoir ses effets pharmacologiques, le vandétanib a eu une incidence significative sur tous les stades de la reproduction chez les rates.
Dans le cadre d’une étude sur le développement prénatal et postnatal après l’administration par voie orale (gavage) chez le rat, les observations ont montré que le vandétanib était transféré aux ratons en étant sécrété dans le lait (les taux allaient d’environ 12 % à 18 % des valeurs de Cmax observées chez les mères). On ignore si CAPRELSA est excrété dans le lait maternel chez l’humain.
Cicatrisation des plaies :
Dans un modèle animal de cicatrisation des plaies, les souris auxquelles on avait administré du vandétanib présentaient une moins grande résistance à la rupture de la peau que les souris témoins. Cette observation donne à penser que le vandétanib ralentit la cicatrisation des plaies, mais ne l’empêche pas.
Phototoxicité :
Dans un essai de cytotoxicité in vitro, le vandétanib a affiché un facteur de photo-irritation (PIF) de 19,9, ce qui porte à croire à un risque de phototoxicité lors d’une exposition au soleil.