


Monographie de produit - Qinlock
1 Indications
QINLOCKMD (riprétinib) est indiqué pour :
le traitement des patients adultes souffrant d’une tumeur stromale gastro-intestinale
(TSGI) avancée qui ont déjà pris imatinib, sunitinib et regorafenib.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : les données cliniques sont limitées pour les patients âgés de 65 ans ou plus. Bien que les données soient limitées, aucune différence importante sur le plan clinique en ce qui concerne l’innocuité ou l’efficacité n’a été observée entre les patients de 65 ans ou plus et les patients de moins de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 Contre-indications
QINLOCK est contre-indiqué chez les patients présentant une hypersensibilité au riprétinib ou à l’un des ingrédients contenus dans la formulation, y compris les ingrédients non médicinaux, ou à un composant du conditionnement. Pour consulter une liste complète, voir FORMES DE POSOLOGIE, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
3 Encadré sur les mises en garde et précautions importantes
Les effets indésirables suivants sont cliniquement significatifs :
- Troubles cardiaques (Voir MISES EN GARDE ET PRÉCAUTIONS, Troubles cardiovasculaires)
Hypertension (Voir MISES EN GARDE ET PRÉCAUTIONS, Troubles
cardiovasculaires)
Nouvelles tumeurs cutanées malignes primaires – Carcinome squameux et mélanome
(voir MISES EN GARDE ET PRÉCAUTIONS, Peau)
4 Posologie et administration
4.1 Considérations posologiques
- La modification de la posologie de QINLOCK est recommandée en fonction de la tolérance individuelle. La prise en charge de certains effets indésirables peut nécessiter une réduction de la dose,l’interruption ou l’arrêt du traitement (voir Dose recommandée et ajustement de la posologie).
- L’utilisation concomitante d’un puissant inhibiteur du CYP3A augmente les concentrations plasmatiques de riprétinib. Surveiller les patients plus fréquemment pour détecter les effets indésirables si QINLOCK est administré en même temps qu’un puissant inhibiteur du CYP3A (voir INTERACTIONS AVEC D’AUTRES MÉDICAMENTS)
- Éviter l’utilisation concomitante d’inducteurs puissants ou modérés du CYP3A pendant le traitement QINLOCK. Si un inducteur du CYP3A puissant ou modéré doit être administré simultanément, augmenter la fréquence de la dose de QINLOCK en passant de la dose recommandée de 150 mg une fois par jour à 150 mg deux fois par jour pendant la période d’administration concomitante. Surveiller la réponse clinique et la tolérabilité. Si l’inducteur du CYP3A puissant ou modéré administré simultanément est interrompu, reprendre l’administration de QINLOCK à une dose de 150 mg une fois par jour 14 jours après l’arrêt de l’inducteur du CYP3A [voir INTERACTIONS AVEC D’AUTRES MÉDICAMENTS].
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
La dose recommandée de QINLOCK est de 150 mg (trois comprimés de 50 mg) administrés quotidiennement par voie orale.
Ajustement posologique
Réductions de dose recommandées en raison d’effets indésirables :
- QINLOCK, 100 mg par voie orale une fois par jour
Arrêter définitivement QINLOCK chez les patients qui ne peuvent pas tolérer 100 mg par voie orale une fois par jour.
Les modifications de la dose recommandée de QINLOCK en raison d’effets indésirables figurent au tableau 1.
Tableau 1 : Modifications de dose recommandées en raison d’effets indésirables
| Effet indésirable | Gravitéa | Modifications de la posologie |
Syndrome d’érythrodysesthésie palmo-plantaire [ÉPP]* | Grade 2 |
|
| Grade 3 |
| |
| Hypertension | Grade 3 |
|
| Effet indésirable | Gravitéa | Modifications de la posologie |
Grade 4 Conséquences potentiellement mortelles (p. ex. hypertension artérielle maligne, déficit neurologique transitoire ou permanent, poussée hypertensive) |
| |
| Arthralgie ou myalgie* | Grade 2 |
|
| Grade 3 |
| |
Dysfonction systolique ventriculaire gauche | Grade 3 ou 4 |
|
| Augmentation isolée de la bilirubine | Grade 2 |
|
| Grade 3 ou 4 |
| |
| Autres effets indésirables | Grade 3 ou 4 |
|
| Effet indésirable | Gravitéa | Modifications de la posologie |
grade 1 ou au point de départ (maximum de 28 jours), sinon interrompre de façon permanente la prise de QINLOCK.
| ||
a Grades conformes à la version 4.03 des Common Terminology Criteria for Adverse Events de l’Institut national du cancer (NCI CTCAE v4.03). * Les cas de grade 4 de syndrome d’érythrodysesthésie palmo-plantaire (ÉPP) et d’arthralgie ou de myalgie n’existent pas dans les CTCAE. | ||
Modifications de la dose pour les inducteurs du CYP3A
Éviter l’utilisation concomitante d’inducteurs puissants ou modérés du CYP3A pendant le traitement QINLOCK.
Si un inducteur du CYP3A puissant ou modéré doit être administré simultanément, augmenter la fréquence de la dose de QINLOCK en passant de la dose recommandée de 150 mg une fois par jour à 150 mg deux fois par jour pendant la période d’administration concomitante. Surveiller la réponse clinique et la tolérabilité. Si l’inducteur du CYP3A administré simultanément est interrompu, reprendre l’administration de QINLOCK à une dose de 150 mg une fois par jour 14 jours après l’arrêt de l’inducteur du CYP3A [voir INTERACTIONS AVEC D’AUTRES MÉDICAMENTS].
Populations particulières
Pédiatrie (< 18 ans) : Santé Canada n’a pas autorisé d’indication pour une utilisation pédiatrique.
Gériatrie (≥ 65 ans) : aucune modification de la posologie n’est nécessaire pour les patients âgés de 65 ans ou plus (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Insuffisance rénale : aucune modification de la posologie n’est recommandée chez les patients souffrant d’insuffisance rénale légère ou modérée (clairance de la créatinine [CLcr] de 30 à 89 ml/min estimée selon la formule de Cockcroft-Gault).
La pharmacocinétique et l’innocuité de QINLOCK chez les patients souffrant d’insuffisance rénale au stade ultime (CLcr < 15 ml/min estimée selon la formule de Cockcroft-Gault ou nécessitant une dialyse) ou d’insuffisance rénale grave (CLcr de 15 à 29 ml/min) n’ont pas été étudiées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Insuffisance hépatique : aucune modification de la posologie n’est recommandée chez les patients souffrant d’insuffisance hépatique (classe A, B ou C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
4.4 Administration
QINLOCK peut être pris au moment des repas ou en dehors des repas. Les patients doivent avaler les comprimés entiers, sans les mâcher, les couper ou les écraser. Les patients ne doivent pas ingérer les comprimés s’ils sont cassés, craqués ou non intacts. QINLOCK doit être pris à la même heure chaque jour.
4.5 Dose oubliée
Pour les patients qui prennent 150 mg une fois par jour : Si le patient rate une dose ou n’a pas pris la dose à l’heure habituelle, il doit prendre la dose dans les huit heures suivant l’heure prévue de la dose oubliée. Si plus de huit heures se sont écoulées depuis l’heure à laquelle la dose est habituellement prise, le patient ne doit pas prendre la dose oubliée et doit reprendre la posologie normale le jour suivant à l’heure habituelle.
Pour les patients qui prennent 150 mg deux fois par jour : Si le patient se rend compte qu’il a oublié sa dose au cours des 4 heures suivant l’heure prévue de la dose oubliée, il faut l’aviser de prendre sa dose oubliée dès que possible puis de prendre la dose suivante à l’heure habituelle. Si ce délai de 4 heures est passé, le patient ne doit pas prendre la dose oubliée et doit simplement reprendre l’horaire habituel pour les doses suivantes.
Si le patient vomit après avoir pris une dose, il ne doit pas prendre une dose de remplacement et doit reprendre la posologie normale le jour suivant à l’heure habituelle.
5 Surdose
Il n’existe aucun antidote spécifique connu pour QINLOCK. En cas de surdosage suspecté, interrompre QINLOCK, prendre des mesures de soutien générales et observer jusqu’à la stabilisation clinique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 : Formes posologiques, teneurs et composition
Les comprimés de 50 mg de QINLOCK sont d’une couleur allant de blanc à blanc cassé, de forme ovale, portent l’inscription « DC1 » d’un côté et sont offerts en flacons de 90 comprimés.
7 Mises en garde et précautions
Veuillez consulter l’encadré des mises en garde et des précautions importantes au début de la partie 1 : Renseignements destinés aux professionnels de la santé.
Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Par voie orale | Comprimé de 50 mg de riprétinib | Succinate d’acétate d’hypromellose, lactose monohydraté, stéarate de magnésium, cellulose microcrystalline et dioxyde de silicium |
Appareil cardiovasculaire
Troubles cardiaques
Au cours de la période à double insu de l’étude pivot de phase 3 randomisée et contrôlée contre placebo chez des patients atteints de TSGI (INVICTUS), une insuffisance cardiaque est apparue chez 1,2 % des 85 patients qui ont reçu QINLOCK. Une fraction d’éjection diminuée de grade 3 s’est produite chez 1,3 % des 77 patients qui ont reçu QINLOCK et qui avaient un échocardiogramme au début du traitement et au moins un échocardiogramme après le début du traitement. Les troubles cardiaques ont entraîné l’arrêt de la dose chez 1,2 % des patients.
Dans la population regroupée de 351 patients de l’étude sur l’innocuité, des troubles cardiaques sont survenus chez 1,7 % des patients, dont des effets indésirables de grade 3 chez 1,1 % des patients. Une fraction d’éjection diminuée de grade 3 s’est produite chez 1,9 % des 263 patients qui ont reçu QINLOCK et qui avaient un échocardiogramme au début du traitement et au moins un échocardiogramme après le début du traitement.
L’innocuité de QINLOCK n’a pas été évaluée chez les patients ayant une fraction d’éjection de base inférieure à 50 %, car ils ont été exclus de l’étude INVICTUS.
Interrompre de façon permanente QINLOCK en cas de dysfonction systolique ventriculaire gauche de grade 3 ou 4.
Accidents ischémiques cardiaques
Dans la population regroupée des patients de l’étude sur l’innocuité, des accidents ischémiques cardiaques (arrêt cardiaque, syndrome coronarien aigu et infarctus du myocarde) sont survenus chez 1,1 % des patients. Parmi ceux-ci, un arrêt cardiaque et un infarctus du myocarde ont été signalés comme des effets indésirables mortels.
Hypertension
Au cours de l’étude INVICTUS, l’incidence d’hypertension chez les patients traités par QINLOCK était plus élevée (14,1 % chez les patients sous QINLOCK par rapport à 4,7 % chez les patients sous placebo). Une hypertension de grade 3 a été signalée chez 7,1 % des patients sous QINLOCK (voir EFFETS INDÉSIRABLES).
Appareil cutané
Syndrome d’érythrodysesthésie palmo-plantaire
Un syndrome d’érythrodysesthésie palmo-plantaire (ÉPP) légère à modérée est survenu chez les patients sous QINLOCK. Un syndrôme d’ÉPP est survenu chez 21,2 % des patients sous QINLOCK, et la gravité était de grade 1 ou 2 (12,9 % de grade 1). Aucune ÉPP n’a été observée chez les patients sous placebo (voir EFFETS INDÉSIRABLES).
L’ÉPP a entraîné l’arrêt du traitement chez 1,2 % des patients, une interruption du traitement chez 2,4 % des patients et une réduction du traitement chez 1,2 % des patients.
Suspendre temporairement, réduire ou cesser QINLOCK selon le type, la gravité et la persistance de la toxicité dermatologique (voir POSOLOGIE ET MODE D’ADMINISTRATION, Dose recommandée et ajustement de la posologie). Envisager un traitement topique selon la gravité de la toxicité dermatologique et comme mesure de prévention.
Kératose actinique
Une kératose actinique a été signalée chez 5,9 % des patients sous QINLOCK et chez 2,3 % des patients sous placebo au cours de l’étude INVICTUS. Dans la population regroupée des patients de l’étude sur l’innocuité, 1,9 % des patients recevant QINLOCK ont signalé un événement indésirable de kératoacanthome.
Aucune réduction de dose ni interruption de traitement n’est requise pour la kératose actinique ou les nouvelles tumeurs cutanées malignes primitives.
Photosensibilité
QINLOCK est potentiellement phototoxique (voir TOXICOLOGIE NON-CLINIQUE, Études de toxicologie particulières). Une exposition à un fort ensoleillement, à des lampes solaires ou à d’autres sources de rayons ultraviolets doit être évitée ou réduite autant que possible pendant le traitement par QINLOCK et durant au moins une semaine après la fin du traitement.
Cancérogenèse et génotoxicité
Nouvelles tumeurs cutanées malignes primaires
Un carcinome squameux (CS) de la peau a été signalé chez 4,7 % des 85 patients sous QINLOCK au cours de l’INVICTUS, avec un délai médian avant l’événement de 4,6 mois (fourchette : de 3,8 à 6 mois). Aucun CS de la peau n’a été signalé chez les patients sous placebo.
Un mélanome est survenu chez 2,4 % des patients dans le groupe recevant le traitement de riprétinib et aucun dans le groupe recevant le placebo dans INVICTUS. Dans la population regroupée des patients de l’étude sur l’innocuité, un mélanome est survenu chez 0,9 % des 351 patients.
Considérations périopératoires
Cicatrisation des plaies
Des complications de cicatrisation des plaies peuvent survenir chez les patients qui reçoivent des médicaments inhibant la voie de signalisation du facteur de croissance endothélial vasculaire (VEGF). Par conséquent, QINLOCK a le potentiel de nuire à la cicatrisation des plaies.
Aucun essai officiel n’a été réalisé afin d’évaluer l’effet de QINLOCK sur la cicatrisation des plaies. Le traitement par QINLOCK doit être interrompu durant au moins 3 jours avant et après une intervention chirurgicale mineure et durant au moins 5 jours avant et après une intervention chirurgicale majeure. La décision de reprendre QINLOCK après une intervention doit être basée sur le jugement clinique de la cicatrisation de la plaie.
Santé reproductive
Conseiller aux femmes en âge de procréer et aux hommes dont les partenaires sont en âge de procréer de commencer à utiliser un moyen de contraception efficace 2 semaines avant le début du traitement et pendant au moins un cycle utérin après la dernière dose de QINLOCK. Les effets de QINLOCK sur les stéroïdes contraceptifs n’ont fait l’objet d’aucune étude. Un moyen de contraception barrière doit être employé si des stéroïdes contraceptifs sont utilisés (voir Populations particulières, Femmes enceintes).
Fertilité
Aucune étude sur la fertilité n’a été réalisée pour QINLOCK. D’après les résultats d’études réalisées sur des animaux, QINLOCK a le potentiel de diminuer la fécondité des mâles ayant un potentiel reproductif à des expositions comparables à l’exposition clinique chez les êtres humains. Il est recommandé de conseiller les patients masculins sur la conservation des spermatozoïdes avant de commencer le traitement (voir TOXICOLOGIE NON CLINIQUE).
Risque tératogène
Les patientes en âge de procréer doivent passer un test de grossesse avant de commencer le traitement.
D’après les résultats d’études réalisées sur des animaux, QINLOCK peut être nocif pour le fœtus lorsqu’administré à des femmes enceintes. Conseiller aux femmes d’éviter de tomber enceintes pendant le traitement par QINLOCK.
Il n’existe aucune donnée clinique sur l’utilisation de QINLOCK chez les femmes enceintes. Le riprétinib était tératogène chez les rates gravides et causait des malformations principalement associées aux systèmes cardiovasculaires et squelettiques, des anomalies anatomiques, une baisse du poids fœtal et des pertes embryonnaires après la nidation à des doses de 20 mg/kg/jour (environ la moitié de l’exposition humaine à 150 mg une fois par jour) (voir TOXICOLOGIE NON CLINIQUE). QINLOCK ne devrait pas être utilisé chez les femmes enceintes. Si la patiente tombe enceinte alors qu’elle prend QINLOCK, elle doit cesser le traitement.
Surveillance et examens de laboratoire
Une évaluation de la fraction d’éjection par échocardiogramme ou examen MUGA est recommandée avant et pendant le traitement par QINLOCK, comme indiqué cliniquement.
Ne pas initier QINLOCK chez des patients atteints d’hypertension non contrôlée. Contrôler adéquatement la pression artérielle avant d’initier QINLOCK. Surveiller la pression artérielle selon les indications cliniques pendant le traitement avec QINLOCK et initier ou ajuster un traitement contre l’hypertension tel que nécessaire.
Une évaluation dermatologique doit être effectuée au moment d’initier QINLOCK, et les patients doivent subir régulièrement des examens dermatologiques. Il faut conseiller les patients d’informer leur médecin si des lésions cutanées se développent, changent ou s’aggravent. Il est recommandé de traiter les lésions cutanées suspectes par biopsie et/ou excision avec une évaluation dermatopathologique.
Système immunitaire
Hypersensibilité
Au cours d’une étude clinique de soutien, un événement d’hypersensibilité s’est produit chez un patient traité par QINLOCK qui a également connu une réaction similaire avec un autre inhibiteur de la tyrosine kinase. Faire preuve de prudence et surveiller plus fréquemment les symptômes d’hypersensibilité chez les patients qui ont déjà présenté une hypersensibilité en association avec l’utilisation d’autres inhibiteurs de la tyrosine kinase.
7.1 Populations particulières
7.1.1 Grossesse
D’après les résultats d’études réalisées sur des animaux (voir TOXICOLOGIE NON CLINIQUE), QINLOCK peut être nocif pour le développement embryofœtal lorsqu’administré à une femme enceinte. Il n’existe aucune donnée clinique sur l’utilisation de QINLOCK chez les femmes enceintes permettant de déterminer si un risque d’anomalie congénitale majeure ou d’avortement spontané est associé au médicament. Lors d’une étude sur la reproduction animale, l’administration de riprétinib à des rates gravides pendant l’organogenèse a causé des anomalies principalement associées aux systèmes cardiovasculaires et squelettiques à une dose de 20 mg/kg/jour. Les autres indications de toxicité pour le développement à cette dose incluaient des anomalies anatomiques, une baisse du poids fœtal et la perte embryonnaire après nidation (voir TOXICOLOGIE NON CLINIQUE). QINLOCK ne devrait pas être administré à des femmes enceintes. Conseiller aux femmes en âge de procréer et aux hommes dont les partenaires sont en âge de procréer de commencer à utiliser un moyen de contraception efficace deux semaines avant le début du traitement et pendant au moins un cycle utérin après la dernière dose de QINLOCK.
7.1.2 Allaitement
Il n’existe aucune information sur la présence de riprétinib ou de ses métabolites dans le lait maternel ni sur ses effets sur le nourrisson allaité ou la production de lait. En raison du risque d’effets indésirables chez les nourrissons allaités, conseiller aux femmes de ne pas allaiter pendant le traitement et pendant au moins deux semaines après la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : l’innocuité et l’efficacité de QINLOCK chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Par conséquent, Santé Canada n’a pas autorisé d’indication pédiatrique.
Bien qu’aucune étude spécifique aux animaux juvéniles n’ait été réalisée, des études toxicologiques sur des rongeurs ont montré une augmentation de la surface ostéoblastique et/ou une diminution de la trabécularité du fémur et une dégénérescence des incisives en croissance. Des altérations des dents, des os et des cartilages peuvent signaler un risque potentiel pour les enfants et les adolescents.
7.1.4 Personnes âgées
Patients gériatriques (> 65 ans) : parmi les 85 patients de l’étude INVICTUS qui ont reçu 150 mg de QINLOCK par voie orale une fois par jour, 23,5 % avaient de 65 à 74 ans, et 9,4 % avaient 75 ans ou plus. Bien que les données soient limitées, aucune différence importante sur le plan clinique en ce qui concerne l’innocuité ou l’efficacité n’a été observée entre les patients de 65 ans ou plus et les patients de moins de 65 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Insuffisance rénale
Les patients présentant un CLcr <50 ml/min ou une créatinine de plus de 1,5 fois la limite supérieure de la normale ont été exclus de l’étude INVICTUS.
Insuffisance hépatique
Les patients présentant une bilirubine totale de plus de 1,5 fois la LSN et/ou une transaminase aspartate (AST) de plus de 3 fois la LSN (> 5 x LSN si le patient présente des métastases hépatiques) ont été exclus de l’étude INVICTUS.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Lors de l’essai de phase 3 à double insu, randomisé (2:1) et contrôlé sur placebo (INVICTUS), les 129 participants ayant reçu un diagnostic de TSGI avancée ont pris QINLOCK (N = 85) ou un placebo (N = 44) (voir ÉTUDES CLINIQUES). Un participant de l’étude à qui le placebo avait aléatoirement été attribué n’a pas reçu de traitement. Les données figurant dans la présente section reflètent la population (N = 128) qui avait reçu au moins une dose de QINLOCK (N = 85) ou de placebo (N = 43). Parmi les caractéristiques des patients de la population, mentionnons un âge médian de 59,5 ans (de 29 à 83 ans), des âges allant de 18 à 64 ans (61,7 %), des hommes (56,3 %), des Blancs (75 %) et des performances de 0 (42,2 %), de 1 (49,2 %) ou de 2 (8,6 %) selon le système de l’Eastern Cooperative Oncology Group. Les résultats de l’étude sur l’innocuité présentés ci-dessous proviennent de la période de traitement à double insu d’INVICTUS. La durée d’exposition médiane à QINLOCK était de 23,9 semaines (de 1,3 à 59,4 semaines), et 45,9 % ont reçu QINLOCK pendant six mois ou plus.
Les événements indésirables les plus courants (≥ 20 %) observés chez les patients sous QINLOCK (tous grades confondus) lors de l’essai de phase 3 à double insu, randomisé et contrôlé sur placebo (INVICTUS) étaient l’alopécie, la fatigue, les nausées, les douleurs abdominales, la constipation, la myalgie, les diarrhées, une diminution de l’appétit, l’érythrodysesthésie palmo-plantaire et les vomissements.
Des effets indésirables graves sont survenus chez 31 % des patients sous QINLOCK. Les effets indésirables graves survenus chez > 2 % des patients étaient des douleurs abdominales (4,7 %), une anémie (3,5 %), des nausées (2,4 %), des vomissements (2,4 %). Chaque effet indésirable grave considéré comme associé au traitement a été signalé chez un patient (1,2 %) : anémie, insuffisance cardiaque, décès, dyspnée, fécalome, reflux gastro-œsophagien pathologique, hyperkaliémie, hypophosphatémie, nausées et hémorragie gastro-intestinale haute.
Tableau 3 : Interruptions de dose, réductions de dose et arrêt du traitement en raison d’événements indésirables
| Événement | QINLOCK (N = 85) % | Placebo (N = 43) % |
| Interruption de dose | 23,5 | 20,9 |
| Réduction de dose | 7,1 | 2,3 |
| Arrêt du traitement | 8,2 | 11,6 |
Pendant la période de traitement à double insu de l’étude INVICTUS :
Le traitement a été interrompu à cause d’effets indésirables graves survenus chez 23,5 % des patients sous QINLOCK. Parmi les effets indésirables nécessitant une interruption du traitement chez > 2 % des patients ont été signalés des nausées (3,5 %), une augmentation de la bilirubine sanguine (2,4 %) et une ÉPP (2,4 %).
Le dosage a été réduit à cause d’effets indésirables graves survenus chez 7,1 % des patients sous QINLOCK. Parmi les effets indésirables ayant entraîné une réduction de la dose chez ≥ 1,2 % des patients figuraient des douleurs abdominales, de l’agitation, de l’alopécie, de l’arthrite, une dermatose, des troubles gastro-intestinaux, de l’hyperesthésie, de la myalgie, une ÉPP et une perte de poids.
Le dosage a été définitivement interrompu à cause d’effets indésirables graves survenus chez 8,2 % des patients sous QINLOCK. Parmi les effets indésirables entraînant l’interruption définitive chez ≥ 1 % des patients figuraient la détérioration de la santé physique générale (2,4 %), l’anémie (1,2 %), l’insuffisance cardiaque (1,2 %), une ÉPP (1,2 %) et des vomissements (1,2 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques étant menés dans des conditions très précises, il est possible que les taux d’effets indésirables observés dans ces essais cliniques ne reflètent pas les taux observés dans la pratique. Ils ne doivent pas être comparés aux taux des essais cliniques d’un autre médicament. Les informations sur les effets indésirables obtenues lors des études cliniques sont utiles pour identifier les effets indésirables liés au médicament et pour évaluer les taux.
Les données figurant dans la présente section reflètent la population (N = 128) qui avait reçu au moins une dose de QINLOCK (N = 85) ou de placebo (N = 43). Les résultats de l’étude sur l’innocuité pendant la période de traitement à double insu d’INVICTUS sont présentés ci-dessous.
Le tableau 4 résume les effets indésirables les plus fréquemment signalés pendant le traitement, chez ≥ 10 % des patients ayant une TSGI avancée qui ont reçu QINLOCK pendant la période de traitement à double insu d’INVICTUS.
Tableau 4 : Effets indésirables émergeant pendant le traitement signalés chez ≥ 10 % des patients qui ont reçu QINLOCK pendant la période de traitement à double insu d’INVICTUSa
| QINLOCK (N = 85) | Placebo (N = 43) | |||||
| Effets indésirables | Tous les grades (%) | Grade 3-5 (%) | Tous les grades (%) | Grade 3-5 (%) | ||
| Tous les effets indésirables | 99 | 53 | 98 | 51 | ||
| Troubles hématologiques et du système lymphatique | ||||||
| Anémie | 14 | 9 | 19 | 14 | ||
| Troubles gastro-intestinaux | ||||||
| Nausées | 39 | 3,5 | 12 | 0 | ||
| Douleurs abdominales | 37 | 7 | 30 | 7 | ||
| Constipation | 34 | 1,2 | 19 | 0 | ||
| Diarrhée | 28 | 1,2 | 14 | 2,3 | ||
| Vomissements | 21 | 3,5 | 7 | 0 | ||
| Stomatite | 11 | 0 | 0 | 0 | ||
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 42 | 3,5 | 23 | 2,3 | ||
| Œdème périphérique | 17 | 1,2 | 7 | 0 | ||
| Asthénie | 13 | 1,2 | 14 | 4,7 | ||
| Recherches | ||||||
| Baisse du poids | 19 | 0 | 12 | 0 | ||
| Augmentation du taux de bilirubine dans le sang | 17 | 1,2 | 0 | 0 | ||
| Augmentation des lipases | 11 | 4,7 | 0 | 0 | ||
| Troubles du métabolisme et de la nutrition | ||||||
| QINLOCK (N = 85) | Placebo (N = 43) | ||||||
Effets indésirables
| Tous les grades (%) | Grade 3-5 (%) | Tous les grades (%) | Grade 3-5 (%) | ||||
| Diminution de l’appétit | 27 | 1,2 | 21 | 2,3 | |||
| Hypophosphatémie | 11 | 4,7 | 0 | 0 | |||
| Troubles musculo-squelettiques et du tissu conjonctif | |||||||
| Myalgie | 32 | 1,2 | 12 | 0 | |||
| Arthralgie | 18 | 0 | 4,7 | 0 | |||
| Spasmes musculaires | 15 | 0 | 4,7 | 0 | |||
| Troubles du système nerveux | |||||||
| Maux de tête | 19 | 0 | 4,7 | 0 | |||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Dyspnée | 13 | 0 | 0 | 0 | |||
| Troubles de la peau et du tissu sous-cutané | |||||||
| Alopécie | 52 | 0 | 4,7 | 0 | |||
| Syndrome d’érythrodysesthésie palmo-plantaire | 21 | 0 | 0 | 0 | |||
| Peau sèche | 13 | 0 | 7 | 0 | |||
| Prurit | 11 | 0 | 4,7 | 0 | |||
| Troubles vasculaires | |||||||
| Hypertension | 14 | 7 | 4,7 | 0 | |||
a. Effets indésirables classés conformément à la version 4.03 de la Common Toxicity for Adverse Events de l’Institut national du cancer (NCI CTCAE v4.03). | |||||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants ont été rapportés chez < 10 % des patients traités par QINLOCK dans la population regroupée des 351 patients de l’étude sur l’innocuité :
Troubles cardiaques : insuffisance cardiaque, accidents ischémiques cardiaques Troubles de la vue : vision floue
Troubles gastro-intestinaux : dyspepsie, saignement gingival, flatulence, distension abdominale
Troubles généraux et anomalies au site d’administration : pyrexie, décès Troubles du système immunitaire : hypersensibilité
Infections et infestations : infection des voies respiratoires supérieures, infections urinaires Examens : augmentation du taux d’aspartate aminotransférase, augmentation du taux de phosphatase alcaline dans le sang
Troubles du métabolisme et de la nutrition : hyponatrémie, déshydratation, hypomagnésémie, hyperglycémie
Troubles musculo-squelettiques et du tissu conjonctif : douleur musculosquelettique Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) : néoplasmes bénins de la peau, carcinome des cellules squameuses de la peau, mélanome, kératoacanthome
Troubles du système nerveux : dysgueusie, neuropathie sensorielle périphérique Troubles psychiatriques : insomnie, anxiété, dépression
Troubles de la peau et du tissu sous-cutané : dermatite acnéiforme, kératose actinique, hyperkératose, kératose séborrhéique, papillome cutané, naevus mélanocytaire, éruption cutanée, éruption maculopapuleuse, réaction de photosensibilité
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Le tableau 5 résume les anomalies de laboratoire les plus fréquemment signalées pendant le traitement, chez ≥ 10 % des patients ayant une TSGI avancée qui ont reçu QINLOCK pendant la période de traitement à double insu d’INVICTUS.
Tableau 5 : Anomalies de laboratoire (≥ 10 %) s’aggravant par rapport aux valeurs initiales chez les patients atteints d’une tumeur stromale gastro-intestinale ayant reçu QINLOCK avec une différence entre les bras de > 5 % par rapport au placebo au cours de l’étude INVICTUS
| Anomalie de laboratoire | QINLOCKa (N = 85) | Placeboa (N = 43) | ||
Grades 1 – 4 | Grades 3/4b | Grades 1 – 4 | Grades 3/4 | |
| Hématologie/coagulation | ||||
| Prolongation du temps de thromboplastine partielle activée | 35 | 0 | 9 | 0 |
| Augmentation du RIN | 21 | 3,8 | 15 | 0 |
| Réduction du nombre de neutrophiles | 10 | 0 | 2,5 | 0 |
| Chimie | ||||
| Augmentation de l’ALT | 12 | 1,2 | 5 | 0 |
| Augmentation du taux de bilirubine dans le sang | 22 | 0 | 5 | 2,5 |
| Diminution du calcium | 23 | 0 | 8 | 0 |
| Augmentation de la CPK | 21 | 1,2 | 10 | 0 |
| Augmentation de la créatinine | 16 | 0 | 18 | 0 |
| Augmentation des lipases | 32 | 7 | 13 | 8 |
| Diminution du phosphate | 26 | 4,9 | 2,5 | 0 |
| Augmentation de l’amylase sérique | 13 | 1,2 | 5 | 0 |
| Diminution du sodium | 17 | 2,4 | 10 | 2,5 |
| Augmentation des triglycérides | 26 | 2,4 | 23 | 0 |
CPK = créatine kinase; RIN = rapport normalisé international; AST = aspartate aminotransférase; ALT = alanine aminotransférase a. Le dénominateur utilisé pour calculer le taux variait de 82 à 83 pour QINLOCK et de 34 à 40 pour le placebo en fonction du nombre de patients pour lesquels on disposait d’une valeur de base et d’au moins une valeur post-traitement. | ||||
b. Ne comprend que les anomalies de laboratoire de grade 3.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Métabolisme : les données in vitro suggéraient que le CYP3A4/5 était un métaboliseur majeur du riprétinib. Des interactions peuvent se produire avec des médicaments, des aliments ou des plantes qui sont des inhibiteurs ou des inducteurs de ce système enzymatique.
L’administration concomitante de QINLOCK avec un puissant inhibiteur du cytochrome P450 (CYP)3A augmente l’exposition au riprétinib et à son métabolite actif (DP-5439), ce qui peut augmenter les risques d’effets indésirables. Surveiller les patients plus fréquemment pour détecter les effets indésirables si QINLOCK est administré en même temps qu’un puissant inhibiteur du CYP3A (voir POSOLOGIE ET MODE D’ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
L’administration concomitante de QINLOCK avec un inducteur puissant du CYP3A peut diminuer l’exposition au riprétinib et à son métabolite actif (DP-5439). Il est attendu que l’administration concomitante de QINLOCK avec des inducteurs modérés de CYP3A réduise l’exposition au riprétinib et à son métabolite actif, ce qui peut diminuer l’activité antitumorale de QINLOCK.
9.4 Interactions medicament-médicament
Les médicaments présentés dans le tableau ci-dessous proviennent de rapports ou d’études de cas, d’approches basées sur des modèles ou d’interactions potentielles en raison de l’importance ou de la gravité prévues d’une interaction (par exemple, les médicaments contre-indiqués).
Tableau 6 : Interactions médicamenteuses établies ou possibles
Dénomination commune/nom courant | Source de preuves | Effet | Commentaire clinique |
| Inhibiteur puissant du CYP3A (p. ex. kétoconazole, itraconazole) |
|
|
|
Dénomination commune/nom courant | Source de preuves | Effet | Commentaire clinique |
| Inducteurs puissants et modérés du CYP3A |
|
|
|
EC = essai clinique; T = théorie
Études d’autres inhibitions et inductions dues au CYP :
Le riprétinib est un faible inhibiteur du CYP2C8. L’administration concomitante de QINLOCK et de répaglinide (un substrat d’indice sensible du CYP2C8) a augmenté l’AUC0-INF de la répaglinide de 26 %. La Cmax de la répaglinide n’a pas changé; par conséquent, aucun ajustement de dosage n’est requis.
Des études in vitro suggèrent que le riprétinib n’est pas un inhibiteur de l’activité enzymatique du CYP1A2, du CYP2B6 et du CYP3A4.
Études portant sur les substrats d’UGT1A :
Des études in vitro suggèrent que le riprétinib est un inhibiteur de l’UGT1A1, l’UGT1A3, l’UGT1A4, l’UGT1A7 et l’UGT1A8. QINLOCK devrait être utilisé avec précaution lorsque combiné avec des substrats cliniques des enzymes de la famille UGT1A. Aucune étude clinique n’a été effectuée avec des substrats d’UGT1A.
Études avec des médicaments modifiant le pH gastrique :
Aucune différence cliniquement significative dans l’exposition plasmatique (AUC0-INF et Cmax) au riprétinib et à son métabolite actif (DP-5439) n’a été observée lorsqu’une dose unique de 50 mg de riprétinib a été administrée en même temps que le pantoprazole (un inhibiteur de la pompe à protons) chez des sujets sains.
Études avec des transporteurs de médicament :
Des études in vitro suggèrent que le riprétinib est un inhibiteur de la P-gp (P-glycoprotéine) et de la BCRP (protéine de résistance du cancer du sein), et que son métabolite DP-5439 est un inhibiteur de la BCRP et de MATE1 (protéine d’extrusion de médicaments et de toxines 1). De plus, le DP-5439 est un substrat pour la P-gp et la BCRP.
9.5 Interactions médicament-aliment
Un repas riche en graisses et en calories administré aux patients avant une dose de 150 mg de riprétinib a augmenté l’exposition au riprétinib et à son métabolite actif (DP-5439) par rapport à l’administration de la dose dans des conditions de jeûne modifiées. L’augmentation de l’exposition n’a pas été jugée cliniquement pertinente. QINLOCK peut être pris avec ou sans nourriture (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Le jus de pamplemousse a une activité inhibitrice du CYP3A. Par conséquent, l’ingestion de jus de pamplemousse pendant le traitement par QINLOCK peut entraîner une diminution du métabolisme du riprétinib et une augmentation des concentrations plasmatiques du riprétinib. Les patients qui ingèrent du jus de pamplemousse pendant qu’ils prennent QINLOCK doivent être surveillés plus fréquemment afin de détecter tout effet indésirable (voir Interactions avec d’autres médicaments).
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été établies.
Le millepertuis est un puissant inducteur du CYP3A. Par conséquent, son administration pendant le traitement par QINLOCK peut entraîner une diminution du métabolisme du riprétinib et une augmentation des concentrations plasmatiques du riprétinib (voir Interactions avec d’autres médicaments).
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les essais en laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le riprétinib est un inhibiteur de la tyrosine kinase qui inhibe largement les signaux de la tyrosine kinase réceptrice du proto-oncogène KIT (KIT) et de la kinase du récepteur du facteur de croissance dérivé des plaquettes (PDGFRA). Le riprétinib inhibe l’activité de la kinase du PDGFRA et du KIT, y compris les multiples mutations primaires et secondaires et le type sauvage. Le riprétinib inhibe également d’autres kinases in vitro, comme PDGFRB, TIE2, VEGFR2 et BRAF.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Dans une étude multicentrique de phase 1, ouverte et non contrôlée, sur QINLOCK administré à des patients atteints de tumeurs malignes avancées, aucune augmentation moyenne importante par rapport à la valeur initiale de l’intervalle QTc (c.-à-d. > 20 ms) n’a été détectée après le traitement par QINLOCK à la dose recommandée de 150 mg administrée une fois par jour après une dose unique au cycle 1, jour 1 (N = 18) ou pendant le traitement à l’état d’équilibre au cycle 1, jour 15 (N = 13).
10.3 Pharmacocinétique
La pharmacocinétique de QINLOCK et de son métabolite actif (DP-5439) a été évaluée après l’administration de doses uniques à des sujets en santé et après l’administration de plusieurs doses à des patients présentant des tumeurs malignes avancées.
Tableau 7 : Résumé des paramètres pharmacocinétiques du riprétinib et du DP-5439
| Cmaxa | Tmaxa | t½ (h)b | AUC0-12ha | CL/Fb | Vss/Fb | |
| Riprétinib | 761 (31,8 %) ng/ml | 2 (1-
| 14,8 (30,3 %) heures | 5 678 (32,1 %) ng•h/ml | 15,3 (45.2 %) l/h | 307 (38,6 %) l |
| DP-5439 | 804 (45,5 %) ng/ml | 6 (1-
| 17,8 (23,3 %) | 7 138 (44,4 %) ng•h/ml | 17,5 (62,7 %) l/h | 507 (50,5 %) l |
AUC0-12h = aire sous la courbe de la concentration en fonction du temps 12 heures après l’administration d’une dose à l’état d’équilibre; Cmax = concentration plasmatique maximale; CL =clairance systémique apparente; t1/2 = demi-vie; Tmax = temps d’observation de la concentration plasmatique maximale après une dose unique; Vss/F = volume stable apparent de distribution a. Les données présentées sont des moyennes géométriques (% CV) pour la variation médiane de la Cmax et de l’AUC0-12h, pour Tmax à l’état d’équilibre (jour 15) après l’administration de doses de 150 mg une fois par jour à des patients présentant des tumeurs malignes avancées (N = 11). b. Les valeurs des moyennes géométriques (% CV) pour t½, CL/F et Vss/F (N = 13) ont été obtenues après l’administration par voie orale d’une dose unique de 150 mg de riprétinib à des sujets en bonne santé. | ||||||
Absorption : L’exposition au riprétinib (Cmax et AUC0-24) était proportionnelle à la dose dans la plage allant de 20 à 150 mg, mais était moindre pour les doses de 200 mg et de 250 mg. L’exposition au métabolite actif DP-5439 (Cmax et AUC0-24) était inférieure à la dose proportionnelle dans la plage de doses étudiée. L’état équilibre a été atteint au jour 15 après l’administration de doses de 150 mg une fois par jour. Le riprétinib et le DP-5439 s’accumulaient selon un ratio (moyenne géométrique) de 1,66 (CV de 55,3 %) et de 5,29 (CV de 48,7 %) respectivement, d’après l’AUC.
Un repas riche en matières grasses et en calories (comprenant environ 150 calories de protéines, 250 calories de glucides et 500 ou 600 calories de lipides) consommé par les patients (N = 12) 30 minutes avant une dose de 150 mg de riprétinib a augmenté l’AUC0-24h de 30 % et la Cmax d’environ 22 % par rapport à l’administration de la dose dans des conditions de jeûne modifiées (aucune consommation d’aliments pendant au moins deux heures avant la prise du médicament et une heure après). L’AUC0-24h et la Cmax du métabolite actif du riprétinib, le DP-5439, avaient également augmenté après la prise du médicament avec un repas riche en matières grasses. Ces changements n’ont pas été considérés comme significatifs sur le plan clinique.
Distribution : Le riprétinib et le DP-5439 étaient fortement liés aux protéines plasmatiques chez les humains (fraction liée moyenne ≥ 99 %). Le riprétinib et le DP-5439 se lient à l’albumine sérique humaine et à l’alpha-1-glycoprotéine acide (98,6 %). La moyenne géométrique du volume systémique de distribution est d’environ 307 litres (CV de 38,6 %) pour le riprétinib et d’environ 507 litres (CV de 50,5 %) pour le DP-5439.
Métabolisme : Les principales voies métaboliques du riprétinib semblaient être la N-désalkylation et l’oxydation, bien qu’une étude définitive du bilan massique n’ait pas été réalisée chez l’être humain. Les données in vitro suggéraient que le CYP3A4/5 était un métaboliseur majeur du riprétinib, tandis que le CYP2C8 et le CYP2D6 n’étaient que des métaboliseurs mineurs. Le DP-5439 est le métabolite majeur de phase I, présentant une activité pharmacologique, une liaison protéique et des concentrations à l’état d’équilibre semblables à celles du riprétinib. Le DP-5439 a été métabolisé principalement par le CYP3A4 et dans une moindre mesure par le CYP2D6, le CYP2C8, le CYP2C9 et le CYP2C19.
Élimination : La demi-vie géométrique moyenne (t½) après une dose unique de 150 mg de riprétinib chez les sujets sains était de 14,8 heures (CV de 30,3 %) pour le riprétinib et de 17,8 heures (CV de 23,3 %) pour le DP-5439. La moyenne géométrique de la clairance apparente était d’environ 15,3 l/h (CV de 45,2 %) pour le riprétinib et d’environ 17,5 l/h (CV de 62,7 %) pour le DP-5439. Après l’administration par voie orale d’une dose unique de 150 mg de riprétinib à des sujets sains, environ 34 % du médicament était éliminé dans les selles comme composé d’origine et 6 % comme métabolite DP-5439, et 0,02 % du médicament était éliminé dans l’urine comme composé d’origine et 0,1 % comme métabolite DP-5439. Aucune étude de bilan de masse définitive n’a été réalisée chez les humains, mais pour les espèces précliniques, le ripretnib marqué au carbone dosé chez des rats Sprague-Dawley (par voie orale) et des chiens Beagle (par voie intraveineuse) a mené à une excrétion de plus de 89 % de la dose radioactive dans les selles et de 1,8 % ou moins dans l’urine.
Populations et états pathologiques particuliers
Personnes âgées : D’après une analyse de pharmacocinétique d’une population incluant des patients de 19 à 87 ans (l’âge médian de 60 ans), l’âge n’a pas d’effet cliniquement significatif sur la pharmacocinétique du riprétinib.
Sexe : Dans une analyse de pharmacocinétique de population, on a estimé que les patientes avaient une clairance apparente (CL/F) inférieure de 29 % pour le riprétinib, ce qui se traduisait par une augmentation prévue de 40 % de l’exposition à l’état d’équilibre (AUC) par rapport aux patients. Cet effet sur l’exposition n’est pas considéré comme cliniquement pertinent. Origine ethnique : D’après une analyse de pharmacocinétique d’une population incluant des patients de 78 % de patients blancs, 7,71 % de patients noirs et 5,71 % de patients d’origine asiatique, l’origine ethnique n’a pas d’effet cliniquement significatif sur la pharmacocinétique du riprétinib.
Insuffisance hépatique : L’effet des divers degrés d’insuffisance hépatique, définis par la classification de Child-Pugh, sur la pharmacocinétique du riprétinib et du DP-5439 a été évalué dans un essai clinique (étude DCC-2618-01-004).
Chez les participants atteints d’une insuffisance hépatique légère, aucune variation d’importance clinique de l’ASC0-dern et de la Cmax pour le riprétinib et le DP-5439 n’a été observée par rapport à des sujets en bonne santé.
Chez les participants atteints d’insuffisance hépatique modérée, l’ASC0-tdern du riprétinib a été multipliée par 2 alors que la Cmax est demeurée inchangée par rapport aux valeurs observées chez les participants en bonne santé. L’ASC0-tdern combinée du riprétinib et du DP-5439 représentait approximativement 1,5 fois celle observée chez les sujets en bonne santé.
Chez les participants atteints d’insuffisance hépatique grave, l’ASC0-tdern du riprétinib a été multipliée par 2,6, alors que la Cmax était 0,8 fois inférieure par rapport aux valeurs observées chez les participants en bonne santé. L’ASC0-tdern combinée du riprétinib et du DP-5439 représentait approximativement 1,4 fois celle observée chez les sujets en bonne santé.
L’ampleur de l’augmentation observée avec les expositions au riprétinib ainsi qu’au riprétinib et au DP-5439 combinés chez les sujets atteints d’insuffisance hépatique (classes A, B et C de Child-Pugh) n’est pas susceptible d’avoir une pertinence clinique compte tenu du profil d’innocuité connu du riprétinib. Aucun ajustement de la dose n’est recommandé chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh), modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh) (voir POSOLOGIE ET MODE D’ADMINISTRATION).
Insuffisance rénale : Une insuffisance rénale légère et modérée n’a pas d’effet cliniquement significatif sur la pharmacocinétique du riprétinib d’après l’analyse de pharmacocinétique d’une population comprenant des patients atteints d’une insuffisance hépatique légère (CLcr de 60 à 89 ml/min estimée selon la formule de Cockcroft-Gault, N = 93) et modérée (CLcr de 30 à 59 ml/min, N = 45). La pharmacocinétique et l’innocuité du riprétinib chez les patients souffrant d’insuffisance rénale grave (CLcr de 15 à 29 ml/min) n’ont pas été étudiées (voir POSOLOGIE ET MODE D’ADMINISTRATION).
Obésité : D’après une analyse de pharmacocinétique d’une population incluant des patients pesant de 39 à 138 kg (poids médian de 74,4 kg), le poids corporel n’a pas d’effet cliniquement significatif sur la pharmacocinétique du riprétinib.
11 Conservation, stabilité et mise au rebut
Conserver le médicament dans le contenant d’origine à température ambiante (de 15 °C à 25 °C).
Conserver hors de la portée et de la vue des enfants.
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : riprétinib
Nom chimique : acide 1-(4-bromo-5-[1-éthyl-7-(méthylamino)-2-oxo-1,2-dihydro-1,6-naphthyridin-3-yl]-2-fluorophényl)-3-phenylurée
Formule moléculaire et masse moléculaire : C24H21BrFN5O2/510,36 g/mol
Formule structurelle :
N
N
O NH
F Br
NH
NH
O
Propriétés physicochimiques : Le riprétinib est un solide cristallin dont la couleur va de blanc à blanc cassé. Le riprétinib est un composé lipophile à base faible pratiquement insoluble dans un milieu aqueux.
14 Études cliniques
14.1 Études cliniques par indication
Tumeur stromale gastro-intestinale (TSGI) avancée qui a déjà été traitée par des traitements anticancéreux
Tableau 8 : Résumé de la conception de l’étude et des données démographiques des patients pour l’étude pivot chez les patients atteints d’une tumeur stromale gastro-intestinale (TSGI)
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Moyenn e d’âge (plage) | Sexe |
| DCC-2618-03-001 (INVICTUS) | Essai randomisé (2:1), à double insu, contrôlé sur placebo | 150 mg de QINLOCK, administré par voie orale, jusqu’à la progression de la maladie ou jusqu’à une toxicité inacceptable | 129 | 60,1 ans (de 29 à 83 ans) | Homm e/fem me |
L’efficacité et l’innocuité de QINLOCK ont été évaluées lors d’un essai international, multicentre, randomisé (2:1), à double insu et contrôlé sur placebo (INVICTUS) auprès de patients ayant une tumeur stromale gastro-intestinale (TSGI) avancée qui avaient déjà pris des médicaments anticancéreux, y compris du mésilate d’imatinib, du sunitinib malate et du regorafenib. La randomisation a été stratifiée en fonction du nombre de traitements anticancéreux préalables (3 ou ≥4) et de l’échelle de performance de l’Eastern Cooperative Oncology Group (ECOG) (0, 1 ou 2).
Le principal paramètre de mesure de l’efficacité était la survie sans progression selon l’évaluation de la maladie par un examen central indépendant en aveugle (ECIA) à l’aide du critère RECIST 1.1 modifié. En effet, les ganglions lymphatiques et les lésions osseuses n’étaient pas des lésions cibles, et un nouveau nodule tumoral en croissance progressive situé dans une masse tumorale préexistante devait remplir des critères précis pour être considéré comme une preuve sans équivoque de progression. Les paramètres secondaires de mesure de l’efficacité incluaient le taux de réponse objective d’après l’ECIA et la survie générale.
Les participants ont été randomisés afin de recevoir 150 mg de QINLOCK (N = 85) ou le placebo (N = 44) par voie orale une fois par jour en cycles continus de 28 jours. Le traitement a été maintenu jusqu’à la progression de la maladie ou jusqu’à une toxicité inacceptable. L’insu des participants individuels a été brisé au moment de la progression de la maladie d’après l’ECIA, et tous les patients du groupe placebo ont eu la possibilité de passer à QINLOCK.
Parmi les caractéristiques démographiques, mentionnons un âge médian de 60 ans (de 29 à 83 ans), avec 61,2 % des patients âgés de 18 à 64 ans, des hommes (56,6 %), des Blancs (75,2 %) et des performances de 0 (41,9 %), de 1 (49,6 %) ou de 2 (8,5 %) selon le système de l’ECOG. Le nombre médian de traitements antérieurs était de trois, et 62 % avaient reçu trois traitements antérieurs. Parmi les 129 patients, 25,6 % avaient reçu quatre traitements antérieurs, 7,8 % avaient reçu cinq traitements antérieurs, 0,8 % avaient reçu six traitements antérieurs, et 3,9 % avaient reçu sept traitements antérieurs.
Une amélioration significative sur le plan statistique de la survie sans progression a été observée chez les patients sous QINLOCK par rapport au groupe placebo (voir le tableau 9 et la figure 1).
L’ordre de test statistique hiérarchique était la survie sans progression d’abord, suivie du taux de réponse objective, puis de la survie générale. Aucun test officiel de la survie générale n’a été effectué, car la comparaison officielle du taux de réponse objective n’était pas significative sur le plan statistique (voir le tableau 9). Les résultats liés à la survie générale pour le groupe placebo incluaient le temps de survie des patients prenant le placebo qui, après une progression d’après l’ECIA, sont passés au traitement QINLOCK. Au moment de l’analyse finale, 29 patients (65,9 %) étaient passés du groupe placebo au traitement et avaient reçu au moins une dose de QINLOCK.
Résultats de l’étude
Les résultats relatifs à l’efficacité d’INVICTUS sont résumés dans le tableau 9. Tableau 9 : Résultats d’efficacité de l’étude INVICTUS 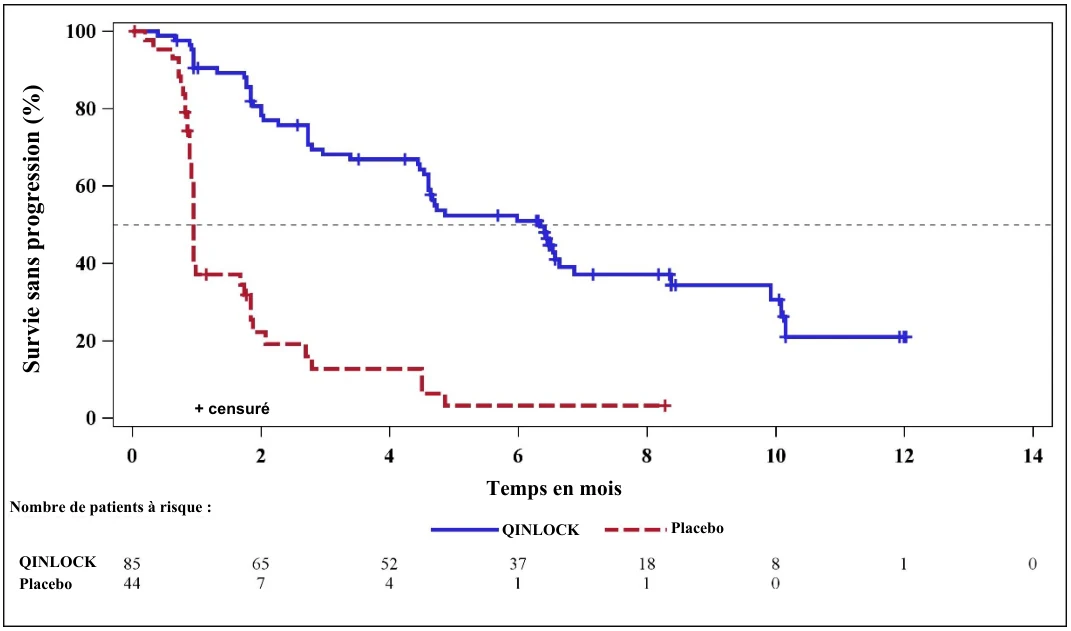
| QINLOCK | Placebo | ||||||||||||||
| (N = 85) | (N = 44) | ||||||||||||||
| Survie sans progressiona | |||||||||||||||
| Nombre de patients présentant une survie | 51 (60,0) | 37 (84,1) | |||||||||||||
| sans progression, N (%) | |||||||||||||||
| Durée médiane de survie sans progression | 6,3 (4,6, 6,9) | 1,0 (0,9, 1,7) | |||||||||||||
| (mois) (IC à 95 %) | |||||||||||||||
| Valeur pb | < 0,0001 | ||||||||||||||
| RR (IC à 95 %)c | 0,15 (0,09, 0,25) | ||||||||||||||
| Taux de réponse objectivea | |||||||||||||||
| Taux de réponse objective (5) (IC à 95 %) | 9,4 (4,2, 17,7) | 0 (0, 8,0) | |||||||||||||
| Valeur pd | 0,0504 | ||||||||||||||
| Survie générale | |||||||||||||||
| Nombre de décès, N (%) | 26 (30,6) | 26 (59,1) | |||||||||||||
| Durée médiane de survie générale (mois) | 15,1 (12,3, 15,1) | 6,6 (4,1, 11,6) | |||||||||||||
| (IC à 95 %) | |||||||||||||||
| RR (IC à 95 %)c | 0,36 (0,21, 0,62) | ||||||||||||||
ECIA = examen central indépendant en aveugle; RR = risque relatif; IC = intervalle de confiance a. Évalué par ECIA. b. La valeur p est basée sur un test de Mantel-Haenszel stratifié à deux groupes. c. Le risque relatif est basé sur le modèle régressif des risques proportionnels de Cox. Ce modèle inclut des facteurs de stratification du traitement et de la randomisation comme facteurs fixes. d. La valeur p est basée sur le test exact de Fisher. | |||||||||||||||
Figure 1 : Courbe de Kaplan-Meier pour la survie sans progression (mois)
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
Nombre de patients à risque :
QINLOCK
QINLOCK
| Placebo |
Placebo
+ censuré
| Temps en mois |
16 Toxicologie non clinique
Toxicologie générale
Le riprétinib a été testé par gavage oral dans le cadre d’études avec des doses répétées durant jusqu’à 13 semaines sur des rats (30, 100 ou 300 mg/kg/jour) et des chiens (2,5, 5 ou 10 mg/kg/jour). Parmi les toxicités observées figuraient l’absence ou la décoloration des incisives chez les rats ainsi que la peau décolorée, les lésions cutanées et l’alopécie ou l’amincissement du pelage chez les rats et les chiens. Pendant la phase de récupération, un renversement a été observé pour la peau écailleuse, l’amincissement du pelage, les plaies et les croûtes chez les rats et les chiens. Parmi les autres observations cliniques associées au riprétinib, mentionnons la baisse du poids corporel, une prise de poids et une consommation réduite de nourriture. À une dose de 300 mg/kg/jour, une dégénération marquée des glandes de Brunner du duodénum proximal a été observée chez les rats femelles. Une augmentation de la surface ostéoblastique et/ou une diminution des trabécules du fémur liées au riprétinib ont été observées chez des rats ayant reçu ≥ 30 mg/kg/jour. Une hypertrophie/hyperplasie de minime à modérée des vaisseaux sanguins s’est produite dans le foie, les poumons et/ou les ganglions lymphatiques mésentériques de rats ayant reçu ≥ 100 mg/kg/jour. Une augmentation de minime à modérée des follicules lymphoïdes a été observée dans la pulpe blanche de la rate chez des rats ayant reçu ≥ 30 mg/kg/jour. Les changements de pathologie clinique observés chez les rats et les choses pendant la phase de dosage étaient généralement d’une ampleur dépendant de la dose, ne progressaient pas avec le temps et suggéraient une perte de globules rouges, une réaction inflammatoire ou de stress et une altération hépatique. La plupart des résultats laissaient supposer une possibilité de renversement à la fin de la phase de récupération même s’il existait des signes de persistance d’une réaction inflammatoire au cours de la phase de récupération. La dose sans effet nocif observé (DSENO) pour le riprétinib après 13 semaines d’administration était de 100 mg/kg/jour chez les rats et de 5 mg/kg/jour chez les chiens, ce qui correspond aux valeurs d’AUC0-24 de 20 800 ng•h/ml et de 1 910 ng•h/ml chez les rats et les chiens, respectivement.
Génotoxicité
Le riprétinib n’était pas mutagène dans un test in vitro de mutation inverse bactérienne (Ames) et dans un test in vivo du micronoyau de mœlle osseuse de souris.
Cancérogénicité
Aucune étude sur la cancérogénicité n’a été réalisée pour le riprétinib.
Toxicologie pour la reproduction et le développement
Le riprétinib est tératogène chez les rats. Lors d’une étude sur le développement embryofœtal dans le cadre de laquelle des rates Sprague-Dawley gravides ont reçu des doses quotidiennes de riprétinib pendant l’organogenèse, du riprétinib a été administré aux rates gravides une fois par jour du jour 6 au jour 18 de la gestation à des doses de 1, 5 ou 20 mg/kg/jour. Des malformations liées à la dose principalement associées aux systèmes cardiovasculaires et squelettiques ont été observées à une dose de 20 mg/kg/jour (environ la moitié de l’exposition humaine à 150 mg une fois par jour). Les malformations viscérales étaient limitées aux grands vaisseaux et incluaient une crosse aortique interrompue ou rétro-œsophagienne et une artère subclavière rétro-œsophagienne. Des malformations squelettiques ont été observées dans les os crâniens, les côtes, les vertèbres et les pattes, y compris la fusion de l’os exoccipital avec la première vertèbre cervicale, des côtes ramifiées et fusionnées, des anomalies des vertèbres cervicales, thoraciques, caudales et sacrées, l’absence des phalanges de la patte avant et l’absence des métacarpiens.
Une incidence accrue de variations anatomiques indiquant une toxicité pour le développement a également été observée à 20 mg/kg/jour. Les variations viscérales impliquaient les grands vaisseaux et incluaient un mauvais positionnement des origines de l’artère carotide et de l’artère subclavière, un mauvais positionnement de l’artère subclavière et l’absence ou l’allongement du tronc artériel brachiocéphalique. Les variations squelettiques impliquaient les côtes, les vertèbres et les sternèbres et incluaient des côtes déformées et noduleuses, des corps vertébraux à l’ossification incomplète ou non ossifiés ainsi que des arcs vertébraux petits ou déformés. Des réductions des phalanges des membres antérieurs et postérieurs ossifiés, des métatarses des membres postérieurs ainsi que des vertèbres caudales ont aussi été observées à 20 mg/kg/jour. Les autres indications de toxicité pour le développement à cette dose incluaient des anomalies anatomiques et une baisse du poids fœtal.
Du riprétinib a été administré par voie orale à des lapines gravides Crl : KBL(NZW) une fois par jour du jour 7 au jour 19 de la gestation à des doses de 0, 2, 10, 40 et 150 mg/kg/jour. Des avortements liés au riprétinib et une perte de poids corporel maternel ont été notés à 150 mg/kg/jour. L’administration de riprétinib a entraîné une augmentation de la perte post-implantation et une réduction du poids corporel fœtal à 40 mg/kg/jour.
Aucune étude portant exclusivement sur la fertilité n’a été réalisée sur des animaux mâles pour le riprétinib. Dans les études de toxicité à doses répétées, une dégénérescence/atrophie bilatérale des testicules liée au riprétinib et une augmentation des débris cellulaires de l’épididyme avec une diminution correspondante du poids des testicules et de l’épididyme ont été observées chez les rats mâles aux doses de 30 et 300 mg/kg/jour. La diminution du poids des testicules et des épididymes n’a pas été inversée à la fin de la période de récupération.
Toxicologie particulière
L’évaluation in vitro de la phototoxicité sur des cellules de fibroblastes de souris 3T3 suggère que le riprétinib a un potentiel de phototoxicité à des concentrations pertinentes sur le plan clinique après une exposition à des rayons UVA et UVB.