


Monographie de produit - Votrient (Novartis Pharmaceuticals Canada, 200 mg)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire | 2021-11 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Association avec d’autres traitements anticancéreux administrés par voie générale | 2021-08 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | 2021-08 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................. 4
1.2 Personnes âgées ............................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques ........................................................................... 6
4.2 Dose recommandée et modification posologique ............................................ 6
4.4 Administration ................................................................................................. 7
4.5 Dose oubliée .................................................................................................... 7
5 SURDOSAGE ................................................................................................................ 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 8
7.1 Populations particulières ................................................................................ 17
7.1.1 Femmes enceintes .......................................................................................... 17
7.1.2 Allaitement ..................................................................................................... 17
7.1.3 Enfants ............................................................................................................ 17
7.1.4 Personnes âgées ............................................................................................. 18
8 EFFETS INDÉSIRABLES ................................................................................................ 19
8.1 Aperçu des effets indésirables ....................................................................... 19 8.2 Effets indésirables observés dans les essais cliniques .................................... 19
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 22
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 24
8.5 Effets indésirables observés après la mise en marché ................................... 25
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 27
9.2 Aperçu des interactions médicamenteuses.................................................... 27
9.4 Interactions médicament-médicament .......................................................... 27
9.5 Interactions médicament-aliment .................................................................. 34
9.6 Interactions médicament-plante médicinale.................................................. 34
9.7 Interactions médicament-tests de laboratoire ............................................... 34
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 34
10.1 Mode d’action ................................................................................................ 34
10.2 Pharmacodynamie ......................................................................................... 35
10.3 Pharmacocinétique ........................................................................................ 35
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 37
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 37
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 38
13 INFORMATION PHARMACEUTIQUES ......................................................................... 38
14 ESSAIS CLINIQUES ..................................................................................................... 38
14.1 Essais cliniques par indication ........................................................................ 38
Adénocarcinome rénal métastatique ............................................................................. 38
Sarcome des tissus mous ............................................................................................... 43
15 MICROBIOLOGIE ....................................................................................................... 48
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 48
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 52
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adénocarcinome rénal métastatique
VOTRIENT (chlorhydrate de pazopanib) est indiqué pour le traitement des patients atteints d’un adénocarcinome rénal métastatique (ARm) (à cellules claires) comme traitement général de première intention ou comme traitement général de deuxième intention après un traitement par une cytokine pour soigner une maladie métastatique.
L’approbation de VOTRIENT pour le traitement de l’adénocarcinome rénal métastatique est fondée sur les résultats significatifs obtenus pour la survie sans progression chez des patients atteints d’un adénocarcinome rénal métastatique présentant un bon indice fonctionnel (ECOG, 0 - 1). L’essai-clé de phase III n’a pas révélé de prolongation de la survie globale ni relevé de différence entre les patients traités par VOTRIENT et ceux recevant un placebo en ce qui concerne la qualité de vie (voir la section 14, ESSAIS CLINIQUES).
Sarcome des tissus mous
VOTRIENT (chlorhydrate de pazopanib) est indiqué pour le traitement de sous-types particuliers du sarcome des tissus mous (STM) de stade avancé chez les patients adultes qui ont déjà reçu une chimiothérapie pour une atteinte métastatique ou dont le cancer a progressé dans les 12 mois suivant le traitement adjuvant ou néoadjuvant.
Dans le cadre de l’étude déterminante de phase III portant sur le sarcome des tissus mous, la maladie devait avoir progressé durant ou après un traitement à base d’anthracycline, ou le patient devait y être intolérant.
L’essai déterminant de phase III portant sur le sarcome des tissus mous visait à évaluer VOTRIENT chez des patients présentant des types précis de tumeurs, y compris : tumeurs fibroblastiques, tumeurs soi-disant fibrohistiocytaires, léiomyosarcome, tumeurs glomiques malignes, tumeurs des muscles squelettiques, tumeurs vasculaires, tumeurs mal différenciées (à l’exclusion du chondrosarcome, de la tumeur d’Ewing ou tumeur neurectodermique primitive), tumeurs malignes de la gaine des nerfs périphériques et sarcomes des tissus mous indifférenciés sans autres précisions. Ces types de tumeurs n’ont pas tous été évalués pendant l’étude clinique (voir la section 14, ESSAIS CLINIQUES).
L’efficacité et l’innocuité de VOTRIENT pour le traitement des patients atteints d’autres sous-types de sarcomes des tissus mous, y compris le STM adipocytaire (liposarcome) et les tumeurs stromales gastro-intestinales (TSGI) restent à démontrer (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS et 14, ESSAIS CLINIQUES).
L’efficacité clinique de VOTRIENT dans les cas de STM est déterminée d’après le degré significatif de survie sans progression obtenu chez les patients dont le STM est parvenu à un stade avancé. L’essai déterminant de phase III n’a pas démontré de prolongation de la survie globale ni de différence quant à la qualité de vie entre les patients sous VOTRIENT et ceux sous placebo (voir la section 14, ESSAIS CLINIQUES).
1.1 Enfants
Enfants (moins de 18 ans) : D’après les données présentées et examinées par Santé Canada, l’innocuité et l’efficacité de VOTRIENT dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir la section 7.1.3, Enfants). Les études de toxicologie effectuées chez les rongeurs ont montré une hypertrophie du cartilage de croissance épiphysaire, des anomalies dans la croissance des incisives et des effets sévères sur le gain pondéral ainsi que sur la croissance et la maturation des organes au début du développement postnatal (voir la section 16, TOXICOLOGIE NON CLINIQUE). VOTRIENT n’est pas recommandé chez les enfants et est contre-indiqué chez les enfants âgés de moins de 2 ans (voir la section 2, CONTRE-INDICATIONS).
1.2 Personnes âgées
Personnes âgées (65 ans et plus) : Dans les essais cliniques sur VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique, 196 patients (33 %) étaient âgés de 65 ans ou plus et 34 (6 %), de plus de 75 ans. Lors des essais cliniques sur le sarcome des tissus mous, 93 patients (24 %) avaient 65 ans ou plus et 17 (4 %) avaient 75 ans ou plus. Dans l’ensemble, aucune différence n’a été observée sur le plan de l’innocuité ou de l’efficacité de VOTRIENT entre ces patients et les patients plus jeunes dans le cadre des essais cliniques. Selon une méta-analyse cependant, les patients de plus de 60 ans risqueraient davantage de présenter des taux d’ALT supérieurs à 3 fois la LSN. Aucune autre différence n’a été observée entre les réponses des patients âgés et celles des patients plus jeunes, mais on ne peut exclure la possibilité d’une plus grande sensibilité chez certains sujets âgés.
2 CONTRE-INDICATIONS
VOTRIENT (chlorhydrate de pazopanib) est contre-indiqué chez :
- les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie du produit;
- les patients âgés de moins de 2 ans. VOTRIENT inhibe l’angiogenèse et perturbe considérablement le gain pondéral ainsi que la croissance et la maturation des organes au début du développement postnatal chez le rat (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS et 16, TOXICOLOGIE NON CLINIQUE).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Les comprimés VOTRIENT doivent être prescrits par un médecin expérimenté dans l’administration d’agents antinéoplasiques.
Surveiller la fonction hépatique (voir la section Surveillance et tests de laboratoire) et interrompre, réduire ou cesser l’administration selon les directives (voir la section Hépatique). Le traitement par VOTRIENT ne devrait pas être utilisé chez les patients dont la bilirubinémie plasmatique initiale est plus de 1,5 fois la limite supérieure de la normale (LSN) (avec un taux de bilirubine conjuguée de plus de 35 %) et dont le taux d’ALT correspond à plus du double de la LSN, ou qui présentent une insuffisance hépatique modérée ou sévère (catégories B et C de Child-Pugh). Les patients de plus de 60 ans risqueraient davantage de présenter des taux d’ALT supérieurs à 3 fois la LSN. Voir les sections Hépatique et 4, POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique.
Liste des effets indésirables cliniquement significatifs :
- Hépatotoxicité, incluant des décès (voir la section Hépatique)
- Hypertension, incluant une crise hypertensive (voir la section Cardiovasculaire)
- Dysfonction cardiaque (voir la section Cardiovasculaire)
- Allongement de l’intervalle QT/QTc (voir la section Cardiovasculaire)
- Événements thrombotiques artériels et veineux et microangiopathie thrombotique (voir la section Cardiovasculaire)
- Hémorragie (voir la section Hémorragie)
- Fistules et perforation gastro-intestinales (voir la section Gastro-intestinal)
Syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de la
leucoencéphalopathie postérieure réversible (SLPR) (voir la section Neurologique)
Syndrome de lyse tumorale (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS et la section
Surveillance et tests de laboratoire)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les modifications de la dose, qu’il s’agisse d’une augmentation ou d’une réduction, doivent se faire progressivement, par paliers de 200 mg et selon la tolérance du patient, afin de permettre la prise en charge des effets indésirables. La dose de VOTRIENT ne doit pas dépasser 800 mg.
Insuffisance hépatique : L’administration de VOTRIENT n’est pas recommandée chez les patients présentant des concentrations plasmatiques initiales de bilirubine supérieures à 1,5 fois la LSN (avec une bilirubine conjuguée > 35 %) et des hausses de l’ALT supérieures à 2 fois la LSN, ou qui sont atteints d’une insuffisance hépatique modérée ou sévère (catégorie B et C de Child-Pugh). Aucune étude formelle n’a été menée chez les patients atteints d’insuffisance hépatique légère et la prudence est par conséquent de rigueur chez ces patients (voir la section 10, PHARMACOLOGIE CLINIQUE; Populations et états pathologiques particuliers).
Insuffisance rénale : Aucun ajustement de la dose n’est recommandé dans les cas d’insuffisance rénale légère ou modérée. Les patients dont la protéinurie était supérieure à 1 g (recueil d’urine de 24 heures) au départ étaient exclus des études cliniques déterminantes. L’administration de VOTRIENT n’est pas recommandée chez les patients atteints d’insuffisance rénale sévère (voir la section 10, PHARMACOLOGIE CLINIQUE; Populations et états pathologiques particuliers).
Administration concomitante avec un inhibiteur puissant du CYP3A4 : Si l’administration concomitante d’un inhibiteur puissant du CYP3A4 avec VOTRIENT ne peut être évitée, réduire la dose de VOTRIENT à 400 mg. D’autres réductions posologiques pourraient s’avérer nécessaires si des manifestations indésirables surviennent durant le traitement. Les doses supérieures à 400 mg ne doivent pas être administrées (voir la section 9.4, Interactions médicament-médicament; Inhibiteurs du CYP3A4).
Gériatrie : Aucune modification de la dose, de la fréquence d’administration ou de la voie d’administration n’est requise chez les patients de plus de 65 ans.
4.2 Dose recommandée et modification posologique
La dose recommandée de VOTRIENT pour le traitement de l’adénocarcinome rénal métastatique et du sarcome des tissus mous est de 800 mg 1 fois par jour par voie orale.
VOTRIENT doit être pris sans nourriture (au moins 1 heure avant un repas ou au moins 2 heures après) (voir la section 10.3, Pharmacocinétique).
4.4 Administration
Pour la voie orale.
VOTRIENT doit être pris entier, non fractionné ni broyé, avec un verre d’eau (voir la section 10.3, Pharmacocinétique).
4.5 Dose oubliée
Si une dose de VOTRIENT est oubliée, elle ne doit pas être prise s’il reste moins de 12 heures avant la prochaine dose.
5 SURDOSAGE
Des doses de pazopanib allant jusqu’à 2000 mg ont été évaluées au cours des essais cliniques. Une fatigue de grade 3 (toxicité limitant la dose) et une hypertension de grade 3 ont chacune été observées chez 1 patient sur 3 aux doses de 2000 mg et de 1000 mg par jour, respectivement.
Le traitement du surdosage par VOTRIENT doit consister en des mesures générales de soutien. Il n’existe pas d’antidote spécifique du surdosage par VOTRIENT.
On ne s’attend pas à ce que l’hémodialyse améliore l’élimination de VOTRIENT parce que l’élimination rénale du médicament est négligeable et qu’il se lie fortement aux protéines plasmatiques.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Le comprimé VOTRIENT (pazopanib sous forme de chlorhydrate de pazopanib) à 200 mg est gris, pelliculé, en forme de capsule modifiée et gravé de l’inscription GS JT sur un côté. Flacons de 120 comprimés.
Le centre du comprimé contient les excipients suivants : stéarate de magnésium, cellulose microcristalline, povidone (K30) et glycolate d’amidon sodique. L’enrobage du comprimé contient les excipients suivants : hypromellose, oxyde de fer noir (E172), macrogol, polysorbate 80 et dioxyde de
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés / 200 mg | cellulose microcristalline, dioxyde de titane (E171), glycolate d’amidon sodique, hypromellose, macrogol, oxyde de fer noir (E172), polysorbate 80, povidone (K30) et stéarate de magnésium. | ||
titane (E171).
7 MISES EN GARDE ET PRÉCAUTIONS
Voir la section 3, ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Interactions médicament-médicament : L’administration concomitante de VOTRIENT et de puissants inhibiteurs du CYP3A4 ou de la glycoprotéine P (Pgp) doit être évitée de même que l’administration concomitante avec des inhibiteurs qui ciblent simultanément la Pgp, la protéine de résistance du cancer du sein (BCRP) et/ou le CYP3A4. Ces inhibiteurs peuvent accroître les concentrations de pazopanib (voir les sections 4, POSOLOGIE ET ADMINISTRATION et 9, INTERACTIONS MÉDICAMENTEUSES) et de la toxicité médicamenteuse qui y est associée. L’administration concomitante avec des inducteurs du CYP3A4 ou de la Pgp ou des médicaments qui font augmenter le pH gastrique doit être évitée parce qu’elle pourrait diminuer l’efficacité du médicament.
Association avec d’autres traitements anticancéreux administrés par voie générale : Des essais cliniques menés sur l’administration de VOTRIENT en association avec le pemetrexed (dans les cas de cancer du poumon non à petites cellules [CPNPC]) et le lapatinib (dans les cas de cancer du col de l’utérus) ou le pembrolizumab (dans les cas d’adénocarcinome rénal à un stade avancé) ont été interrompus prématurément en raison d’inquiétudes par rapport à la toxicité et/ou mortalité accrues et aucune dose du traitement d’association sûre et efficace n’a été établie pour ces schémas thérapeutiques. VOTRIENT n’est pas indiqué en association avec d’autres agents antinéoplasiques.
Sarcome des tissus mous, types de tumeurs : Seuls les patients porteurs de sous-types histologiques précis de sarcomes des tissus mous ont pu participer aux études. Par conséquent, l’efficacité et l’innocuité de VOTRIENT ne sont confirmées que pour ces sous-types de STM et l’utilisation de ce médicament doit se limiter à ces sous-types (voir les sections 1, INDICATIONS et 14, ESSAIS CLINIQUES).
Les types de tumeurs énumérés ici ont été exclus de l’essai clinique de phase III sur le sarcome des tissus mous : sarcome adipocytaire (tous les sous-types), tout rhabdomyosarcome non alvéolaire ni pléomorphe, chondrosarcome, ostéosarcome, tumeur d’Ewing ou tumeur neurectodermique primitive, tumeurs stromales gastro-intestinales, dermatofibrosarcome protuberans, sarcome myofibroblastique inflammatoire, mésothéliome malin et tumeurs mésodermiques mixtes de l’utérus.
Les patients qui avaient un sarcome adipocytaire (liposarcome) ont été exclus de l’essai déterminant de phase III puisque, lors d’un essai de phase II (VEG20002), les effets de VOTRIENT (survie sans progression à 12 semaines) sur ce type de tumeurs n’étaient pas concluants (voir la section 14, ESSAIS CLINIQUES). Les patients qui présentaient les autres types de tumeurs énumérés ci-dessus ont été exclus en raison de leur pathogenèse particulière et des options thérapeutiques uniques qui y sont opposées.
Étaient également exclus de l’essai déterminant de phase III les patients qui avaient déjà reçu un inhibiteur de l’angiogenèse et/ou un inhibiteur du facteur de croissance de l’endothélium vasculaire (VEGF), ou encore un agent ciblant le récepteur du facteur de croissance de l’endothélium vasculaire (VEGFR).
Cancérogenèse et mutagenèse
Dans le cadre d’essais d’une durée de 2 ans qui portaient sur le pouvoir cancérogène du pazopanib, on a observé une fréquence accrue d’adénomes hépatiques chez la souris (à des doses correspondant à environ 1,3 fois l’exposition notée chez l’humain à la dose thérapeutique) et d’adénocarcinomes duodénaux chez le rat (à des doses correspondant à ≥ 0,3 fois l’exposition notée chez l’humain à la dose thérapeutique). La pertinence clinique de ces manifestations néoplasiques chez la souris et le rat n’est pas claire. Les études sur le pouvoir génotoxique du médicament n’ont relevé aucun signe d’activité mutagène ou clastogène (voir les sections 16, TOXICOLOGIE NON CLINIQUE; Cancérogénicité; Génotoxicité).
Cardiovasculaire
Hypertension : L’hypertension est un effet indésirable courant chez les patients traités par VOTRIENT, et la tension artérielle doit être bien maîtrisée avant l’instauration du traitement par VOTRIENT. Les patients devaient présenter une tension artérielle diastolique ≤ 90 mm Hg et une tension artérielle systolique ≤ 140 mm Hg pour être admis à l’essai contrôlé de phase III. Durant le traitement, la tension artérielle des patients doit être surveillée tôt après le début (pas plus d’une semaine après l’instauration de VOTRIENT) puis fréquemment pour veiller à la maîtrise de la tension artérielle. L’hypertension doit être traitée rapidement par une association d’antihypertenseurs standard suivie d’une réduction de la dose de VOTRIENT ou de l’interruption du traitement si elle est justifiée sur le plan clinique (voir la section 4, POSOLOGIE ET ADMINISTRATION).
Au cours des études cliniques contrôlées portant sur l’emploi de VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique et du sarcome des tissus mous, environ 40 % des patients traités par VOTRIENT ont fait de l’hypertension, comparativement à 6 % et à 10 %, respectivement, des patients ayant reçu le placebo. Une hypertension de grade 3 a été rapportée chez 4 % et 7 % des patients sous VOTRIENT, comparativement à 0,7 % des patients sous placebo. L’hypertension (tension artérielle systolique ≥ 150 ou diastolique ≥ 100 mm Hg) est apparue tôt au cours du traitement (environ 40 % des cas sont survenus dans les 9 premiers jours de traitement et environ 90 % des cas sont survenus au cours des 18 premières semaines). La majorité des cas d’hypertension ont été pris en charge par l’emploi d’antihypertenseurs ou par une réduction de la dose; dans 0,7 % des cas, le traitement par VOTRIENT a été abandonné définitivement.
Des cas de crise hypertensive ont été initialement signalés pendant la prise de VOTRIENT dans l’ensemble de la population de l’analyse d’innocuité dans le traitement de l’adénocarcinome rénal métastatique (1/586). On a reçu d’autres rapports de cas de crise hypertensive par l’entremise du programme de développement clinique sur VOTRIENT. Ces manifestations sont survenues chez des patients ayant ou non des antécédents d’hypertension.
L’administration de VOTRIENT n’est pas recommandée chez les patients dont l’hypertension n’est pas maîtrisée par les médicaments. On doit cesser le traitement par VOTRIENT si des crises hypertensives se manifestent ou en présence d’une hypertension grave qui persiste malgré l’administration d’antihypertenseurs et la réduction de la dose de VOTRIENT.
Des cas graves et parfois mortels de dissection artérielle et d’anévrisme ont été signalés chez des patients, hypertendus ou non, qui recevaient un inhibiteur de l’activité tyrosine kinase du VEGFR, y compris VOTRIENT. L’emploi des inhibiteurs de la voie du VEGF peut favoriser la formation d’un anévrisme et/ou d’une dissection artérielle chez les patients. Il faut évaluer soigneusement ce risque avant d’amorcer un traitement par VOTRIENT chez des patients qui présentent des facteurs de risque comme l’hypertension ou des antécédents d’anévrisme.
Dysfonction cardiaque : Dans le cadre de trois essais cliniques menés sur VOTRIENT dans le traitement de l’ARm, des épisodes de dysfonction cardiaque, notamment une insuffisance cardiaque congestive et une baisse de la fraction d’éjection ventriculaire gauche (FEVG) sont survenus. Dans l’ensemble de la population de l’analyse d’innocuité dans le traitement de l’ARm (n = 586), une dysfonction cardiaque a été observée chez 4 patients sur 586 (< 1 %) sans surveillance systématique de la FEVG. La dysfonction cardiaque a été observée à une fréquence comparable dans les groupes placebo et VOTRIENT. Au cours d’un essai distinct mené avec répartition aléatoire portant sur le traitement de l’ARm par VOTRIENT comparativement au sunitinib, la dysfonction cardiaque était définie par des symptômes de dysfonction cardiaque ou par une baisse absolue de la FEVG ≥ 15 % par rapport aux valeurs de départ, ou par une baisse de la FEVG ≥ 10 % par rapport aux valeurs de départ qui se situaient également en deçà de la limite inférieure de la normale. Parmi les patients qui ont fait l’objet de mesures de la FEVG de départ et de suivi, une dysfonction cardiaque est survenue chez 13 % des patients (47/362) traités par VOTRIENT, comparativement à 11 % (42/369) de ceux qui ont reçu le sunitinib. Dans chaque groupe de traitement, des cas d’insuffisance cardiaque congestive ont été observés chez 0,5 % des patients. Une insuffisance cardiaque congestive a été signalée chez 3 des 240 patients (1,0 %) participant à l’essai clinique de phase III sur le sarcome des tissus mous. Chez les patients s’étant prêtés à une mesure de la FEVG après le début de leur traitement, les chercheurs ont décelé des baisses de ce paramètre chez 11 % des patients (16/142) du groupe VOTRIENT et 5 % (2/40) de ceux du groupe placebo. Quatorze des 16 patients du groupe VOTRIENT présentaient une hypertension concomitante. VOTRIENT n’a pas été étudié chez les patients atteints d’insuffisance cardiaque modérée ou sévère ni chez ceux dont la FEVG était inférieure à la normale.
On doit surveiller de près les patients pour déceler les signes ou symptômes cliniques d’insuffisance cardiaque congestive. Une évaluation initiale et périodique de la FEVG est recommandée chez les patients susceptibles de présenter une dysfonction cardiaque, y compris ceux ayant préalablement reçu des anthracyclines. On doit surveiller la tension artérielle et la traiter rapidement par une association d’antihypertenseurs et un ajustement de la dose de VOTRIENT (interruption et reprise du traitement à une dose réduite selon le jugement clinique du médecin).
Allongement de l’intervalle QT et torsades de pointes : Au cours des études cliniques sur l’utilisation de VOTRIENT chez des patients atteints d’un adénocarcinome rénal métastatique ou d’un sarcome des tissus mous, des allongements de l’intervalle QT (≥ 500 ms) ont été détectés par un électrocardiogramme de routine chez 1,0 % des patients traités par VOTRIENT qui avaient un adénocarcinome rénal métastatique (3/290) et moins de 1 % de ceux ayant un sarcome des tissus mous (1/240), par comparaison à aucun des patients sous placebo. Des torsades de pointes se sont produites chez 2 des 586 patients (0,3 %) qui avaient reçu VOTRIENT dans le cadre des études cliniques sur l’adénocarcinome rénal métastatique. VOTRIENT doit être utilisé avec prudence chez les patients qui ont des antécédents d’allongement de l’intervalle QT, ceux qui prennent des antiarythmiques ou d’autres médicaments pouvant provoquer un allongement de l’intervalle QT ou ceux qui souffrent d’une maladie cardiaque préexistante pertinente (y compris l’ischémie myocardique et l’insuffisance cardiaque congestive). Les autres facteurs de risque de torsades de pointes incluent le diabète sucré, la neuropathie autonome et des perturbations de l’équilibre électrolytique (hypokaliémie, hypomagnésiémie, hypocalcémie). Lorsqu’on utilise VOTRIENT, on doit obtenir des électrocardiogrammes au début du traitement et régulièrement par la suite ainsi que maintenir les taux d’électrolytes à l’intérieur des limites de la normale.
Baisse de la fréquence cardiaque : Dans le cadre d’une étude clinique contrôlée par placebo sur la conduction cardiaque menée chez des patients présentant des tumeurs solides (n = 65), le traitement par VOTRIENT a donné lieu à une baisse de la fréquence cardiaque par rapport au traitement par placebo (voir les sections 9, INTERACTIONS MÉDICAMENTEUSES et 7, MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire). Une bradycardie symptomatique a rarement été observée (< 0,1 %) selon une analyse de la base de données des essais cliniques évaluant l’innocuité du pazopanib. VOTRIENT doit être administré avec prudence aux patients présentant une faible fréquence cardiaque au départ < 60 battements par minute), des antécédents de syncope ou une arythmie, une maladie du sinus, un bloc sino-auriculaire, un bloc auriculo-ventriculaire (bloc AV), une cardiopathie ischémique ou une insuffisance cardiaque congestive. Les produits médicinaux qui donnent lieu à une baisse de la fréquence cardiaque doivent être utilisés avec prudence s’ils sont administrés en association avec VOTRIENT.
Événements thrombotiques artériels : Au cours des études cliniques sur VOTRIENT, des cas d’infarctus du myocarde, d’angine de poitrine, d’accident vasculaire cérébral ischémique et d’accident ischémique transitoire, dont certains se sont révélés mortels, ont été observés. Lors des études contrôlées de phase III portant sur l’adénocarcinome rénal (AR) et le sarcome des tissus mous, ces événements ont été observés chez des patients traités par VOTRIENT (essai sur l’AR : 9/290 [3 %]); essai sur le STM : 5/240 [2 %]), mais pas chez ceux ayant reçu un placebo. Il s’agissait notamment des manifestations suivantes : infarctus du myocarde ou ischémie myocardique (5/290 [1,7 %] et 4/240 [2 %] pour l’ARm et le STM, respectivement); accidents vasculaires cérébraux (1/290 [0,3 %] et 1/240 [0,4 %] pour l’ARm et le STM, respectivement); accidents ischémiques transitoires (4/290 [1,4 %] pour l’ARm et aucun pour les essais sur le STM). Lors de l’essai sur l’adénocarcinome rénal, des épisodes thrombotiques artériels mortels se sont produits chez 2 des 290 patients (0,7 %; AVC ischémique et ischémie myocardique) sous VOTRIENT et aucun sous placebo. Aucun épisode thrombotique artériel ne s’est révélé mortel dans l’essai sur le sarcome des tissus mous. VOTRIENT doit être utilisé avec prudence chez les patients qui ont des antécédents d’événements thrombotiques ou qui y sont particulièrement à risque. VOTRIENT n’a pas été étudié chez les patients qui ont eu un tel événement au cours des six mois précédents et il ne doit pas être administré à ces patients.
Troubles thromboemboliques veineux : Dans le cadre d’études cliniques menées sur VOTRIENT, des troubles thromboemboliques veineux, y compris des cas de thrombose veineuse et d’embolie pulmonaire mortelle, sont survenus. Leur fréquence était plus élevée chez les patients ayant un sarcome des tissus mous (5 %) que chez ceux ayant un adénocarcinome rénal (2 %). Lors de l’essai déterminant sur le STM, la fréquence de troubles thromboemboliques veineux s’élevait à 5 % chez les patients traités par VOTRIENT et à 2 % chez ceux du groupe placebo. Dans le cadre d’une étude clinique déterminante menée au sein d’une population atteinte d’ARm, la fréquence des troubles thromboemboliques veineux s’élevait à 1 % chez les patients traités par VOTRIENT et à 1 % chez ceux du groupe placebo. Il convient de rester à l’affût des signes et des symptômes des troubles thromboemboliques veineux et de l’embolie pulmonaire.
Microangiopathie thrombotique : La microangiopathie thrombotique (MAT) [y compris des cas connus de purpura thrombocytopénique thrombotique (PTT) et de syndrome hémolytique et urémique (SHU)] ont été signalés dans le cadre d’essais cliniques et de surveillance post-commercialisation de VOTRIENT administré en monothérapie et en association avec le bevacizumab (voir les sections 8.2, Effets indésirables observés dans les essais cliniques et 8.5, Effets indésirables observés après la mise en marché). Mettre fin définitivement au traitement par VOTRIENT chez les patients présentant une MAT. Une atténuation des effets de la MAT a été observée suivant l’arrêt du traitement, ce qui concorde avec le rôle déclaré des inhibiteurs de la voie du VEGF. VOTRIENT n’est pas indiqué en association avec d’autres agents.
Considérations périopératoires
Cicatrisation : Aucune étude n’a été réalisée en bonne et due forme sur les effets de VOTRIENT sur la cicatrisation. Étant donné que les inhibiteurs du facteur de croissance de l’endothélium vasculaire (VEGF) peuvent entraver la cicatrisation, le traitement par VOTRIENT doit être arrêté au moins 7 jours avant une intervention chirurgicale. Après l’opération, la décision de reprendre le traitement par VOTRIENT doit être fondée sur l’observation d’une cicatrisation adéquate selon le jugement du clinicien. L’administration de VOTRIENT doit être arrêtée chez les patients présentant une déhiscence de plaie
Endocrinien/métabolisme
Hypothyroïdie : Au cours des études cliniques sur VOTRIENT, des cas d’hypothyroïdie se sont produits. L’hypothyroïdie a été signalée comme effet indésirable chez 19 patients (7 %) traités par VOTRIENT, comparativement à aucun (0 %) dans le groupe sous placebo, lors de l’essai sur l’ARm, et chez 19 patients (8 %) traités par VOTRIENT, comparativement à aucun (0 %) dans le groupe sous placebo, lors de l’essai sur le sarcome des tissus mous.
La surveillance proactive de la fonction thyroïdienne est recommandée.
Syndrome de lyse tumorale (SLT) : Des cas de SLT, certains d’issue fatale, ont été signalés chez des patients traités par VOTRIENT (voir la section 8.5, Effets indésirables observés après la mise en marché). De façon générale, les patients qui présentent une tumeur à croissance rapide, une charge tumorale élevée, une dysfonction rénale ou une déshydratation sont exposés à un risque de SLT. Des mesures préventives, y compris le traitement de taux élevés d’acide urique et une hydratation par voie intraveineuse devraient être envisagées avant la mise en route d’un traitement par VOTRIENT. Les patients à risque doivent être surveillés de près et traités selon leur état clinique.
Gastro-intestinal
Fistules et perforations gastro-intestinales : Au cours des études cliniques sur VOTRIENT, des cas de perforation ou de fistule gastro-intestinale se sont produits dont certains se sont révélés mortels. Lors des essais sur l’adénocarcinome rénal et le sarcome des tissus mous, des perforations ou des fistules gastro-intestinales se sont produites chez 0,9 % (5/586) et 1 % (4/382), respectivement, des patients prenant VOTRIENT. Les perforations ont été mortelles pour 0,3 % (2/586) des patients dans les essais sur l’AR et 0,3 % (1/382) des patients dans les essais sur le STM. VOTRIENT doit être utilisé avec prudence chez les patients à risque de perforation ou de fistule gastro-intestinale. Il convient de rester à l’affût des signes et des symptômes de perforation ou de fistule gastro-intestinale.
Hématologique
Hémorragie : Au cours des études cliniques sur VOTRIENT, des épisodes hémorragiques ont été signalés dont certains se sont révélés mortels. Au cours de l’étude clinique contrôlée sur l’emploi de VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique, 37 patients sur 290 (13 %) sous VOTRIENT et 7 patients sur 145 (5 %) sous placebo ont subi au moins 1 épisode hémorragique. Les épisodes hémorragiques les plus fréquents sous VOTRIENT ont été l’hématurie (4 %), l’épistaxis (2 %), l’hémoptysie (2 %) et l’hémorragie rectale (1 %). Chez 9 des 37 patients traités par VOTRIENT qui ont subi des épisodes hémorragiques, ces événements ont été graves et comprenaient des hémorragies pulmonaires, gastro-intestinales et génito-urinaires. Dans la population totale de l’analyse d’innocuité dans l’adénocarcinome rénal métastatique (n = 586), des hémorragies cérébrales ont été observées chez moins de 1 % des patients traités par VOTRIENT et des hémorragies mortelles se sont produites chez 0,9 % des patients.
Au cours d’un essai clinique sur l’utilisation de VOTRIENT dans le traitement du sarcome des tissus mous, 53 des 240 patients (22 %) sous VOTRIENT, comparativement à 10 des 123 patients (8 %) sous placebo, ont subi au moins 1 épisode hémorragique. Les troubles hémorragiques les plus courants étaient l’épistaxis (8 %), l’hémorragie buccale (3 %) et l’hémorragie anale (2 %). Des épisodes hémorragiques de grade 4 ont touché 1 % des patients (3/240) sous la forme, entre autres, d’hémorragies intracrâniennes, sous-arachnoïdiennes ou péritonéales.
VOTRIENT n’a pas été étudié chez les patients ayant présenté une hémoptysie, une hémorragie cérébrale ou une hémorragie gastro-intestinale d’importance clinique au cours des 6 mois précédents, et le traitement n’est par conséquent pas recommandé dans de tels cas. Par ailleurs, VOTRIENT doit être utilisé avec prudence chez les patients qui présentent un risque important d’hémorragie.
Hépatique/biliaire/pancréatique
Effets hépatiques : Des cas d’insuffisance hépatique (y compris des cas mortels) ont été rapportés durant l’utilisation de VOTRIENT. Lors des essais cliniques sur VOTRIENT qui ont contribué à l’homologation initiale du médicament pour le traitement de l’adénocarcinome rénal métastatique, des hausses des concentrations sériques des transaminases [alanine-aminotransférase (ALT), aspartate-aminotransférase (AST)] et de la bilirubine ont été observées. Dans la majorité des cas, ces hausses de l’ALT et de l’AST étaient un phénomène isolé et ne s’accompagnaient pas d’une augmentation concomitante de la phosphatase alcaline ou de la bilirubine. Selon une méta-analyse, les patients de plus de 60 ans risqueraient davantage de présenter des taux d’ALT supérieurs à 3 fois la LSN. Les patients porteurs de l’allèle HLA-B*57:01 présentent également un risque accru d’élévation du taux d’ALT associée à la prise de pazopanib. La fonction hépatique doit faire l’objet d’une surveillance chez tous les patients traités par le pazopanib, sans égard au génotype en cause ni à l’âge du patient. Une évaluation attentive du rapport risques-bienfaits doit être effectuée chez les patients porteurs de l’allèle HLA-B*57:01 (voir la section 10, PHARMACOLOGIE CLINIQUE, Pharmacogénomique). La grande majorité (plus de 90 %) des hausses des concentrations des transaminases de tout grade est survenue au cours des 18 premières semaines. Les grades sont définis selon la troisième version de l’échelle du National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE).
Au cours de l’étude clinique contrôlée de phase III sur VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique, des taux d’ALT supérieurs à 3 fois la LSN ont été rapportés chez 18 % et 3 % des patients qui avaient reçu respectivement le médicament et le placebo. Des taux d’ALT supérieurs à 10 fois la LSN ont été rapportés chez 4 % des patients sous VOTRIENT et chez moins de 1 % des sujets sous placebo. Des hausses concomitantes du taux d’ALT supérieures à 3 fois la LSN et du taux de bilirubine supérieures à 2 fois la LSN sans augmentation importante de la phosphatase alcaline se sont produites chez 1 % des patients sous VOTRIENT et moins de 1 % des sujets sous placebo. Chez les patients qui ont cessé le traitement en raison d’un effet indésirable, les effets liés à la fonction hépatique étaient le plus fréquemment mentionnés au nombre des motifs d’abandon dans l’étude clinique contrôlée de phase III (4 %) et dans l’étude de phase II à un seul groupe (4 %).
Lors d’un essai contrôlé portant sur VOTRIENT dans le traitement du sarcome des tissus mous, un taux d’ALT équivalant à plus de 3 fois la LSN a été constaté chez 18 % et 5 % des patients des groupes VOTRIENT et placebo, respectivement, tandis qu’un taux d’ALT de plus de 8 fois la LSN a été signalé chez 7 % et 2 % de ces mêmes groupes, respectivement. Des hausses concomitantes des taux d’ALT (> 3 fois la LSN) et de bilirubine (> 2 fois la LSN) en l’absence d’une hausse significative de la phosphatase alcaline (> 3 fois la LSN) ont été constatées chez 4 des 240 patients (2 %) sous VOTRIENT et 1 des 123 patients (< 1 %) sous placebo.
Un tiers de un pour cent (0,3 %) des patients (2/586) ayant pris part aux essais qui ont contribué à l’approbation de l’indication d’adénocarcinome rénal présentait une progression de la maladie et une insuffisance hépatique à leur décès, et 0,4 % des patients (1/240) de l’essai sur le STM ont succombé à une insuffisance hépatique.
Évaluer la fonction hépatique par des mesures sériques avant l’instauration du traitement par VOTRIENT, aux 2e, 4e, 6e et 8e semaines, aux 3e et 4e mois et lorsque les données cliniques le justifient. Une surveillance régulière devrait être exercée après le 4e mois. Les médecins doivent informer leurs patients des signes et des symptômes possibles de dysfonction hépatique (incluant ictère, coloration inhabituellement foncée des urines, anorexie, nausée, fatigue, inconfort dans la partie supérieure droite de l’abdomen et vomissements) de façon que les mesures appropriées puissent être instaurées pour en réduire l’impact au minimum.
Les lignes de conduite suivantes sont prévues pour les patients dont les valeurs initiales pour la bilirubine totale sont égales ou inférieures à 1,5 fois la LSN et les concentrations d’AST et d’ALT sont égales ou inférieures à 2 fois la LSN.
- Chez les patients présentant des hausses isolées de l’ALT se situant entre 3 fois la limite supérieure de la normale (LSN) et au plus 8 fois la limite supérieure de la normale, le traitement par VOTRIENT peut être poursuivi si l’on assure une surveillance hebdomadaire de la fonction hépatique jusqu’à ce que les valeurs de l’ALT reviennent au grade 1 (NCI CTCAE) ou à la valeur initiale.
- Si les hausses de l’ALT sont supérieures à 8 fois la LSN, le traitement par VOTRIENT doit être interrompu jusqu’à ce que les valeurs des transaminases reviennent au grade 1 (NCI CTCAE) ou à la valeur initiale. Si l’on juge que les bienfaits potentiels de la reprise de l’administration de VOTRIENT l’emportent sur les risques d’hépatotoxicité, on peut reprendre le traitement par VOTRIENT à la dose réduite de 400 mg 1 fois par jour et procéder aux tests de la fonction hépatique chaque semaine pendant 8 semaines (voir la section 4, POSOLOGIE ET ADMINISTRATION). Si des hausses de l’ALT supérieures à 3 fois la LSN réapparaissent après la reprise du traitement, on doit mettre fin définitivement au traitement par VOTRIENT.
- Si des hausses des concentrations d’ALT supérieures à 3 fois la LSN se produisent en même temps que des augmentations de la bilirubine supérieures à 2 fois la LSN, on doit mettre fin définitivement au traitement par VOTRIENT. Les patients doivent être suivis jusqu’à ce qu’ils reviennent à un grade 1 (NCI CTCAE) ou aux valeurs initiales. VOTRIENT est un inhibiteur de l’UDP-glucuronosyltransférase 1 polypeptide A1 (UGT1A1). Une légère hyperbilirubinémie indirecte (bilirubine libre) peut survenir chez les patients atteints de la maladie de Gilbert (cholémie familiale). Les patients qui ne présentent qu’une légère hyperbilirubinémie indirecte, un syndrome de Gilbert avéré ou soupçonné et une hausse de l’ALT supérieure à 3 fois la LSN doivent être pris en charge selon les recommandations données pour les hausses isolées des concentrations de l’ALT.
- Dans le cas d’hyperbilirubinémie isolée (par ex., en l’absence de hausses de l’ALT ou d’autres signes/symptômes d’atteinte hépatique), le traitement peut se poursuivre sans avoir à modifier les doses. Toutefois, une évaluation approfondie doit être envisagée pour déceler toute cause sous-jacente.
L’administration concomitante de VOTRIENT et de simvastatine accroît le risque de hausses de l’ALT (voir la section 9.4, Interactions médicament-médicament) et doit se faire avec circonspection et sous surveillance étroite. En outre, la prudence et une surveillance étroite s’imposent dans le cas de l’administration concomitante de VOTRIENT et d’autres statines puisqu’on ne dispose pas de données suffisantes pour en évaluer les répercussions sur les taux d’ALT.
Insuffisance hépatique : Dans le cadre d’une étude de phase I portant sur l’insuffisance hépatique, les patients qui présentaient une insuffisance hépatique modérée au départ ont éprouvé des effets toxiques limitant la dose pouvant être utilisée à 400 mg (la moitié de la dose quotidienne recommandée). VOTRIENT ne doit pas être employé chez les patients dont la bilirubinémie plasmatique initiale est plus de 1,5 fois plus élevée que la limite supérieure de la normale (et un taux de bilirubine conjuguée de plus de 35 %) et dont le taux d’ALT correspond à plus du double de la LSN, ou qui présentent une insuffisance hépatique modérée ou sévère (catégories B et C de Child-Pugh). VOTRIENT doit être utilisé avec prudence chez les patients qui ont une insuffisance hépatique légère, car aucune étude en bonne et due forme n’a été menée auprès de cette population.
Immunitaire
Infections : Des cas d’infections graves (accompagnées ou non de neutropénie), dont certains ont eu une issue fatale, ont été signalés. Il convient d’instaurer un traitement anti-infectieux approprié sans tarder et d’envisager l’interruption ou l’abandon de VOTRIENT dans les cas d’infections graves.
Surveillance et tests de laboratoire
La tension artérielle des patients doit être surveillée et l’hypertension doit au besoin être traitée au moyen d’antihypertenseurs standard avant l’instauration ainsi que pendant toute la durée du traitement par VOTRIENT. Une tension artérielle normale (diastolique ≤ 90 mm Hg et systolique ≤ 140 mm Hg), confirmée par deux mesures effectuées à 24 heures d’intervalle, doit être enregistrée pour les patients auxquels on a prescrit des antihypertenseurs avant l’instauration du traitement par VOTRIENT. Une évaluation initiale et périodique de la FEVG est recommandée chez les patients susceptibles de présenter une dysfonction cardiaque, y compris ceux ayant préalablement reçu des anthracyclines.
Des évaluations par ECG doivent être réalisées au départ puis périodiquement durant le traitement par VOTRIENT pour surveiller la baisse de la fréquence cardiaque et les intervalles à l’ECG (voir la section 10, PHARMACOLOGIE CLINIQUE, Cardiovasculaire).
Lorsqu’on utilise VOTRIENT, il est recommandé d’obtenir un hémogramme, une analyse biochimique du sang (incluant glycémie, lipase/amylase, taux de créatinine et d’électrolytes [calcium, magnésium, potassium, phosphate et sodium]), une analyse d’urine et un électrocardiogramme avant le début du traitement ainsi que périodiquement par la suite.
La surveillance proactive de la fonction thyroïdienne est recommandée.
Chez les patients exposés à un risque, il faut surveiller l’apparition de signes et de symptômes évocateurs d’un syndrome de lyse tumorale (p. ex.,, hyperuricémie, hyperkaliémie, hypocalcémie, hyperphosphatémie, insuffisance rénale aiguë, taux élevé de LDH, fortes fièvres) avant et pendant le traitement initial par VOTRIENT. L’hydratation doit être suivie de près chez ces patients. Il importe de maintenir bien hydratés les patients qui présentent un risque particulièrement élevé de SLT.
Évaluer la fonction hépatique par des mesures sériques avant l’instauration du traitement par VOTRIENT, aux 2e, 4e, 6e et 8e semaines, aux 3e et 4e mois et lorsque les données cliniques le justifient. Une surveillance régulière devrait être exercée après le 4e mois (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS; Effets hépatiques et Insuffisance hépatique).
Neurologique
Syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de la leucoencéphalopathie postérieure réversible (SLPR) : Des cas de SEPR/SLPR – qui peuvent s’avérer mortels – ont été signalés chez des patients traités par VOTRIENT. On a relevé des antécédents ou l’apparition d’hypertension, souvent sévères, au moment de l’effet dans tous les rapports de cas. Les cas de SEPR/SLPR sont survenus dans les 90 jours suivant l’instauration de VOTRIENT.
Le SEPR/SLPR est un trouble neurologique pouvant se manifester par des maux de tête, des convulsions, de la léthargie, de la confusion, une cécité et d’autres perturbations visuelles et neurologiques. Une hypertension allant de légère à sévère pourrait ne pas se manifester dans tous les cas de SEPR/SLPR. L’imagerie par résonance magnétique est la méthode diagnostique optimale du SLPR. Mettre fin définitivement au traitement par VOTRIENT chez les patients présentant un SEPR/SLPR.
Ophtalmologique
Après la commercialisation du produit, des cas de décollement de la rétine non exsudatif ont été signalés chez des patients traités par VOTRIENT. Selon les rapports, beaucoup de ces cas se sont résolus après un traitement et les patients ont pu poursuivre ou reprendre la prise de VOTRIENT. Des récurrences ont toutefois été notées.
Rénal
Protéinurie : On a signalé des cas de protéinurie et de syndrome néphrotique lors des études cliniques sur VOTRIENT. Au cours de l’étude clinique contrôlée de phase III sur l’utilisation de VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique, une protéinurie a été rapportée comme effet indésirable chez 27 patients (9 %) traités par VOTRIENT. Par ailleurs, au cours de l’essai clinique contrôlé sur le traitement du sarcome des tissus mous, 1 % des patients sous VOTRIENT et 3 % de ceux sous placebo ont présenté une protéinurie. Un patient (1/240, 0,4 %) traité par VOTRIENT a été atteint d’un syndrome néphrotique qui a mené à l’abandon du traitement. Il est recommandé de procéder à des analyses d’urine avant le début du traitement puis régulièrement par la suite; il est également recommandé de surveiller la survenue d’une éventuelle aggravation de la protéinurie en mesurant la protéinurie de 24 heures, selon les indications cliniques. Une protéinurie de 24 heures de 3 g ou plus nécessite l’interruption du traitement et la réduction de la dose; des épisodes répétés malgré la réduction de la dose exigent l’arrêt du traitement. On doit cesser l’administration de VOTRIENT advenant l’apparition d’un syndrome néphrotique. Les patients dont la protéinurie était supérieure à 1 g (recueil d’urine de 24 heures) initialement étaient exclus des études.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
VOTRIENT peut nuire à la fertilité chez les hommes et les femmes. Une baisse de la fécondité a été observée chez les femelles au cours des études de la toxicité pour la reproduction chez les rats (voir la section 16, TOXICOLOGIE NON CLINIQUE).
Respiratoire
Pneumothorax : Lors des essais déterminants sur l’adénocarcinome rénal métastatique et le sarcome des tissus mous, un pneumothorax s’est produit chez des patients traités par VOTRIENT mais aucun cas n’a été observé chez les patients sous placebo. Tous les patients atteints de pneumothorax avaient des métastases pulmonaires au départ.
Pneumopathie interstitielle/pneumonite : Des cas de pneumopathie interstitielle/pneumonite, dont certains ont été mortels, ont été associés au traitement par VOTRIENT. Des examens de tomodensitométrie ont révélé des cas d’opacité de verre dépoli, et certains patients ont présenté des symptômes de dyspnée, de toux et de fièvre. Il faut surveiller l’état des patients qui ont des symptômes respiratoires évocateurs de pneumopathie interstitielle ou de pneumonite et mettre fin au traitement par VOTRIENT chez ceux qui développent l’une ou l’autre de ces maladies. Il faut demander aux patients de signaler sans tarder l’apparition de nouveaux symptômes respiratoires ou toute aggravation de ceux-ci.
7.1 Populations particulières
Origine ethnique : La neutropénie, la thrombopénie et le syndrome d’érythrodysesthésie palmoplantaire ont été observés à une fréquence plus élevée chez les patients originaires de l’Asie de l’Est.
7.1.1 Femmes enceintes
Les études précliniques chez les animaux ont révélé que le pazopanib produisait des effets tératogènes, embryotoxiques, fœtotoxiques et abortifs (voir la section 16, TOXICOLOGIE NON CLINIQUE). Aucun essai clinique n’a été mené auprès de femmes enceintes.
VOTRIENT peut provoquer des effets nocifs pour le fœtus lorsqu’il est administré à des femmes enceintes. Si VOTRIENT est utilisé pendant la grossesse ou si la patiente devient enceinte pendant le traitement, le risque pour le fœtus doit être expliqué à la patiente. On doit conseiller aux femmes en âge de procréer d’éviter de devenir enceintes pendant qu’elles reçoivent un traitement par VOTRIENT ainsi que jusqu’à 8 semaines suivant l’arrêt du traitement.
On ignore si VOTRIENT est présent dans le sperme. Les hommes (y compris ceux qui ont subi une vasectomie) dont les partenaires sexuelles sont enceintes, le sont peut-être ou pourraient tomber enceintes doivent utiliser le condom durant les relations sexuelles au cours du traitement par le pazopanib et au moins 2 semaines après la prise de la dernière dose de ce médicament.
7.1.2 Allaitement
L’innocuité de VOTRIENT durant l’allaitement n’a pas été établie. On ignore si VOTRIENT est excrété dans le lait maternel chez l’humain. L’allaitement doit être interrompu durant le traitement par VOTRIENT.
7.1.3 Enfants
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de VOTRIENT dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. Lors d’une étude de phase II menée en mode ouvert sans groupe témoin sur un seul agent afin de déterminer l’activité thérapeutique du pazopanib chez des enfants et des adolescents âgés de 1 à < 18 ans, le pazopanib a été administré sous forme de comprimés dosés à 450 mg/m2 chaque jour ou sous forme de suspension par voie orale à 225 mg/m2 chaque jour à 57 enfants atteints de tumeurs solides réfractaires, parmi lesquelles des rhabdomyosarcomes (n = 12), des sarcomes des tissus mous autres que des rhabdomyosarcomes (n = 11), des tumeurs d’Ewing ou tumeurs neurectodermiques primitives (n = 10), des ostéosarcomes (n = 10), des neuroblastomes (n = 8) et des hépatoblastomes (n = 6). Les résultats de cette étude n’ont pas permis de démontrer la présence d’une activité antitumorale pertinente. Aucun signe inconnu ou inattendu n’a été observé en matière d’innocuité. Des cas de protéinurie, de douleur abdominale et d’hypothyroïdie ont été signalés plus souvent (augmentation de la fréquence ≥ 10 %) chez les enfants que chez les adultes. Lors de l’administration de pazopanib à 225 mg/m2 (en suspension orale) chez des enfants, les paramètres pharmacocinétiques (Cmax et ASC0-24 h) ont semblé semblables à ceux qui avaient été signalés précédemment chez des patients adultes traités par 800 mg de pazopanib.
Des études de toxicité effectuées chez les rongeurs ont révélé une hypertrophie du cartilage de croissance épiphysaire ainsi que des anomalies dans la croissance des incisives. De plus, une étude de toxicité effectuée chez des ratons âgés de 9 à 14 jours ayant reçu des doses de 10 et de 100 mg/kg/jour (soit environ 0,16 et 0,43 fois l’exposition clinique chez l’humain adulte selon l’ASC, respectivement) a fait ressortir des effets marqués sur la croissance et la maturation des organes, y compris une diminution du poids de ces derniers, ainsi qu’une glomérulopathie. La dose de 10 mg/kg/jour a entraîné une réduction considérable du gain de poids corporel. La dose de 100 mg/kg/jour a provoqué la mort, l’absence de gain pondéral, ainsi qu’un ralentissement de la prolifération cellulaire et une accélération de l’apoptose dans divers organes (voir la section 16, TOXICOLOGIE NON CLINIQUE).
VOTRIENT est contre-indiqué chez les enfants âgés de moins de 2 ans (voir la section 2, CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Lors des études cliniques sur l’utilisation de VOTRIENT pour le traitement de l’adénocarcinome rénal métastatique (ARm), 196 patients (33 %) avaient 65 ans ou plus et 34 patients (6 %), 75 ans ou plus. Lors des études cliniques sur le sarcome des tissus mous, 93 patients (24 %) avaient 65 ans ou plus et 17 (4 %), 75 ans ou plus. Dans l’ensemble des études cliniques, aucune différence en matière d’innocuité ou d’efficacité de VOTRIENT n’a été observée entre ces patients et les patients plus jeunes. Une méta-analyse a toutefois montré que les patients de plus de 60 ans risqueraient davantage de présenter des taux d’ALT supérieurs à 3 fois la LSN. Bien qu’aucune autre différence clinique n’ait été repérée entre les réponses des patients âgés et celles des patients plus jeunes, il n’est pas possible d’exclure une plus grande sensibilité chez certaines personnes.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de VOTRIENT a été évaluée chez plus de 1600 patients dans des études cliniques, dont 977 patients dans des études sur la monothérapie, lesquelles réunissaient 586 patients atteints d’adénocarcinome rénal métastatique. Les données sur l’ARm présentées ci-dessous rendent compte de l’exposition de 290 patients atteints d’un adénocarcinome rénal métastatique à VOTRIENT dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par placebo (VEG105192). La durée médiane du traitement a été de 7,4 mois dans le cas des patients qui ont reçu VOTRIENT et de 3,8 mois dans le groupe sous placebo. Le traitement a dû être interrompu chez 42 % des patients prenant VOTRIENT et la dose réduite chez 36 % des patients.
L’innocuité et l’efficacité de VOTRIENT dans les cas de sarcome des tissus mous ont été évaluées au cours d’une étude multicentrique à répartition aléatoire, contrôlée par placebo et menée à double insu (VEG110727). Les patients (n = 369) atteints d’un STM au stade avancé qui avaient déjà reçu un traitement par une anthracycline ou auxquels un tel traitement ne convenait pas, ont reçu VOTRIENT (800 mg 1 fois par jour, n = 246) ou un placebo (n = 123). La durée médiane du traitement a été de 4,5 mois dans le groupe VOTRIENT et de 1,9 mois dans le groupe placebo.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables potentiellement graves observés sous VOTRIENT comprenaient des effets hépatiques, de l’hypertension, un allongement de l’intervalle QT et des torsades de pointes, des événements thrombotiques artériels et veineux, une dysfonction cardiaque, des épisodes hémorragiques ainsi que des perforations et des fistules gastro-intestinales (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS). Les troubles thromboemboliques veineux et le pneumothorax figuraient parmi les autres effets indésirables graves d’importance signalés lors des essais portant sur le sarcome des tissus mous.
Adénocarcinome rénal métastatique
Le Tableau 2 présente les effets indésirables les plus fréquents observés chez au moins 10 % des patients qui ont reçu VOTRIENT dans le cadre de l’étude déterminante sur l’adénocarcinome rénal métastatique.
Tableau 2 Effets indésirables observés chez au moins 10 % des patients atteints d’un ARm qui ont reçu VOTRIENT (étude VEG105192)
| Effets | VOTRIENT (n = 290) | Placebo (n = 145) | ||||
Tous les grades* % | Grade 3 % | Grade 4 % | Tous les grades* % | Grade 3 % | Grade 4 % | |
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 52 | 3 | < 1 | 9 | < 1 | 0 |
| Nausées | 26 | < 1 | 0 | 9 | 0 | 0 |
| Vomissements | 21 | 2 | < 1 | 8 | 2 | 0 |
| Douleur abdominale | 11 | 2 | 0 | 1 | 0 | 0 |
| Troubles vasculaires | ||||||
| Hypertension | 40 | 4 | 0 | 10 | < 1 | 0 |
| Troubles généraux et atteintes au point d’administration | ||||||
| Fatigue | 19 | 2 | 0 | 8 | 1 | 1 |
| Asthénie | 14 | 3 | 0 | 8 | 0 | 0 |
| Troubles cutanés et sous-cutanés | ||||||
| Altérations de la couleur des cheveux | 38 | < 1 | 0 | 3 | 0 | 0 |
| Trouble du métabolisme et de l’alimentation | ||||||
| Anorexie | 22 | 2 | 0 | 10 | < 1 | 0 |
| Troubles du système nerveux | ||||||
| Céphalées | 10 | 0 | 0 | 5 | 0 | 0 |
* Version 3 des Common Terminology Criteria for Adverse Events du National Cancer Institute.
Sarcome des tissus mous
Le tableau 3 présente les effets indésirables les plus fréquents constatés chez au moins 10 % des patients qui ont reçu VOTRIENT dans le cadre de l’étude déterminante sur le sarcome des tissus mous. Tableau 3 Effets indésirables constatés chez au moins 10 % des patients atteints d’un STM qui ont reçu VOTRIENT (étude VEG110727)
Effets indésirables
| VOTRIENT | Placebo | |||||
| (n = 240) | (n = 123) | |||||
| Tous les gradesa | Grade 3 | Grade 4 | Tous les gradesa | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Fatigue | 65 | 13 | < 1 | 48 | 4 | < 1 |
| Diarrhée | 59 | 5 | 0 | 15 | < 1 | 0 |
| Nausées | 56 | 3 | 0 | 22 | 2 | 0 |
| Perte pondérale | 48 | 4 | 0 | 15 | 0 | 0 |
| Hypertension | 42 | 7 | 0 | 6 | 0 | 0 |
| Diminution de l’appétit | 40 | 6 | 0 | 19 | 0 | 0 |
| Altération de la couleur des cheveux | 39 | 0 | 0 | 2 | 0 | 0 |
| Vomissements | 33 | 3 | 0 | 11 | < 1 | 0 |
| Douleur d’origine cancéreuse | 29 | 8 | 0 | 21 | 7 | 2 |
| Dysgueusie | 28 | 0 | 0 | 3 | 0 | 0 |
| Céphalées | 23 | < 1 | 0 | 8 | 0 | 0 |
Douleur musculosquelettique | 23 | 2 | 0 | 20 | 2 | 0 |
| Myalgie | 23 | 2 | 0 | 9 | 0 | 0 |
| Douleur gastro-intestinale | 23 | 3 | 0 | 9 | 4 | 0 |
| Dyspnée | 20 | 5 | < 1 | 17 | 5 | < 1 |
| Éruption cutanée avec desquamation | 18 | < 1 | 0 | 9 | 0 | 0 |
| Toux | 17 | < 1 | 0 | 12 | < 1 | 0 |
| Œdème périphérique | 14 | 2 | 0 | 9 | 2 | 0 |
| Alopécie | 12 | 0 | 0 | < 1 | 0 | 0 |
| Étourdissements | 11 | < 1 | 0 | 4 | 0 | 0 |
| Trouble cutanéb | 11 | 2 | 0 | < 1 | 0 | 0 |
| Hypopigmentation de la peau | 11 | 0 | 0 | 0 | 0 | 0 |
| Stomatite | 11 | < 1 | 0 | 3 | 0 | 0 |
| Douleur thoracique | 10 | 2 | 0 | 6 | 0 | 0 |
a Version 3 des National Cancer Institute Common Terminology Criteria for Adverse Events. b L’érythrodysesthésie palmoplantaire représentait 27 des 28 cas de trouble cutané.
Adénocarcinome rénal métastatique et sarcome des tissus mous
Les autres effets indésirables dont la fréquence chez les patients atteints d’ARm et de STM traités par VOTRIENT dépassait de plus de 2 % celle obtenue dans le groupe placebo comprenaient :
Bradycardie : D’après une mesure de la fréquence cardiaque (< 60 battements par minute), une bradycardie asymptomatique a été observée chez 12 % (33/280) des patients traités par VOTRIENT et chez 8 % (11/144) des patients sous placebo dans le cadre de l’essai à répartition aléatoire sur l’AR. Au cours de l’étude à répartition aléatoire menée sur VOTRIENT dans le traitement du sarcome des tissus mous, une bradycardie asymptomatique a été observée chez 10 % (24/238) des patients traités par VOTRIENT et chez 2 % (2/121) des patients sous placebo. Une bradycardie symptomatique a rarement été observée (< 0,1 %) selon une analyse de la base de données des essais cliniques évaluant l’innocuité du pazopanib.
Diarrhée : Les cas de diarrhée ont été fréquents et principalement d’intensité légère à modérée, dans les essais cliniques sur l’adénocarcinome rénal et sur le sarcome des tissus mous. On doit informer les patients de ce qu’il faut faire en cas de diarrhée légère et leur recommander d’avertir leur professionnel de la santé s’il se produit une diarrhée modérée à sévère afin que les mesures appropriées puissent être prises pour en réduire les conséquences.
Hausses des taux d’amylase ou de lipase : Au cours d’une étude clinique de phase II sur l’adénocarcinome rénal métastatique comportant un seul groupe, des hausses des taux d’amylase ont été observées chez 42 patients sur 184 (23 %) et des hausses des taux de lipase, chez 48 patients sur 181 (27 %). Une hausse du taux d’amylase sanguin a été signalée comme effet indésirable chez 6 patients sur 225 (3 %), et elle était de grade 1 ou 2 dans tous les cas. Une hausse du taux de lipase a été signalée comme effet indésirable chez 10 patients (4 %); elle était de grade 3 chez 6 patients et de grade 4 chez 1 patient. Au cours des études cliniques sur VOTRIENT dans le traitement de l’adénocarcinome rénal métastatique, une pancréatite clinique a été observée chez 4 patients sur 586 (0,7 %).
Pneumothorax : Parmi les 290 patients traités par VOTRIENT, 2 ont eu un pneumothorax lors de l’essai sur l’adénocarcinome rénal métastatique. Par ailleurs, lors de l’essai clinique sur le sarcome des tissus mous, 8 patients sur 240 (3 %) ont eu un pneumothorax dans le groupe VOTRIENT et aucun dans le groupe placebo. Tous les patients du groupe VOTRIENT qui ont subi un pneumothorax présentaient des métastases pulmonaires au départ.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Adénocarcinome rénal métastatique
Autres effets indésirables importants survenus en cours de traitement chez les patients atteints d’un adénocarcinome rénal métastatique à une fréquence inférieure à 10 % (tous les grades) :
Troubles du sang et du système lymphatique : thrombopénie (8 %), neutropénie (5 %), leucopénie (3 %), lymphopénie (2 %)
Troubles cardiaques : ischémie myocardique* (1 %), allongement de l’intervalle QT* (1 %), infarctus du myocarde/ischémie* (1,7 %), torsades de pointes* (< 1 %), dysfonction cardiaque* (< 1 %), infarctus du myocarde * (< 1 %)
Troubles endocriniens : hypothyroïdie* (7 %)
Troubles gastro-intestinaux : dyspepsie (5 %), stomatite (4 %), flatulence (3 %), perforations gastro-intestinales* (< 1 %), fistules gastro-intestinales* (< 1 %)
Troubles généraux et atteintes au point d’administration : douleur thoracique (5 %)
Troubles hépatobiliaires : hyperbilirubinémie* (4 %), anomalie de la fonction hépatique* (3 %), hépatotoxicité (2 %)
Infections et infestations : infection des voies urinaires (4 %)
Investigations : perte de poids (9 %)
Métabolisme et troubles de l’alimentation : hyperkaliémie (3 %)
Troubles du système nerveux : dysgueusie (altération du goût) (8 %), paresthésie (3 %), accident ischémique transitoire* (1,4 %), accident vasculaire cérébral (< 1 %)
Troubles urinaires et rénaux : protéinurie* (9 %), dysurie (2 %)
Troubles respiratoires, thoraciques et médiastinaux : épistaxis (2 %), dysphonie (4 %), pneumothorax* (< 1 %)
Troubles cutanés et sous-cutanés : alopécie (8 %), éruption cutanée (8 %), érythrodysesthésie palmoplantaire (syndrome d’érythème palmoplantaire) (6 %), dépigmentation de la peau (3 %), hyperhidrose (3 %)
Troubles vasculaires : hématurie (4 %), épistaxis (2 %), hémoptysie* (2 %), hémorragie rectale* (1 %), troubles thromboemboliques veineux (1 %), hémorragie cérébrale* (< 1 %), hémorragie pulmonaire* (< 1 %), hémorragie génito-urinaire* (< 1 %), hémorragie anale (< 1 %), hémorragie gastrique (< 1 %), hématémèse (<1 %), hématochézie (< 1 %), méléna (< 1 %), hémorragie œsophagienne (< 1 %)
* Voir la section 7, MISES EN GARDE ET PRÉCAUTIONS pour obtenir de plus amples renseignements.
Sarcome des tissus mous
Les autres effets indésirables dont la fréquence chez les patients atteints d’un STM traités par VOTRIENT était inférieure à 10 % comprenaient :
Troubles du système sanguin et lymphatique : microangiopathie thrombotique (< 1 %)
Troubles cardiaques : dysfonction cardiaque* (11 %), dysfonction myocardique* (5 %), allongement de l’intervalle QT* (2 %), infarctus du myocarde/ischémie* (2 %)
Troubles endocriniens : hypothyroïdie* (8 %)
Troubles gastro-intestinaux : dyspepsie (7 %), douleur abdominale haute (8 %), sécheresse de la bouche (7 %), perforations ou fistules gastro-intestinales* (1 %)
Troubles généraux et au point d’administration : insomnie (9 %), frissons (5 %)
Troubles du système nerveux : dysphonie (8 %), vision trouble (5 %), accident vasculaire cérébral (< 1 %)
Troubles rénaux et urinaires : protéinurie* (1 %), syndrome néphrotique (< 1 %)
Troubles respiratoires, thoraciques et médiastinaux : pneumothorax (3 %)
Troubles cutanés et sous-cutanés : sécheresse de la peau (6 %), anomalies ongulaires (5 %)
Troubles vasculaires : hémorragie pulmonaire* (1 %), épistaxis (8 %), hémorragie buccale* (3 %), hémorragie anale* (2 %), troubles thromboemboliques veineux* (5 %), hémorragie gastro-intestinale* (< 1 %), hémorragie péritonéale (< 1 %), hématurie (< 1 %), hémorragie cérébrale*, y compris hémorragie intracrânienne, hémorragie sous-arachnoïdienne (< 1 %), hémorragie rectale (< 1 %), hémorragie digestive haute (< 1 %)
* Voir la section 7, MISES EN GARDE ET PRÉCAUTIONS pour obtenir de plus amples renseignements.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Adénocarcinome rénal métastatique
Le tableau 4 présente les anomalies des résultats d’analyses biologiques constatées le plus souvent lors des essais déterminants sur l’adénocarcinome rénal métastatique chez au moins 15 % des patients traités par VOTRIENT, si elles étaient plus fréquentes que dans le groupe placebo.
Tableau 4 Anomalies des résultats d’analyses de laboratoire sélectionnées observées chez au moins 15 % des patients ayant un ARm et traités par VOTRIENT, et plus fréquentes que dans le groupe placebo
| Paramètres | VOTRIENT (n = 290) | Placebo (n = 145) | ||||
Tous les grades* % | Grade 3 % | Grade 4 % | Tous les grades* % | Grade 3 % | Grade 4 % | |
| Hématologiques | ||||||
| Leucopénie | 37 | 0 | 0 | 6 | 0 | 0 |
| Neutropénie | 34 | 1 | < 1 | 6 | 0 | 0 |
| Thrombopénie | 32 | < 1 | < 1 | 5 | 0 | < 1 |
| Lymphopénie | 31 | 4 | < 1 | 24 | 1 | 0 |
| Biochimiques | ||||||
| Hausse de l’ALT | 53 | 10 | 2 | 22 | 1 | 0 |
| Hausse de l’AST | 53 | 7 | < 1 | 19 | < 1 | 0 |
| Hausse de la glycémie | 41 | < 1 | 0 | 33 | 1 | 0 |
| Hausse de la bilirubine totale | 36 | 3 | < 1 | 10 | 1 | < 1 |
| Baisse du phosphore | 34 | 4 | 0 | 11 | 0 | 0 |
| Baisse du calcium | 33 | 1 | 1 | 26 | 1 | < 1 |
| Baisse du sodium | 31 | 4 | 1 | 24 | 4 | 1 |
| Hausse du potassium | 27 | 4 | < 1 | 23 | 5 | 0 |
| Hausse de la créatinine | 26 | 0 | < 1 | 25 | < 1 | 0 |
| Baisse du magnésium | 26 | < 1 | 1 | 14 | 0 | 0 |
| Baisse de la glycémie | 17 | 0 | < 1 | 3 | 0 | 0 |
| Hausse de la TSH | 31 | s.o. | s.o. | 5 | s.o. | s.o. |
* Version 3 des Common Terminology Criteria for Adverse Events du National Cancer Institute. Grades 1 à 4. s.o. = sans objet
Hausses des taux d’amylase ou de lipase : Au cours d’une étude clinique de phase II sur l’adénocarcinome rénal métastatique comportant un seul groupe, des hausses des taux d’amylase ont été observées chez 42 patients sur 184 (23 %) et des hausses des taux de lipase, chez 48 patients sur 181 (27 %).
Sarcome des tissus mous
Le tableau 5 présente les anomalies des résultats d’analyses biologiques constatées lors de l’essai déterminant sur le sarcome des tissus mous chez au moins 15 % des patients traités par VOTRIENT, si elles étaient plus fréquentes que dans le groupe placebo.
Tableau 5 Anomalies des résultats d’analyses de laboratoire sélectionnées observées chez au moins 15 % des patients ayant un STM et traités par VOTRIENT, et plus fréquentes que dans le groupe placebo (étude VEG110727)
| Paramètres | VOTRIENT (n = 240) | Placebo (n = 123) | ||||
Tous les grades % | Grade 3 % | Grade 4 % | Tous les grades % | Grade 3 % | Grade 4 % | |
| Hématologiques | ||||||
| Leucopénie | 44 | 1 | 0 | 15 | 0 | 0 |
| Neutropénie | 33 | 4 | 0 | 7 | 0 | 0 |
| Thrombocytopénie | 36 | 3 | < 1 | 6 | 0 | 0 |
| Lymphopénie | 43 | 10 | 0 | 36 | 9 | 2 |
| Anémie | 27 | 5 | 2 | 23 | < 1 | < 1 |
| Biochimiques | ||||||
Hausse des phosphatases alcalines | 32 | 3 | 0 | 23 | < 1 | 0 |
| Hausse de l’ALT | 46 | 8 | 2 | 18 | 2 | < 1 |
| Hausse de l’AST | 51 | 5 | 3 | 22 | 2 | 0 |
Baisse de l’albuminémie | 34 | < 1 | 0 | 21 | 0 | 0 |
| Hausse de la glycémie | 45 | < 1 | 0 | 35 | 2 | 0 |
Hausse de la bilirubinémie totale | 29 | 1 | 0 | 7 | 2 | 0 |
| Baisse de la natrémie | 31 | 4 | 0 | 20 | 3 | 0 |
| Hausse de la kaliémie | 16 | 1 | 0 | 11 | 0 | 0 |
| Hausse de la TSH | 34 | s.o. | s.o. | 2 | s.o. | s.o. |
s.o. = sans objet
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été observés suivant l’homologation de VOTRIENT. Ces effets comprennent des rapports de cas spontanés ainsi que des effets indésirables découlant d’études en cours, d’études de pharmacologie clinique et d’études préliminaires sur des indications non approuvées.
Troubles du système sanguin et lymphatique : microangiopathie thrombotique (y compris PTT et SHU) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS) et polycythémie
Troubles oculaires : décollement ou déchirure de la rétine
Troubles hépatobiliaires : augmentation de la gamma-glutamyl-transpeptidase, insuffisance hépatique
Infections et infestations : infections (accompagnées ou non de neutropénie); voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Métabolisme et troubles de l’alimentation : syndrome de lyse tumorale (certains d’issue fatale) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS)
Troubles locomoteurs et troubles du tissu conjonctif : arthralgie, spasmes musculaires
Syndrome d’encéphalopathie postérieure réversible/syndrome de leucoencéphalopathie postérieure réversible (SEPR/SLPR) : (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Troubles respiratoires, thoraciques et médiastinaux : pneumopathie interstitielle/pneumonite (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS)
Troubles cutanés et sous-cutanés : ulcère cutané
Fistules génito-urinaires : Des cas de fistules génito-urinaires ont été observés dans le cadre d’un essai clinique réunissant des patients présentant un type de cancer pour lequel VOTRIENT n’est pas approuvé. La plupart des patients participant à cet essai ont reçu de la radiothérapie dans la région pelvienne avant d’être admis à l’étude.
Troubles vasculaires : Des cas de dissection artérielle et d’anévrisme artériel (comprenant des cas de rupture) associés aux inhibiteurs de l’activité tyrosine kinase du VEGFR, y compris VOTRIENT, ont été signalés.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le pazopanib est un substrat du CYP3A4 et de la glycoprotéine P (Pgp), pompe à efflux de nombreuses substances. Par conséquent, l’absorption et l’élimination subséquente du pazopanib peuvent être altérées par les produits qui influent sur le CYP3A4 ou la Pgp. Les études in vitro semblent indiquer que le pazopanib est un substrat de la protéine de résistance du cancer du sein (BCRP). Par conséquent, les produits qui exercent un effet sur la BCRP pourraient modifier l’absorption et l’élimination subséquente du pazopanib.
Le pazopanib est un puissant inhibiteur in vitro des protéines de la famille des UDP-glucuronosyltransférase 1 polypeptide A1 (UGT1A1) et du polypeptide 1B1 transporteur d’anions organiques (OATP1B1). La prudence est de rigueur dans l’administration concomitante de pazopanib avec des substrats de l’UGT1A1 (p. ex.,, irinotécan). Il n’est pas impossible que le pazopanib influe sur les propriétés pharmacocinétiques des substrats de l’OATP1B1 (p. ex.,, rosuvastatine).
Les résultats des études de pharmacologie clinique nous indiquent que le pazopanib est un faible inhibiteur des isoenzymes CYP3A4, CYP2D6 et CYP2C8.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau ci-après sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 Interactions médicament-médicament établies ou potentielles
Nom propre/dénomination commune | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuv | |||||
| e | |||||
Inhibiteurs puissants du CYP3A4, notamment
| EC, T | Augmentation des concentrations de pazopanib |
| ||
Inducteurs puissants du CYP3A4, notamment
| T | Baisse des concentrations de pazopanib |
|
Substrats du CYP, notamment
| EC, T | Augmentation des concentrations des substrats |
|
Inhibiteurs des transporteurs
| T | Augmentation des concentrations de pazopanib |
|
Simvastatine (données insuffisantes pour évaluer le risque présenté par d’autres statines) | EC | Augmentation de l’incidence d’une élévation des taux d’ALT |
|
Médicaments entraînant une hausse du pH gastrique, notamment
| EC | Baisse des concentrations de pazopanib |
|
Médicaments modifiant la fréquence cardiaque, notamment
| T | Une fréquence cardiaque réduite peut accroître le risque de proarythmie |
|
Médicaments associés à un allongement de l’intervalle QTc et/ou à des torsades de pointes, notamment
| T | Une fréquence cardiaque réduite peut accroître le risque de proarythmie |
|
(p. ex., kétoconazole, fluconazole, voriconazole)
|
Légende : É = étude de cas; EC = essai clinique; T = théorique
Médicaments qui inhibent ou induisent les enzymes 3A4 du cytochrome P450
Les études in vitro semblent indiquer que le métabolisme oxydatif du pazopanib dans les microsomes hépatiques humains repose principalement sur le CYP3A4 et, à un degré bien moindre, sur le CYP1A2 et le CYP2C8. Par conséquent, les inhibiteurs et les inducteurs du CYP3A4 pourraient altérer le métabolisme du pazopanib.
Inhibiteurs du CYP3A4, de la glycoprotéine P (Pgp), de la BCRP : Le pazopanib est un substrat du CYP3A4, de la Pgp et de la BCRP. L’administration concomitante d’inhibiteurs puissants du CYP3A4 peut accroître les concentrations du pazopanib et la toxicité médicamenteuse. Dans le cadre d’une étude portant sur les interactions médicamenteuses, l’administration concomitante du pazopanib (400 mg une fois par jour) et d’un inhibiteur puissant du CYP3A4 et de la Pgp, le kétoconazole (400 mg une fois par jour) pendant 5 jours consécutifs ont donné lieu à une augmentation de 66 % et de 45 % des valeurs moyennes de l’ASC(0-24) et de la Cmax du pazopanib, respectivement, par rapport à l’administration du pazopanib seul (400 mg une fois par jour pendant 7 jours). En outre, un plus grand nombre d’effets indésirables ont été observés lorsque le pazopanib a été administré en association avec le kétoconazole que lorsqu’il a été administré seul, y compris des cas d’hypertension sévère accompagnée d’une tension artérielle systolique de ~200 mm Hg. Comme la Cmax et l’ASC(0-24) du pazopanib augmentent de manière moins que proportionnelle à la dose aux doses entre 50 et 2000 mg, et comme la dose de 800 mg de pazopanib seul administrée une fois par jour n’était pas incluse dans cette étude, des comparaisons des paramètres pharmacocinétiques parmi les études ont été faites. Ces comparaisons de la Cmax du pazopanib (variation des moyennes de 27,5 à 58,1 µg/mL) et de l’ASC(0-
- 24) (variation des moyennes de 487 à 1040 µg*h/mL) suivant l’administration du pazopanib seul à raison de 800 mg dans le cadre de trois autres études et suivant l’administration du pazopanib à 400 mg plus le kétoconazole à 400 mg (valeurs moyennes de Cmax de 59,2 μg/mL, de l’ASC(0-24) de 1300 μg*h/mL) dans cette étude a indiqué qu’en présence d’un inhibiteur puissant du CYP3A4 et de la P-gp, une réduction de la dose du pazopanib à 400 mg une fois par jour peut donner lieu à une exposition générale plus élevée que celle observée après l’administration de 800 mg de pazopanib seul une fois par jour. De plus, il importe de noter que dans une minorité (25 %) des patients, la dose de 400 mg de pazopanib une fois par jour en présence de kétoconazole a donné lieu à une exposition générale plus importante que l’exposition générale la plus élevée observée dans le cadre d’autres études suivant l’administration de 800 mg de pazopanib seul une fois par jour.
L’administration concomitante de puissants inhibiteurs du CYP3A4 (p. ex.,, kétoconazole, itraconazole, clarithromycine, atazanavir, indinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télithromycine, voriconazole) et de VOTRIENT (chlorhydrate de pazopanib) doit être évitée. Si l’administration concomitante d’un puissant inhibiteur du CYP3A4 avec VOTRIENT ne peut être évitée, réduire la dose de VOTRIENT à 400 mg. Dans de tels cas, on doit porter une attention particulière aux effets indésirables, la surveillance doit être amorcée plus tôt et la fréquence doit être augmentée, particulièrement dans le cas de l’hypertension, puisque les patients peuvent être exposés à une dose plus élevée que celle de 800 mg. D’autres réductions de la dose pourraient s’avérer nécessaires si des effets indésirables surviennent durant le traitement. Des doses supérieures à 400 mg ne doivent pas être utilisées.
L’administration de 1500 mg de lapatinib, un substrat et un faible inhibiteur du CYP3A4, de la glycoprotéine P et de la protéine de résistance du cancer du sein en même temps que 800 mg de pazopanib a entraîné une hausse approximative de 50 % à 60 % des valeurs moyennes de l’ASC(0-24) et de la Cmax du pazopanib comparativement à l’administration de 800 mg de pazopanib seul. On a mis prématurément un terme à une étude de phase II évaluant l’administration de 1500 mg de lapatinib et de 800 mg de pazopanib en raison de préoccupations en matière de toxicité accrue et/ou de mortalité (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Généralités, Association avec d’autres traitements anticancéreux administrés par voie générale). L’administration concomitante de VOTRIENT et d’un inhibiteur du CYP3A4, de la Pgp ou de la BCRP pourrait entraîner une augmentation de la concentration plasmatique du pazopanib.
Inducteurs du CYP3A4 : Les inducteurs du CYP3A4 tels que la rifampicine peuvent abaisser la concentration plasmatique du pazopanib et doivent être évités parce qu’ils risqueraient de réduire l’efficacité du médicament.
Médicaments qui inhibent ou induisent les transporteurs
L’administration concomitante de pazopanib et d’inhibiteurs puissants de la glycoprotéine P (Pgp) ou des inhibiteurs à la fois de la Pgp et de la protéine de résistance du cancer du sein (BCRP) doit être évitée en raison du risque d’une exposition accrue au pazopanib (voir la section Inhibiteurs du CYP3A4 ci-dessus). L’administration concomitante de ces médicaments avec des inducteurs de la Pgp doit être évitée en raison du risque d’efficacité réduite du médicament.
Effets du pazopanib sur les substrats des enzymes du cytochrome P450
Les études in vitro sur les microsomes hépatiques humains ont montré que le pazopanib inhibait les enzymes 1A2, 3A4, 2B6, 2C8, 2C9, 2C19 et 2E1 du cytochrome P450. L’induction possible du CYP3A4 humain a été montrée dans une épreuve in vitro du PXR humain. Les études de pharmacologie clinique portant sur VOTRIENT administré à raison de 800 mg 1 fois par jour ont montré que le médicament n’avait pas d’effet d’importance clinique sur la pharmacocinétique de la caféine (substrat de référence du CYP1A2), de la warfarine (substrat de référence du CYP2C9) ou de l’oméprazole (substrat de référence du CYP2C19) chez des patients atteints de cancer. VOTRIENT a entraîné une augmentation d’environ 30 % des valeurs moyennes de l’ASC et de la Cmax du midazolam (substrat de référence du CYP3A4) et des hausses de 33 % à 64 % du rapport dextrométhorphane/dextrorphane urinaire après l’administration par voie orale de dextrométhorphane (substrat de référence du CYP2D6). L’administration concomitante de VOTRIENT à raison de 800 mg 1 fois par jour et de paclitaxel (substrat du CYP3A4 et du CYP2C8) à raison de 80 mg/m2 une fois par semaine a entraîné une augmentation moyenne de 26 % et de 31 % respectivement de l’ASC et de la Cmax du paclitaxel. L’administration conjointe de VOTRIENT avec des substrats des isoenzymes CYP3A4, CYP2C8 et CYP2D6 dont la fenêtre thérapeutique est étroite devrait être évitée.
Médicaments qui font augmenter le pH gastrique
La solubilité du pazopanib dépend du pH et les médicaments qui font augmenter le pH gastrique pourraient réduire l’absorption du pazopanib. Dans une étude sur les interactions médicamenteuses, l’administration de l’ésoméprazole le soir et de VOTRIENT le matin pendant 5 jours a fait baisser la biodisponibilité de VOTRIENT d’environ 40 % (ASC et Cmax). L’exposition générale à trois métabolites du pazopanib a aussi diminué. On n’a pas déterminé l’effet de VOTRIENT sur l’exposition à l’ésoméprazole (un substrat des isoenzymes CYP2C19 et CYP3A4). Il convient donc d’éviter l’administration concomitante de VOTRIENT et des médicaments qui font augmenter le pH gastrique, dont les inhibiteurs de la pompe à protons, les antagonistes des récepteurs H2 et les antiacides à courte durée d’action.
Effets du pazopanib sur les transporteurs
Des études in vitro ont également montré que le pazopanib est un puissant inhibiteur de l’UGT1A1 et de l’OATP1B1 avec une concentration inhibitrice (CI50) de 1,2 et de 0,79 µM, respectivement. Le pazopanib peut augmenter les concentrations des médicaments principalement éliminés par l’UGT1A1 (p. ex.,, irinotécan) et l’OATP1B1 (p. ex.,, rosuvastatine).
Effet de l’administration concomitante de VOTRIENT et de simvastatine
L’administration concomitante de VOTRIENT et de simvastatine accroît le risque de hausses de l’ALT. Dans le cadre d’études sur VOTRIENT administré en monothérapie, un taux d’ALT supérieur à 3 fois la LSN a été observé chez 126 patients sur 895 (14 %) qui n’ont pas pris de statines par rapport à 11 patients sur 41 (27 %) qui ont pris de la simvastatine en association avec le pazopanib (p = 0,038). Si un patient recevant un traitement d’association présente des hausses d’ALT, on doit suivre les recommandations d’ajustement posologique de VOTRIENT (voir Hépatique sous 7 MISES EN GARDE ET PRÉCAUTIONS) et cesser le traitement par la simvastatine. Les données disponibles sont insuffisantes pour évaluer le risque lié à l’administration concomitante d’autres statines et de VOTRIENT.
Médicaments influant sur la fréquence cardiaque
Médicaments abaissant la fréquence cardiaque : VOTRIENT donne lieu à une baisse de la fréquence cardiaque (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 10, PHARMACOLOGIE CLINIQUE ainsi que le Tableau 6, Interactions médicament-médicament établies ou potentielles).
Médicaments allongeant l’intervalle QT/QTc : L’emploi concomitant de VOTRIENT et des médicaments allongeant l’intervalle QTc doit être entrepris avec prudence parce qu’une fréquence cardiaque réduite peut accroître le risque de proarythmie chez les patients prenant ces médicaments. Les médicaments qui ont été associés à l’allongement de l’intervalle QTc et/ou torsades de pointes comprennent, sans s’y limiter, les exemples figurant dans le Tableau 6, Interactions médicament-médicament établies ou potentielles. Les classes chimiques et pharmacologiques y figurent bien que ce ne soit pas nécessairement tous les médicaments de ces classes qui soient en cause dans l’allongement de l’intervalle QT/QTc et/ou les torsades de pointes.
La liste de médicaments pouvant interagir avec VOTRIENT, présentée ci-dessus, n’est pas exhaustive. Il convient de consulter les sources d’information mises à jour pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QT/QTc, de même que les médicaments plus anciens pour lesquels ces effets ont été récemment établis.
9.5 Interactions médicament-aliment
On doit éviter de consommer du pamplemousse, du jus de pamplemousse et d’autres aliments qui modifient l’activité du CYP3A4 et de la Pgp pendant le traitement.
L’administration de VOTRIENT en même temps qu’un repas riche ou faible en gras fait augmenter l’ASC et la Cmax du double environ. Par conséquent, VOTRIENT doit être administré au moins 1 heure avant un repas ou au moins 2 heures après.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies. Le millepertuis (Hypericum perforatum) est un inducteur du CYP3A4 susceptible d’accélérer le métabolisme et de réduire les concentrations sanguines du pazopanib.
9.7 Interactions médicament-tests de laboratoire
Les interactions entre VOTRIENT et les épreuves de laboratoire n’ont pas été étudiées.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le pazopanib est un inhibiteur de faible poids moléculaire de multiples tyrosines kinases administré par voie orale. Il s’agit d’un puissant inhibiteur des récepteurs du facteur de croissance de l’endothélium vasculaire (VEGFR) 1, 2 et 3, des récepteurs du facteur de croissance dérivé des plaquettes (PDGFR) α et β, ainsi que du récepteur du facteur de croissance des cellules souches (c-KIT), les CI50 étant respectivement de 10, 30, 47, 71, 84 et 74 nM. Au cours des expériences précliniques, le pazopanib a produit des inhibitions proportionnelles à la dose de l’autophosphorylation déclenchée par leur ligand du VEGFR-2, du c-Kit et du PDGFR–β dans des cellules. In vivo, le pazopanib inhibe la phosphorylation du VEGFR-2 déclenchée par le VEGF dans le poumon de souris, l’angiogenèse dans divers modèles animaux et la croissance de multiples xénogreffes de tumeurs humaines chez la souris.
Pharmacogénomique
Une méta-analyse pharmacogénétique des données tirées de 31 études cliniques portant sur le pazopanib administré seul ou en association avec d’autres médicaments a révélé que des taux d’ALT supérieurs à 3 fois la LSN avaient été observés chez 32 % des porteurs de l’allèle HLA-B*57:01 et chez 19 % des non-porteurs de cet allèle; des taux d’ALT supérieurs à 5 fois la LSN (de grade 3 selon les critères CTC du NCI) ont également été observés chez 19 % des porteurs de l’allèle HLA-B*57:01, comparativement à 10 % des non-porteurs de cet allèle. Dans ce même ensemble de données, 133 patients sur 2235 (6 %) étaient porteurs de l’allèle HLA-B*57:01 (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
10.2 Pharmacodynamie
Cardiovasculaire : Une étude à répartition aléatoire, à double insu, contrôlée par placebo et à groupes parallèles portant sur l’emploi de doses répétées a été menée pour évaluer l’effet de VOTRIENT sur les paramètres électrocardiographiques des patients présentant des tumeurs solides. Les patients évaluables ont reçu le placebo (n = 32) ou VOTRIENT (n = 33) administré à une dose de 800 mg pendant 7 jours, puis une dose de 1600 mg avec nourriture le 8e jour. Des concentrations plasmatiques d’environ 1,3 ou 1,4 fois supérieures à celles associées à la dose recommandée de 800 mg 1 fois par jour ont été obtenues. Des données sur les ECG ont été compilées pour la période de 8 heures suivant la dose du jour 8. VOTRIENT a causé une baisse de la fréquence cardiaque à tous les temps d’évaluation le jour 8, baisse qui a atteint en moyenne -14,5 bpm (IC à 90 % : de -17,8 à -11,2) à 8 heures (la dernière évaluation réalisée).
L’intervalle PR était significativement accru à 6 et 8 heures après l’administration de la dose, atteignant une différence moyenne par rapport au placebo de 7,26 ms (IC à 90 % : 2,64 – 11,88) 8 heures après l’administration de la dose.
VOTRIENT a été associé à des hausses statistiquement significatives de la tension artérielle systolique et diastolique le 8e jour de traitement. La différence maximale observée, par rapport au placebo, dans la tension artérielle systolique était en moyenne de 16,48 mm Hg (IC à 90 % : 11,04 – 21,93) 8 heures après l’administration de la dose, alors que la différence maximale observée, par rapport au placebo, dans la tension artérielle diastolique était en moyenne de 11,83 mm Hg (IC à 90 % : 9,11 – 14,54), également à 8 heures. Des antihypertenseurs ont été administrés à 41 % des patients prenant part à cet essai.
10.3 Pharmacocinétique
Tableau 7 Paramètres pharmacocinétiques du pazopanib après l’administration d’une dose de
800 mg 1 fois par jour pendant 17 jours (n = 18)
ASC(0-24) (µg*h/mL) | Cmax (µg/mL) | tmax1 (h) | |
| Moyenne géométrique | 1,037 | 58,1 | 3,13 |
| CVb% | 34,3 | 33,3 | 1,0 à 8,0 |
1 Valeur médiane et plage de valeurs
Les résultats d’une analyse pharmacocinétique de population semblent indiquer que les coefficients de variation de la variabilité inter-sujets pour la clairance suite à l’administration orale et le volume de distribution du pazopanib étaient de 52,3 % et de 67,1 % respectivement.
Absorption
Après administration par voie orale, le pazopanib est absorbé et la concentration maximale est atteinte après une période médiane de 2,0 à 4,0 heures suivant l’administration. L’administration quotidienne entraîne une ASC de 1,23 à 4 fois plus élevée. Les différences dans la biodisponibilité découlent de la cinétique non linéaire entre les doses de 200 mg et de 800 mg (la dose de 400 mg affiche une biodisponibilité environ 1,4 fois supérieure à celle de la dose de 800 mg). Lorsque la dose orale de pazopanib est portée à plus de 800 mg (plateau atteint), on n’observe pas d’augmentations correspondantes de l’ASC et de la Cmax. La biodisponibilité orale du pazopanib reflète son absorption qui est limitée par la solubilité et atteint le seuil de saturation aux doses supérieures à 800 mg 1 fois par jour.
L’exposition générale au pazopanib augmente lorsque le médicament est administré avec des aliments. L’administration du pazopanib en même temps qu’un repas riche ou faible en gras fait augmenter l’ASC et la Cmax du double environ. Par conséquent, le pazopanib doit être administré au moins 1 heure avant un repas ou au moins 2 heures après (voir la section 4, POSOLOGIE ET ADMINISTRATION).
L’administration d’un seul comprimé broyé de 400 mg de pazopanib a augmenté l’ASC(0-72) de 46 %, la Cmax d’environ le double et elle a réduit la tmax d’environ 1,5 heure par comparaison à l’administration d’un comprimé entier. Ces résultats indiquent que la biodisponibilité et la vitesse d’absorption orale du pazopanib sont accrues après l’administration d’un comprimé broyé comparativement à l’administration d’un comprimé entier. Par conséquent, compte tenu du risque d’exposition accrue, les comprimés ne doivent pas être broyés (voir la section 4, POSOLOGIE ET ADMINISTRATION).
Distribution :
Le taux de fixation du pazopanib aux protéines plasmatiques humaines in vivo était supérieur à 99 % indépendamment de la concentration entre 10 et 100 µg/mL. Les études in vitro indiquent que le pazopanib est un substrat de la glycoprotéine P (Pgp) et de la protéine de résistance du cancer du sein (BCRP).
Métabolisme :
Les résultats des études in vitro ont montré que le métabolisme du pazopanib reposait principalement sur le CYP3A4 et, à un degré bien moindre, sur le CYP1A2 et le CYP2C8.
Élimination
Le pazopanib est éliminé lentement, sa demi-vie moyenne étant de 30,9 heures après l’administration de la dose recommandée de 800 mg. La majeure partie de la dose orale (60 à 70 %) n’est pas métabolisée et est excrétée sous forme inchangée dans les fèces. Environ 7 à 15 % de la dose administrée est récupérée sous forme de métabolites dans les fèces, l’élimination rénale représentant moins de 4 % de la dose administrée.
Populations et états pathologiques particuliers
- Insuffisance hépatique : L’innocuité et les paramètres pharmacocinétiques de VOTRIENT chez les patients atteints d’insuffisance hépatique préexistante n’ont pas été entièrement établis (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS). Les données pharmacocinétiques provenant de patients dont la fonction hépatique est normale (n = 12) et de patients atteints d’insuffisance hépatique modérée (n = 7) révèlent que la clairance du pazopanib était réduite environ de moitié chez les patients atteints d’insuffisance hépatique modérée [taux de bilirubine totale entre 1,5 et 3 fois la LSN]. Cependant, ces patients ont éprouvé un effet toxique limitant la dose à celle de 400 mg. Il n’existe aucune donnée chez des patients atteints d’insuffisance hépatique sévère (taux de bilirubine totale supérieure à 3 fois la LSN). Il n’y a pas non plus de données pour appuyer une recommandation posologique chez les patients atteints d’insuffisance hépatique légère (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : Des patients atteints d’un adénocarcinome rénal et d’insuffisance rénale légère ou modérée (clairance de la créatinine ≥ 30 mL/min) ont été admis aux études cliniques sur VOTRIENT.
Il est peu probable que l’insuffisance rénale ait un effet cliniquement significatif sur les paramètres pharmacocinétiques du pazopanib compte tenu de la faible excrétion rénale du pazopanib et de ses métabolites (voir la section 10.3, Pharmacocinétique – Élimination). Lors d’une analyse pharmacocinétique de population menée auprès de 408 patients atteints de divers cancers, la clairance de la créatinine (30 à 150 mL/min) n’a pas influé sur l’élimination du pazopanib. Par conséquent, il est peu probable que l’insuffisance rénale modifie l’exposition au pazopanib et il n’est donc pas nécessaire d’ajuster la posologie. VOTRIENT n’a pas été étudié chez des patients atteints d’insuffisance rénale sévère ni chez des patients sous dialyse péritonéale ou hémodialyse; par conséquent, l’utilisation de VOTRIENT n’est pas recommandée chez ces patients.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposer à une température de 15 à 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’existe aucune exigence particulière en matière d’utilisation ou de manipulation pour ce produit.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de pazopanib
Nom chimique : Monochlorhydrate de 5-[[4-[(2,3-diméthyl-2H-indazol-6-yl)(méthyl)amino]pyrimidine-2-yl]amino]-2-méthylbenzènesulfonamide
Formule moléculaire : C21H23N7O2S•HCl
Masse moléculaire : 473,99 g/mol (base libre : 437,53 g/mol)
Formule de structure :
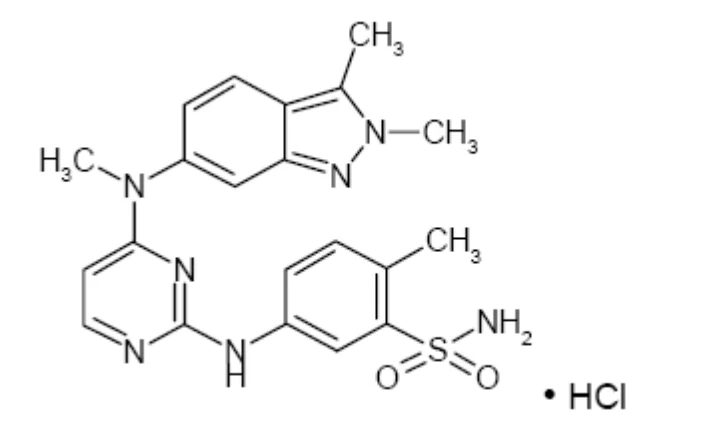
Propriétés physicochimiques : Le chlorhydrate de pazopanib est un solide de couleur blanche à jaunâtre. Il est très légèrement soluble à pH 1 et pratiquement insoluble aux valeurs de pH supérieures à 4 en solution aqueuse.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Adénocarcinome rénal métastatique
Tableau 8 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’adénocarcinome rénal métastatique (ARm)
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| VEG105192 | Étude multicentrique de phase III à répartition aléatoire, à double insu et contrôlée par placebo. Les patients atteints d’ARm ont été répartis aléatoirement (selon un rapport de 2:1) pour recevoir soit VOTRIENT à 800 mg une fois par jour, soit un placebo avec les meilleurs soins de soutien après une stratification selon les éléments suivants : indice fonctionnel ECOG (0 ou 1), néphrectomie antérieure (oui ou non) et traitements antérieurs (aucun traitement antérieur par voie générale ou un traitement antérieur par une cytokine). | VOTRIENT à 800 mg une fois par jour par voie orale ou placebo avec les meilleurs soins de soutien. Le traitement à l’étude a s’est poursuivi jusqu’à la progression de la maladie, au décès, à l’apparition d’effets toxiques inacceptables ou au retrait de l’étude pour toute autre raison. Durée : La durée médiane de traitement (extrêmes) a été de 3,8 mois (entre 0 et 22 mois) dans le groupe placebo et de 7,3 mois (entre 0 et 23 mois) dans le groupe VOTRIENT. | n = 435 233 patients n’avaient jamais reçu de traitement auparavant 202 patients recevaient ce traitement en deuxième intention, après avoir reçu un traitement antérieur à base d’interleukine 2 ou d’interféron | Au total, 435 patients ont participé à l’étude (dans les groupes VOTRIENT et placebo) : 59 (25-85) | Sexe (%) Femmes : 29 Hommes : 71 |
Une évaluation de la maladie a été réalisée toutes les 6 semaines jusqu’à la semaine 24, puis toutes les 8 semaines jusqu’au constat de progression. La sélection des lésions cancéreuses, de même que la classification et l’évaluation de la réponse des tumeurs ont été effectuées selon les critères RECIST. Tous les résultats obtenus par techniques d’imagerie médicale ont été évalués par un comité d’examen indépendant composé de radiologistes.
Après une confirmation radiologique de la progression de la maladie, le chercheur pouvait informer les patients du médicament qu’ils prenaient; ceux à qui le placebo avait été assigné par la répartition aléatoire pouvaient alors recevoir une dose quotidienne de 800 mg de VOTRIENT sans insu.
Sur un total de 435 patients admis à l’étude, l’indice fonctionnel (ECOG) était semblable dans les groupes sous VOTRIENT et sous placebo (ECOG 0 : 42 % contre 41 %; ECOG 1 : 58 % contre 59 %). Selon l’examen histologique, au moment de la sélection, tous les patients avaient des tumeurs métastatiques à cellules claires ou principalement à cellules claires. Environ la moitié des patients avaient une atteinte d’au moins 3 organes et la plupart présentaient des métastases pulmonaires (74 %) et/ou ganglionnaires (54 %) au départ.
Dans les deux groupes, les proportions de patients jamais traités et antérieurement traités par une cytokine étaient semblables (53 % et 47 % dans le groupe sous VOTRIENT; 54 % et 46 % dans le groupe sous placebo). Dans le sous-groupe de patients antérieurement traités par une cytokine, la majorité (75 %) avait reçu un traitement à base d’interféron.
Dans les deux groupes, des proportions semblables de patients avaient antérieurement subi une néphrectomie (89 % et 88 % respectivement dans les groupes sous VOTRIENT et sous placebo) et/ou une radiothérapie (22 % et 15 % dans les groupes sous VOTRIENT et sous placebo, respectivement).
L’objectif principal de l’étude était d’évaluer et de comparer la survie sans progression (SSP) dans les deux groupes de traitement, la survie globale (SG) étant le principal paramètre d’évaluation secondaire. Les autres objectifs étaient d’évaluer le taux de réponse global, la durée de la réponse ainsi que la qualité de vie.
L’analyse primaire de l’objectif principal, la survie sans progression, est basée sur l’évaluation de la maladie au moyen d’un examen radiologique indépendant dans l’ensemble de la population (patients n’ayant pas reçu de traitement antérieur et patients déjà traités par une cytokine). Les données sur la survie globale n’étaient pas complètes au moment de la dernière analyse de la survie sans progression.
Une amélioration significative sur le plan clinique et statistique de la survie sans progression a été observée dans le groupe traité par VOTRIENT comparativement au groupe sous placebo; le rapport des risques instantanés s’établissait à 0,46 (IC à 95 % : 0,34 - 0,62; p < 0,0000001), indiquant une baisse du risque de progression ou de décès de 54 %, et la médiane de la survie sans progression avait plus que doublé (9,2 mois contre 4,2 mois).
Les résultats globaux de l’analyse de l’efficacité par le comité d’examen indépendant sont présentés au tableau 9.
Tableau 9 Résultats de l’étude (VEG105192) dans le traitement de l’ARm, réalisée par le comité d’examen indépendant
Critères d’évaluation et population de l’étude | VOTRIENT | Placebo | RRI (IC à 95 %) | Valeur de p (test bilatéral) |
| Survie sans progression | Médiane (mois) | 0,46 (0,34 - 0,62) | < 0,0000001 | |
Total* (intention de traiter) | n = 290 9,2 | n = 145 4,2 | ||
| Aucun traitement antérieur | n = 155 11,1 | n = 78 2,8 | 0,40 (0,27 - 0,60)a | < 0,0000001 |
Traitement antérieur par une cytokine | n = 135 7,4 | n = 67 4,2 | 0,54 (0,35 - 0,84)a | < 0,001 |
| Taux de réponse | Pourcentage (IC à 95 %) | - | < 0,001 | |
| Total | n = 290 30 (25,1 - 35,6) | n = 145 3 (0,5 - 6,4) | ||
* Patients jamais traités et patients déjà traités par une cytokine; IC : intervalle de confiance; RRI : rapport des risques instantanés
a. Estimation non corrigée
Aucune différence significative liée au traitement n’a été notée lors de l’évaluation provisoire de la survie globale.
Le taux de réponse, défini comme le pourcentage de patients ayant obtenu une réponse complète confirmée ou une réponse partielle selon les critères RECIST, a été significativement plus élevé dans le groupe sous VOTRIENT que dans le groupe sous placebo. La différence entre les taux de réponse était de 26,9 % (IC à 95 % : 20,8 – 33,0; p < 0,001) selon l’examen du comité indépendant, et de 29,3 % (IC à 95 % : 22,5 – 36,1; p < 0,001) selon l’évaluation des investigateurs. Les meilleures réponses confirmées selon les critères RECIST d’après les évaluations des investigateurs et du comité indépendant étaient semblables dans les deux groupes.
Chez les patients qui ont répondu au traitement, la durée médiane de la réponse a été de 58,7 semaines selon l’examen du comité indépendant.
L’analyse finale de la survie définie dans le protocole a révélé que la durée médiane de la survie globale (SG) a été de 22,9 mois et de 20,5 mois (RRI = 0,91 [IC à 95 % : 0,71 – 1,16; p = 0,224]) dans les groupes VOTRIENT et placebo, respectivement. Les résultats sur la survie globale pourraient être biaisés puisque 54 % des sujets sous placebo ont également reçu VOTRIENT lors du volet de prolongation de cette étude, après la progression de leur cancer. En fait, 66 % des patients du groupe placebo ont reçu un traitement après la fin de l’étude, comparativement à 30 % du groupe VOTRIENT.
Les courbes de Kaplan-Meier de survie sans progression selon l’évaluation du comité indépendant dans la population en intention de traiter sont présentées à la Figure 1.
Figure 1 Courbe de Kaplan-Meier de la survie sans progression selon l’évaluation du comité indépendant dans la population totale ayant un ARm (patients jamais traités et patients ayant déjà reçu une cytokine) (VEG105192)
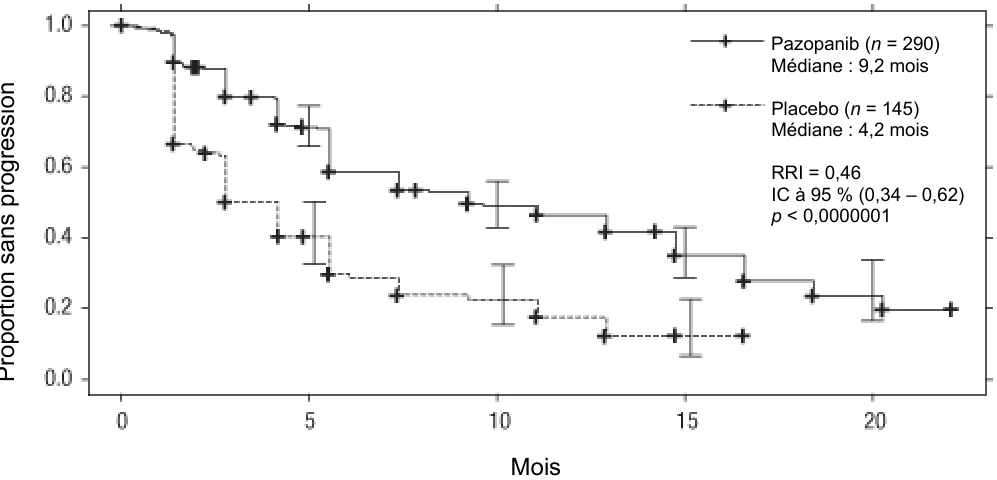
Une autre analyse de sous-groupes a montré que l’effet du traitement par VOTRIENT sur la survie sans progression concordait avec les résultats de l’analyse primaire dans tous les sous-groupes examinés, y compris les patients n’ayant jamais été traités (Tableau 9) et les patients ayant déjà reçu une cytokine (Tableau 9), après répartition selon le sexe, l’âge, l’indice fonctionnel ECOG et la catégorie de risque selon l’échelle pronostique du Memorial Sloan-Kettering Cancer Centre (MSKCC).
Dans l’étude déterminante, les évaluations de la qualité de vie étaient fondées sur les scores globaux à deux questionnaires précisés dans le protocole, EORTC QLQ-C30 et EuroQoL EQ-5D, administrés par le patient lui-même et demeurant en aveugle. L’analyse est fondée sur les résultats des patients des deux groupes qui ont poursuivi le traitement avant la progression. Les évaluations n’ont révélé aucune différence entre le traitement par VOTRIENT et le placebo (p > 0,05).
Mois
Pazopanib (n = 290) Médiane : 9,2 mois
Placebo (n = 145) Médiane : 4,2 mois
RRI = 0,46
IC à 95 % (0,34 – 0,62) p < 0,0000001
Sarcome des tissus mous
Tableau 10 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le sarcome des tissus mous
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre | Âge | Sexe | ||||
| de sujets | moyen | ||||||||
| (n) | (Tranche) |
| VEG110727 | Étude multicentrique à répartition aléatoire, à double insu et contrôlée par placebo. Des adultes atteints de sous-types particuliers du sarcome des tissus mous au stade avancé qui avaient déjà reçu une chimiothérapie pour une atteinte métastatique ou dont le cancer avait progressé dans les 12 mois suivant le traitement adjuvant ou néoadjuvant ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir VOTRIENT à 800 mg une fois par jour ou le placebo, après stratification selon l’indice fonctionnel (IF) de l’OMS (0 ou
antérieurs d’une maladie au stade avancé par voie générale) (0 ou | VOTRIENT à 800 mg une fois par jour par voie orale ou placebo avec les meilleurs soins de soutien jusqu’à la progression de la maladie, au décès, à l’apparition d’effets toxiques inacceptables ou au retrait de l’étude pour toute autre raison La durée médiane d’exposition au traitement a été de 8,14 semaines (entre 1,1 et 101,9) dans le groupe placebo et de 19,36 semaines (entre 0,3 et 102,9) dans le groupe VOTRIENT | n = 369 IF de l’OMS 0 : 48 % IF de l’OMS 1 : 52 % | Total (N = 369) : 55 ans (18-83) | Sexe (%) Femmes : 59 Hommes : 41 |
| 1 contre 2 et plus). |
La maladie devait avoir progressé durant ou après un traitement à base d’anthracycline, ou le patient devait y être intolérant. Étaient exclus de l’étude les patients qui avaient déjà reçu un inhibiteur de l’angiogenèse et/ou un inhibiteur du facteur de croissance de l’endothélium vasculaire (VEGF), ou encore un agent ciblant le récepteur du facteur de croissance de l’endothélium vasculaire (VEGFR). La progression de la maladie devait avoir été confirmée avant l’admission à l’étude.
Les patients porteurs de tumeurs des types suivants étaient admissibles à l’étude : tumeurs fibroblastiques (fibrosarcome de l’adulte, myxofibrosarcome, fibrosarcome épithélioïde sclérosant, tumeurs fibreuses solitaires malignes); tumeurs soi-disant fibrohistiocytaires (histiocytofibrome malin pléomorphe, à cellules géantes ou inflammatoire); léiomyosarcome; tumeurs glomiques malignes; tumeurs des muscles squelettiques (rhabdomyosarcome alvéolaire ou pléomorphe); tumeurs vasculaires (hémangio-endothéliome épithélioïde, angiosarcome); tumeurs mal différenciées (synoviale, épithélioïde, alvéolaire des tissus mous, à cellules claires, desmoplastique à petites cellules rondes, rhabdoïde extrarénale, mésenchymome malin, tumeur épithélioïde périvasculaire, sarcome intimal; à l’exclusion du chondrosarcome, de la tumeur d’Ewing ou tumeur neurectodermique primitive); tumeurs malignes de la gaine des nerfs périphériques, sarcomes des tissus mous indifférenciés sans autres précisions et autres types de sarcomes (ne figurant pas dans la liste des tumeurs non admissibles).
Les tumeurs des types suivants excluaient l’admission à l’étude : sarcome adipocytaire (tous les sous-types), tout rhabdomyosarcome non alvéolaire ni pléomorphe, chondrosarcome, ostéosarcome, tumeur d’Ewing ou tumeur neurectodermique primitive, tumeurs stromales gastro-intestinales, dermatofibrosarcome protuberans, sarcome myofibroblastique inflammatoire, mésothéliome malin et tumeurs mésodermiques mixtes de l’utérus.
Les patients qui avaient un sarcome adipocytaire (liposarcome) ont été exclus parce que les effets (survie sans progression à 12 semaines) de VOTRIENT sur ces tumeurs dans le cadre d’un essai de phase II (VEG20002) n’étaient pas concluants.
Les participants à l’étude étaient atteints de léiomyosarcome (43 % des patients), de sarcome synovial (10 %) ou d’autres STM (47 %). « Autre STM » comprenait : tumeurs de type fibroblastique (n = 32), tumeurs soi-disant fibrohistiocytaires (n = 32), tumeurs mal différenciées (n = 33), sarcomes non différenciés sans autres précisions (n = 20), tumeurs malignes de la gaine des nerfs périphériques (n = 12), tumeurs vasculaires (n = 7), tumeurs des muscles squelettiques ou rhabdomyosarcome (n = 2), tumeurs adipocytaires (n = 1), tumeurs péricytiques (n = 1), tumeurs chondro-osseuses (n = 1) et « autres » types (n = 32) de sarcomes ne figurant pas dans la liste des tumeurs non admissibles. L’affectation de 93 % des sujets (344/369) à un type histologique particulier de sarcome des tissus mous se fondait sur l’analyse d’un laboratoire de pathologie central.
Tous les sujets avaient déjà reçu une chimiothérapie. La doxorubicine était le traitement antérieur par voie générale le plus fréquemment reçu (98 % des sujets dans les deux groupes de traitement). La fréquence d’antécédents de chirurgie et de radiothérapie était similaire entre les deux groupes de traitement.
L’objectif principal de l’étude était d’évaluer et de comparer la survie sans progression (SSP) dans les deux groupes de traitement selon la population en intention de traiter, la survie globale (SG) étant le principal paramètre d’évaluation secondaire.
L’analyse initiale du paramètre d’évaluation principal (la survie sans progression) était basée sur l’évaluation de la maladie par un comité indépendant de radiologistes pour l’ensemble de la population en intention de traiter.
La durée médiane du suivi (défini comme la période commençant le jour de la répartition aléatoire et se terminant le jour du dernier rendez-vous ou du décès) a été comparable dans les deux groupes de traitement [placebo : 9,36 mois (de 0,69 à 23,0 mois); VOTRIENT : 10,04 mois (de 0,2 à 24,3 mois)].
La comparaison avec le placebo a mis en évidence une amélioration de la survie sans progression d’importance clinique et significative sur le plan statistique dans le groupe VOTRIENT, et un rapport des risques instantanés (RRI) de 0,35 (IC à 95 % : 0,26 – 0,48; p < 0,001), ce qui témoignait d’une réduction de 65 % du risque de progression ou de décès et d’une survie sans progression médiane qui avait plus que doublé (20,0 vs 7,0 semaines).
L’état du cancer a été évalué toutes les 4 semaines au cours des 12 premières semaines, puis toutes les 8 semaines. Compte tenu de la survie sans progression médiane de VOTRIENT de 20 semaines, une évaluation du cancer réalisée après 16 semaines aurait peut-être révélé une durée médiane de la survie sans progression moins élevée.
Les résultats globaux relatifs à l’efficacité évaluée par le comité indépendant sont présentés au Tableau 11.
Tableau 11 Résultats globaux sur l’efficacité contre les STM, selon une évaluation indépendante
(étude VEG110727)
| VOTRIENT | Placebo | RRI (IC à 95 %) | Valeur | |||||||||||||||
| de p | ||||||||||||||||||
| (test | ||||||||||||||||||
| unilatéral) | ||||||||||||||||||
| Population globale en IDT | N = 246 | N = 123 | ||||||||||||||||
| Survie sans progression | ||||||||||||||||||
| Population globale en IDT | 20,0 | 7,0 | 0,35 (0,26 - 0,48) | < 0,001 | ||||||||||||||
| SSP médiane (semaines) | ||||||||||||||||||
| Léiomyosarcome | n = 109 | n = 49 | 0,37 (0,23 - 0,60) | < 0,001 | ||||||||||||||
| SSP médiane (semaines) | 20,1 | 8,1 | ||||||||||||||||
| Sarcome synovial | n = 25 | n = 13 | 0,43 (0,19 - 0,98) | 0,005 | ||||||||||||||
| SSP médiane (semaines) | 17,9 | 4,1 | ||||||||||||||||
| « Autre » STM | n = 112 | n = 61 | 0,39 (0,25 - 0,60) | < 0,001 | ||||||||||||||
| SSP médiane (semaines) | 20,1 | 4,3 | ||||||||||||||||
| Survie globale | ||||||||||||||||||
| Population globale en IDT | 12,6 | 10,7 | 0,87 (0,67 - 1,12) | p = 0,256 | ||||||||||||||
| SG médiane (mois) | ||||||||||||||||||
| Léiomyosarcome | n = 109 | n = 49 | 0,84 (0,56 - 1,26) | p = 0,363 | ||||||||||||||
| SG médiane (mois) | 16,7 | 14,1 | ||||||||||||||||
| Sarcome synovial | n = 25 | n = 13 | 1,62 (0,79 - 3,33) | p = 0,115 | ||||||||||||||
| SG médiane (mois) | 8,7 | 21,6 | ||||||||||||||||
| « Autre » STM | n = 112 | n = 61 | 0,84 (0,59 - 1,21) | p = 0,325 | ||||||||||||||
| SG médiane (mois) | 10,3 | 9,5 | ||||||||||||||||
| Taux de réponse (RC + RP) | ||||||||||||||||||
| % (IC à 95 %) | 4 (2,3 - 7,9) | 0 (0,0 - 3,0) | - | - | ||||||||||||||
| Durée de la réponse | 38,9 (16,7 - 40,0) | - | - | - - | ||||||||||||||
| Médiane (semaines) (IC à | ||||||||||||||||||
| 95 %) | ||||||||||||||||||
RRI : rapport des risques instantanés; IDT : intention de traiter; RC : réponse complète; RP : réponse partielle * L’interprétation de la survie globale dans les sous-groupes histologiques respectifs de STM (léiomyosarcome, sarcome synovial et « Autre » STM) commande la prudence en raison du petit nombre de patients et de l’écart important entre les limites de l’intervalle de confiance.
À l’instar des évaluations réalisées par le comité d’examen indépendant composé de radiologistes, les évaluations des investigateurs ont mis en évidence une amélioration de la survie sans progression d’importance clinique et significative sur le plan statistique dans le groupe VOTRIENT, par rapport au placebo (RRI = 0,39; IC à 95 % : 0,30 – 0,52; p < 0,001).
La proportion de patients ayant reçu un traitement anticancéreux par voie générale (chimiothérapie et/ou traitement ciblé), à l’exclusion d’une intervention chirurgicale et d’une radiothérapie après l’arrêt du médicament à l’étude, a été plus importante dans le groupe placebo (69 %) que dans le groupe VOTRIENT (53 %).
Figure 2 Courbe de Kaplan-Meier pour la survie sans progression dans les cas de STM, selon une évaluation indépendante de la population globale (VEG110727)
Aucune différence significative quant à la survie globale n’a été constatée entre les deux groupes lors de l’analyse finale de ce paramètre, effectuée une fois que 76 % (280/369) des événements s’étaient produits. Selon l’analyse finale de la survie globale précisée dans le protocole d’étude, la valeur médiane de la SG a été de 12,6 mois dans le groupe VOTRIENT et de 10,7 mois dans le groupe placebo (RRI = 0,87; IC à 95 % : 0,67 – 1,12).
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Dans des études de toxicologie chez le rat, des effets évoquant une inhibition du récepteur du VEGF et/ou une perturbation des voies de signalisation du VEGF ont été observés dans divers tissus (os, dents, moelle osseuse, lit de la griffe, organes reproducteurs, tissus hématologiques, reins, surrénales, ganglions lymphatiques, hypophyse et pancréas), certains se produisant à des doses de 3 mg/kg/jour (environ 0,1 fois l’exposition clinique chez l’humain selon l’ASC).
Lors d’études sur la toxicité de doses répétées menées chez le rat durant 4 semaines, 13 semaines et 26 semaines, des effets indésirables sur les os, les dents et le lit de la griffe ont été observés aux doses égales ou supérieures à 3 mg/kg/jour (environ 0,1 fois l’exposition clinique chez l’humain selon l’ASC). Les doses de 300 mg/kg/jour (environ 0,8 fois l’exposition clinique chez l’humain selon l’ASC) n’ont pas été tolérées par les rats lors des études de 13 et de 26 semaines. On a observé une perte pondérale et 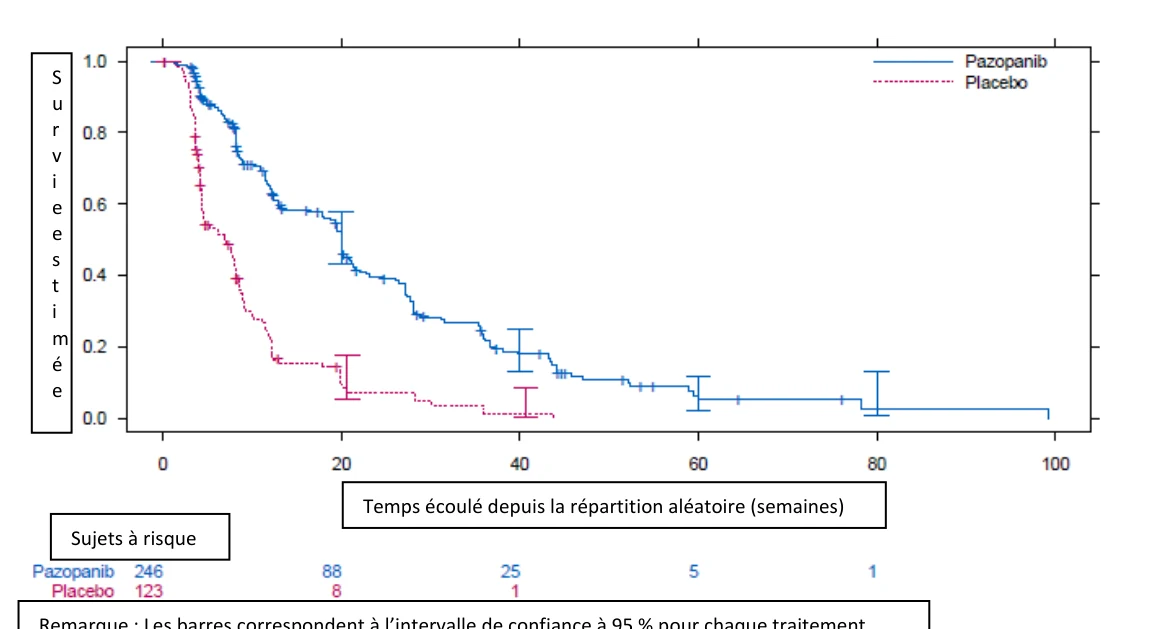
Temps écoulé depuis la répartition aléatoire (semaines) Sujets à risque
Remarque : Les barres correspondent à l’intervalle de confiance à 95 % pour chaque traitement.
S
u
r
v
i
e
e
s
t
i
m
é
e
une morbidité à ces doses. Une hypertrophie du cartilage de croissance épiphysaire, des anomalies des griffes (y compris griffes cassées, exagérément longues ou absentes) et de la croissance des incisives (y compris dents excessivement longues, friables, cassées ou absentes, avec amincissement et dégénérescence de la dentine et de l’émail) ont été observées chez les rats recevant une dose égale ou supérieure à 30 mg/kg/jour (environ 0,35 fois l’exposition clinique chez l’humain selon l’ASC) à 26 semaines; la détérioration des dents et du lit de la griffe ayant par ailleurs été constatée après 4 à 6 semaines (voir les sections 1, INDICATIONS, 1.1, Enfants).
Les effets hépatiques comprenaient de légères hausses des transaminases hépatiques chez les rongeurs et des hausses de la bilirubine chez les singes, sans altérations histopathologiques, à des doses correspondant à une exposition générale d’environ 0,1 fois et 0,6 fois, respectivement, l’exposition clinique chez l’humain. Une pathologie vasculaire a été observée dans les branches intrahépatiques de l’artère hépatique et des artérioles près de l’hile du foie chez les rats ayant reçu 500 mg/kg/jour pendant 8 jours.
Cancérogénicité :
On a observé, chez des souris ayant reçu une dose de 1000 mg/kg/jour (correspondant à environ 1,5 fois l’exposition notée chez l’humain d’après l’ASC) pendant 13 semaines, des lésions prolifératives dans le foie (foyers éosinophiles chez 2 femelles et 1 cas d’adénome, chez une autre femelle).
Au cours d’une étude de 2 ans portant sur le pouvoir cancérogène du traitement par gavage oral chez la souris, le pazopanib a été administré 1 fois par jour à des doses de 0, 10, 30 et 100 mg/kg/jour. Les changements néoplasiques se sont limités à une augmentation du nombre d’adénomes hépatiques chez les femelles ayant reçu la dose de 100 mg/kg/jour (correspondant à environ 1,3 fois l’exposition notée chez l’humain d’après l’ASC).
Dans le cadre d’une étude de 2 ans portant sur le pouvoir cancérogène du traitement par gavage oral chez le rat, le pazopanib a été administré 1 fois par jour à des doses de 0, 3, 10 et 30 mg/kg/jour. Des changements néoplasiques ont été observés dans le duodénum. Il s’agissait d’adénocarcinomes duodénaux chez des femelles traitées à une dose d’au moins 10 mg/kg/jour et chez des mâles traités à raison de 30 mg/kg/jour, et hyperplasie des glandes de Brunner chez des mâles recevant 30 mg/kg/jour (doses correspondant respectivement à ≥ 0,3, à 0,3 et à 0,3 fois l’exposition notée chez l’humain d’après l’ASC).
Génotoxicité :
Le pazopanib n’a provoqué aucune lésion génétique dans les épreuves de génotoxicité (test d’Ames, test d’aberrations chromosomiques sur lymphocytes humains périphériques et test du micronoyau in vivo chez le rat).
Toxicologie pour la reproduction et le développement :
Chez des rates, une baisse de la fertilité a été observée à la dose de 300 mg/kg (environ 0,8 fois l’exposition clinique chez l’humain selon l’ASC). Une augmentation des pertes avant et après l’implantation ainsi que des résorptions précoces ont été notées aux doses égales ou supérieures à 10 mg/kg/jour (environ 0,2 fois l’exposition clinique chez l’humain selon l’ASC). Des réductions du nombre de corps jaunes ont été constatées chez des guenons ayant reçu 500 mg/kg/jour pendant une période allant jusqu’à 34 semaines et chez des souris ayant reçu au moins 300 mg/kg/jour pendant 13 semaines, et une atrophie des ovaires a été observée chez des rates ayant reçu 300 mg/kg/jour pendant 26 semaines (correspondant respectivement à environ 0,6, 1,4 et 0,9 fois l’exposition clinique chez l’humain selon l’ASC).
Le pazopanib n’a pas eu d’effet sur l’accouplement ou la fertilité chez les rats mâles. Toutefois, on a observé des réductions du taux de production, de la motilité et des concentrations épididymaires et testiculaires des spermatozoïdes à des doses égales ou supérieures à 100 mg/kg/jour (environ 0,5 fois l’exposition clinique chez l’humain selon l’ASC) après 15 semaines d’administration. Après 26 semaines d’administration, on a observé une diminution du poids des testicules et des épididymes, une atrophie et une dégénérescence des testicules accompagnées d’une aspermie, d’une hypospermie et de changements de type cribriforme dans l’épididyme des rats mâles ayant reçu des doses égales ou supérieures à 30 mg/kg/jour (environ 0,4 fois l’exposition clinique chez l’humain selon l’ASC).
Le pazopanib a produit des effets tératogènes (y compris des malformations cardiovasculaires et un retard de l’ossification) chez le fœtus, une réduction du poids corporel fœtal et une létalité de l’embryon chez le rat à des doses égales ou supérieures à 3 mg/kg/jour (environ 0,1 fois l’exposition clinique chez l’humain selon l’ASC). Chez le lapin, une toxicité maternelle (diminution du poids corporel, réduction de l’ingestion de nourriture et avortements) a été observée à des doses égales ou supérieures à 30 mg/kg/jour (environ 0,007 fois l’exposition clinique chez l’humain selon l’ASC), tandis que le poids fœtal a été réduit à des doses égales ou supérieures à 3 mg/kg/jour (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS; 7.1, Populations particulières).
Toxicité juvénile :
Une étude sur la gamme posologique a été menée dans le but d’établir la tolérabilité et la toxicocinétique du pazopanib chez des ratons. Les ratons ont reçu du pazopanib à partir de l’âge de 9 jours jusqu’à l’âge de 35 jours à des doses de 0,3, 3, 30, 300 et 1000 mg/kg/jour, et à partir de l’âge de 21 jours jusqu’à l’âge de 35 jours à des doses de 30, 300 et 1000 mg/kg/jour. Des différences ont été constatées sur le plan de la tolérance au traitement. Plus précisément, quand la première dose était donnée 21 jours après la naissance (ce qui avoisine l’âge d’un enfant de 2 ans), les doses tolérées atteignaient 1000 mg/kg (jusqu’à 0,84 fois l’exposition clinique chez l’humain adulte selon l’ASC). La seule observation concernait la réduction considérable du gain pondéral à partir de 300 mg/kg. En revanche, lorsque le traitement commençait le 9e jour de vie, les doses de 30 mg/kg et plus (jusqu’à 0,4 fois l’exposition clinique chez l’humain adulte selon l’ASC) n’étaient pas tolérées et pouvaient provoquer la mort à partir du 13e jour de vie. Aux doses de 300 et de 1000 mg/kg, tous les rats ont été euthanasiés ou trouvés morts au bout de la première semaine de traitement. Enfin les doses de 0,3 et de 3 mg/kg (moins de 0,01 fois et de 0,1 fois l’exposition clinique chez l’humain adulte selon l’ASC) ont été bien tolérées quand elles étaient administrées à partir du 9e jour après la naissance et jusqu’au 35e jour.
Par ailleurs, une étude approfondie a été réalisée dans le but d’examiner l’importante différence sur le plan de la sensibilité; des ratons âgés de 9 à 14 jours ont reçu des doses de 10 et de 100 mg/kg/jour (environ 0,16 et 0,43 fois l’exposition clinique chez l’humain adulte selon l’ASC, respectivement). La dose de 10 mg/kg a été tolérée, mais elle a réduit le gain de poids corporel dans une proportion de 60 à 70 %. La dose de 100 mg/kg a causé des décès et l’absence de gain pondéral. À une dose comme à l’autre (soit 10 mg/kg et 100 mg/kg), des effets marqués sur la croissance et la maturation des organes ont été constatés et comprenaient une réduction du poids absolu : des reins (perte allant jusqu’à 35 % et 48 % aux doses de 10 et de 100 mg/kg, respectivement), du foie (perte allant jusqu’à 39 % et 54 %, respectivement), du cœur (perte allant jusqu’à 43 % et 53 %, respectivement), du cerveau (perte allant jusqu’à 15 % et 21 %, respectivement) et des poumons (perte allant jusqu’à 36 % et 49 %, respectivement). La dose de 100 mg/kg a également provoqué un ralentissement de la prolifération cellulaire et une accélération de l’apoptose dans divers organes. L’examen histologique a révélé une glomérulopathie aux deux doses, et les cellules rénales endothéliales étaient les principales cibles. Des changements dégénératifs se sont produits 24 heures à peine après la première dose et ont mené à la nécrose et à la perte d’endothélium, à l’amincissement des membranes basales glomérulaires et à des effets ultérieurs sur les cellules mésangiales et les podocytes. Ces constatations portent à croire que le pazopanib perturbe la maturation des glomérules dépendante du facteur de croissance de l’endothélium vasculaire ainsi que la croissance et le développement des reins, du cœur, du foie et des poumons chez les ratons non sevrés.
Enfin, une troisième étude sur la toxicité visait à étudier les effets possibles du pazopanib sur la viabilité, la croissance et le développement de ratons âgés de 21 à 62 jours aux doses de 10, de 30 et de 300 mg/kg/jour (moins de 1,0 fois l’exposition clinique chez l’humain adulte selon l’ASC). Deux femelles ont été sacrifiées avant la fin à cause d’une perte pondérale excessive; les autres ratons ont reçu 100 mg/kg jusqu’à la fin de l’étude. Contrairement à l’administration du pazopanib à des ratons à partir du 9e jour de vie jusqu’au 21e jour, le traitement commencé au 21e jour et poursuivi jusqu’au 62e jour a été associé à des résultats toxicologiques semblables à ceux constatés chez les rats adultes, entre autres un ralentissement du gain pondéral (≥ 10 mg/kg), des incisives cassées ou mobiles (≥ 30 mg/kg), des altérations du fémur et du tibia (hypertrophie du cartilage de croissance épiphysaire, amincissement de l’os cortical, fermeture partielle du cartilage de croissance épiphysaire et fracture du tibia [≥ 30 mg/kg]). Des réductions de la longueur du fémur tributaires de la dose ont été constatées pour toutes les doses; elles étaient proportionnelles à l’ampleur des effets exercés sur le poids corporel, ce qui laisse entrevoir la possibilité d’un effet sur la croissance globale des ratons. La trachée, les glandes surrénales, le pancréas, l’estomac, le duodénum, les ganglions lymphatiques, les glandes mammaires des mâles et les organes reproducteurs figuraient parmi les autres tissus atteints.