


Monographie de produit - Rydapt
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 Mises en garde et précautions, 7.1.3, Enfants | 11/2020 |
| 4 Posologie et administration, 4.2, Enfants | 11/2020 |
| 4 Posologie et administration, Insuffisance hépatique | 06/2022 |
| 7 Mises en garde et précautions, Santé reproductive : Potentiel des femmes et des hommes | 06/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................... 4
4.2 Dose recommandée et modification posologique .................................................. 5
4.4 Administration ......................................................................................................... 8
4.5 Dose oubliée ............................................................................................................ 8
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ....................................................................................... 11
7.1.1 Femmes enceintes ........................................................................................... 11
7.1.2 Allaitement ....................................................................................................... 12
7.1.3 Enfants ............................................................................................................. 12
7.1.4 Personnes âgées .............................................................................................. 12
8 EFFETS INDÉSIRABLES .............................................................................................. 13
8.1 Aperçu des effets indésirables ............................................................................... 13
8.2 Effets indésirables observés dans les essais cliniques ........................................... 14
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 19
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 20
8.5 Effets indésirables observés après la mise en marché .......................................... 22
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 22
9.2 Aperçu des interactions médicamenteuses........................................................... 22
9.3 Interactions médicament-comportement ............................................................. 22
9.4 Interactions médicament-médicament ................................................................. 22
9.5 Interactions médicament-aliment ......................................................................... 27
9.6 Interactions médicament-plante médicinale ........................................................ 28
9.7 Interactions médicament-tests de laboratoire ...................................................... 28
10 PHARMACOLOGIE CLINIQUE .................................................................................... 28
10.1 Mode d’action .................................................................................................. 28
10.2 Pharmacodynamie ........................................................................................... 28
10.3 Pharmacocinétique .......................................................................................... 29
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 32
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 32
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 33
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 33
14 ESSAIS CLINIQUES .................................................................................................... 34
14.1 Études d’efficacité et d’innocuité .................................................................... 34
14.2 Résultats de l’étude ......................................................................................... 37
15 MICROBIOLOGIE ...................................................................................................... 42
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 42
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 45
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
RYDAPT est indiqué en association avec les chimiothérapies d’induction (cytarabine et daunorubicine) et de consolidation (cytarabine) standard pour le traitement des adultes qui ont reçu un diagnostic récent de leucémie aiguë myéloblastique (LAM) avec mutation du gène FLT3.
La présence de la mutation du gène FLT3 doit être confirmée au moyen d’un test validé.
RYDAPT est indiqué pour le traitement des adultes atteints de mastocytose systémique agressive (MSA), de mastocytose systémique associée à une autre hémopathie maligne (MS-AHM) ou de leucémie à mastocytes (LM).
1.1 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RYDAPT dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir les sections 4.2 Dose recommandée et modification posologiques, Populations particulières, Enfants, 7.1.3 Enfants et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
1.2 Personnes âgées
Personnes âgées : Les études cliniques portant sur l’emploi de RYDAPT contre la LAM n’incluaient pas suffisamment de patients âgés de 60 ans et plus pour qu’on puisse déterminer si ces derniers répondent au médicament différemment des patients plus jeunes (voir la section 7.1.4 Personnes âgées).
Au cours des études sur l’emploi de RYDAPT pour le traitement de la MSA, de la MS-AHM et de la LM, aucune différence globale n’a été observée quant à l’efficacité du médicament entre les patients âgés de 65 ans et plus et les patients plus jeunes (voir la section 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
L’emploi de RYDAPT est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Leucémie aiguë myéloblastique (LAM)
Avant l’instauration d’un traitement associant RYDAPT à une chimiothérapie standard (induction par la cytarabine et la daunorubicine et consolidation par la cytarabine), la présence de la mutation du gène FLT3 (mutation ITD [duplication interne en tandem] ou TKD [mutation ponctuelle touchant le domaine tyrosine kinase]) doit être confirmée au moyen d’un test validé.
Chez les patients qui doivent subir une greffe de cellules souches hématopoïétiques (GCSH), il faut cesser le traitement par RYDAPT avant d’amorcer le schéma de conditionnement préalable à la GCSH.
4.2 Dose recommandée et modification posologique
Posologie recommandée pour le traitement de la LAM
La posologie recommandée pour RYDAPT est de 50 mg 2 fois par jour, du 8e au 21e jour de chaque cycle d’induction par la cytarabine et la daunorubicine, et du 8e au 21e jour de chaque cycle de consolidation par la cytarabine.
En l’absence de rémission complète au terme du premier cycle d’induction par la cytarabine et la daunorubicine, on peut en administrer un deuxième (et dernier). Chaque cycle d’induction dure un minimum de 24 jours. En présence de LAM résiduelle après le deuxième cycle d’induction, il faut abandonner le traitement par RYDAPT.
Si la rémission est complète après le traitement d’induction, on administre un maximum de 4 cycles de consolidation par la cytarabine. Chaque cycle de consolidation dure un minimum de 28 jours, et doit débuter dans les 2 semaines suivant le rétablissement hématologique (NAN ≥ 1000/μL et numération plaquettaire ≥ 100 000/μL), mais au moins 28 jours après le début du cycle précédant.
Posologie recommandée pour le traitement de la MSA, de la MS-AHM et de la LM
La posologie recommandée pour RYDAPT est de 100 mg 2 fois par jour.
Il convient de poursuivre le traitement tant que l’on observe des bienfaits cliniques ou jusqu’à l’apparition de réactions toxiques inacceptables.
Modification posologique
Modification posologique chez les patients atteints de LAM
Le Tableau 1 résume les recommandations relatives aux modifications de la dose de RYDAPT chez les patients atteints de LAM.
Tableau 1 – Recommandations relatives aux modifications de la dose de RYDAPT (LAM)
Critère Administration de RYDAPT
Infiltrats pulmonaires de grade 3 ou 4 Interrompre le traitement par RYDAPT jusqu’à la fin du cycle. Reprendre le traitement par RYDAPT à la même dose lorsque les infiltrats régressent à un grade ≤ 1.
Autres anomalies non hématologiques de
grade 3 ou 4
Interrompre le traitement par RYDAPT jusqu’à ce que les anomalies que l’on soupçonne à tout le moins possiblement liées au traitement par RYDAPT régressent à un grade ≤ 2, puis reprendre le traitement par RYDAPT.
Modification posologique chez les patients atteints de MSA, de MS-AHM ou de LM
Le Tableau 2 résume les recommandations relatives aux modifications de la dose de RYDAPT chez les patients atteints de MSA, de MS-AHM ou de LM.
Tableau 2 – Recommandations relatives aux modifications de la dose de RYDAPT (MSA, MS-AHM ouLM)
Critère Administration de RYDAPT
NAN inférieur à 1 x 10⁹/L attribué à RYDAPT
chez les patients ne présentant pas de LM, ou
NAN inférieur à 0,5 x 10⁹/L attribué à RYDAPT
chez les patients qui affichaient un NAN se
situant entre 0,5 et 1,5 x 10⁹/L au départ
Interrompre le traitement par RYDAPT jusqu’à ce que le NAN soit égal ou supérieur à 1,5 × 10⁹/L, puis reprendre le traitement par RYDAPT à raison de 50 mg 2 fois par jour; si le médicament est toléré, augmenter graduellement la dose à 100 mg 2 fois par jour.
Cesser le traitement par RYDAPT en présence d’un NAN qui demeure faible pendant > 21 jours et que l’on soupçonne d’être lié à RYDAPT.
Numération plaquettaire inférieure à 50 x
109/L attribuée à RYDAPT chez les patients ne
présentant pas de LM, ou numération
plaquettaire inférieure à 25 x 109/L attribuée
à RYDAPT chez les patients qui affichaient une
numération plaquettaire entre 25 et 75 x
109/L au départ
Interrompre le traitement par RYDAPT jusqu’à ce que la numération plaquettaire soit égale ou supérieure à 50 × 109/L, puis reprendre le traitement par RYDAPT à raison de 50 mg 2 fois par jour; si le médicament est toléré, augmenter la dose à 100 mg 2 fois par jour.
Cesser le traitement par RYDAPT en présence d’une numération plaquettaire qui demeure faible pendant > 21 jours et que l’on soupçonne d’être liée à RYDAPT.
Taux d’hémoglobine inférieur à 8 g/dL
attribué à RYDAPT chez les patients ne
présentant pas de LM, ou anémie
potentiellement mortelle attribuée à RYDAPT
chez les patients qui affichaient un taux
d’hémoglobine entre 8 et 10 g/dL au départ
Interrompre le traitement par RYDAPT jusqu’à ce que le taux d’hémoglobine soit égal ou supérieur à 8 g/dL, puis reprendre le traitement par RYDAPT à raison de 50 mg 2 fois par jour; si le médicament est toléré, augmenter la dose à 100 mg 2 fois par jour.
Cesser le traitement par RYDAPT en présence d’un taux d’hémoglobine qui demeure faible pendant > 21 jours et que l’on soupçonne d’être lié à RYDAPT.
Nausées ou vomissements de grade 3 ou 4
malgré un traitement optimal par des
Interrompre le traitement par RYDAPT pendant 3 jours (6 doses), puis reprendre le traitement à Critère Administration de RYDAPT
antiémétiques raison de 50 mg 2 fois par jour; si le médicament est toléré, augmenter graduellement la dose à 100 mg 2 fois par jour.
Autres effets toxiques non hématologiques de
grade 3 ou 4
Interrompre le traitement par RYDAPT jusqu’à ce que l’effet indésirable ait régressé à un grade ≤ 2, puis reprendre le traitement par RYDAPT à raison de 50 mg 2 fois par jour; si le médicament est toléré, augmenter la dose à 100 mg 2 fois par jour.
NAN : nombre absolu de neutrophiles
Gravité des CTCAE (Common Terminology Criteria for Adverse Events) : grade 1 = symptômes légers; grade 2 = symptômes modérés; grade 3 = symptômes graves; grade 4 = symptômes menaçant le pronostic vital.
Populations particulières
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] ≥ 30 mL/min). L’expérience clinique acquise auprès de patients atteints d’insuffisance rénale grave (ClCr de 15 à 29 mL/min) est limitée. On ne dispose d’aucune donnée sur l’utilisation de RYDAPT chez les patients atteints d’insuffisance rénale terminale.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). Les données limitées obtenues chez les sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh) ne sont pas suffisantes pour recommander un ajustement de la dose. Les patients dont le taux de bilirubine totale s’élevait à ≥ 2,5 fois la limite supérieure de la normale ont été exclus des études cliniques sur l’emploi de RYDAPT en association avec une chimiothérapie. Par ailleurs, les patients dont la créatininémie était > 2,0 mg/dL, ceux dont le taux de transaminases hépatiques s’élevait à > 2,5 fois la LSN ou > 5 fois la LSN (en cas d’élévation liée à la maladie) de même que ceux dont le taux de bilirubine totale s’élevait à > 1,5 fois la LSN ou > 3 fois la LSN (en cas d’élévation liée à la maladie) ont été exclus des études sur l’emploi de RYDAPT pour le traitement de la MSA, de la MS-AHM et de la LM.
Enfants (< 18 ans)
Santé Canada n’a autorisé aucune indication pour l’emploi de RYDAPT chez les enfants. RYDAPT ne doit pas être administré en association avec une polychimiothérapie intensive à base d’anthracyclines, de fludarabine et de cytarabine pour le traitement des enfants atteints de LAM (voir les sections 7.1.3 Enfants et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Personnes âgées
L’expérience d’emploi de RYDAPT contre la LAM est limitée chez les patients âgés de 60 à 70 ans, et inexistante chez les plus de 70 ans. RYDAPT ne doit être administré au patient de 60 ans et plus que si ce dernier est admissible à une chimiothérapie d’induction intensive, affiche un indice fonctionnel adéquat et n’est pas atteint d’affections concomitantes importantes (voir les sections 7.1.4 Personnes âgées et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
La prudence est de mise lorsque RYDAPT est prescrit à des personnes âgées souffrant de MSA, de MS-AHM ou de LM, car ces patients pourraient être plus sensibles aux effets du médicament (voir la section 7.1.4 Personnes âgées).
4.4 Administration
Les capsules RYDAPT doivent être avalées entières avec un verre d’eau. Il ne faut ni les ouvrir, ni les écraser, ni les croquer.
RYDAPT doit être administré par voie orale, 2 fois par jour, à environ 12 heures d’intervalle. Il faut prendre RYDAPT avec des aliments afin de prévenir les nausées (voir la section 10.3 Pharmacocinétique).
Il faut administrer au patient un traitement antiémétique à visée prophylactique, conformément aux pratiques médicales locales, en se fiant à son degré de tolérance.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de RYDAPT, il ne doit pas chercher à compenser cet oubli. Il doit seulement prendre la prochaine dose prévue au moment prévu.
En cas de vomissements, le patient ne doit pas prendre une dose supplémentaire, mais par la suite, il devra prendre la prochaine dose prévue.
5 SURDOSAGE
Il y a très peu de cas de surdosage qui ont été rapportés chez l’humain.
Il n’existe pas d’antidote spécifique de la midostaurine. En cas de surdosage, il faut surveiller étroitement le patient pour déceler tout signe ou symptôme de réaction indésirable et instaurer le traitement symptomatique et les mesures de soutien appropriés. La surveillance électrocardiographique est recommandée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/Concentration/ | ||||
| Composition | ||||
| Orale | Capsules à 25 mg | dioxyde de titane (E171), eau purifiée, encre pharmaceutique rouge, éthanol anhydre, gélatine, glycérol, hydroxystéarate de macrogolglycérol, macrogol 400, mono-di-triglycérides d’huile de maïs, oxyde de fer | ||
RYDAPT à 25 mg est offert dans des plaquettes alvéolées sous la forme de capsules oblongues orange pâle destinées à la voie orale, qui portent la mention « PKC NVR » en rouge (emballages multiples de 56 ou de 112 capsules).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Interactions médicament-médicament
L’utilisation concomitante de RYDAPT et d’inhibiteurs puissants de la CYP3A4 peut accroître l’exposition à la midostaurine. Il convient plutôt d’envisager le recours à des produits médicinaux qui n’inhibent pas fortement l’activité de la CYP3A4. En l’absence d’une solution de rechange satisfaisante, il faut surveiller étroitement l’apparition d’effets toxiques, surtout au cours de la première semaine d’administration de RYDAPT, lors de chaque cycle de chimiothérapie (voir la section 9.4 Interactions médicament-médicament).
En revanche, l’administration de RYDAPT avec des inducteurs puissants de la CYP3A4 (p. ex., carbamazépine, rifampine, millepertuis) peut réduire l’exposition à la midostaurine. Une telle association doit être évitée (voir la section 9.4 Interactions médicament-médicament).
Cardiovasculaire
Allongement de l’intervalle QTc
On a noté une fréquence accrue d’allongement de l’intervalle QT chez des patients traités par RYDAPT lors des essais cliniques (voir les sections 8.2 Effets indésirables observés dans les essais cliniques et 8.4 Résultats de laboratoire anormaux, Données électrocardiographiques) et dans le cadre de la pharmacovigilance. La prudence s’impose lors de l’administration de RYDAPT en concomitance avec un médicament allongeant l’intervalle QTc à des patients que l’on croit exposés à un risque de torsades de pointes (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire et 9.4 Interactions médicament-médicament).
Dysfonction cardiaque
Les patients atteints d’insuffisance cardiaque congestive symptomatique ont été exclus des études cliniques. Lors des études cliniques portant sur l’emploi de RYDAPT à 100 mg 2 fois par jour, des cas d’insuffisance cardiaque, qui ont parfois été mortels, et des cas de diminution de la fraction d’éjection ventriculaire gauche (FEVG), sont survenus. Il faut rechercher la présence de signes et de symptômes d’insuffisance cardiaque au début du traitement par RYDAPT et de façon périodique durant celui-ci. Il faut utiliser RYDAPT avec prudence chez les patients qui sont exposés à un risque de dysfonction cardiaque et surveiller étroitement ces derniers en évaluant la FEVG lorsque cela est indiqué sur le plan clinique (au début et au cours du traitement).
| rouge, oxyde de fer jaune, tout-rac-α-tocophérol (vitamine E). |
Hématologique
Neutropénie/infections
Des épisodes de neutropénie ont été observés chez les patients qui ont reçu RYDAPT (voir les sections 8.1 Aperçu des effets indésirables et 8.4 Résultats de laboratoire anormaux). Dans les études sur l’emploi de RYDAPT pour le traitement de la MSA, de la MS-AHM et de la LM, les cas de neutropénie grave (nombre absolu de neutrophiles [NAN] inférieur à 0,5 × 10⁹/L) ont généralement été réversibles : ils ont cédé à l’interruption du traitement par RYDAPT (laquelle s’est maintenue jusqu’au rétablissement du nombre de neutrophiles) ou à l’abandon de celui-ci. Il convient de surveiller régulièrement la numération leucocytaire, en particulier lors de l’instauration du traitement.
Dans le cadre des études sur l’emploi de RYDAPT pour le traitement de la MSA, de la MS-AHM et de la LM, 15 patients (11 %) sont décédés d’une cause non liée au cancer préexistant; il s’agissait le plus souvent d’une infection (sepsis ou pneumonie).
En présence d’un épisode de neutropénie grave inexpliqué, il faut interrompre le traitement par RYDAPT jusqu’à ce que le NAN soit supérieur ou égal à 1 × 10⁹/L chez les patients atteints de LAM, ou à 1,5 x 10⁹/L chez les patients atteints de MSA, de MS-AHM ou de LM, ainsi qu’il est recommandé dans les Tableaux 5 et 6. Il faut cesser le traitement par RYDAPT en cas d’épisodes récurrents de neutropénie grave ou d’épisodes de neutropénie grave prolongée que l’on soupçonne d’être liés à ce traitement (voir la section 4.2 Dose recommandée et modification posologique, Modification posologique).
Toute infection grave et évolutive doit être maîtrisée avant de commencer le traitement par RYDAPT en monothérapie. Il faut surveiller l’apparition de signes et de symptômes d’infection (y compris toute infection liée à l’utilisation d’un dispositif médical) chez les patients qui sont traités par RYDAPT, et si un diagnostic d’infection est posé, il faut instaurer le traitement adéquat dans les plus brefs délais, ce qui pourrait impliquer l’abandon du traitement par RYDAPT (voir la section 4.2 Dose recommandée et modification posologique, Modification posologique).
Surveillance et tests de laboratoire
Il convient de surveiller régulièrement la numération leucocytaire, en particulier au moment de l’instauration du traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Il faut surveiller l’apparition de signes et de symptômes d’infection (y compris toute infection liée à l’utilisation d’un dispositif médical) au début du traitement par RYDAPT et de façon périodique durant celui-ci (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Il faut rechercher la présence de signes et de symptômes d’insuffisance cardiaque au début du traitement par RYDAPT et de façon périodique durant celui-ci. Il faut utiliser RYDAPT avec prudence chez les patients à risque et surveiller étroitement ces derniers (au début et au cours du traitement). Il faut procéder à l’électrocardiographie au début du traitement par RYDAPT et de façon périodique durant celui-ci (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 8.4 Résultats de laboratoire anormaux, Données électrocardiographiques).
Il convient de surveiller les patients qui prennent ce médicament en vue de déceler tout symptôme pulmonaire évocateur d’une pneumopathie interstitielle / pneumonite au début du traitement par RYDAPT et de façon périodique durant celui-ci (voir les sections 4.2 Dose recommandée et modification posologique, Modification posologique et 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire).
Il faut envisager la surveillance électrocardiographique de l’intervalle QT si RYDAPT est administré en concomitance avec des médicaments qui entraînent un allongement de cet intervalle (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
On ne dispose d’aucune donnée concernant l’effet de RYDAPT sur la fertilité humaine. D’après des observations faites chez l’animal, RYDAPT pourrait nuire à la fertilité chez les hommes et les femmes aptes à procréer. On ignore si les effets sur la fertilité sont réversibles (voir la section 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Risque tératogène
D’après les études menées chez l’animal, RYDAPT peut être nuisible au fœtus quand ce médicament est administré à des femmes enceintes; il ne doit donc pas être utilisé pendant la grossesse.
Test de grossesse : Il est recommandé à toutes les femmes aptes à procréer qui ont une vie sexuelle active de faire un test de grossesse dans les 7 jours précédant le début du traitement par RYDAPT.
Contraception : Il faut informer les femmes aptes à procréer du risque auquel pourrait être exposé le fœtus. Les femmes aptes à procréer qui ont une vie sexuelle active doivent utiliser une méthode de contraception efficace (c’est-à-dire associée à un taux de grossesse inférieur à 1 %) au cours du traitement par RYDAPT et pendant au moins 4 mois après la fin de celui-ci.
Patients de sexe masculin : Il faut aviser les hommes qui prennent RYDAPT et qui ont une vie sexuelle active d’utiliser un préservatif lorsqu’ils ont des relations sexuelles avec une femme apte à procréer ou une femme enceinte au cours du traitement et pendant au moins 4 mois après la fin de celui-ci, afin de prévenir toute grossesse ou tout effet néfaste sur le développement embryo-fœtal.
Respiratoire
Toxicité pulmonaire
Des cas de pneumopathie interstitielle et de pneumonite, qui ont parfois été mortels, ont été observés chez les patients qui ont reçu RYDAPT. Par conséquent, il convient de surveiller les patients qui prennent ce médicament en vue de déceler tout symptôme pulmonaire évocateur d’une pneumopathie interstitielle/pneumonite. Il faut interrompre le traitement par RYDAPT en présence de symptômes pulmonaires évocateurs d’une pneumopathie interstitielle/pneumonite sans étiologie infectieuse de grade ≥ 3 (selon les critères CTCAE du NCI), puis le reprendre à la même dose lorsque l’infiltrat régresse à un grade ≤ 1 (selon les critères CTCAE du NCI; voir la section 4.2 Dose recommandée et modification posologique, Modification posologique).
7.1 Populations particulières
7.1.1 Femmes enceintes
RYDAPT est susceptible de nuire au fœtus lorsqu’il est administré à la femme enceinte.
Aucune étude adéquate et rigoureusement contrôlée n’a été réalisée auprès de femmes enceintes. Les études sur la reproduction qui ont été menées chez le rat et le lapin ont démontré que la midostaurine a des effets toxiques sur l’embryon et le fœtus. Plus précisément, on a observé une augmentation de la mortalité embryo-fœtale tardive, une diminution du poids fœtal et une diminution de l’ossification chez les rats et les lapins qui avaient été exposés in utero à des concentrations de midostaurine plus de 50 fois inférieures au taux d’exposition observé chez l’humain à la dose recommandée de 50 mg 2 fois par jour, d’après l’aire sous la courbe (ASC). RYDAPT ne doit pas être administré aux femmes enceintes ni à celles qui projettent une grossesse.
7.1.2 Allaitement
On ignore si RYDAPT (midostaurine) ou ses métabolites actifs sont excrétés dans le lait maternel. On ne dispose d’aucune donnée sur les effets de RYDAPT sur la production du lait ou sur les nourrissons qui sont allaités par une femme qui prend ce médicament. Des études démontrent que la midostaurine et ses métabolites actifs sont excrétés dans le lait des rates lorsque ce médicament leur est administré par voie orale. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel et que la prise de RYDAPT durant l’allaitement est associée à un risque d’effets indésirables graves chez le nourrisson allaité, il faut conseiller aux femmes qui allaitent d’interrompre l’allaitement au cours du traitement par RYDAPT et pendant au moins 4 mois après la fin de celui-ci.
7.1.3 Enfants
Une étude de phase II visant à évaluer l’emploi de RYDAPT en association avec une chimiothérapie a été menée auprès d’enfants ayant reçu un diagnostic récent de LAM associée à une mutation du gène FLT3. Quatre patients atteints de LAM ont été traités par la midostaurine; trois d’entre eux étaient porteurs d’une mutation du gène FLT3. De ces trois patients, deux (âgés de 10 et de 14 ans) ont montré des signes d’intoxication propres à limiter la dose après le deuxième cycle d’induction par la midostaurine administrée en association avec une chimiothérapie (comportant de la cytarabine, de la fludarabine et de l’idarubicine). Le rétablissement hématologique a été considérablement retardé chez les deux enfants (thrombocytopénie de grade 4 pendant 44 jours chez le premier et 51 jours chez le deuxième, et neutropénie de grade 4 pendant 46 jours chez ce dernier). Dans le cadre du premier cycle d’induction, les deux patients ont reçu de la midostaurine en association avec de la cytarabine, de l’étoposide et de l’idarubicine.
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RYDAPT dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir les sections 4.2 Dose recommandée et modification posologique, Populations particulières, Enfants et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Enfants).
7.1.4 Personnes âgées
Les études cliniques portant sur l’emploi de RYDAPT contre la LAM n’incluaient pas suffisamment de patients âgés de 60 ans et plus pour qu’on puisse déterminer si ces derniers répondent au médicament différemment des patients plus jeunes. L’expérience d’emploi de RYDAPT contre la LAM est limitée chez les patients âgés de 60 à 70 ans, et inexistante chez les plus de 70 ans. RYDAPT ne doit être administré au patient de 60 ans et plus que si ce dernier est admissible à une chimiothérapie d’induction intensive, affiche un indice fonctionnel adéquat et n’est pas atteint d’affections concomitantes importantes.
Des 142 patients ayant participé aux études sur l’emploi de RYDAPT pour le traitement de la MSA, de la MS-AHM et de la LM, 64 (45 %) étaient âgés de 65 ans ou plus, dont 16 (11 %) avaient 75 ans ou plus. Bien qu’aucune différence globale n’ait été observée quant à l’innocuité du médicament entre les patients de 65 ans et plus et les patients plus jeunes, la possibilité que les personnes âgées présentent une sensibilité accrue au médicament ne peut être écartée.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Leucémie aiguë myéloblastique (LAM)
Lors de l’étude de phase III comparative avec placebo, à double insu et à répartition aléatoire menée sur l’emploi de RYDAPT chez des patients atteints de LAM avec mutation du gène FLT3 nouvellement diagnostiquée, les effets indésirables signalés le plus souvent (fréquence ≥ 20 %) dans le groupe RYDAPT + chimiothérapie standard ont été les suivants : neutropénie fébrile, nausées, dermatite exfoliative, vomissements, stomatite, céphalées, pétéchies, pyrexie, épistaxis, hyperglycémie, dorsalgie et infection liée à l’utilisation d’un dispositif médical. Les effets indésirables de grade 3 ou 4 survenus le plus souvent (fréquence ≥ 10 %) ont été les suivants : neutropénie fébrile, lymphopénie, infection liée à l’utilisation d’un dispositif médical et dermatite exfoliative.
Des effets indésirables graves ont été observés chez 32,3 % des patients du groupe RYDAPT + chimiothérapie standard et chez 30,1 % des patients du groupe placebo + chimiothérapie standard. La neutropénie fébrile est l’effet indésirable grave qui a été signalé le plus souvent au sein du groupe RYDAPT + chimiothérapie standard (16,2 %); cet effet est survenu à une fréquence similaire dans le groupe placebo (15,9 %). Les effets indésirables graves suivants sont survenus moins souvent (fréquence > 2 %) : pyrexie (3,1 % vs 4,0 %), infection liée à l’utilisation d’un dispositif médical (7,4 % vs 4,4 %), dermatite exfoliative (2,6 % vs 1,8 %) et hypotension (2,6 % vs 1,3 %).
Le taux d’abandon motivé par des manifestations indésirables (tous types confondus) s’est établi à 9,2 % dans le groupe RYDAPT et à 6,2 % dans le groupe placebo. La dermatite exfoliative est l’effet indésirable de grade 3 ou 4 qui a le plus souvent mené à l’abandon du traitement dans le groupe RYDAPT (1,2 %).
MSA, MS-AHM et LM
Dans le cadre de deux études multicentriques menées sans insu auprès d’un seul groupe de patients atteints de MSA, de MS-AHM ou de LM, les effets indésirables signalés le plus souvent (fréquence ≥ 20 %) ont été les suivants : nausées, vomissements, diarrhée, œdème périphérique, fatigue, constipation, pyrexie et céphalées. Les effets indésirables de grade 3 ou 4 survenus le plus souvent (fréquence ≥ 5 %) ont été les suivants : fatigue, sepsis, pneumonie, neutropénie fébrile, diarrhée, dyspnée, nausées et vomissements.
Des effets indésirables graves ont été rapportés chez 68,3 % des patients, les plus fréquents ayant été la pneumonie (7 %), le sepsis (7 %) et la diarrhée (5,6 %).
Des effets indésirables ayant mené à des modifications de la dose (interruption ou ajustement) sont survenus chez 56,3 % des patients. Les effets indésirables les plus fréquents ayant conduit à une modification de la dose (fréquence ≥ 5 %) ont été les nausées, les vomissements, l’allongement de l’intervalle QT confirmé par électrocardiogramme ainsi que la neutropénie.
Des effets indésirables ayant mené à l’arrêt du traitement sont survenus chez 23,9 % des patients. Les effets indésirables les plus courants ayant mené à l’arrêt du traitement (fréquence ≥ 1 %) ont été l’allongement de l’intervalle QT confirmé par électrocardiogramme, l’ascite, les nausées, les vomissements, la neutropénie fébrile, la thrombocytopénie, l’élévation du taux d’amylase, l’épanchement pleural et la leucémie aiguë myéloblastique.
Au total, 15 patients (11 %) sont décédés durant le traitement d’une cause non liée au cancer préexistant; il s’agissait le plus souvent d’une infection (sepsis ou pneumonie) et, moins souvent, de manifestations cardiaques.
8.2 Effets indésirables observés dans les essais cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques peuvent être utiles pour la détermination et l’approximation des taux des effets indésirables liés aux médicaments lors d’une utilisation réelle.
Leucémie aiguë myéloblastique (LAM)
L’innocuité de RYDAPT (50 mg 2 fois par jour) chez les patients qui ont reçu un diagnostic récent de LAM associée à une mutation du gène FLT3 a été évaluée dans le cadre d’une étude de phase III comparative avec placebo, à double insu et à répartition aléatoire. Dans cette étude, 717 patients ont été répartis aléatoirement (selon une proportion de 1:1) pour recevoir RYDAPT ou un placebo consécutivement (du 8e au 21e jour) à la chimiothérapie d’induction standard par la daunorubicine (60 mg/m2 du 1er au 3e jour) / cytarabine (200 mg/m2 du 1er au 7e jour) et à la chimiothérapie de consolidation standard par la cytarabine à forte dose (3 g/m2 les 1er, 3e et 5e jours), puis un traitement d’entretien continu par RYDAPT ou le placebo pendant un maximum de 12 cycles (cycles de 28 jours), selon le produit qui leur avait été attribué lors de la répartition aléatoire. L’âge médian des patients était de 47 ans (min.-max. : 18-60 ans), 88,3 % d’entre eux présentaient un indice fonctionnel ECOG de 0 ou 1 et 55,5 % de la population de l’étude était constituée de femmes.
La durée médiane globale de l’exposition au traitement à l’étude a été de 42 jours (min.-max. : 2-576 jours) dans le groupe qui a reçu RYDAPT en association avec la chimiothérapie standard et de 34 jours (min.-max. : 1-465 jours) dans le groupe qui a reçu le placebo en association avec la chimiothérapie standard. Chez les 205 patients (120 patients du groupe RYDAPT et 85 patients du groupe placebo) qui ont été admis à la phase de traitement d’entretien, la durée médiane de l’exposition au traitement à l’étude était de 11 mois (de 16 à 520 jours dans le groupe RYDAPT, et de 22 à 381 jours dans le groupe placebo).
Le Tableau 4 présente les effets indésirables courants signalés durant l’étude de phase III qui a été menée auprès de patients qui ont reçu un diagnostic récent de LAM associée à une mutation du gène FLT3. Plus précisément, ces effets indésirables sont classés par appareil, système ou organe selon le système de classification MedDRA, et au sein de chacune de ces classes, ils sont répertoriés par ordre décroissant de fréquence. Les grades de gravité des effets indésirables reposent sur les critères CTCAE (Common Terminology Criteria for Adverse Events). Le Tableau 6 fait état des anomalies des résultats des examens de laboratoire observées dans cette étude de phase III qui a été réalisée auprès de patients qui ont reçu un diagnostic récent de LAM associée à une mutation du gène FLT3.
Tableau 4 – Effets indésirables courants1 (incidence ≥ 10 %) signalés lors de l’étude clinique déterminante sur la LAM
Effets indésirables
| Tous grades confondus |
Grade 3 ou 4
RYDAPT + chimio-thérapie4 n = 2292 % | Placebo + chimio-thérapie4 n = 2262 % | RYDAPT + chimio-thérapie4 n = 3452 % |
Placebo + chimio-thérapie4 n = 3352
%
Troubles sanguins et lymphatiques
Neutropénie fébrile
| 83 | 81 | 84 |
83
Pétéchies
| 36 | 27 | 1 |
< 1
Lymphopénie3
| 17 | 19 | 20 |
23
Troubles cardiaques
Hypotension
| 14 | 15 | 6 |
3
Tachycardie sinusale
| 10 | 8 | 1 |
0
Troubles gastro-intestinaux
Nausées3
| 83 | 70 | 6 |
10
Vomissements3
| 61 | 53 | 3 |
5
Stomatite
| 22 | 14 | 4 |
3
Douleur abdominale haute
| 17 | 15 | 0 |
< 1
Hémorroïdes
| 15 | 11 | 1 |
0
Effets généraux et affection au point d’administration
Fièvre
| 35 | 35 | 3 |
3
Troubles du système immunitaire
Hypersensibilité
| 16 | 14 | < 1 |
1
Infections et infestations
Infection liée à l’utilisation d’un dispositif médical
| 24 | 17 | 16 |
10
Anomalies des résultats d’examens
Hyperglycémie3
| 20 | 17 | 7 |
5
Allongement de l’intervalle QT confirmé par électrocardiogramme5
| 20 | 17 | 6 |
5
Allongement du temps de céphaline activée
| 13 | 8 | 3 |
2
Troubles de l’appareil locomoteur et du tissu conjonctif
Dorsalgie 22 16 1 < 1 Effets indésirables
| Tous grades confondus |
Grade 3 ou 4
RYDAPT + chimio-thérapie4 n = 2292 % | Placebo + chimio-thérapie4 n = 2262 % | RYDAPT + chimio-thérapie4 n = 3452 % |
Placebo + chimio-thérapie4 n = 3352
%
Arthralgie
| 14 | 8 | < 1 |
< 1
Douleur osseuse
| 10 | 10 | 1 |
< 1
Douleur aux extrémités
| 10 | 9 | 1 |
< 1
Troubles du système nerveux
Céphalées
| 46 | 38 | 3 |
3
Troubles psychiatriques
Insomnie
| 12 | 8 | 0 |
< 1
Troubles respiratoires, thoraciques et médiastinaux
Épistaxis
| 28 | 24 | 3 |
< 1
Douleur laryngée
| 12 | 10 | < 1 |
< 1
Pneumonite5
| 11 | 13 | 5 |
7
Dyspnée
| 11 | 12 | 6 |
4
Troubles de la peau et du tissu sous-cutané
Dermatite exfoliative
| 62 | 61 | 14 |
8
Hyperhidrose
| 14 | 8 | 0 |
0
1 Les effets indésirables sont les manifestations pour lesquelles au moins une relation causale potentielle avec la midostaurine a été établie à la suite d’une évaluation médicale complète. 2 Les taux d’effets indésirables « Tous grades confondus » figurant dans ce tableau proviennent de centres d’étude situés à l’extérieur de l’Amérique du Nord. La fréquence rapportée dans les centres nord-américains n’est pas consignée ici. Dans les centres d’étude nord-américains, il y avait 13 effets indésirables prédéterminés pour lesquels les cas de tous les grades ont été recensés; pour tous les autres effets indésirables, seuls les cas de grade 3 ou 4 ont été relevés.
3 Fréquence plus élevée au sein du groupe RYDAPT durant la phase de traitement d’entretien; voir le paragraphe ci-dessous.
4 Agents chimiothérapeutiques : daunorubicine et cytarabine (induction); cytarabine à forte dose (consolidation)
5 Ces effets indésirables ont été inclus après leur identification dans un contexte post-commercialisation. Leur quantification se fonde cependant sur les résultats de l’étude clinique déterminante sur la LAM (ils n’étaient pas considérés comme des effets indésirables au moment de la demande initiale d’autorisation de commercialisation).
En tout, 205 patients (120 du groupe RYDAPT et 85 du groupe placebo) qui sont demeurés en rémission à la suite du traitement de consolidation ont continué de recevoir RYDAPT ou le placebo en monothérapie durant une période médiane de 11 mois (de 0,5 à 17 mois). Le nombre de patients à recevoir 12 cycles de traitement s’est établi à 69 dans le groupe RYDAPT et à 51 dans le groupe placebo. Les effets indésirables pour lesquels on a noté une différence d’au moins 5 % entre le groupe RYDAPT et le groupe placebo durant la phase de traitement d’entretien sont les suivants : nausées (46,4 % vs 17,9 %), hyperglycémie (20,2 % vs 12,5 %), vomissements (19 % vs 5,4 %) et lymphopénie (16,7 % vs 8,9 %). Les anomalies hématologiques de grade 3 ou 4 signalées le plus souvent durant la phase d’entretien du traitement par RYDAPT étaient la baisse du nombre absolu de neutrophiles (NAN; 20,8 % vs 18,8 %) et la leucopénie (7,5 % vs 5,9 %). Les anomalies non hématologiques de grade 3 ou 4 les plus fréquentes étaient la hausse du taux d’ALT (9,2 % vs 3,5 %) et la hausse du taux d’AST (2,5 % vs 0).
Effets indésirables observés chez les patients âgés atteints de LAM
Une analyse intermédiaire a été effectuée auprès de 145 patients (dont 99 étaient âgés de ≤ 60 ans et 46, de > 60 à 70 ans) qui faisaient partie de la première cohorte admise à l’étude de phase II. Les effets indésirables classés par appareil, système ou organe qui ont été observés le plus souvent, tous grades confondus, ont été les troubles sanguins et lymphatiques (p. ex., anémie, neutropénie fébrile) et les troubles gastro-intestinaux (p. ex., nausées, vomissements). En général, les fréquences d’effets indésirables qui ont été observées au sein du sous-groupe de patients relativement jeunes (60 ans ou moins) et du sous-groupe de patients âgés (> 60 à 70 ans) semblaient être similaires. Les effets indésirables graves (≥ grade 3) liés au traitement et les effets indésirables graves ont été légèrement plus fréquents chez les patients plus âgés (85 % vs 80 % et 72 % vs 62 %, respectivement). La fréquence globale des effets indésirables liés au traitement et la fréquence des effets indésirables de grade 3 ou 4 semblaient concorder avec celles qui ont été enregistrées dans l’étude A2301 (voir le Tableau 4). Il convient de rappeler toutefois qu’il s’agissait là d’une analyse intermédiaire. Enfin, les taux de mort précoce étaient plus élevés chez les patients plus âgés (17 % vs 2 % chez les plus jeunes).
MSA, MS-AHM et LM
L’innocuité de RYDAPT (100 mg 2 fois par jour avec des aliments) en monothérapie a été évaluée dans le cadre de deux études multicentriques menées sans insu auprès d’un seul groupe de traitement composé de 142 patients atteints de MSA, de MS-AHM ou de LM. L’âge médian des participants était de 63 ans (min.-max. : 24-82 ans), 63 % affichaient un indice fonctionnel ECOG de 0 ou 1, et 75 % ne présentaient pas d’insuffisance hépatique (taux de bilirubine et d’AST ≤ LSN) au départ. Les patients dont l’intervalle QTcF était > 450 ms au départ ont été exclus des études. La durée médiane d’exposition à RYDAPT s’est établie à 11,4 mois (min.-max. : 0-81 mois), une proportion de 34 % des patients ayant été traités pendant ≥ 24 mois.
Le Tableau 5 présente, selon leur fréquence, les effets indésirables tirés des données groupées de deux études menées auprès de patients atteints de MSA, de MS-AHM ou de LM. Plus précisément, ces effets indésirables sont classés par appareil, système ou organe selon le système de classification MedDRA, et au sein de chacune de ces classes, ils sont répertoriés par ordre décroissant de fréquence. Le Tableau 7 fait état des principales anomalies des résultats des examens de laboratoire selon les données groupées de deux études menées auprès de patients atteints de MSA, de MS-AHM ou de LM.
Tableau 5 – Effets indésirables courants1 (incidence ≥ 10 %) signalés lors de toutes les études à un seul groupe de traitement portant sur la MSA, la MS-AHM et la LM
Effet indésirable RYDAPT (100 mg 2 fois par jour) N = 142
Tous grades
confondus (%)
Grade 3 ou 4 (%)
Troubles gastro-intestinaux
Nausées 82 6
Vomissements 68 6
Diarrhée 51 6
Constipation 29 < 1
Effets généraux et affection au point d’administration
Œdème périphérique 35 4
Fatigue 31 8
Pyrexie 27 4
Infections et infestations
Infections des voies urinaires 13 3
Infection des voies respiratoires supérieures 11 1
Investigations
Allongement de l’intervalle QT confirmé par
électrocardiogramme2
11 < 1
Troubles du système nerveux
Céphalées 26 1
Étourdissements 13 0
Troubles respiratoires, thoraciques et médiastinaux
Dyspnée 18 6
Toux 16 < 1
Épanchement pleural 13 4
Épistaxis 12 4
1 Les effets indésirables sont les manifestations pour lesquelles au moins une relation causale potentielle avec la midostaurine a été établie à la suite d’une évaluation médicale complète. 2 Cet effet indésirable a été inclus après son identification dans un contexte post-commercialisation. Sa quantification se fonde cependant sur les résultats groupés des études sur la MS avancée (il n’était pas considéré comme un effet indésirable au moment de la demande initiale d’autorisation de commercialisation).
Description de certains effets indésirables
Troubles gastro-intestinaux
Dans la population de patients atteints de MSA, de MS-AHM ou de LM, une modification de la dose ou un arrêt du traitement ont été nécessaires en raison des nausées (17 [12 %] patients), des vomissements (13 [9,2 %] patients) et de la diarrhée (7 [4,9 %] patients). Le taux d’abandon en raison du traitement était faible : nausées (3 [2,1 %] patients), vomissements (2 [1,4 %] patients) et diarrhée (1 [0,7 %] patient). La plupart de ces effets sont survenus au cours des 6 premiers mois de traitement et ont été pris en charge efficacement au moyen d’un traitement de soutien prophylactique.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables observés au cours des essais cliniques chez < 10 % des patients atteints de LAM
Les effets indésirables (tous grades confondus) observés chez < 10 % des patients traités par RYDAPT (incidence plus élevée qu’avec le placebo) lors de l’étude de phase III à double insu et contrôlée par placebo sont présentés ci-après. Ils sont classés par appareil, système ou organe.
Troubles cardiaques : hypertension (8 %), épanchement péricardique (4 %)
Troubles oculaires : œdème palpébral (3 %), kératite (7 %)
Troubles gastro-intestinaux : malaise anorectal (7 %), malaise abdominal (4 %)
Effets généraux et affection au point d’administration : thrombose liée au cathéter (4 %)
Infections et infestations : infection des voies respiratoires supérieures (5 %), septicémie neutropénique (< 1 %)
Anomalies des résultats d’examens : gain pondéral (7 %)
Troubles du métabolisme et de l’alimentation : hyperuricémie (8 %)
Troubles de l’appareil locomoteur et du tissu conjonctif : douleur cervicale (8 %)
Troubles du système nerveux : syncope (5 %), tremblements (4 %)
Troubles respiratoires, thoraciques et médiastinaux : épanchement pleural (6 %), rhinopharyngite (9 %), syndrome de la détresse respiratoire aiguë (2 %)
Troubles de la peau et du tissu sous-cutané : sécheresse de la peau (7 %)
Effets indésirables observés au cours des essais cliniques chez < 10 % des patients atteints de MSA, de MS-AHM ou de LM
Les effets indésirables (tous grades confondus) observés chez < 10 % des patients traités par RYDAPT lors des deux études multicentriques menées sans insu auprès d’un seul groupe de patients sont présentés ci-après. Ils sont classés par appareil, système ou organe.
Troubles sanguins et lymphatiques : neutropénie fébrile (8 %)
Troubles de l’oreille et du labyrinthe : vertiges (5 %)
Troubles gastro-intestinaux : dyspepsie (6 %), hémorragie gastro-intestinale (4 %)
Effets généraux et affection au point d’administration : asthénie (5 %), frissons (5 %), œdème (4 %)
Infections et infestations : pneumonie (9 %), sepsis (8 %), bronchite (6 %), herpès buccal (5 %), cystite (4 %), sinusite (4 %), érysipèle (4 %), zona (4 %)
Blessure, empoisonnement et complications liées à une intervention : contusion (6 %), chute (4 %)
Troubles du système immunitaire : hypersensibilité (2 %), choc anaphylactique (< 1 %)
Investigations : gain pondéral (6 %)
Troubles du système nerveux : troubles de l’attention (7 %), tremblements (6 %)
Troubles respiratoires, thoraciques et médiastinaux : douleur oropharyngée (4 %), pneumopathie interstitielle* (1 %), pneumonite* (< 1 %)
Troubles vasculaires : hypotension (9 %), hématome (6 %)
* Ces effets indésirables ont été détectés au cours des études sur la MS avancée et ont été inclus après leur identification dans un contexte post-commercialisation.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 6 – Résultats de laboratoire anormaux chez les patients traités par RYDAPT (LAM)
| RYDAPT à 50 mg 2 f.p.j. + chimiothérapie (n = 345) | Placebo + chimiothérapie (n = 335) | |||
Tous grades % | Grade 3 ou 4 % | Tous grades % | Grade 3 ou 4 % | |
| Anomalies hématologiques | ||||
| Baisse du nombre absolu de neutrophiles | 87 | 86 | 88 | 87 |
| Baisse de l’hémoglobine | 97 | 79 | 99 | 78 |
| Baisse de la numération plaquettaire | 96 | 96 | 95 | 94 |
| Baisse de la numération leucocytaire | 95 | 95 | 94 | 93 |
| Anomalies biochimiques | ||||
| Hausse de l’aspartate aminotransférase (AST) | 74 | 6 | 65 | 6 |
| Hausse de l’alanine aminotransférase (ALT) | 84 | 19 | 82 | 15 |
| Hypercalcémie | 7 | < 1 | 4 | < 1 |
| Hypocalcémie | 91 | 7 | 91 | 8 |
| Hyperkaliémie | 12 | < 1 | 12 | 1 |
| Hypokaliémie | 62 | 14 | 61 | 14 |
| Créatininémie | 9 | 0 | 10 | 0 |
| Bilirubine totale | 53 | 11 | 58 | 14 |
| Hypernatrémie | 20 | 1 | 15 | 2 |
| Hyponatrémie | 66 | 10 | 73 | 9 |
Données électrocardiographiques : Lors de l’étude déterminante à répartition aléatoire contrôlée par placebo menée auprès de patients atteints de LAM, la proportion de patients ayant affiché un allongement de l’intervalle QTc était plus élevée dans le groupe RYDAPT (N = 345) que dans le groupe témoin (N = 335).
Intervalle QTcF > 480 ms : 10,1 % vs 5,7 %
Intervalle QTcF > 500 ms : 6,2 % vs 2,6 %
Allongement > 60 ms de l’intervalle QTcF de départ : 18,4 % vs 10,7 %
Tableau 7 – Résultats de laboratoire anormaux chez les patients traités par RYDAPT (MSA, MS-AHM et LM)
| Principales anomalies des examens de laboratoire | RYDAPT (100 mg 2 fois par jour) N = 142 | |
Tous grades % | Grade 3 ou 4 % | |
| Anomalies hématologiques | ||
| Augmentation de la glycémie* | 94 | 19 |
| Diminution du nombre absolu de neutrophiles | 59 | 27 |
| Diminution du nombre absolu de lymphocytes | 73 | 46 |
| Anomalies biochimiques | ||
| Augmentation du taux d’aspartate aminotransférase (AST) | 34 | 3 |
| Augmentation du taux d’alanine aminotransférase (ALT) | 33 | 4 |
| Augmentation du taux de bilirubine totale | 40 | 5 |
| Augmentation du taux d’amylase | 20 | 7 |
| Augmentation du taux de lipase | 39 | 18 |
*non à jeun
Données électrocardiographiques : Selon l’évaluation des valeurs notables des intervalles QTcF issues des données groupées, 6 patients présentaient un intervalle QTc > 480 ms après l’évaluation initiale, et 8 patients avaient connu un allongement > 60 ms de cet intervalle par rapport au départ. Aucun cas d’intervalle QTcF > 500 ms n’a été relevé.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables du médicament ont été répertoriés dans le cadre de la pharmacovigilance sur RYDAPT par l’entremise de rapports de cas spontanés et de cas rapportés dans la littérature médicale. Étant donné que ces effets sont rapportés de façon volontaire par une population de taille incertaine, il est impossible d’évaluer avec fiabilité leur fréquence; c’est pourquoi cette dernière est qualifiée d’inconnue. Les effets indésirables sont catégorisés d’après la classe d’organe du système MedDRA. Les effets indésirables de chaque catégorie sont énumérés en ordre décroissant de gravité.
Affections respiratoires, thoraciques et médiastinales : pneumopathie interstitielle (applicable uniquement pour l’indication de la LAM)
Troubles de la peau et du tissu sous-cutané : dermatose neutrophile aiguë fébrile (syndrome de Sweet) (applicable uniquement pour l’indication de la LAM)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La midostaurine subit une biotransformation hépatique importante dans laquelle intervient l’isoenzyme CYP3A4. On a observé des interactions médicamenteuses entre RYDAPT et les inhibiteurs ou inducteurs puissants de la CYP3A4. Selon des données in vitro, RYDAPT pourrait accroître l’exposition aux produits médicinaux dont la clairance s’effectue principalement par l’intermédiaire de l’isoenzyme CYP2E1, de la protéine de résistance du cancer du sein (BCRP) ou du polypeptide transporteur d’anions organiques 1B1 (OATP1B1), et réduire l’exposition aux agents dont la clairance dépend essentiellement de la CYP2B6. L’effet de RYDAPT sur l’exposition à des substrats de l’isoenzyme CYP1A2 est incertain.
9.3 Interactions médicament-comportement
Les effets de RYDAPT sur le mode de vie n’ont pas été étudiés.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués). Tableau 8 – Interactions médicament-médicament établies ou potentielles
| Classe thérapeutique | Source des | Effet | Commentaire clinique | ||
| données | |||||
| probantes | |||||
| Agents pouvant accroître les concentrations plasmatiques de midostaurine | |||||
Inhibiteurs puissants de la CYP3A4, y compris, sans s’y limiter, les antifongiques (p. ex., kétoconazole, itraconazole, voriconazole, posaconazole), certains antiviraux (p. ex., ritonavir) et les antibiotiques macrolides (p. ex., clarithromycine) | EC | Lors d’une étude regroupant 36 volontaires sains, l’administration de kétoconazole, un inhibiteur puissant de la CYP3A4, à l’état d’équilibre (400 mg/jour du 1er au 10e jour) et d’une dose unique de RYDAPT (50 mg le 6e jour) s’est traduite par une augmentation significative de l’exposition à la midostaurine (hausse de la Cmax et de l’ASCinf par un facteur de 1,8 et de 10,4, respectivement) et au métabolite CGP62221 (hausse de l’ASCinf par un facteur de 3,5). Au cours d’une étude menée auprès de patients atteints de LAM (n = 7), l’administration d’itraconazole, un inhibiteur puissant de la CYP3A4, à l’état d’équilibre (100 mg 2 f.p.j. du 22e au 28e jour) et de doses multiples de RYDAPT (100 mg 2 f.p.j. les 2 premiers jours, puis 50 mg 2 f.p.j. du 3e au 28e jour) a fait augmenter la Cmin de la midostaurine à l’état d’équilibre par un facteur de 2,09. | La prudence s’impose lors de la prescription concomitante de RYDAPT et d’inhibiteurs puissants de la CYP3A4. Il convient plutôt d’envisager le recours à des produits médicinaux qui n’inhibent pas fortement l’activité de la CYP3A4. En l’absence d’une solution de rechange satisfaisante, il faut surveiller étroitement l’apparition d’effets toxiques, surtout au cours de la première semaine d’administration de RYDAPT, lors de chaque cycle de chimiothérapie. | ||
| Agents pouvant réduire les concentrations plasmatiques de midostaurine | |||||
Inducteurs puissants de la CYP3A4 (p. ex., carbamazépine, rifampine, millepertuis) | EC | Lors d’une étude menée auprès de sujets sains, l’administration de rifampine, un inducteur puissant de la CYP3A4, à l’état d’équilibre (600 mg/jour du 1er au 14e jour) et d’une dose unique de RYDAPT (50 mg le 9e jour) a réduit la Cmax et l’ASCinf de la midostaurine de 73 % et de 96 %, respectivement. L’effet sur les concentrations des deux métabolites actifs, CGP62221 et CGP52421, s’est révélé similaire. | L’administration concomitante de RYDAPT et d’inducteurs puissants de la CYP3A4 est à proscrire. |
| Agents dont les concentrations plasmatiques peuvent être altérées par la midostaurine | |||
| Substrat de la CYP2B6 | EC | Chez des sujets en bonne santé, l’administration d’une dose unique de bupropion (substrat de la CYP2B6) et de doses multiples de RYDAPT (50 mg 2 f.p.j.) à l’état d’équilibre a fait diminuer l’ASCinf et l’ASCdern du bupropion de 48 % et de 49 %, respectivement, et la Cmax de 55 % comparativement à l’administration de bupropion seul. Ces variations indiquent que RYDAPT est un inducteur faible de la CYP2B6. | La prudence s’impose lors de l’administration de RYDAPT avec des substrats de la CYP2B6 ayant une marge thérapeutique étroite, et il pourrait être nécessaire d’ajuster la dose pour maintenir une exposition optimale. |
| Substrat de la BCRP et de l’OATP1B1 | EC | Chez des sujets en bonne santé, l’administration d’une dose unique de rosuvastatine (substrat de la BCRP et de l’OATP1B1) et d’une dose unique de RYDAPT (100 mg) a fait augmenter l’ASCinf et l’ASCdern de la rosuvastatine de 37 % et de 48 %, respectivement, et la Cmax a à peu près doublé (multipliée par 2,01) comparativement à l’administration de rosuvastatine seule. Ces variations indiquent que RYDAPT a un effet inhibiteur léger sur les substrats de la BCRP et/ou de l’OATP1B1. | La prudence s’impose lors de l’administration de RYDAPT avec des substrats des transporteurs BCRP et OATP1B1 ayant une marge thérapeutique étroite, et il pourrait être nécessaire d’ajuster la dose pour maintenir une exposition optimale. |
| Substrats des isoenzymes CYP1A2 ou CYP2E1 | Données in vitro | Selon des données in vitro, la midostaurine et ses métabolites actifs sont considérés comme étant des inhibiteurs de l’isoenzyme CYP2E1 ou de la pompe d’exportation des sels biliaires (BSEP), et pourraient ainsi accroître l’exposition aux produits médicinaux dont l’élimination dépend principalement de la CYP2E1. In vitro, la midostaurine et ses métabolites actifs sont à la fois inhibiteurs et inducteurs de l’isoenzyme CYP1A2. On ignore l’effet clinique de RYDAPT sur l’exposition à des produits médicinaux qui sont des substrats de cette isoenzyme. | La prudence s’impose lors de l’administration de RYDAPT avec des substrats des isoenzymes CYP1A2 ou CYP2E1 qui ont une marge thérapeutique étroite. |
| Médicaments qui allongent l’intervalle QTc | |||
Antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide), de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone) et de classe 1C (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone, rispéridone), antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, agents tricycliques/tétracycliques [p. ex., amitriptyline, imipramine, maprotiline]), opiacés (p. ex., méthadone), antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus), antibiotiques quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine), pentamidine, antipaludéens (p. ex., quinine, chloroquine), antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole), dompéridone, antagonistes des récepteurs de la 5-hydroxytryptamine-3 (5-HT3; p. ex., ondansétron), inhibiteurs de la tyrosine kinase (p. ex., sunitinib, nilotinib, céritinib, vandétanib), trioxyde de diarsenic, inhibiteurs de l’histone-désacétylase (p. ex., vorinostat), agonistes des récepteurs | T | Interaction pharmacodynamique | L’utilisation de RYDAPT avec d’autres médicaments qui allongent l’intervalle QTc commande la prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 8.4 Résultats de laboratoire anormaux, Données électrocardiographiques). Les médicaments qui ont été associés à un allongement de l’intervalle QT et/ou à des torsades de pointes comprennent ceux mentionnés ci-contre (liste non exhaustive). La mention d’une classe chimique ou pharmacologique signifie que certains des agents y appartenant – mais pas nécessairement tous – ont été associés à de tels effets. |
| β2-adrénergiques (p. ex., salmétérol, formotérol). | |||
| Médicaments pouvant perturber l’équilibre électrolytique | |||
Diurétiques de l’anse, diurétiques thiazidiques ou diurétiques apparentés; laxatifs et lavements; amphotéricine B; corticostéroïdes à forte dose et inhibiteurs de la pompe à protons | T | Interaction pharmacodynamique | Il faut user de prudence lors de l’emploi de RYDAPT avec des médicaments qui peuvent perturber l’équilibre électrolytique. Ces listes ne sont pas exhaustives. Il faut consulter les sources d’information les plus récentes sur les médicaments, tant nouvellement homologués que plus anciens, pour connaître leurs effets sur l’intervalle QTc et l’équilibre électrolytique. |
| Contraceptifs hormonaux | |||
Contraceptifs oraux renfermant de l’éthinylestradiol et du lévonorgestrel | EC | Chez des sujets en bonne santé, l’administration de doses multiples de RYDAPT (50 mg 2 f.p.j.) à l’état d’équilibre et d’une dose unique de contraceptif oral renfermant de l’éthinylestradiol et du lévonorgestrel a fait augmenter l’ASCdern et la Cmax de l’éthinylestradiol de 10 % et de 26 %, respectivement, et l’ASCdern et la Cmax du lévonorgestrel de 42 % et de 19 %, respectivement. | On ne s’attend pas à ce que la fiabilité contraceptive de cette association médicamenteuse soit compromise par l’administration concomitante de RYDAPT. |
Légende : ASCdern = aire sous la courbe à la dernière mesure de la concentration; ASCinf = aire sous la courbe en fonction du temps jusqu’à l’infini; Cmax = concentration plasmatique maximale; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Le pamplemousse, le jus de pamplemousse et les produits contenant de l’extrait de pamplemousse doivent être évités, car ils peuvent accroître les concentrations plasmatiques de midostaurine.
Chez les sujets sains, le degré d’absorption (ASC) de la midostaurine a augmenté de 22 % en moyenne lorsque RYDAPT a été pris avec un repas standard de 450 calories, dont environ 25 % provenaient de matières grasses (p. ex., poitrine de dinde avec sauce, pommes de terre en purée et salade). L’ASC a augmenté de 59 % en moyenne lorsque ce médicament a été pris avec un repas riche en matières grasses, où celles-ci comptaient pour environ la moitié des 1000 calories (p. ex., rôties avec beurre, bacon, œufs frits, pommes de terre rissolées et lait entier). Quant à la concentration maximale (Cmax) de la midostaurine, elle a diminué de 20 % lorsque ce médicament a été pris avec un repas standard et de 27 % lorsqu’il a été pris avec un repas riche en matières grasses, comparativement à la valeur observée après son administration à jeun (voir la section 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Les interactions entre RYDAPT et les plantes médicinales n’ont pas été étudiées. Soulignons toutefois qu’il faut éviter la prise concomitante de millepertuis (Hypericum perforatum), qui est un inducteur de la CYP3A4/5 et peut donc abaisser les concentrations plasmatiques de midostaurine.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La midostaurine inhibe de nombreux récepteurs tyrosine kinase, y compris les kinases FLT3 et KIT. Plus précisément, la midostaurine inhibe l’activité de signalisation du récepteur FLT3; elle induit ainsi un blocage du cycle cellulaire et l’apoptose des cellules leucémiques qui expriment des récepteurs FLT3 porteurs d’une mutation ITD (duplication interne en tandem) ou TKD (mutation ponctuelle touchant le domaine tyrosine kinase), ou dans lesquelles le récepteur FLT3 de type sauvage est surexprimé. En inhibant l’activité du récepteur KIT de type sauvage et celle du récepteur KIT porteur de la mutation D816V, la midostaurine perturbe l’activité de signalisation aberrante de KIT et inhibe de ce fait la prolifération et la survie des mastocytes et la libération d’histamine.
La midostaurine inhibe l’activité de plusieurs autres récepteurs tyrosine kinase, comme les récepteurs PDGF-R ou VEGFR2, et des sérine/thréonine kinases de la famille PKC (protéine kinase C). En se liant au domaine catalytique de ces kinases, elle inhibe la transduction intracellulaire des signaux mitogènes portés par les facteurs de croissance qui se fixent sur ces dernières, ce qui bloque la croissance cellulaire.
10.2 Pharmacodynamie
La midostaurine est un inhibiteur du récepteur tyrosine kinase FLT3 qui a une forte affinité pour ce dernier (Kd = 11 nM) et qui a une affinité équivalente pour les récepteurs mutants FLT3-ITD et FTL3-TKD.
La constante de dissociation de la midostaurine et du récepteur tyrosine kinase KIT de type sauvage est de 220 nM, et celle de la midostaurine et du récepteur mutant KIT-D816V, de 7,7 nM.
Deux principaux métabolites ont été identifiés dans les modèles murins et chez l’humain : CGP62221 et CGP52421. Les tests de prolifération des cellules qui expriment des récepteurs mutants FLT3-ITD ont révélé que le CGP62221 et la molécule mère ont des puissances similaires, mais que le CGP52421 est environ 10 fois moins puissant que cette dernière.
10.3 Pharmacocinétique
La version finale de l’analyse pharmacocinétique de population de la midostaurine chez les patients atteints de leucémie aiguë myéloblastique reposait sur un modèle à deux compartiments avec absorption de premier ordre de la midostaurine. Un résumé des données statistiques relatives aux simulations des paramètres d’exposition en supposant une administration constante de 50 mg 2 fois par jour est présenté dans le tableau ci-dessous. Les valeurs de Cmin et Cmax correspondent aux valeurs obtenues après l’administration du soir.
Tableau 9 – Résumé des paramètres pharmacocinétiques de la midostaurine chez les patients atteints de LAM
| Jour | Posologie | ASC0-24h | Cmin_soir | Cmax_soir | ||||||
| (ng*h/mL) | (ng/mL) | (ng/mL) | ||||||||
| 1 | Une seule dose | 37 893 | 1493 | 2535 | ||||||
| 7 | Dose subséquente | 86 241 | 2839 | 4448 | ||||||
| 14 | Dose subséquente | 62 087 | 1883 | 3457 | ||||||
| 28 | Dose subséquente | 43 110 | 1167 | 2684 | ||||||
| Remarques : Les paramètres d’exposition présentés correspondent aux moyennes arithmétiques des valeurs de simulation en supposant une administration constante de 50 mg de midostaurine 2 fois par jour. Les valeurs de Cmin et Cmax correspondent aux valeurs obtenues après l’administration du soir. | ||||||||||
Absorption
Chez l’être humain, la midostaurine est absorbée rapidement après son administration par voie orale. Le Tmax de la substance radioactive totale est de 1 à 3 heures après l’administration à jeun.
Chez les sujets sains, le degré d’absorption (ASC) de la midostaurine a augmenté de 22 % en moyenne lorsque RYDAPT a été pris avec un repas standard de 450 calories dont environ 25 % provenaient de matières grasses, et de 59 % en moyenne lorsque ce médicament a été pris avec un repas riche en matières grasses, où celles-ci comptaient pour environ la moitié des 1000 calories. Quant à la concentration maximale (Cmax) de la midostaurine, elle a diminué de 20 % lorsque ce médicament a été pris avec un repas standard et de 27 % lorsqu’il a été pris avec un repas riche en matières grasses, comparativement à la valeur observée après l’administration à jeun. En outre, le temps écoulé avant l’atteinte de la concentration maximale (Tmax) s’est prolongé en cas de prise concomitante avec un repas standard ou un repas riche en matières grasses (Tmax médian = 2,5 ou 3 heures, respectivement) comparativement à la prise à jeun (Tmax médian = 1 heure). Dans les études cliniques, les patients ont pris la midostaurine avec un repas, afin de réduire le risque de nausées et de vomissements. Il est recommandé de prendre la midostaurine avec des aliments.
Distribution :
La moyenne géométrique du volume de distribution (Vz/F) de la midostaurine est de 95,2 L. La distribution de la midostaurine et de ses métabolites est essentiellement plasmatique plutôt qu’érythrocytaire. Des données obtenues in vitro indiquent que la midostaurine se lie aux protéines plasmatiques, principalement à l’alpha1 glycoprotéine acide, dans une proportion supérieure à 98 %. On ignore si la midostaurine traverse la barrière hémato-encéphalique chez l’humain. On a toutefois étudié la distribution tissulaire du médicament par autoradiographie quantitative du corps entier chez le rat, après l’administration orale ou intraveineuse de midostaurine marquée au carbone 14 (14C). La radioactivité a été décelée dans l’hypophyse et a traversé la barrière hémato-encéphalique; les plus fortes concentrations de midostaurine 14C ont été relevées dans le cortex frontal.
Métabolisme :
La midostaurine est principalement métabolisée par la CYP3A4. Les deux principaux métabolites actifs, à savoir le CGP62221 (formé par O-déméthylation) et le CGP52421 (formé par hydroxylation), représentent respectivement 28 ± 2,7 % et 38 ± 6,6 % de l’exposition plasmatique totale (ASC0-168 h) après l’administration d’une dose unique de 50 mg de midostaurine.
Élimination
Les demi-vies terminales médianes de la midostaurine, du CGP62221 et du CGP52421 dans le plasma sont d’environ 21, 32 et 471 heures. La midostaurine est essentiellement excrétée dans les fèces (78 % de la dose), principalement sous forme de métabolites (73 % de la dose) et dans une très faible proportion sous forme inchangée (3 % de la dose). Seuls 4 % de la dose se retrouvent dans l’urine.
Linéarité/non-linéarité
En général, après l’administration de doses uniques comprises entre 25 et 100 mg, les paramètres pharmacocinétiques de la midostaurine et de ses métabolites ont été relativement proportionnels à la dose, en ce sens que l’on n’a pas observé d’écart majeur par rapport à la linéarité. Cela dit, lorsque la midostaurine a été administrée à des doses comprises entre 50 et 225 mg par jour, on a noté une augmentation de l’exposition à ce médicament qui était inférieure à une augmentation proportionnelle à la dose. Les valeurs maximales de la Cmin de la midostaurine, du CGP62221 et CGP52421 relevées à l’état d’équilibre étaient comparables aux doses de 50 et de 100 mg 2 fois par jour lorsque RYDAPT était administré avec des aliments.
Après l’administration de multiples doses de midostaurine par voie orale, on a constaté que les paramètres pharmacocinétiques de cet agent varient en fonction du temps : la concentration plasmatique augmente durant la première semaine (Cmin la plus élevée), puis elle diminue au fil du temps jusqu’à l’atteinte de l’état d’équilibre, au bout de 28 jours environ. Les paramètres pharmacocinétiques du CGP62221 tendaient à évoluer de la même façon que ceux de la molécule mère. En revanche, la concentration du CGP52421 était jusqu’à 9 fois plus élevée que celle de la midostaurine après un mois de traitement.
Populations et états pathologiques particuliers
- Enfants : L’innocuité et l’efficacité de RYDAPT n’ont pas été établies chez les enfants. Les paramètres pharmacocinétiques de la midostaurine administrée en monothérapie ont été évalués dans le cadre d’une étude de détermination de la dose de phase I qui a été réalisée selon une méthode d’analyse pharmacocinétique populationnelle auprès de 22 enfants (dont 12 étaient âgés de 0 à 2 ans, et 10, de 10 à 17 ans) atteints de LAM ou de leucémie aiguë lymphoblastique caractérisée par un réarrangement du gène MLL. À une dose donnée en mg/m2, les taux d’exposition à la midostaurine, au CGP62221 et au CGP52421 baissaient à mesure qu’augmentaient le poids et l’âge.
- Personnes âgées : D’après des analyses pharmacocinétiques ayant porté sur des données issues de patients atteints de LAM âgés de 20 à 94 ans, l’âge n’a pas d’effet cliniquement important sur la clairance de la midostaurine et de ses métabolites actifs.
- Sexe : Lors d’analyses pharmacocinétiques populationnelles, le sexe n’a pas eu d’effet cliniquement important sur la clairance de la midostaurine et de ses métabolites actifs. Il n’y a donc pas lieu d’ajuster la posologie de la midostaurine selon le sexe du patient.
- Origine ethnique : Il n’y avait pas de différence entre les profils pharmacocinétiques qui ont été observés chez les Blancs et chez les Noirs. D’après une étude de phase I menée auprès de volontaires japonais en bonne santé, les profils pharmacocinétiques de la midostaurine et de ses métabolites actifs (CGP62221 et CGP52421) qui ont été observés chez ces patients étaient comparables à ceux qui ont été observés dans d’autres études de pharmacocinétique réalisées auprès de Blancs et de Noirs. Il n’y a donc pas lieu d’ajuster la posologie de la midostaurine en fonction de l’appartenance ethnique du patient.
- Insuffisance hépatique : Une étude portant expressément sur l’utilisation de la midostaurine en cas d’insuffisance hépatique a été réalisée en vue d’évaluer le taux d’exposition générale à la midostaurine chez des sujets qui présentaient au départ une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) et chez des témoins dont la fonction hépatique était normale. RYDAPT a été administré à raison de 50 mg 2 fois par jour pendant 6 jours, puis en dose unique de 50 mg le 7e jour. On n’a pas relevé d’augmentation cliniquement importante de l’exposition (ASC) à la midostaurine plasmatique chez les sujets qui avaient une insuffisance hépatique légère ou modérée comparativement aux témoins dont la fonction hépatique était normale. Lors d’analyses pharmacocinétiques populationnelles, l’insuffisance hépatique légère ou modérée n’a pas eu d’effet significatif sur la pharmacocinétique de la midostaurine et de ses métabolites, et on a jugé que les variations attendues de l’exposition à ces agents en fonction de l’atteinte hépatique légère ou modérée n’auraient pas d’importance sur le plan clinique. Il n’est donc pas nécessaire d’ajuster la posologie de la midostaurine chez les patients qui présentent une insuffisance hépatique légère ou modérée au début du traitement. Après l’administration d’une dose unique de RYDAPT (50 mg) à des sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh), les moyennes géométriques de la Cmax et de l’ASCinf ont diminué en moyenne de 78 % et de 59 %, respectivement, comparativement aux valeurs enregistrées dans le groupe témoin. Cependant, la pharmacocinétique de RYDAPT à la suite de l’administration de doses multiples ou à l’état d’équilibre chez des sujets atteints d’insuffisance hépatique grave est inconnue.
- Insuffisance rénale : Aucune étude n’a porté expressément sur l’utilisation de la midostaurine en cas d’insuffisance rénale. Des analyses pharmacocinétiques populationnelles ont été effectuées à partir des données de patients traités par RYDAPT. Sur les 321 patients qui ont été pris en compte dans ces analyses, il y en a 177 qui avaient une insuffisance rénale (15 mL/min ≤ clairance de la créatinine [ClCr] < 90 mL/min) préexistante légère (n = 113), modérée (n = 60) ou grave (n = 4), et 144 dont la fonction rénale était normale (ClCr > 90 mL/min) au départ. D’après ces analyses pharmacocinétiques populationnelles, l’insuffisance rénale légère ou modérée n’a pas d’effet significatif sur la clairance de la midostaurine. Comme seuls 4 patients étaient atteints d’insuffisance rénale grave (ClCr de 15 à 29 mL/min), les données sont insuffisantes pour tirer des conclusions dans cette population. Cela dit, il n’est pas nécessaire d’ajuster la posologie de ce médicament en présence d’une insuffisance rénale légère ou modérée (ClCr ≥ 30 mL/min).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver le produit dans son emballage d’origine à température ambiante (entre 15 °C et 30 °C) et à l’abri de l’humidité.
Garder RYDAPT hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom commercial : midostaurine
Nom chimique :
Nom privilégié par l’UICPA :
N-[(2S,3R,4R,6R)-3-Methoxy-2-methyl-16-oxo-29-oxa-1,7,17-triazaoctacyclo
[12.12.2.12,6.07,28.08,13.015,19.020,27.021,26]nonacosa-8,10,12,14,19,21,23,25,27-nonaen-4-yl]-Nmethylbenzamide
Nom selon le CAS
N-[(9S,10R,11R,13R)-2,3,10,11,12,13-Hexahydro-10-methoxy-9-methyl-1-oxo-9,13-epoxy-
1H,9H-diindolo[1,2,3-gh:3′,2′,1′-lm]pyrrolo[3,4-j][1,7]benzodiazonin-11-yl]-Nmethylbenzamide
Formule moléculaire et masse moléculaire : C35H30N4O4 (non solvatée), 570,65 (non solvatée)
Formule développée :
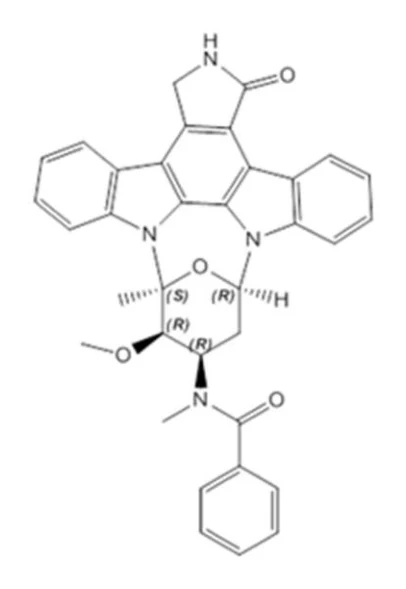
La midostaurine est isolée sous forme de solvate d’éthanol et d’alcool benzylique cristallin.
Propriétés physicochimiques : La substance pharmaceutique se présente sous la forme d’une poudre de couleur blanche tirant sur le jaune ou le vert pâle. La substance pharmaceutique est peu soluble dans l’eau (< 0,001 mg/mL). Le composé est légèrement hygroscopique.
14 ESSAIS CLINIQUES
14.1 Études d’efficacité et d’innocuité
Conception de l’essai et caractéristiques démographiques de l’étude
Leucémie aiguë myéloblastique (LAM)
Étude déterminante de phase III (RATIFY)
L’efficacité et l’innocuité de RYDAPT ont été évaluées lorsque ce médicament a été administré en association avec la chimiothérapie standard (comparativement à celles d’un placebo administré en association avec la chimiothérapie standard) et en monothérapie à titre de traitement d’entretien dans le cadre d’une étude de phase III à double insu et à répartition aléatoire menée auprès de 717 patients (âgés de 18 à 60 ans). Ces patients, qui venaient de recevoir un diagnostic de LAM associée à une mutation du gène FLT3 d’après un test destiné aux essais cliniques, ont été répartis aléatoirement (selon une proportion de 1:1) pour recevoir soit RYDAPT par voie orale à raison de 50 mg 2 fois par jour (n = 360), soit un placebo (n = 357), du 8e au 21e jour, consécutivement à la chimiothérapie d’induction standard par la daunorubicine (60 mg/m2/jour du 1er au 3e jour) / cytarabine (200 mg/m2/jour du 1er au 7e jour), pendant un maximum de 2 cycles, et à la chimiothérapie de consolidation standard par la cytarabine à forte dose (3 g/m2 toutes les 12 heures les 1er, 3e et 5e jours), pendant un maximum de 4 cycles, puis un traitement continu par RYDAPT ou le placebo pendant un maximum de 12 cycles de 28 jours additionnels à titre de traitement d’entretien (voir la Figure 1). On n’a pas effectué de nouvelle répartition aléatoire au début du traitement d’entretien. Les patients qui devaient subir une greffe de cellules souches hématopoïétiques (GCSH) ont cessé de recevoir le traitement à l’étude avant l’amorce du schéma de conditionnement préalable à la GCSH.
Figure 1 – Plan de l’étude déterminante de phase III
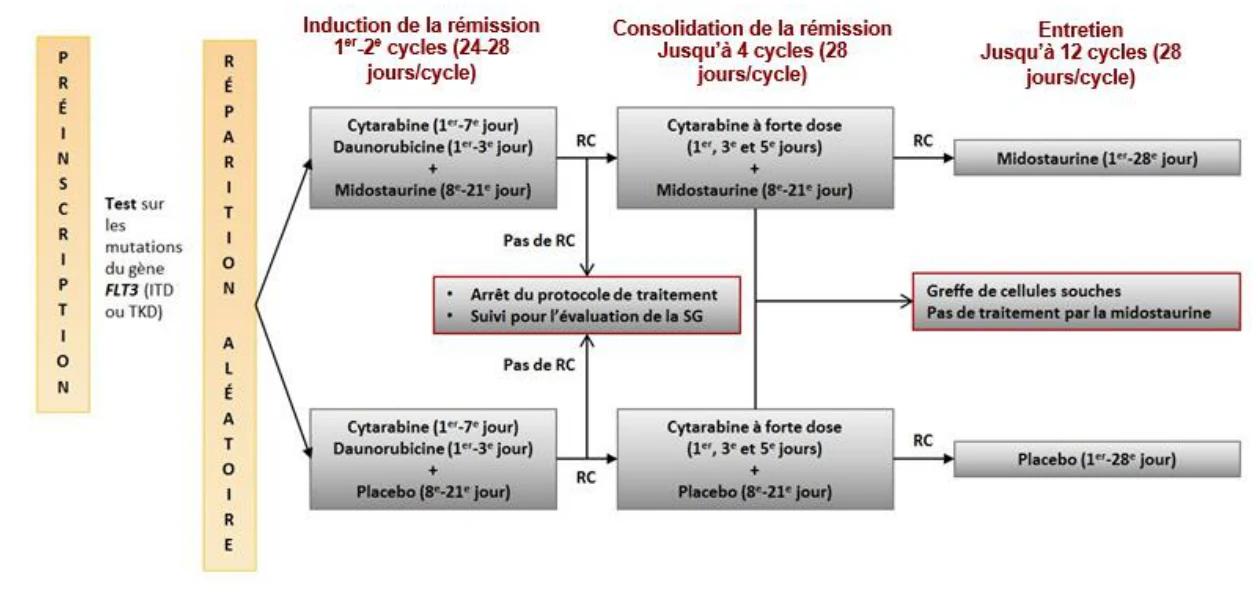
Les patients atteints de leucémie aiguë promyélocytaire (LAM de type 3) ou d’une LAM liée à un traitement ont été exclus de l’étude. Les patients ont été stratifiés en fonction du type de mutation du gène FLT3 dont ils étaient porteurs : TKD, ITD et rapport allélique < 0,7, ou ITD et rapport allélique ≥ 0,7.
D’une manière générale, les caractéristiques démographiques et pathologiques initiales qui ont été relevées dans les deux groupes étaient similaires, sauf que le pourcentage de femmes était plus élevé dans le groupe placebo que dans le groupe RYDAPT. Les détails figurent au Tableau 10.
Tableau 10 – Caractéristiques démographiques et initiales de l’étude RATIFY chez les patients atteints de LAM
| MIDOSTAURINE | PLACEBO | |
| Caractéristiques initiales | N = 360 | N = 357 |
| Âge (ans) | ||
| Médiane / maximum | 47,0 / 59 | 48,0 / 60 |
| Sexe, n (%) | ||
| Femmes | 186 (51,7) | 212 (59,4) |
| Hommes | 174 (48,3) | 145 (40,6) |
| Indice fonctionnel ECOG, n (%) | ||
| 0, 1 ou 2 | 352 (97,8) | 346 (96,9) |
| 3 ou 4 | 8 (2,2) | 11 (3,1) |
| Race, n (%) | ||
| Inconnue / non précisée | 195 (54,2) | 213 (59,7) |
| Blancs | 147 (40,8) | 128 (35,9) |
| Noirs ou Afro-Américains | 8 (2,2) | 9 (2,5) |
| Autres | 10 (2,8) | 7 (2) |
| Type de mutation du gène FLT3, n (%) | ||
| ITD < 0,7 | 171 (47,5) | 170 (47,6) |
| ITD ≥ 0,7 | 108 (30,0) | 106 (29,7) |
| TKD | 81 (22,5) | 81 (22,7) |
| ITD : Internal Tandem Duplication (duplication interne en tandem); TKD : Tyrosine Kinase Domain (mutation | ||
| ponctuelle touchant le domaine tyrosine kinase) | ||
| Remarque : ITD < 0,7, ITD ≥ 0,7 et TKD sont les strates qui ont été utilisées lors de la répartition aléatoire. | ||
| ECOG : Eastern Cooperative Oncology Group | ||
| Les patients ont été répartis aléatoirement pour recevoir soit la midostaurine, soit un placebo en association avec | ||
| une chimiothérapie d’induction standard (daunorubicine/cytarabine) et une chimiothérapie de consolidation | ||
| (cytarabine à forte dose), puis la midostaurine ou un placebo en monothérapie selon le groupe initial de | ||
| répartition. | ||
Mastocytose systémique agressive (MSA), mastocytose systémique associée à une autre hémopathie maligne (MS-AHM) et leucémie à mastocytes (LM)
L’efficacité de RYDAPT a été évaluée chez des patients atteints de MSA, de MS-AHM ou de LM, désignée globalement comme une mastocytose systémique (MS) avancée, dans le cadre de deux études multicentriques menées sans insu, auprès d’un seul groupe de traitement (comprenant 142 patients au total).
L’étude pivot était une étude multicentrique de phase II comportant un seul groupe de traitement, menée auprès de 116 patients atteints de MS avancée (étude CPKC412D2201). Les patients atteints d’une AHM en phase aiguë ou menaçant le pronostic vital ont été exclus de l’étude. RYDAPT a été administré par voie orale, à une dose de 100 mg 2 fois par jour, jusqu’à l’évolution de la maladie ou l’apparition d’un effet toxique intolérable. Parmi les 116 patients inscrits à l’étude, 89 ont été considérés comme étant admissibles à l’évaluation de la réponse au traitement et ont formé la population évaluable pour le paramètre d’efficacité principal. De ces patients, 73 présentaient une MSA (dont 57 avec une AHM) et 16 présentaient une LM (dont 6 avec une AHM). Les caractéristiques démographiques sont présentées dans le Tableau 11.
Tableau 11 – Caractéristiques démographiques et initiales de l’étude D2201 chez les patients atteints de MSA, MS-AMH et LM dans la population principale d’étude de l’efficacité
| MIDOSTAURINE | |
| Caractéristiques initiales | N = 89 |
| Âge (ans) | |
| Médiane/maximum | 64,0 / 82 |
| Sexe – n (%) | |
| Hommes | 57 (64,0) |
| Femmes | 32 (36,0) |
| Indice fonctionnel ECOG – n (%) | |
| 0, 1 ou 2 | 82 (92,1) |
| 3 ou 4 | 7 (7,9) |
| Race – n (%) | |
| Blanche | 86 (96,6) |
| Noire | 1 (1,1) |
| Autre | 1 (1,1) |
| Non précisée | 1 (1,1) |
| Traitements antinéoplasiques antérieurs – n (%) | |
| 1 | 19 (21,3) |
| 2 | 11 (12,4) |
| ≥ 3 | 2 (2,2) |
| Nombre de critères C par patient – n (%) |
| MIDOSTAURINE | |
| Caractéristiques initiales | N = 89 |
| 1 | 31 (34,8) |
| 2 | 20 (22,5) |
| ≥ 3 | 38 (42,7) |
| Type de mutation – n (%) | |
| D816V | 73 (82,0) |
| D816Y | 3 (3,4) |
| D816L | 1 (1,1) |
| ECOG : Eastern Cooperative Oncology Group | |
14.2 Résultats de l’étude
Leucémie aiguë myéloblastique (LAM)
Parmi les 717 patients, 25 % ont subi un deuxième traitement d’induction, 62 % ont amorcé au moins 1 cycle de consolidation, 29 % ont amorcé un traitement d’entretien et 17 % ont achevé les 12 cycles de traitement d’entretien prévus. Le pourcentage global de patients qui ont subi une GCSH s’est établi à 59,4 % (214 patients sur 360) dans le groupe RYDAPT + chimiothérapie standard et à 55,2 % (197 patients sur 357) dans le groupe placebo + chimiothérapie standard. Vingt et un pour cent de l’ensemble des patients de l’étude ont subi une GCSH lors de leur première rémission complète. Tous les patients ont fait l’objet d’un suivi visant à évaluer la survie.
Le paramètre d’évaluation principal de l’étude était la survie globale (SG), qui a été mesurée à partir de la date de la répartition aléatoire jusqu’au décès, toutes causes confondues. L’analyse principale a été effectuée après un suivi d’au moins 3,5 ans environ, à compter de la date de la répartition aléatoire du dernier patient. L’étude a démontré que l’utilisation de RYDAPT en association avec la chimiothérapie standard avait entraîné une amélioration statistiquement significative de la SG et une réduction de 23 % du risque de décès, comparativement à l’utilisation d’un placebo en association avec la chimiothérapie standard (voir la Figure 2). Comme les courbes de survie ont atteint un plateau avant de franchir la médiane, on n’a pas pu estimer la survie médiane de façon fiable.
Figure 2 Courbes de la probabilité de survie globale établies selon la méthode de Kaplan-
Meier (les données obtenues à partir de la GCSH n’ont pas été exclues de l’analyse)
Le paramètre secondaire clé était la survie sans événement (SSE; par « événement », on entendait l’absence de rémission complète [RC] 60 jours après l’instauration du protocole, la récidive ou le décès toutes causes confondues). L’utilisation de RYDAPT en association avec la chimiothérapie standard a entraîné une amélioration statistiquement significative de la SSE comparativement à l’utilisation du placebo en association avec la chimiothérapie standard, soit une médiane de 8,2 mois (IC à 95 % : 5,4-10,7) vs 3,0 mois (IC à 95 % : 1,9-5,9; RRI de 0,78 [IC à 95 % : 0,66-0,93; valeur de p unilatérale = 0,0024]). 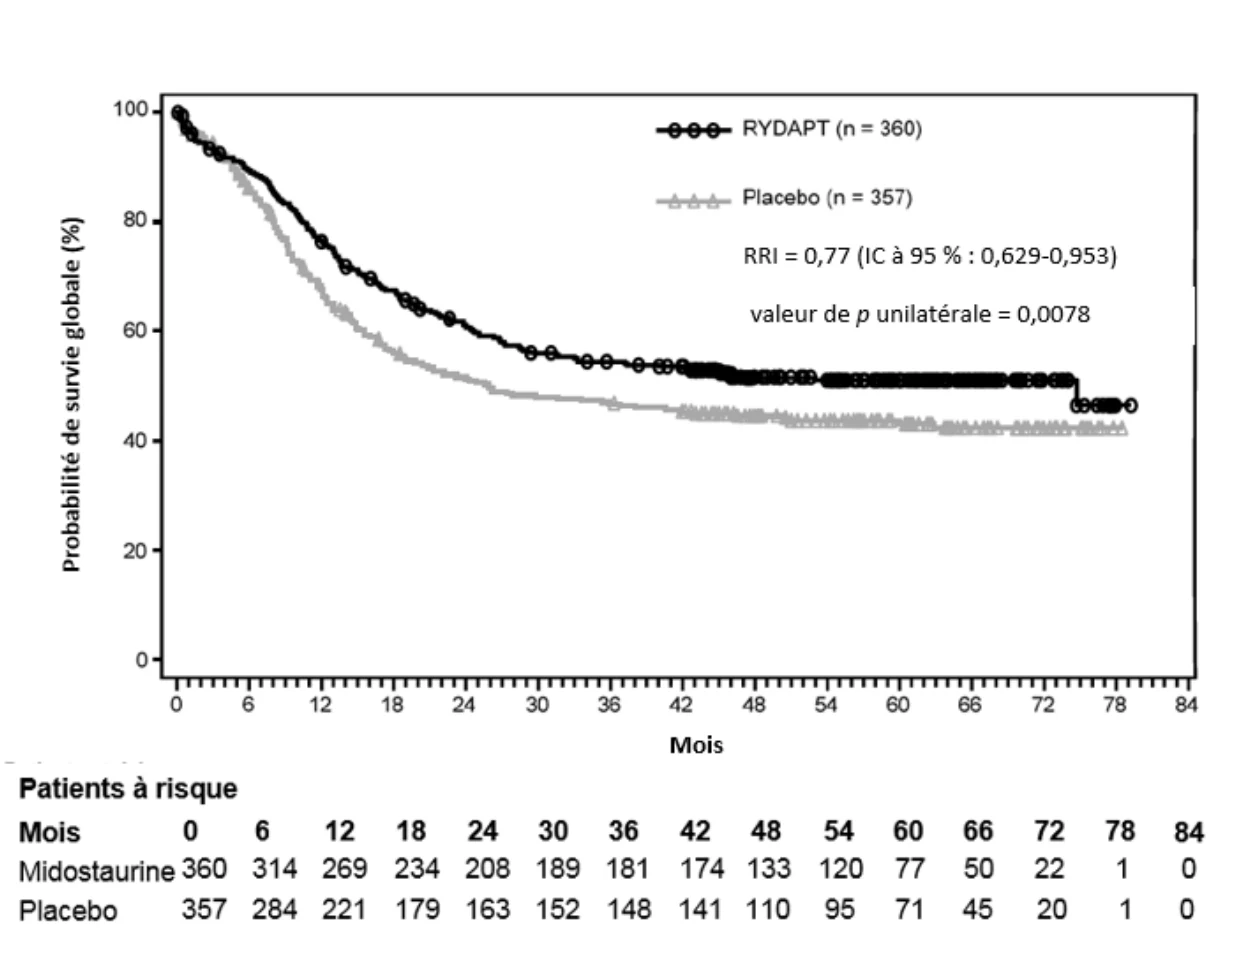 Figure 3 – Courbes de la probabilité de survie sans événement établies selon la méthode de Kaplan-
Meier (les données obtenues à partir de la GCSH n’ont pas été exclues de l’analyse)
Les analyses de sensibilité relatives aux paramètres secondaires, à savoir la SG (RRI = 0,75 [IC à 95 % : 0,54-1,03]; valeur de p unilatérale = 0,037) et la SSE (RRI = 0,81 [IC à 95 % : 0,68-0,98]; valeur de p unilatérale = 0,012) et qui ne prenaient pas en compte les données obtenues à partir de la GCSH viennent confirmer les bienfaits cliniques procurés par l’association RYDAPT + chimiothérapie standard par rapport à ceux du placebo. On a décelé une tendance en faveur de RYDAPT pour ce qui est du taux de RC après 60 jours (58,9 % vs 53,5 %; valeur de p unilatérale = 0,073). La survie sans maladie (SSM) a été calculée à partir de la date de la première RC jusqu’à la date de récidive ou de décès toutes causes confondues, selon la première éventualité. Parmi les patients qui ont obtenu une RC dans les 60 jours suivant l’amorce du traitement, la SSM médiane s’est établie à 26,7 mois (19,35-valeur inconnue) dans le groupe midostaurine et à 15,5 mois (11,33-23,46) dans le groupe placebo (RRI = 0,71 [IC à 95 % : 0,55-0,92]; valeur de p unilatérale = 0,0051).
Mois 
Midostaurine 
Placebo 
Patients à risque 
Probabilité de survie sans événement (%)
0 6 12 18 24 30 36 42 48 54 60 66 72  360
 190
 153
 124
 106
 95
 92
 83 65 51 27 9 4
 357
 153
 106
 86 78
 73
 70
 60 49 32 18 8 2
78 0
0 
Mois 
RYDAPT (n = 360) 
Médiane : 8,2 mois 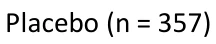
Placebo (n = 357) 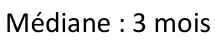
Médiane : 3 mois 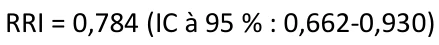
RRI = 0,784 (IC à 95 % : 0,662-0,930) 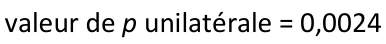 valeur de p unilatérale = 0,0024

0 
20 
40 
60 
80 
100
0 6 12 18 24 30 36 42 48 54 60 66 72 78 Une sous-analyse de la SG selon le sexe n’a pas révélé d’avantage apparent chez les femmes (n = 398) traitées par RYDAPT (RRI = 1,01 [IC à 95 % : 0,76-1,34]) par rapport aux hommes (n = 319; RRI = 0,53 [IC à 95 % : 0,39-0,72]). Cet effet relatif au sexe n’a pas été observé dans les résultats relatifs aux paramètres secondaires (SSE, SSM et taux de RC).
Mastocytose systémique agressive (MSA), mastocytose systémique associée à une autre hémopathie maligne (MS-AHM) et leucémie à mastocytes (LM)
Le paramètre d’évaluation principal était le taux de réponse globale. Les taux de réponse ont été évalués selon les critères modifiés de Valent et Cheson, et les réponses ont été confirmées par un comité directeur de l’étude. L’un des paramètres d’évaluation secondaires était la durée de la réponse. Les réponses à RYDAPT sont présentées au Tableau 8. Des signes d’activité ont été observés peu importe le nombre de traitements antérieurs et la présence ou non d’une AHM. Au total, 46 des 73 patients porteurs d’une mutation KIT D816V documentée, 7 des 16 patients porteurs d’une mutation KIT D816V de type sauvage ou de statut inconnu, et 21 des 32 patients antérieurement traités pour une MS ont obtenu une réponse complète ou partielle confirmée. Quarante-six pour cent des patients présentaient une diminution de plus de 50 % de l’infiltration médullaire et 58 %, une diminution de plus de 50 % de la tryptase sérique. Une diminution d’au moins 10 % de la taille de la rate a été observée chez 68,9 % des patients ayant passé au moins une évaluation après l’évaluation initiale (26,7 % des patients ont présenté une réduction d’au moins 35 %, ce qui correspond à une diminution de 50 % par palpation).
Le délai de réponse médian était de 0,3 mois (min.-max. : 0,1-3,7 mois). La durée médiane du suivi était de 43 mois.
Tableau 12 – Efficacité de RYDAPT dans le traitement de la MSA, de la MS-AHM et de la LM : population évaluable pour le paramètre d’efficacité principal
| Tous patients confondus N = 89 | Patients atteints de MSA N = 16 | Patients atteints de MS-AHM N = 57 | Patients atteints de LM N = 16 | |
| Paramètre d’évaluation principal | ||||
Taux de réponse globale, n (%) (IC à 95 %) Réponse importante, n (%) Réponse partielle, n (%) Maladie stable, n (%) Maladie évolutive, n (%) | 53 (59,6) (48,6; 69,8) 40 (44,9) 13 (14,6) 11 (12,4) 10 (11,2) | 12 (75,0) (47,6; 92,7) 10 (62,5) 2 (12,5) 1 (6,3) 1 (6,3) | 33 (57,9) (44,1; 70,9) 23 (40,4) 10 (17,5) 7 (12,3) 6 (10,5) | 8 (50,0) (24,7; 75,3) 7 (43,8) 1 (6,3) 3 (18,8) 3 (18,8) |
| Paramètre d’évaluation secondaire | ||||
| Durée médiane de la réponse, en mois (IC à 95 %) | 31,4 (10,8; NE) | NA (24,1; NE) | 12,7 (7,4; 31,4) | NA (3,6; NE) |
LM : leucémie à mastocytes MSA : mastocytose systémique agressive
MS-AHM : mastocytose systémique associée à une autre hémopathie maligne NE : non estimé; NA : non atteint
Dans le cadre d’une analyse exploratoire a posteriori, l’efficacité a également été évaluée en regard du critère consensuel de l’International Working Group – Myeloproliferative Neoplasms Research and Treatment - European Competence Network on Mastocytosis (IWG-MRT-ECNM) de 2013. La réponse au traitement par RYDAPT a été déterminée au moyen d’une approche algorithmique. La réponse au traitement a pu être évaluée chez 115 patients, dont 47 (41 %) avaient déjà été traités pour une MS, et 93 (81 %) présentaient une mutation D816V documentée au départ. Toutes les réponses ont été prises en compte et devaient être confirmées à 12 semaines. Les résultats de cette analyse sont présentés au Tableau 9.
Tableau 13 – Efficacité de RYDAPT dans le traitement de la MSA, de la MS-AHM et de la LM évaluée selon le critère IWG-MRT-ECNM au moyen d’une approche algorithmique
| Tous les patients évalués | MSA | MS-AHM | LM | Sous-type inconnu | |
| N = 115 | N = 16 | N = 72 | N = 21 | N = 6 | |
| Taux de réponse globale*, n (%) | 43 (37,4) | 10 (62,5) | 23 (31,9) | 7 (33,3) | 3 (50,0) |
| (IC à 95 %) | (28,5; 46,9) | (35,4; 84,8) | (21,4; 44,0) | (14,6; 57,0) | (11,8; 88,2) |
| Meilleure réponse globale, n (%) | |||||
| Rémission complète | 2 (1,7) | 1 (6,3) | 0 | 1 (4,8) | 0 |
| Rémission partielle | 19 (16,5) | 5 (31,3) | 9 (12,5) | 3 (14,3) | 2 (33,3) |
| Amélioration clinique | 22 (19,1) | 4 (25,0) | 14 (19,4) | 3 (14,3) | 1 (16,7) |
| Durée de la réponse | |||||
| n/N (%) | 6/43 (14,0) | 1/10 (10,0) | 5/23 (21,7) | 0/7 (0,0) | 0/3 (0,0) |
| Médiane (IC à 95 %) | NE | NE (10,3; NE) | NE (17,3, NE) | NE | NE |
| Min.-max. | 2,8+ - 60,5+ | 10,2+ - 36,4+ | 2,8+ - 51,8+ | 3,3+ - 55,9+ | 20,5+ - 60,5+ |
IWG-MRT-ECNM : International Working Group – Myeloproliferative Neoplasms Research and Treatment – European Competence Network on Mastocytosis
LM : leucémie à mastocytes
MSA : mastocytose systémique agressive
MS-AHM : mastocytose systémique associée à une autre hémopathie maligne
NE : non estimé
* Période de confirmation des réponses : 12 semaines. Analyse comprenant les ascites reconnues comme un critère C. Les patients traités par des doses élevées de corticostéroïdes étaient considérés comme évaluables pour la réponse. Le symbole + indique une valeur censurée.
Une étude de confirmation multicentrique de phase II a été menée sans insu, avec un seul groupe de traitement, chez 26 patients atteints de MS avancée (étude CPKC412A2213). RYDAPT a été administré par voie orale, à raison de 100 mg 2 fois par jour. L’absence de réponse importante ou partielle à la fin du second cycle a mené à l’abandon du traitement à l’étude. Vingt (76,9 %) patients étaient atteints de MS avancée (dont 17 [85 %] avec une AHM) et 6 patients (23,1 %) étaient atteints de LAM (dont 2 [33,3 %] avec une AHM). L’âge médian était de 64,5 ans, la moitié des patients étant âgés de 65 ans ou plus. Au départ, 88,5 % des patients présentaient plus de 1 critère C et 69,2 % des patients avaient déjà reçu au moins un traitement antinéoplasique.
Le paramètre d’évaluation principal était le taux de réponse globale évalué selon les critères de Valent durant les deux premiers cycles de traitement. Dix-neuf patients (73,1 %; IC à 95 % = [52,2, 88,4]) ont obtenu une réponse durant les deux premiers cycles de traitement (13 réponses importantes; 6 réponses partielles) d’après l’évaluation de l’investigateur. Les patients qui ont reçu des corticostéroïdes en concomitance ont été inclus. La durée médiane du suivi a été de 73 mois et la durée médiane de la réponse n’a pas été atteinte.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des études visant à évaluer la toxicologie des doses multiples administrées par voie orale ont été effectuées chez le rat et le chien :
- Pendant 52 semaines chez le rat à des doses de 3, 10 et 30 mg/kg en dispersion solide à 18 % dans du Gélucire 44/14 et de l’eau purifiée. La dose sans effet nocif observé (DSENO) était de 3 mg/kg. Chez le rat, la concentration observée avec la dose de 10 mg/kg/jour était 100 fois moins élevée que le taux d’exposition thérapeutique observé chez l’humain à la dose recommandée de 50 mg deux fois par jour selon l’ASC.
- Pendant 52 semaines chez le chien à des doses de 1, 3 et 10 mg/kg en dispersion solide à 18 % dans des capsules de gélatine. La DSENO était de 1 mg/kg. Chez le chien, la concentration observée avec la dose de 3 mg/kg/jour était 100 fois moins élevée que le taux d’exposition thérapeutique observé chez l’humain à la dose recommandée de 50 mg deux fois par jour selon l’ASC.
Les principaux organes cibles des effets toxiques de la midostaurine qui ont été identifiés durant les études qui prévoyaient l’administration de doses multiples sont les organes de l’appareil digestif (vomissements, diarrhée et altération de la muqueuse), les testicules (diminution de la spermatogenèse), la moelle osseuse (hypocellularité), le cœur (allongement de l’intervalle P-Q) et les organes lymphatiques (déplétion/atrophie). Les effets sur la moelle osseuse et les organes lymphatiques se sont accompagnés de modifications des paramètres hématologiques, à savoir une diminution des paramètres leucocytaires, lymphocytaires et érythrocytaires. On a systématiquement observé une élévation des taux d’enzymes hépatiques (ALT et AST) chez les rats, ainsi que chez les chiens et les singes qui ont fait l’objet d’études de plus de 3 mois. On n’a pas constaté d’altérations pathologiques du foie correspondant à ce type d’anomalie. On a remarqué une inhibition de la spermatogenèse chez les chiens qui ont reçu des doses de midostaurine > 3 mg/kg.
Cancérogénicité : Aucune étude de cancérogénicité n’a été réalisée.
Génotoxicité : Des études de génotoxicité in vitro et in vivo qui ont porté sur les paramètres de génotoxicité importants ont été réalisées :
Test d’Ames pour Salmonella typhimurium TA 98, TA 100, TA 1535, TA 1537 et Escherichia coli
WP2 uvrA à des concentrations comprises entre 312,5 et 5000 µg/boîte de pétri;
- Étude de mutagénicité in vitro sur la lignée cellulaire du hamster chinois (V78) à des concentrations comprises entre 0,0023 et 0,15 µg/mL (sans activateur S9) et à des concentrations comprises entre 7,4 et 200 µg/mL (avec activateur S9);
Étude in vitro sur les aberrations chromosomiques dans des cellules ovariennes K1 de hamster chinois à des concentrations comprises entre 0,025 et 25 µg/mL (avec et sans activateur S9);
Étude de nutrition par voie orale in vivo à des doses de 50, 100 et 200 mg/kg menée sur des cellules de moelle osseuse de rat.
Ces études n’ont pas mis en évidence d’effet mutagène ou clastogène pour la midostaurine.
Toxicologie pour la reproduction et le développement : Lors d’une étude sur la fertilité et le développement embryonnaire menée chez le rat, lorsque la midostaurine a été administrée quotidiennement à des rats à raison de 10, 30 ou 60 mg/kg/jour par voie orale (70 jours avant l’accouplement et 11 à 15 jours après l’accouplement chez les mâles, et pendant 14 jours avant l’accouplement, pendant la période d’accouplement et jusqu’au jour 6 de gestation chez les femelles), on a noté des effets toxiques sur la fonction de reproduction des mâles et des femelles qui ont reçu les doses ≥ 10 mg/kg/jour. Plus précisément, on a observé chez les mâles une dégénérescence et une atrophie testiculaires aux doses ≥ 10 mg/kg/jour, et des altérations de la motilité du sperme, une diminution du nombre de spermatozoïdes et une diminution du poids des organes reproducteurs à la dose de 60 mg/kg/jour. Chez les femelles qui ont reçu la dose de 60 mg/kg/jour, on a constaté une augmentation du nombre de résorptions et une diminution du taux de gestation et du nombre d’implantations et d’embryons vivants. Par ailleurs, la DSENO sur la fertilité et la reproduction en général était de 30 mg/kg/jour. Les concentrations de midostaurine qui ont été observées chez les rats qui ont reçu une dose de 10 mg/kg/jour étaient 100 fois plus faibles que les taux d’exposition thérapeutique à ce médicament qui sont observés chez l’humain lorsqu’il est administré à la dose recommandée (50 mg 2 fois par jour), d’après l’ASC.
Dans le cadre des études sur le développement embryo-fœtal qui ont été menées chez le rat et le lapin, des rates et des lapines gravides ont reçu respectivement des doses de 3, 10 ou 30 mg/kg/jour et de 2, 10 ou 20 mg/kg/jour de midostaurine par voie orale durant l’organogenèse. Chez les rats, on a constaté une augmentation du nombre de résorptions tardives à toutes les doses à l’étude, ainsi qu’une diminution du poids fœtal et de l’ossification squelettique à la plus forte dose, soit 30 mg/kg/jour. Aucun effet toxique n’a été observé chez les mères. Chez les lapins, on a noté une toxicité maternelle à toutes les doses à l’étude. De plus, on a remarqué des décès chez les femelles, une diminution du poids fœtal et un retard d’ossification aux doses de 10 et 20 mg/kg/jour. Les concentrations auxquelles on a noté des effets toxiques sur la mère et le fœtus chez les deux espèces sont plus de 50 fois inférieures au taux d’exposition thérapeutique associé à l’administration de la dose recommandée chez l’humain, soit 50 mg 2 fois par jour, d’après les comparaisons d’ASC effectuées entre les espèces.
Dans le cadre d’une étude sur le développement embryo-fœtal et le développement postnatal, des rates ont reçu 5, 15 ou 30 mg/kg/jour de midostaurine durant la gestation et l’allaitement jusqu’au sevrage des ratons. On a observé une toxicité maternelle, notamment des signes de dystocie, et une diminution du nombre de petits par portée à la dose de 30 mg/kg/jour. On a également noté une diminution du poids corporel, une réduction du délai moyen écoulé avant l’ouverture des yeux et une augmentation du délai moyen écoulé avant le développement du réflexe de sursaut acoustique chez les ratons (génération F1) dont la mère avait reçu 30 mg/kg/jour de midostaurine. Le taux d’exposition générale à la midostaurine des rates qui ont reçu la dose de 30 mg/kg (d’après l’ASC) était environ 17 fois inférieur au taux d’exposition thérapeutique observé chez l’humain à la dose recommandée de 50 mg 2 fois par jour.
Toxicité juvénile : Dans le cadre d’une étude sur la toxicité chez les ratons, la midostaurine a été administrée à ces jeunes animaux à raison de 2, 5 ou 15 mg/kg/jour du 7e au 70e jour de la période postpartum. On a noté des cas de réduction du poids corporel, d’hémorragie, d’infiltrats cellulaires mixtes dans les poumons et d’érythrocytose/érythrophagocytose dans les ganglions lymphatiques mésentériques à la dose de 15 mg/kg/jour. On n’a observé aucun effet délétère sur le développement physique, les fonctions sensorielles, le comportement ou la fonction de reproduction. La dose sans effet nocif observable était de 5 mg/kg/jour.