


Monographie de produit - Stivarga
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes | 2025-11 |
| 7 Mises en garde et précautions, Système nerveux | 2025-11 |
Table des matières
Certaines sections ou sous-sections qui ne s'appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquée.
Modifications importantes apportées récemment à la monographie .............................................. 2
Table des matières ........................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ................................................. 4
1 Indications ............................................................................................................................... 4 1.1 Pédiatrie ........................................................................................................................................ 4 1.2 Gériatrie ........................................................................................................................................ 4 2 Contre-indications ................................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................................... 4
4 Posologie et administration ..................................................................................................... 5 4.2 Posologie recommandée et ajustement posologique .................................................................. 5 4.4 Administration .............................................................................................................................. 6 4.5 Dose oubliée ................................................................................................................................. 6 5 Surdose ................................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement........................................ 7
7 Mises en garde et précautions .................................................................................................. 7
Généralités ....................................................................................................................................... 7 Cancérogenèse et génotoxicité ........................................................................................................ 8 Appareil cardiovasculaire ................................................................................................................. 8 Système endocrinien et métabolisme ............................................................................................. 9 Appareil digestif ............................................................................................................................... 9 Système sanguin et lymphatique ..................................................................................................... 9 Fonctions hépatique, biliaire et pancréatique ............................................................................... 10 Infections ..................................................................................................................................... 11 Système immunitaire ..................................................................................................................... 11 Surveillance et examens de laboratoire ......................................................................................... 11 Système nerveux ............................................................................................................................ 12 Santé reproductive ......................................................................................................................... 12 Appareil respiratoire ...................................................................................................................... 13 Appareil cutané .............................................................................................................................. 13 7.1 Populations particulières ............................................................................................................ 13 7.1.1 Grossesse .............................................................................................................................. 13 7.1.2 Allaitement ............................................................................................................................ 14 7.1.3 Enfants et adolescents .......................................................................................................... 14 7.1.4 Personnes âgées .................................................................................................................... 14 8 Effets indésirables .................................................................................................................. 14 8.1 Aperçu des effets indésirables .................................................................................................... 14 8.2 Effets indésirables observés au cours des études cliniques ....................................................... 15 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ................................................................. 23 8.5 Effets indésirables observés après la commercialisation ........................................................... 27 9 Interactions médicamenteuses ............................................................................................... 27 9.2 Aperçu des interactions médicamenteuses................................................................................ 27 9.3 Interactions médicament-comportement .................................................................................. 27 9.4 Interactions médicament-médicament ...................................................................................... 28 9.5 Interactions médicament-aliment .............................................................................................. 29 9.6 Interactions médicament-plante médicinale ............................................................................. 29 9.7 Interactions médicament-examens de laboratoire .................................................................... 30 10 Pharmacologie clinique ........................................................................................................ 30 10.1 Mode d’action ........................................................................................................................... 30 10.2 Pharmacodynamie .................................................................................................................... 30 10.3 Pharmacocinétique ................................................................................................................... 30 11 Conservation, stabilité et mise au rebut ................................................................................ 33
Partie 2 : Renseignements scientifiques ....................................................................................... 34
13 Renseignements pharmaceutiques ....................................................................................... 34
14 Études cliniques ................................................................................................................... 35 14.1 Études cliniques par indication ................................................................................................. 35 16 Toxicologie non clinique ....................................................................................................... 45
Renseignements destinés aux patient·e·s .................................................................................... 49
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
STIVARGA (régorafenib) est indiqué pour :
- le traitement des patients souffrant de cancer colorectal (CCR) métastatique qui ont déjà reçu une chimiothérapie à base de fluoropyrimidine, l’oxaliplatine, l’irinotécan et un traitement anti-VEGF, et chez les porteurs d’un gène RAS de type sauvage (ou non muté), un traitement anti-EGFR;
le traitement des adultes atteints de tumeurs stromales gastro-intestinales (TSGI)
métastatiques et/ou non résécables chez qui la maladie a progressé pendant le traitement par le mésylate d’imatinib et le malate de sunitinib ou qui ne tolèrent pas ces médicaments. L’approbation de STIVARGA est fondée sur la survie sans progression (SSP) (voir 14 Études cliniques);
- le traitement des patients souffrant de carcinome hépatocellulaire (CHC) qui ont déjà été traités par le sorafenib.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité du régorafenib n’ont pas été établies dans cette population; par conséquent, Santé Canada n’a pas autorisé d’indication chez ces patients (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : On n’a pas observé de différences entre les patients âgés et les autres patients pour ce qui est de l’innocuité et de l’efficacité (voir 14 Études cliniques).
2 Contre-indications
STIVARGA est contre-indiqué chez les patients qui présentent une hypersensibilité au régorafenib ou au sorafenib, ou à tout ingrédient de la préparation, notamment tout ingrédient non médicinal ou composant du contenant. Une liste complète figure à la rubrique 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
STIVARGA doit être prescrit par un professionnel de la santé qualifié et qui s’y connaît en matière de traitement antinéoplasique.
STIVARGA n’a pas été étudié chez les patients présentant une insuffisance hépatique grave. Les effets indésirables suivants sont cliniquement significatifs :
- hépatotoxicité, dont des cas mortels (voir 7 Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique)
hémorragie (y compris du tube digestif et des voies respiratoires), dont des cas mortels (voir
7 Mises en garde et précautions – Système sanguin et lymphatique)
- ischémie et infarctus cardiaques (voir 7 Mises en garde et précautions – Appareil cardiovasculaire)
- syndrome de leucoencéphalopathie postérieure réversible (voir 7 Mises en garde et précautions – Système nerveux)
- perforation et fistule gastro-intestinales, dont des cas mortels (voir 7 Mises en garde et précautions – Appareil digestif)
- hypertension artérielle (voir 7 Mises en garde et précautions – Appareil cardiovasculaire)
- réaction cutanée main-pied (voir 7 Mises en garde et précautions – Appareil cutané)
- infections, mortelles dans certains cas (voir 7 Mises en garde et précautions – Infections)
- encéphalopathie hyperammoniémique, dont des cas mortels (voir 7 Mises en garde et précautions, Système nerveux)
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de STIVARGA est de 160 mg (4 comprimés à 40 mg de régorafenib) par voie orale une fois par jour pendant trois semaines d’un cycle de quatre semaines, le patient ne prenant pas le médicament la quatrième semaine.
On doit poursuivre le traitement tant qu’il produit des bienfaits ou jusqu’à ce que des effets toxiques inacceptables surviennent (voir 7 Mises en garde et précautions).
Modification de la dose
Il faut interrompre le traitement par STIVARGA dans les cas ci-dessous.
- Le patient présente une réaction cutanée main-pied (RCMP, ou syndrome d’érythrodysesthésie palmo-plantaire) de grade 2 (selon la version 3 de l’échelle NCI-CTCAE) récidivante ou qui ne s’atténue pas dans un délai de sept jours malgré une réduction de la dose. En cas de RCMP de grade 3, il faut interrompre le traitement pendant au moins sept jours.
- Le patient présente une hypertension symptomatique de grade 2.
- Le patient présente une quelconque réaction indésirable de grade 3 ou 4 selon la version 3 de l’échelle NCI-CTCAE.
Réduire la dose de STIVARGA à 120 mg dans les cas ci-dessous.
- Le patient présente pour la première fois une RCMP de grade 2, quelle qu’en soit la durée.
- Le patient s’est remis de toute réaction indésirable de grade 3 ou 4.
- Il y a eu une augmentation de grade 3 du taux d’aspartate aminotransférase (AST)/d’alanine aminotransférase (ALT); ne porter de nouveau la dose à 160 mg que si les bienfaits possibles l’emportent sur les risques d’hépatotoxicité.
Réduire la dose de STIVARGA à 80 mg dans les cas ci-dessous.
- Une récidive de la RCMP de grade 2 est survenue à la dose de 120 mg.
Le patient s’est remis de toute réaction indésirable de grade 3 ou 4 survenue à la dose de
120 mg (sauf l’hépatotoxicité).
Abandonner en permanence le traitement par STIVARGA dans les cas ci-dessous.
- La dose de 80 mg n’est pas tolérée.
- Le taux d’AST ou d’ALT est de plus de 20 fois la limite supérieure de la normale (LSN).
- Le taux d’AST ou d’ALT est de plus de trois fois la LSN et le taux de bilirubine est de plus de deux fois la LSN.
Le taux d’AST ou d’ALT est de nouveau de plus de cinq fois la LSN malgré la réduction de la dose
à 120 mg.
- Une réaction indésirable quelconque de grade 4 survient; le cas échéant, ne reprendre le traitement que si les bienfaits possibles l’emportent sur les risques.
Insuffisance hépatique
Le régorafenib est principalement éliminé par voie hépatique.
On n’a pas observé de différences cliniquement importantes pour ce qui est de l’exposition moyenne au régorafenib ou à ses métabolites actifs M-2 et M-5 entre les patients présentant un carcinome hépatocellulaire atteints d’insuffisance hépatique légère (classe A de Child-Pugh) et ceux ayant une fonction hépatique normale. Aucune modification de la dose n’est recommandée en présence d’une insuffisance hépatique légère. Les données sur les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) sont limitées, et le régorafenib n’a pas été étudié chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh). Le régorafenib ne doit pas être administré en présence d’une insuffisance hépatique grave. On doit surveiller de près les patients présentant une insuffisance hépatique afin de reconnaître les réactions indésirables (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire).
Insuffisance rénale
Les données cliniques indiquent que chez les patients atteints d’insuffisance rénale légère, modérée ou grave, l’exposition au régorafenib et à ses métabolites actifs M-2 et M-5 est semblable à celle des patients dont la fonction rénale est normale. Il n’est pas nécessaire de modifier la dose chez les patients atteints d’insuffisance rénale légère, modérée ou grave (voir 10.3 Pharmacocinétique). On n’a pas de données sur les patients atteints d’insuffisance rénale terminale.
Différences ethniques
Au cours des études cliniques, il n’y a pas eu de différences significatives quant à l’exposition entre les patients de divers groupes ethniques. Il n’est pas nécessaire de modifier la dose en fonction de l’ethnicité (voir 10.3 Pharmacocinétique).
4.4 Administration
STIVARGA doit toujours être pris à la même heure, après un repas à faible teneur en matières grasses et en calories (< 30 % de matières grasses et environ 300 à 550 calories). Voici un exemple de repas à faible teneur en matières grasses et en calories : deux tranches de pain blanc grillées, une cuillère à soupe de margarine à faible teneur en matières grasses, une cuillère à soupe de confiture et 8 onces de lait écrémé (environ 319 calories et 8,2 grammes de matières grasses). Les comprimés doivent être avalés entiers avec de l’eau.
4.5 Dose oubliée
Si le patient a oublié de prendre une dose de STIVARGA, il doit la prendre le jour même dès qu’il s’en rend compte. Le patient ne doit pas prendre deux doses le même jour pour compenser une dose oubliée.
5 Surdose
La plus forte dose de STIVARGA administrée au cours des études cliniques a été de 220 mg par jour. Les réactions indésirables au médicament le plus souvent observées à cette dose ont été événements cutanés, dysphonie, diarrhée, inflammation des muqueuses, sécheresse de la bouche, réduction de l’appétit, hypertension et fatigue.
En cas de prise d’une dose excessive de STIVARGA, il n’y a pas d’antidote spécifique. Si on croit qu’un patient a pris une dose excessive, il faut interrompre sur-le-champ le traitement par STIVARGA; un professionnel de la santé doit administrer les meilleurs soins de soutien et le patient doit être surveillé jusqu’à la stabilisation de son état clinique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Description
STIVARGA (comprimés de régorafenib) est présenté en comprimés pelliculés ovales rose pâle contenant 40 mg de régorafenib. Les comprimés sont marqués en creux de l’inscription « BAYER » d’un côté et du chiffre « 40 » de l’autre. Le produit est présenté dans un flacon de 45 ml contenant 28 comprimés et un dessiccatif.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Carcinome hépatocellulaire (CHC)
Les patients ayant participé à une étude pivot de phase III contrôlée par placebo avaient déjà été traités par le sorafenib.
On manque de données sur les patients qui ont abandonné le traitement par le sorafenib en raison d’une toxicité liée au sorafenib ou qui n’ont toléré qu’une faible dose de sorafenib (< 400 mg par jour). On n’a pas démontré la tolérabilité de STIVARGA chez ces patients.
Tableau 1 – Formes posologiques, teneurs et composition
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| orale | comprimé, 40 mg | alcool polyvinylique partiellement hydrolysé, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lécithine (soya), macrogol, oxyde de fer jaune, oxyde de fer rouge, povidone, silice colloïdale anhydre, stéarate de magnésium et talc | ||
Complications de la cicatrisation
Aucune étude structurée n’a été menée sur l’effet de STIVARGA sur la cicatrisation. Comme les médicaments qui ont des propriétés anti-angiogéniques peuvent empêcher la cicatrisation, le traitement par le régorafenib doit être interrompu au moins deux semaines avant la date prévue de toute chirurgie. Le médecin ne doit reprendre le traitement par le régorafenib après une chirurgie que s’il juge la cicatrisation convenable. Le traitement par le régorafenib doit être abandonné en cas de désunion des sutures de la plaie.
Cancérogenèse et génotoxicité
On n’a pas mené d’études sur le potentiel carcinogène du régorafenib. Selon les tests in vitro et in vivo habituels effectués sur des souris, le régorafenib n’a pas de potentiel génotoxique. Toutefois, M-2, métabolite actif du régorafenib chez l’humain, s’est révélé clastogène, ayant causé des aberrations chromosomiques dans des cellules de hamster chinois V79.
Appareil cardiovasculaire
Au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC), l’incidence globale des effets indésirables cardiaques a été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo (8,1 % par rapport à 4,5 %). L’incidence des arythmies cardiaques graves (grade 3/4) a été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo (0,6 % par rapport à 0,4 %) : il y a eu quatre cas de fibrillation auriculaire, un cas d’allongement de l’intervalle QT sur l’électrocardiogramme, un cas d’extrasystole supraventriculaire et un cas d’extrasystole ventriculaire dans le groupe traité par le régorafenib (voir 8.2 Effets indésirables observés au cours des études cliniques).
Réduction de la fréquence cardiaque
STIVARGA peut réduire la fréquence cardiaque (voir 10 Pharmacologie clinique). La prudence s’impose chez les patients dont la fréquence cardiaque est basse au départ (< 60 battements par minute), qui ont des antécédents de syncope ou d’arythmie, ou qui souffrent de syndrome de dysfonctionnement sinusal, de bloc sino-auriculaire, de bloc auriculo-ventriculaire, de cardiopathie ischémique ou d’insuffisance cardiaque congestive. Pendant le traitement par STIVARGA, il faut dans la mesure du possible éviter d’administrer des médicaments qui réduisent la fréquence cardiaque (voir 9 Interactions médicamenteuses).
Hypertension artérielle
Au cours des études de phase III contrôlées par placebo, l’incidence globale de l’hypertension a été plus élevée chez les patients traités par STIVARGA que chez ceux recevant le placebo. Au cours de l’étude pivot de phase III sur le CCR, l’incidence de l’hypertension artérielle a été trois fois plus élevée (30 % par rapport à 8 %; grade 3 : 8 % par rapport à 1 %) chez les patients traités par le régorafenib que chez ceux recevant le placebo. Au cours de l’étude de phase III sur les TSGI, l’incidence de l’hypertension artérielle a été deux fois plus élevée (61 % par rapport à 26 %; grade 3 : 28 % par rapport à 5 %; grade 4 : 1 % par rapport à 0 %) chez les patients traités par le régorafenib que chez ceux recevant le placebo et l’incidence des réactions hypertensives de grade 3/4 a été 10 % plus élevée chez les patients de 65 ans et plus. Au cours de l’étude de phase III sur le CHC, l’incidence de l’hypertension artérielle a été plus élevée (31 % par rapport à 6 %; grade 3 : 15 % par rapport à 5 %) chez les patients traités par le régorafenib que chez ceux recevant le placebo. L’hypertension est apparue au cours du premier cycle de traitement chez la plupart des patients. Il faut maîtriser la tension artérielle avant d’amorcer le traitement par le régorafenib. On recommande de mesurer la tension artérielle chaque semaine au cours des six premières semaines de traitement, puis avant chaque cycle par la suite, voire plus souvent au besoin (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire). Si une hypertension grave ou persistante survient malgré un traitement médical convenable, il faut interrompre temporairement ou abandonner le traitement par le régorafenib (voir4.2 Posologie recommandée et ajustement posologique).
Au cours de toutes les études cliniques sur le régorafenib commandités par l’entreprise, une crise hypertensive est survenue chez huit patients traités par le régorafenib sur 4 800 (0,17 %). En cas de crise hypertensive, il faut abandonner le traitement par le régorafenib.
De graves cas de dissection artérielle ont été signalés chez des patients atteints ou non d’hypertension qui utilisaient un inhibiteur de tyrosine kinase du VEGFR, dont STIVARGA.
Ischémie et/ou infarctus cardiaques
Le régorafenib a été associé à une augmentation de l’incidence de l’ischémie et de l’infarctus du myocarde (voir 8 Effets indésirables). Au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC), l’incidence de l’ischémie et de l’infarctus myocardiques a été plus élevée chez les patients traités par le régorafenib (ischémie : 0,61 %; infarctus : 0,26 %) que chez ceux recevant le placebo (ischémie : 0,17 %; infarctus : 0 %).
Chez les patients qui ont des antécédents de cardiopathie ischémique, il faut rechercher les signes et symptômes cliniques d’ischémie myocardique. Si une ischémie et/ou un infarctus cardiaques surviennent ou apparaissent brutalement, il faut interrompre le traitement par le régorafenib jusqu’au rétablissement du patient. Le médecin ne doit reprendre le traitement par le régorafenib qu’après avoir soigneusement soupesé les bienfaits et les risques possibles chez le patient. Si le patient ne se rétablit pas, il faut abandonner en permanence le traitement par le régorafenib.
Système endocrinien et métabolisme
L’incidence de l’hypothyroïdie a été plus élevée chez les patients traités par STIVARGA que chez ceux recevant le placebo (7 % par rapport à 0,5 %) au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC).
Appareil digestif
Perforation ou fistule gastro-intestinale
Des cas de perforation et de fistule gastro-intestinales, réactions indésirables graves, ont été signalés chez des patients traités par STIVARGA au cours des études cliniques. Au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC), STIVARGA a accru l’incidence des fistules gastro-intestinales (0,8 % chez les patients traités par le régorafenib par rapport à 0,2 % chez les patients recevant le placebo). Il y a eu deux cas de perforation intestinale mortelle au cours de l’étude de phase III sur les TSGI et un cas au cours de l’étude de phase III sur le CHC (voir 8 Effets indésirables). Il faut abandonner en permanence le traitement par le régorafenib en cas de perforation ou de fistule gastro-intestinale.
Système sanguin et lymphatique
L’incidence globale des hémorragies a été de 18 % chez les patients traités par le régorafenib et de 10 % chez ceux recevant le placebo au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC). La plupart des hémorragies survenues chez les patients traités par le régorafenib ont été légères ou modérées (grades 1 et 2 : 15 %), les plus courantes ayant été les épistaxis (6 %). L’incidence des hémorragies des grades 3 à 5 chez les patients traités par le régorafenib a été de 3 %. L’incidence des hémorragies mortelles (hémorragies cérébrales, des voies respiratoires, de l’appareil génito-urinaire et du tractus gastro-intestinal) chez les patients traités par le régorafenib a été de 0,7 %. En cas d’hémorragie grave ou menaçant le pronostic vital, il faut mettre un terme au traitement par le régorafenib. Une surveillance étroite s’impose chez les patients qui prennent la warfarine (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire).
Fonctions hépatique, biliaire et pancréatique
Au cours de l’étude pivot de phase III sur le CCR, l’incidence des troubles hépatobiliaires (selon la classe de systèmes d’organes MedDRA) a été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo (20 % par rapport à 12 %). Des cas mortels de dysfonctionnement hépatique ont été signalés chez dix patients traités par le régorafenib sur 500 (2 %) par rapport à quatre patients recevant le placebo (1,6 %). Des effets indésirables à type de dysfonctionnement hépatique ont entraîné l’abandon du traitement chez sept patients traités par le régorafenib (1,4 %) et trois patients recevant le placebo (1,2 %).
Au cours de l’étude de phase III sur les TSGI, l’incidence des troubles hépatobiliaires a été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo (6 % par rapport à 3 %). Des cas mortels de troubles hépatobiliaires (soit d’insuffisance hépatique aiguë) ont été signalés chez un patient traité par le régorafenib sur 132 (1 %), mais chez aucun des 66 patients recevant le placebo. Des effets indésirables à type de troubles hépatobiliaires ont entraîné l’abandon du traitement chez un patient traité par le régorafenib sur 132 (0,8 %) et chez un patient sur 66 (1,5 %) recevant le placebo.
Au cours de l’étude de phase III sur le CHC, l’incidence des troubles hépatobiliaires a été comparable chez les patients traités par le régorafenib et ceux recevant le placebo (15 % par rapport à 16 %). L’incidence des troubles hépatobiliaires mortels n’a pas été plus élevée dans le groupe traité par le régorafenib que dans celui recevant le placebo. L’incidence des effets indésirables à type de troubles hépatobiliaires ayant entraîné l’abandon du traitement n’a pas été plus élevée chez les patients traités par le régorafenib que ceux recevant le placebo.
Lésions hépatiques
De graves lésions hépatiques mortelles d’origine médicamenteuse ont été signalées chez des patients traités par le régorafenib au cours des études cliniques commanditées par l’entreprise. Dans la plupart des cas de lésions hépatiques graves, le dysfonctionnement hépatique était survenu pendant les deux premiers mois de traitement et caractérisé par des lésions de type hépatocellulaire et des taux de transaminases de plus de 20 fois la limite supérieure de la normale suivis d’une augmentation du taux de bilirubine et d’une nécrose hépatocellulaire. Des lésions hépatiques graves attribuables au régorafenib et ayant été mortelles ont été observées chez 0,2 % des patients traités par le régorafenib au cours de l’étude pivot de phase III sur le CCR et 0,8 % des patients traités par le régorafenib au cours de l’étude de phase III sur les TSGI. L’incidence des manifestations hépatiques mortelles au cours de l’étude de phase III sur le CHC n’a pas été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo. Au cours des études cliniques, l’incidence de graves anomalies des tests hépatiques et de dysfonctionnement hépatique a été plus élevée chez les patients asiatiques (et surtout japonais) traités par STIVARGA que chez les Blancs (voir 10.3 Pharmacocinétique). On a aussi signalé davantage de lésions hépatiques graves ayant entraîné la mort chez les patients japonais (env. 1,5 %) que chez les patients d’autres races (< 0,1 %) traités par STIVARGA.
Au cours des études de phase III contrôlées par placebo (CCR + TSGI + CHC), des effets indésirables à type de lésions/insuffisance hépatiques ont été signalés chez 136 patients traités par le régorafenib sur 1 142 (12 %) par rapport à 56 patients traités par le placebo sur 580 (10 %). On a souvent observé des anomalies des tests hépatiques (alanine aminotransférase [ALT], aspartate aminotransférase [AST] et bilirubine) chez les patients traités par STIVARGA. De graves anomalies des tests hépatiques (grade 3 ou 4) et un dysfonctionnement hépatique accompagné de manifestations cliniques (dont certaines ayant été mortelles) ont été signalés (voir 8 Effets indésirables).
On recommande d’effectuer des tests hépatiques (ALT, AST et bilirubine) avant d’amorcer le traitement par le régorafenib et de refaire ces tests au moins toutes les deux semaines au cours des deux premiers mois de traitement. Par la suite, les tests doivent être effectués au moins une fois par mois ou en cas d’indication clinique. En cas de détérioration des résultats des tests hépatiques, on recommande de réduire la dose ou d’interrompre ou d’abandonner en permanence le traitement par le régorafenib (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire).
Une légère hyperbilirubinémie indirecte (non conjuguée) peut survenir chez les patients atteints de la maladie de Gilbert, mais on n’a pas de données cliniques qui le démontrent.
Infections
STIVARGA a été associé à une augmentation de l’incidence des événements infectieux, dont certains ont été mortels (voir 8 Effets indésirables).
En cas d’aggravation des événements infectieux, on doit envisager l’interruption du traitement par STIVARGA.
Au cours des études de phase III contrôlées par placebo, les infections ont été plus courantes chez les patients traités par le régorafenib que chez ceux recevant le placebo (tous les grades : 31,6 % par rapport à 17,2 %). La plupart des infections chez les patients traités par STIVARGA ont été légères ou modérées (grades 1 et 2 : 23,0 %), comprenant infections des voies urinaires (5,7 %), rhinopharyngite (4,0 %), infections fongiques cutanéomuqueuses et systémiques (3,3 %) et pneumonie (2,6 %). Les infections ont plus souvent été mortelles chez les patients traités par le régorafenib (1,0 %) que chez ceux recevant le placebo (0,3 %); la plupart des infections mortelles touchaient les voies respiratoires.
Système immunitaire
De graves réactions d’hypersensibilité, telles qu’éruption cutanée grave, fièvre, dyspnée, anomalies hématologiques (éosinophilie, thrombocytopénie) et une atteinte des organes internes (p. ex. du foie) ont été associées à STIVARGA.
Le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse ont été signalés comme des événements rares au cours des études cliniques et dans le cadre de la pharmacovigilance. En cas de réaction dermatologique grave, il faut abandonner en permanence le traitement par STIVARGA.
Surveillance et examens de laboratoire
Fonction hépatique
Il faut effectuer des tests hépatiques (ALT, AST et bilirubine) avant d’amorcer le traitement par STIVARGA et refaire ces tests au moins toutes les deux semaines au cours des deux premiers mois de traitement. Par la suite, les tests doivent être effectués au moins une fois par mois, voire plus souvent en cas d’indication clinique.
Métabolites/électrolytes
Le régorafenib a été associé à une hausse de l’incidence des anomalies électrolytiques (dont l’hypophosphatémie, l’hypocalcémie, l’hyponatrémie et l’hypokaliémie) et métaboliques (dont augmentation des taux de thyrotropine, de lipase et d’amylase). Ces anomalies sont en général légères ou modérées, ne sont associées à aucune manifestation clinique et n’exigent habituellement ni interruption du traitement ni réduction de la dose. On recommande de surveiller les paramètres biochimiques et métaboliques pendant le traitement par le régorafenib et d’amorcer au besoin un traitement de substitution convenable, conformément à la pratique clinique habituelle. Il faut envisager la réduction de la dose de régorafenib ou l’arrêt temporaire ou permanent du traitement par le régorafenib en cas d’anomalies importantes persistantes ou récidivantes (voir 4.2 Posologie recommandée et ajustement posologique).
Il faut mesurer plus souvent le rapport international normalisé (RIN) chez les patients qui reçoivent la warfarine.
Tension artérielle
Il ne faut pas amorcer le traitement par STIVARGA si la tension artérielle n’est pas maîtrisée. On doit mesurer la tension artérielle chaque semaine au cours des six premières semaines de traitement, puis avant chaque cycle par la suite, voire plus souvent en cas d’indication clinique (voir 4.2 Posologie recommandée et ajustement posologique).
Système nerveux
Syndrome de leucoencéphalopathie postérieure réversible
Le syndrome de leucoencéphalopathie postérieure réversible (SLPR) a rarement été signalé chez des patients traités par STIVARGA (voir 8 Effets indésirables).
Les signes et symptômes du SLPR comprennent crises d’épilepsie, maux de tête, altération de l’état mental et troubles de la vision ou cécité corticale, avec ou sans hypertension. Le diagnostic de SLPR doit être confirmé par l’imagerie cérébrale. Quand un SLPR survient chez un patient qui reçoit le régorafenib, on recommande l’abandon du traitement, la maîtrise de l’hypertension et le traitement médical d’appoint des autres symptômes. On ne sait pas si on peut reprendre sans danger le traitement par le régorafenib chez les patients qui ont déjà présenté un SLPR.
Encéphalopathie hyperammoniémique
Des cas d’encéphalopathie hyperammoniémique ont été observés pendant le traitement par STIVARGA, dont des cas mortels (voir 8 Effets indésirables). Il faut mesurer les taux d’ammoniac et prendre les mesures cliniques pertinentes chez les patients qui présentent une léthargie inexpliquée ou des modifications de l’état mental. Dans les cas confirmés d’encéphalopathie hyperammoniémique, il faut interrompre le traitement par STIVARGA. Il est aussi recommandé de l’arrêter définitivement.
Santé reproductive
Fertilité
Il n’y a pas de données sur l’effet du régorafenib sur la fertilité chez l’humain. Les observations histologiques faites au cours des études chez le rat et le chien indiquent que le régorafenib peut altérer la fertilité chez les mâles et les femelles à des doses/taux d’exposition égaux ou inférieurs à ceux chez l’humain. Ces observations donnent à penser que le régorafenib peut avoir un effet indésirable sur la fertilité chez l’humain (voir 16 Toxicologie non clinique).
Hommes
On ignore si le régorafenib ou ses métabolites sont présents dans le sperme. Les hommes doivent prendre les précautions voulues pour éviter de concevoir un enfant pendant le traitement par STIVARGA.
Appareil respiratoire
En cas de symptômes respiratoires inexpliqués, tels que toux improductive, dyspnée, craquements ou infiltrats pulmonaires radiologiques, il faut interrompre le traitement par STIVARGA jusqu’à ce que des examens permettent d’éliminer la possibilité de pneumopathie interstitielle et de pneumopathie inflammatoire.
Appareil cutané
Toxicité cutanée
Le régorafenib a accru l’incidence des réactions indésirables touchant la peau et les tissus sous-cutanés (72 % par rapport à 24 % au cours de l’étude pivot de phase III sur le CCR, 78 % par rapport à 24 % au cours de l’étude de phase III sur les TSGI et 66 % par rapport à 31 % au cours de l’étude de phase III sur le CHC), dont réaction cutanée main-pied (RCMP, aussi appelée syndrome d’érythrodysesthésie palmo-plantaire) et rash grave. Les deux réactions ont exigé des modifications de la dose.
Au cours des études de phase III sur le CCR, l’incidence globale de la RCMP (51 % par rapport à 7 %) et de la RCMP de grade 3 (17 % par rapport à 0 %) a été plus élevée chez les patients traités par le régorafenib. L’incidence globale du rash (25 % par rapport à 4 %) et du rash de grade 3 (6 % par rapport à < 1 %) a aussi été plus élevée chez les patients traités par le régorafenib que chez ceux recevant le placebo. L’incidence des effets indésirables graves à type d’érythème polymorphe (0,2 % par rapport à 0 %) a aussi été plus élevée chez les patients traités par le régorafenib.
Au cours de l’étude de phase III sur les TSGI, l’incidence globale de la RCMP (66 % par rapport à 15 %), de la RCMP de grade 3 (22 % par rapport à 2 %) et du rash de grade 3 (5 % par rapport à 0 %) a été plus élevée chez les patients traités par le régorafenib.
Au cours de l’étude de phase III sur le CHC, l’incidence globale de la RCMP (52 % par rapport à 7 %), de la RCMP de grade 3 (12 % par rapport à < 1 %) et du rash de grade 3 (< 1 % par rapport à 0 %) a été plus élevée chez les patients traités par le régorafenib.
La réaction main-pied (RCMP/syndrome d’érythrodysesthésie palmo-plantaire) et le rash ont été les réactions indésirables cutanées les plus courantes de STIVARGA (voir 8 Effets indésirables). On a signalé plus de cas de RCMP chez les patients asiatiques (tous les grades : 78 % [CCR], 88 % [TSGI] et 67 % [CHC]; grade 3 : 28 % [CCR], 24 % [TSGI] et 14 % [CHC]) que chez les patients non asiatiques (tous les grades : 38 % [CCR], 60 % [TSGI] et 42 % [CHC; Blancs seulement]; grade 3 : 13 % [CCR], 21 % [TSGI] et 8 % [CHC; Blancs seulement]) (voir 10.3 Pharmacocinétique). Les mesures de prévention de la RCMP sont la lutte contre les callosités ainsi que l’utilisation de coussinets pour chaussures et le port de gants pour réduire la pression qui s’exerce sur la plante du pied et la paume de la main. La prise en charge la RCMP peut comprendre l’utilisation d’une crème kératolytique (p. ex. application d’une mince couche de crème à base d’urée, d’acide salicylique ou d’acide alpha hydroxylé sur les régions touchées seulement) et d’une crème hydratante (appliquée généreusement) pour le soulagement des symptômes. On doit envisager la réduction de la dose de régorafenib et/ou l’interruption temporaire du traitement par le régorafenib ou, dans les cas graves ou persistants, l’abandon permanent du traitement par le régorafenib (4.2 Posologie recommandée et ajustement posologique).
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas d’études convenables ni bien contrôlées sur l’administration de régorafenib pendant la grossesse. Les études sur l’animal ont mis en évidence une toxicité pour la reproduction. En raison de son mode d’action, STIVARGA peut avoir des effets néfastes sur le fœtus quand il est administré pendant la grossesse. Le régorafenib a été embryocide et tératogène chez le rat et le lapin à des doses/taux d’exposition égaux ou inférieurs à ceux chez l’humain, ayant augmenté l’incidence des malformations cardiovasculaires, génito-urinaires et squelettiques (voir 16 Toxicologie non clinique).
Le régorafenib ne doit pas être utilisé pendant la grossesse ou chez les personnes qui n’utilisent pas de méthode de contraception convenable (voir 16 Toxicologie non clinique). Une méthode de contraception convenable doit être utilisée pendant le traitement et pendant au moins huit semaines après la fin du traitement. Les personnes en âge de procréer doivent être informées du risque possible pour le fœtus, qui comprend les malformations graves (potentiel tératogène), le retard de croissance et la mort (potentiel embryotoxique).
7.1.2 Allaitement
On ne sait pas si le régorafenib passe dans le lait humain. Chez le rat, le régorafenib et/ou ses métabolites ont été retrouvés dans le lait. En raison des effets néfastes possibles chez le nourrisson, il faut déconseiller l’allaitement pendant le traitement par le régorafenib.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité du régorafenib chez les enfants et les adolescents n’ont pas été établies. Au cours des études de toxicologie chez les rongeurs, on a observé une hypertrophie des cartilages de conjugaison et une pousse anormale des incisives. Les modifications des dents et des os/du cartilage et les effets indésirables sur l’appareil reproducteur ont été plus marqués chez les jeunes animaux, ce qui donne à penser qu’il pourrait y avoir un risque chez les enfants et les adolescents (voir 16 Toxicologie non clinique et 10.3 Pharmacocinétique). Le régorafenib n’est pas recommandé chez les enfants et les adolescents.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les patients ayant participé à l’étude pivot de phase III sur le CCR métastatique, 38 % (n = 285) avaient plus de 65 ans. Parmi les patients ayant participé à l’étude de phase III sur les TSGI, 32 % (n = 63) avaient plus de 65 ans. Parmi les patients ayant participé à l’étude de phase III sur le CHC, 45 % (n = 258) avaient plus de 65 ans. Selon des analyses des données en fonction de l’âge, il ne semble pas qu’il soit nécessaire de modifier la dose en fonction de l’âge du patient (65 ans et plus). On n’a pas observé de différences entre les patients âgés et les autres patients pour ce qui est de l’innocuité et de l’efficacité (voir 14 Études cliniques).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les données ci-dessous reflètent l’exposition au régorafenib de 4 800 patients – dont 636 patients atteints de CCR métastatique (étude pivot de phase III sur le CCR [CORRECT] et étude menée en Extrême-Orient [CONCUR]), 132 patients atteints de tumeurs stromales gastro-intestinales (TSGI) et 374 patients atteints de carcinome hépatocellulaire (CHC) – au cours des études de phase III contrôlées par placebo.
Les réactions indésirables au médicament les plus souvent observées (≥ 30 %) chez les patients recevant le régorafenib sont douleur, réaction cutanée main-pied, asthénie/fatigue, diarrhée, réduction de l’appétit et de l’apport alimentaire, hypertension et infection.
Les réactions indésirables au médicament les plus graves chez les patients recevant le régorafenib sont lésions hépatiques graves, hémorragie, ischémie/infarctus cardiaque, hypertension, syndrome de leucoencéphalopathie postérieure réversible (SLPR), syndrome de Stevens-Johnson/érythrodermie bulleuse avec épidermolyse, perforation ou fistule gastro-intestinale et infection (voir 7 Mises en garde et précautions). L’hypertension, l’infection et l’hémorragie sont celles de ces réactions qui ont été le plus souvent observées.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Étude pivot de phase III sur le CCR (CORRECT) : étude clinique à double insu, randomisée et contrôlée par placebo menée auprès de patients atteints de cancer colorectal métastatique chez qui au moins deux lignes de traitement antérieures avaient échoué
Les données sur l’innocuité chez les patients atteints de CCR métastatique témoignent de l’innocuité du régorafenib administré seul à la dose recommandée de 160 mg par jour pendant un cycle de quatre semaines, soit trois semaines de traitement suivies d’une semaine sans traitement. La durée médiane du traitement a été de sept semaines. La durée d’observation médiane pour la reconnaissance des effets indésirables a été de moins de trois mois dans les deux groupes traités. Parmi les 753 patients chez qui l’innocuité a été évaluée, 500 ont reçu le régorafenib et 253 ont reçu le placebo.
La dose a été modifiée en raison des réactions indésirables chez 67 % des patients traités par le régorafenib et 22 % de ceux recevant le placebo. Dans le groupe traité par le régorafenib, la proportion des patients chez qui la dose a été réduite (38 %), chez qui le traitement a été interrompu (61 %) et chez qui le traitement a été abandonné (18 %) a été plus élevée que dans le groupe placebo (3 %, 22 % et 13 %, respectivement).
La mortalité attribuable aux effets indésirables et non à la progression de la maladie a été légèrement plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (1,6 % et 1,2 %, respectivement). On a jugé que cinq décès étaient liés au régorafenib, soit un cas de chacune des causes suivantes : dysfonctionnement hépatique; mort subite; accident vasculaire cérébral; hémorragie pulmonaire, bronches; hémorragie digestive, anale, et hémorragie de l’appareil génito-urinaire, vagin (les deux dernières causes ont été observées chez un même patient) (voir 7 Mises en garde et précautions – 3 Encadré sur les mises en garde et précautions importantes).
La fréquence des effets indésirables graves a été semblable dans les deux groupes traités (44 % par rapport à 40 %). Les effets indésirables graves les plus fréquents ont été les suivants (régorafenib par rapport au placebo) : détérioration de la santé physique (7,2 % par rapport à 9,5 %), pyrexie (2,8 % par rapport à 0,4 %), douleur abdominale (2,4 % par rapport à 0,8 %), pneumonie (2,0 % par rapport à 1,6 %), dyspnée (2,0 % par rapport à 1,2 %), diarrhée (1,6 % par rapport à 0 %), insuffisance hépatique (1,4 % par rapport à 0,8 %), fibrillation auriculaire (0,6 % par rapport à 0 %), ischémie myocardique (0,6 % par rapport à 0 %), hémorragie rectale (0,6 % par rapport à 0 %), hémorragie pulmonaire (0,4 % par rapport à 0 %) et coagulation intravasculaire disséminée (0,4 % par rapport à 0 %).
Chez les femmes, l’incidence globale des effets indésirables graves a été plus élevée que chez les hommes (50,3 % par rapport à 39,7 %), tout comme l’incidence des effets indésirables graves liés au médicament (14,0 % par rapport à 10,4 %). L’incidence des effets indésirables graves liés au médicament a été plus élevée chez les femmes traitées par le régorafenib (14 %) que chez celles du groupe placebo (0 %). Il y a eu deux cas graves (grade 3) de coagulation intravasculaire disséminée. L’incidence des effets indésirables a été plus élevée chez les patients qui présentaient une insuffisance hépatique légère ou modérée que chez ceux dont la fonction hépatique était normale au départ (100 % par rapport à 62 %) (7.1 Populations particulières).
Les troubles hépatobiliaires signalés plus souvent chez les patients traités par le régorafenib que chez ceux du groupe placebo ont été les suivants : hyperbilirubinémie (19 % par rapport à 9 %); augmentation des transaminases (7,6 % par rapport à 4,4 %); anomalie de la fonction hépatique (2 % par rapport à 1,6 %); douleur hépatique (1,6 % par rapport à 0,8 %); ictère (1,2 % par rapport à 0,4 %); ictère cholostatique (0,6 % par rapport à 0,4 %); cholécystite aiguë (0,4 % par rapport à 0 %) et trouble hépatique (0,4 % par rapport à 0 %) (voir 7 Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique).
Une hémorragie (de tout grade) est survenue chez 107 (21 %) des patients traités par le régorafenib et 19 (8 %) des patients du groupe placebo. Les hémorragies (de tout grade) les plus courantes dans les deux groupes traités (régorafenib par rapport à placebo) ont été les suivantes : hémorragie pulmonaire, saignement de nez (8,8 % par rapport à 2,4 %); hémorragie digestive, anale (3,2 % par rapport à 0,4 %); hémorragie de l’appareil génito-urinaire, urinaire, non spécifiée (2,6 % par rapport à 1,2 %); hémorragie, autre (2,0 % par rapport à 0 %) et hémorragie digestive, rectum (1,2 % par rapport à 0 %). L’incidence des hémorragies graves a été plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (2,0 % par rapport à 0,8 %). Les événements de grade 5 ayant entraîné le décès de quatre patients traités par le régorafenib (0,8 %) ont été les suivants : hémorragie digestive, abdomen; hémorragie digestive, anale; hémorragie de l’appareil génito-urinaire, vagin; hémorragie, tumeur; et hémorragie pulmonaire, bronches. Aucun des patients du groupe placebo n’a présenté d’hémorragie de grade 5 (mortelle) (voir 7 Mises en garde et précautions – Système sanguin et lymphatique).
Des effets indésirables graves à type de troubles cardiaques (selon la classe de systèmes d’organes) ont été signalés chez neuf patients traités par le régorafenib (1,8 %) et deux patients du groupe placebo (0,8 %); les plus courants ont été la fibrillation auriculaire (0,6 % par rapport à 0 %) et l’ischémie myocardique (0,6 % par rapport à 0 %). L’incidence des effets indésirables à type d’insuffisance cardiaque congestive (de tout grade) a été plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (9,8 % par rapport à 7,1 %), tout comme celle de l’ischémie cardiaque (1,2 % par rapport à 0,4 %) et de l’arythmie cardiaque (3,0 % par rapport à 0,8 %) (voir 7 Mises en garde et précautions – Appareil cardiovasculaire).
L’incidence des fistules gastro-intestinales, selon les termes MedDRA privilégiés reflétant vraiment les fistules gastro-intestinales, a été faible et semblable dans le groupe traité par le régorafenib (0,8 %) et dans le groupe placebo (0,4 %); il n’y a pas eu de cas de perforation gastro-intestinale dans le groupe traité par le régorafenib, mais il y en a eu un cas dans le groupe placebo (voir 7 Mises en garde et précautions – Appareil digestif).
L’incidence des effets indésirables rénaux et urinaires a été plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (16,4 % par rapport à 8,7 %), surtout en raison de l’incidence plus élevée de la protéinurie (7,4 % par rapport à 2,4 %) et de l’hématurie (2,8 % par rapport à 1,2 %). Des effets indésirables rénaux et urinaires graves ont été signalés plus souvent dans le groupe placebo (2,8 % par rapport à 1,4 %) et des effets de grade 3/4 à type d’insuffisance rénale ont été signalés chez 2,4 % des patients du groupe placebo et 1,8 % de ceux traités par le régorafenib. L’insuffisance rénale aiguë a été plus courante chez les patients traités par le régorafenib que dans le groupe placebo (1 % par rapport à 0,4 %).
Les réactions indésirables au médicament le plus souvent observées (≥ 30 %) chez les patients recevant le régorafenib sont asthénie/fatigue, réduction de l’appétit et de l’apport alimentaire, RCMP, diarrhée, perte de poids, infection, hypertension et dysphonie.
Le Tableau 2 donne l’incidence des réactions indésirables signalées chez au moins 10 % des patients recevant le régorafenib et plus souvent chez eux que chez les patients du groupe placebo au cours de l’étude de phase III. Dans le tableau, ces réactions sont classées par système d’organes; on donne le terme médical qui convient le mieux pour décrire une réaction donnée, ainsi que ses synonymes et troubles connexes.
Tableau 2 – Réactions indésirables au médicament (selon la terminologie MedDRA) signalées chez au moins 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients du groupe placebo au cours de l’étude CORRECT
| Réactions indésirables | régorafenib (n = 500) | placebo (n = 253) | ||||
| Grade | Grade | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Infections et infestations Infectiona | 31 | 7 | 2 | 17 | 5 | < 1 |
Troubles du sang et du système lymphatique Thrombocytopénie Anémie | 15 14 | 3 5 | < 1 < 1 | 2 12 | < 1 3 | 0 < 1 |
Troubles du métabolisme et de la nutrition Réduction de l’appétit et de l’apport alimentaire | 47 | 5 | 0 | 28 | 4 | 0 |
Troubles du système nerveux Maux de tête | 10 | < 1 | 0 | 7 | 0 | 0 |
Troubles vasculaires Hémorragiea Hypertension | 21 30 | 1 8 | 0 0 | 8 8 | 1 1 | 0 0 |
Troubles respiratoires, thoraciques et médiastinaux Dysphonie (altérations de la voix) | 30 | 0 | 0 | 6 | 0 | 0 |
Troubles gastro-intestinaux Diarrhée Stomatite | 43 18 | 8 2 | < 1 0 | 17 4 | 2 0 | 0 0 |
Troubles hépatobiliaires Hyperbilirubinémie | 19 | 6 | 1 | 9 | 4 | 2 |
Troubles de la peau et des tissus sous-cutanés RCMP Rash | 47 26 | 17 6 | b 0 | 7 4 | 0 < 1 | b 0 |
Troubles généraux et du point d’administration Asthénie/fatigue Douleurc Fièvre Inflammation des muqueuses | 64 59 28 16 | 15 9 2 2 | < 1 < 1 < 1 0 | 46 48 15 2 | 9 6 0 0 | 2 < 1 0 0 |
Investigations Perte de poids | 32 | < 1 | 0 | 10 | 0 | 0 |
Tableau 2 – Réactions indésirables au médicament (selon la terminologie MedDRA) signalées chez au moins 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients du groupe placebo au cours de l’étude CORRECT
| Réactions indésirables | régorafenib (n = 500) | placebo (n = 253) | ||||
| Grade | Grade | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
a mortelle dans certains cas
b pas de grade 4 selon la version 3 de l’échelle CTCAE (Common Terminology Criteria for
Adverse Events)
c manifestations douloureuses touchant toutes les classes de systèmes d’organes
Les autres réactions indésirables survenues chez moins de 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients du groupe placebo ont été les suivantes : sécheresse de la peau (8,8 % par rapport à 3,2 %), protéinurie (8,6 % par rapport à 2,4 %), alopécie (7,6 % par rapport à 1,6 %), hypokaliémie (7,6 % par rapport à 1,9 %), trouble du goût (7,6 % par rapport à 2,4 %), augmentation des transaminases (7,6 % par rapport à 4,4 %), hypophosphatémie (6,4 % par rapport à 0,8 %), augmentation de la lipase (6,2 % par rapport à 1,2 %), hypocalcémie (5,8 % par rapport à 0,4 %), hyponatrémie (5,8 % par rapport à 2,4 %), spasmes musculaires (5,4 % par rapport à 2,0 %), sécheresse de la bouche (4,8 % par rapport à 2,0 %), leucopénie (4,2 % par rapport à 0,8 %), hypothyroïdie (4,2 % par rapport à 0,4 %), augmentation de l’amylase (3,0 % par rapport à 0,4 %), rapport international normalisé (RIN) anormal (2,4 % par rapport à 0,8 %), hypomagnésémie (2,2 % par rapport à 0,4 %), tremblements (2,0 % par rapport à 0 %), reflux gastro-œsophagien (1,4 % par rapport à 0 %), fibrillation auriculaire (1,2 % par rapport à 0 %), hyperuricémie (1,2 % par rapport à 0 %), gastro-entérite (1,2 % par rapport à 0,4 %), trouble unguéal (1,0 % par rapport à 0 %), fistule gastro-intestinale (0,8 % par rapport à 0,4 %), ischémie myocardique (0,6 % par rapport à 0,4 %), allongement de l’intervalle QT (0,6 % par rapport à 0 %), bradycardie sinusale (0,6 % par rapport à 0 %), infarctus du myocarde (0,4 % par rapport à 0 %) et extrasystoles ventriculaires (0,4 % par rapport à 0 %).
Étude pivot de phase III sur les TSGI : étude clinique à double insu, randomisée et contrôlée par placebo menée auprès d’adultes atteints de TSGI métastatiques et/ou non résécables chez qui la maladie a progressé pendant le traitement par le mésylate d’imatinib ou qui ne tolèrent pas ce médicament ou chez qui la maladie a progressé pendant le traitement par le malate de sunitinib
Les données sur l’innocuité chez les patients atteints de TSGI évoluées témoignent de l’innocuité du régorafenib administré seul à la dose recommandée de 160 mg par jour pendant un cycle de quatre semaines, soit trois semaines de traitement suivies d’une semaine sans traitement. La dose quotidienne moyenne de régorafenib a été de 140 mg. Au cours de cette étude, la durée médiane du traitement a été de 20 semaines chez les patients traités par le régorafenib et de neuf semaines chez les patients recevant le placebo. Parmi les 198 patients chez qui l’innocuité a été évaluée, 132 ont reçu le régorafenib et 66 ont reçu le placebo.
En raison des réactions indésirables, le traitement a dû être interrompu chez 58 % des patients recevant le régorafenib et la dose a été réduite chez 50 % des patients. Des réactions indésirables liées au médicament ayant entraîné l’abandon du traitement ont été signalées chez 2,3 % des patients traités par le régorafenib par rapport à 1,5 % des patients recevant le placebo. Chez les patients traités par le régorafenib, la dose a été modifiée pour la première fois après un délai médian de 19 jours. Au cours de la phase de traitement contrôlée par placebo, la mortalité attribuable aux effets indésirables et non à la progression de la maladie a été plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (1,5 % [n = 2] par rapport à 0 %). On a jugé que les deux décès étaient liés au régorafenib : il y a eu un cas de dysfonctionnement hépatique aigu et un cas d’arrêt cardiaque (voir 7 Mises en garde et précautions – 3 Encadré sur les mises en garde et précautions importantes). Au cours de la période de traitement ouvert, deux décès jugés liés au régorafenib sont survenus : il y a eu un cas de lésion rénale aiguë et un cas de syndrome de détresse respiratoire aiguë.
Les effets indésirables au médicament le plus souvent observés (≥ 30 %) ont été les suivants (régorafenib par rapport au placebo) : RCMP (syndrome d’érythrodysesthésie palmo-plantaire; 67 % par rapport à 15 %), hypertension (59 % par rapport à 27 %), asthénie/fatigue (52 % par rapport à 39 %), diarrhée (47 % par rapport à 9 %), dysphonie (39 % par rapport à 9 %), infection (32 % par rapport à 5 %), réduction de l’appétit et de l’apport alimentaire (31 % par rapport à 21 %) et rash (30 % par rapport à 3 %).
Les effets indésirables graves ont été plus fréquents dans le groupe traité par le régorafenib que dans le groupe placebo (28,8 % par rapport à 21,2 %). La plupart des effets indésirables graves ont touché l’appareil digestif (12,1 % par rapport à 6,1 %), la douleur abdominale et l’ascite ayant été les plus fréquents.
Les troubles hépatobiliaires signalés plus souvent chez les patients traités par le régorafenib que chez ceux du groupe placebo ont été les suivants : augmentation des transaminases (11 % par rapport à 5 %), hyperbilirubinémie (9,9 % par rapport à 3,0 %), cholécystite (1,5 % par rapport à 0 %), kyste hépatique (1,5 % par rapport à 0 %), insuffisance hépatique aiguë (0,8 % par rapport à 0 %) et hépatite cytolytique (0,8 % par rapport à 0 %) (voir 7 Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique)
Une hémorragie (de tout grade) est survenue chez 15 (11 %) des patients traités par le régorafenib et 2 (3 %) des patients du groupe placebo. Les hémorragies (de tout grade) les plus courantes qui sont survenues plus souvent dans le groupe traité par le régorafenib ont été les suivantes (régorafenib par rapport au placebo) : épistaxis (2,3 % par rapport à 0 %), hémorragie digestive basse (2,3 % par rapport à 0 %), hémorragie gingivale (1,5 % par rapport à 0 %) et hémorragie tumorale (1,5 % par rapport à 0 %). Aucun des patients n’a présenté d’hémorragie de grade 5 (mortelle) (voir 7 Mises en garde et précautions – Système sanguin et lymphatique).
Des effets indésirables graves à type de troubles cardiaques ont été signalés chez deux patients traités par le régorafenib (1,5 %) et aucun patient du groupe placebo; on a signalé un cas d’arrêt cardiaque et un cas de syndrome coronarien aigu/cardiopathie artérioscléreuse. On n’a pas signalé de cas d’insuffisance cardiaque congestive (voir 7 Mises en garde et précautions – Appareil cardiovasculaire).
L’incidence des fistules gastro-intestinales a été de 1,5 % dans le groupe traité par le régorafenib et de 0 % dans le groupe placebo. Il y a eu deux cas de perforation gastro-intestinale (mortelle) chez les patients traités par le régorafenib, mais aucun cas dans le groupe placebo (voir 7 Mises en garde et précautions – Appareil digestif).
L’incidence des effets indésirables rénaux et urinaires a été plus élevée dans le groupe traité par le régorafenib que dans le groupe placebo (16,7 % par rapport à 4,5 %), surtout en raison de l’incidence plus élevée de la protéinurie (6,8 % par rapport à 1,5 %). Des effets indésirables rénaux et urinaires graves ont été signalés plus souvent chez les patients traités par le régorafenib (3,0 % par rapport à 0 %). L’insuffisance rénale aiguë a été plus courante chez les patients traités par le régorafenib que chez ceux du groupe placebo (1,5 % par rapport à 0 %).
Le Tableau 3 donne l’incidence des réactions indésirables signalées chez au moins 10 % des patients recevant le régorafenib en association avec les meilleurs soins de soutien (MSS) et plus souvent chez eux que chez les patients du groupe placebo au cours de l’étude de phase III. Dans le tableau, ces réactions sont classées par système d’organes; on donne le terme médical qui convient le mieux pour décrire une réaction donnée, ainsi que ses synonymes et troubles connexes.
Tableau 3 – Réactions indésirables au médicament signalées chez au moins 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients recevant le placebo au cours de l’étude contrôlée de phase III (période de traitement à double insu) menée auprès de patients atteints de TSGI (étude GRID)
| Réactions indésirables | régorafenib (n = 132) | placebo (n = 66) | ||||
| Grade | Grade | |||||
| Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Infections et infestations Infectiona | 32 | 4 | 1 | 5 | 0 | 0 |
Troubles du sang et du système lymphatique Anémie | 11 | 2 | 0 | 8 | 2 | 0 |
Troubles du métabolisme et de la nutrition Réduction de l’appétit et de l’apport alimentaire Hypothyroïdie | 31 13 | < 1 0 | 0 0 | 21 3 | 3 0 | 0 0 |
Troubles du système nerveux Maux de tête | 16 | 0 | 0 | 9 | 0 | 0 |
Troubles vasculaires Hémorragie Hypertension | 11 61 | 2 28 | 2 1 | 3 26 | 0 5 | 0 0 |
Troubles respiratoires, thoraciques et médiastinaux Dysphonie | 39 | 0 | 0 | 9 | 0 | 0 |
Troubles gastro-intestinaux Diarrhée Stomatite Nausées Vomissements | 47 25 20 17 | 8 0 2 < 1 | 0 0 0 0 | 9 6 12 8 | 0 2 2 0 | 0 0 0 0 |
Troubles hépatobiliaires Augmentation des transaminases | 11 | 3 | 0 | 5 | 2 | 0 |
Troubles de la peau et des tissus sous-cutanés RCMP Rash Alopécie | 67 30 24 | 22 7 2 | b 0 0 | 15 3 2 | 2 0 0 | b 0 0 |
Troubles de l’appareil locomoteur et du tissu conjonctif Spasmes musculaires | 14 | 0 | 0 | 3 | 0 | 0 |
Tableau 3 – Réactions indésirables au médicament signalées chez au moins 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients recevant le placebo au cours de l’étude contrôlée de phase III (période de traitement à double insu) menée auprès de patients atteints de TSGI (étude GRID)
| Réactions indésirables | régorafenib (n = 132) | placebo (n = 66) | ||||
| Grade | Grade | |||||
| Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Troubles généraux et du point d’administration Asthénie/fatigue Inflammation des muqueuses Douleurc Fièvre | 52 17 60 21 | 4 2 8 0 | 0 0 0 0 | 39 2 55 11 | 2 0 14 2 | 0 0 0 0 |
Investigations Perte de poids | 14 | 0 | 0 | 8 | 0 | 0 |
a mortelle dans certains cas
b pas de grade 4 selon la version 4 de l’échelle CTCAE (Common Terminology Criteria for Adverse Events) c manifestations douloureuses touchant toutes les classes de systèmes d’organes
Les autres réactions indésirables survenues chez moins de 10 % des patients traités par le régorafenib et plus souvent chez eux que chez ceux du groupe placebo ont été les suivantes : hyperbilirubinémie (9,9 % par rapport à 3,0 %), troubles du goût (9,9 % par rapport à 3,0 %), leucopénie (8,3 % par rapport à 7,6 %), protéinurie (7,6 % par rapport à 1,5 %), thrombocytopénie (6,1 % par rapport à 0 %), sécheresse de la bouche (6,1 % par rapport à 4,6 %), hypophosphatémie (5,3 % par rapport à 0 %), sécheresse de la peau (4,6 % par rapport à 0 %), hypokaliémie (3,8 % par rapport à 3,0 %), gastro-entérite (1,5 % par rapport à 0 %), fistule gastro-intestinale (1,5 % par rapport à 0 %), hypocalcémie (1,5 % par rapport à 0 %), augmentation de la lipase (1,5 % par rapport à 0 %), rapport international normalisé (RIN) anormal (0,8 % par rapport à 0 %) et tremblements (0,8 % par rapport à 0 %).
Étude pivot de phase III sur le CHC : étude clinique randomisée, à double insu et contrôlée par placebo menée auprès d’adultes atteints de carcinome hépatocellulaire ayant déjà été traités par le sorafenib
Les données sur l’innocuité chez les patients atteints de CHC témoignent de l’innocuité du régorafenib administré seul à la dose recommandée de 160 mg par jour pendant un cycle de quatre semaines, soit trois semaines de traitement suivies d’une semaine sans traitement. La dose quotidienne moyenne de régorafenib a été de 144 mg. Au cours de cette étude, la durée médiane du traitement a été de 3,6 mois chez les patients traités par le régorafenib et de 1,9 mois chez les patients recevant le placebo. Parmi les 563 patients chez qui l’innocuité a été évaluée, 374 ont reçu le régorafenib et 193 ont reçu le placebo.
Le Tableau 4 donne l’incidence des réactions indésirables signalées chez au moins 10 % des patients recevant le régorafenib et plus souvent chez eux que chez les patients du groupe placebo au cours de l’étude de phase III. Dans le tableau, ces réactions sont classées par système d’organes; on donne le terme médical qui convient le mieux pour décrire une réaction donnée, ainsi que ses synonymes et troubles connexes. Il a fallu interrompre le traitement en raison des effets indésirables chez 58,3 % des patients traités par le régorafenib et on a réduit la dose chez 47,9 % des patients.
Tableau 4 – Réactions indésirables au médicament signalées par au moins 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients recevant le placebo au cours de l’étude contrôlée de phase III (période de traitement à double insu) menée auprès de patients atteints de CHC (étude RESORCE)
Réactions indésirables
| Régorafenib (n = 374) | Placebo (n = 193) | |||||
| Grade | Grade | |||||
| Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Infections et infestations Infectiona | 31 | 6 | < 1 | 18 | 5 | < 1 |
Troubles du sang et du système lymphatique Thrombocytopénie Anémie | 10 16 | 4 4 | < 1 < 1 | 3 11 | 0 6 | 0 0 |
Troubles du métabolisme et de la nutrition Réduction de l’appétit et de l’apport alimentaire | 31 | 3 | 0 | 15 | 2 | 0 |
Troubles vasculaires Hypertension Hémorragiea | 31 18 | 15 2 | 0 1 | 6 16 | 5 3 | 0 2 |
Troubles respiratoires, thoraciques et médiastinaux Dysphonie | 18 | 0 | 0 | 2 | 0 | 0 |
Troubles gastro-intestinaux Diarrhée Vomissements Nausées | 42 13 18 | 3 < 1 < 1 | 0 0 0 | 15 7 13 | 0 < 1 0 | 0 0 0 |
Troubles hépatobiliaires Hyperbilirubinémie Augmentation des transaminases | 29 27 | 10 11 | < 1 1 | 18 22 | 8 10 | 3 2 |
Troubles de la peau et des tissus sous-cutanés Réaction cutanée main-pied/ syndrome d’érythrodysesthésie palmo-plantaire | 52 | 12 | b | 7 | < 1 | b |
Troubles de l’appareil locomoteur et du tissu conjonctif Spasmes musculaires | 10 | 0 | 0 | 2 | 0 | 0 |
Troubles généraux et du point d’administration Asthénie/fatigue Douleurc Fièvre | 42 56 20 | 10 9 0 | 0 < 1 0 | 33 44 7 | 5 8 0 | 0 0 0 |
Investigations Perte de poids | 14 | 2 | 0 | 4 | 0 | 0 |
a mortelle dans certains cas
b pas de grade 4 selon la version 4 de l’échelle CTCAE (Common Terminology Criteria for Adverse
Events)
c manifestations douloureuses touchant toutes les classes de systèmes d’organes Les autres réactions indésirables survenues chez moins de 10 % des patients traités par le régorafenib et plus souvent chez eux que chez les patients recevant le placebo ont été les suivantes : hypophosphatémie (9,9 % par rapport à 2,1 %), leucopénie (8,8 % par rapport à 3,6 %), protéinurie (8,8 % par rapport à 1,6 %), rash (8,6 % par rapport à 8,3 %), stomatite (8,3 % par rapport à 2,1 %), augmentation de la lipase (7,2 % par rapport à 3,1 %), alopécie (7,0 % par rapport à 2,6 %), hypokaliémie (7,0 % par rapport à 2,6 %), hypothyroïdie (6,7 % par rapport à 0,0 %), maux de tête (6,4 % par rapport à 6,2 %), hyponatrémie (5,9 % par rapport à 3,1 %), sécheresse de la bouche (5,9 % par rapport à 4,7 %), hypomagnésémie (3,2 % par rapport à 0,0 %), trouble du goût (3,2 % par rapport à 1,0 %), augmentation de l’amylase (2,9 % par rapport à 0,0 %), inflammation des muqueuses (2,9 % par rapport à 0,0 %), hypocalcémie (2,4 % par rapport à 0,0 %), pancréatite (1,6 % par rapport à 0,0 %), rash exfoliatif (1,3 % par rapport à 0,0 %), tremblements (1,3 % par rapport à 0,0 %), hyperuricémie (1,1 % par rapport à 1,0 %), érythème polymorphe (0,8 % par rapport à 0,0 %), ischémie myocardique (0,8 % par rapport à 0,0 %), gastro-entérite (0,5 % par rapport à 0,0 %), fistule gastro-intestinale (0,3 % par rapport à 0,0 %), infarctus du myocarde (0,3 % par rapport à 0,0 %), trouble unguéal (0,3 % par rapport à 0,0 %).
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des études cliniques
Le Tableau 5 et le Tableau 6 présentent les anomalies des examens de laboratoire observées au cours des études de phase III sur le CCR.
Tableau 5 – Anomalies des examens de laboratoires signalées au cours de l’étude 14387
| Paramètre | STIVARGA et MSS (n = 500a) | Placebo et MSS (n = 253a) | ||||
| Gradeb | Gradeb | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Troubles du sang et du système lymphatique Anémie Thrombocytopénie Neutropénie Lymphopénie | 79 41 3 54 | 5 2 1 9 | 1 < 1 0 0 | 66 17 0 35 | 3 < 1 0 4 | 0 0 0 < 1 |
Troubles du métabolisme et de la nutrition Hypocalcémie Hypokaliémie Hyponatrémie Hypophosphatémie | 59 26 30 57 | 1 4 7 31 | < 1 0 1 1 | 18 8 22 11 | 1 < 1 4 4 | 0 0 0 0 |
Troubles hépatobiliaires Hyperbilirubinémie Augmentation de l’AST Augmentation de l’ALT | 45 65 45 | 10 5 5 | 3 1 1 | 17 46 30 | 5 4 3 | 3 1 < 1 |
Troubles rénaux et urinaires Protéinurie | 84 | 2 | 0 | 61 | < 1 | 0 |
Investigations Augmentation du RINc Augmentation de la lipase Augmentation de l’amylase | 24 46 26 | 4 9 2 | s. o. 2 < 1 | 17 19 17 | 2 3 2 | s. o. 2 < 1 |
a Les pourcentages sont fondés sur le nombre de patients chez qui des échantillons avaient été prélevés après le début de l’étude, lequel peut être inférieur à 500 (pour le régorafenib) et à 253 (pour le placebo).
b Selon la version 3 de l’échelle CTCAE (Common Terminology Criteria for Adverse Events) c Rapport international normalisé : pas de grade 4 selon la version 3 de l’échelle CTCAE MSS = meilleurs soins de soutien
L’incidence des augmentations des enzymes hépatiques a été plus élevée chez les patients traités par le régorafenib au cours de l’étude asiatique de phase III sur le CCR (étude 15808), dont les sujets étaient majoritairement d’origine est-asiatique (> 90 %), qu’au cours de l’étude mondiale de phase III sur le CCR (étude 14387), dont les sujets étaient majoritairement blancs (env. 80 %).
Tableau 6 – Anomalies des examens de laboratoire signalées au cours de l’étude 15808
| Paramètre | STIVARGA et MSS (n = 136) | Placebo et MSS (n = 68) | ||||
| Gradea | Gradea | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Troubles hépatobiliaires Hyperbilirubinémie Augmentation de l’AST Augmentation de l’ALT | 67 70 54 | 7 10 9 | 4 1 0 | 33 48 30 | 5 3 2 | 0 0 0 |
a Selon la version 4 de l’échelle CTCAE
MSS = meilleurs soins de soutien
Le Tableau 7 présente les anomalies des examens de laboratoire signalées au cours de l’étude de phase III sur les TSGI.
Tableau 7 – Anomalies des examens de laboratoires signalées au cours de l’étude 14874
| Paramètre | STIVARGA et MSS (n = 132a) | Placebo et MSS (n = 66a) | ||||
| Gradeb | Gradeb | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Troubles du sang et du système lymphatique Anémie Thrombocytopénie Neutropénie Lymphopénie | 75 13 16 30 | 3 1 2 8 | c 0 < 1 0 | 73 2 12 24 | 2 0 3 3 | c 2 0 0 |
Troubles du métabolisme et de la nutrition Hypocalcémie Hypokaliémie Hypophosphatémie | 17 21 55 | 2 3 20 | 0 0 2 | 5 3 3 | 0 0 2 | 0 0 0 |
Troubles hépatobiliaires Hyperbilirubinémie Augmentation de l’AST Augmentation de l’ALT | 33 58 39 | 3 3 4 | 1 1 1 | 12 47 39 | 2 3 2 | 0 0 0 |
Troubles rénaux et urinaires Protéinurie | 59 | 3 | c | 53 | 3 | c |
Tableau 7 – Anomalies des examens de laboratoires signalées au cours de l’étude 14874
| Paramètre | STIVARGA et MSS (n = 132a) | Placebo et MSS (n = 66a) | ||||
| Gradeb | Gradeb | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Investigations Augmentation de la lipase | 14 | 0 | 1 | 5 | 0 | 0 |
a Les pourcentages sont fondés sur le nombre de patients chez qui des échantillons avaient été prélevés après le début de l’étude, lequel peut être inférieur à 132 (pour le régorafenib) et à 66 (pour le placebo). b Selon la version 4 de l’échelle CTCAE
c Pas de grade 4 (valeur seuil de laboratoire) selon la version 4 de l’échelle CTCAE MSS = meilleurs soins de soutien
Le Tableau 8 présente les anomalies des examens de laboratoire signalées au cours de l’étude de phase III sur le CHC.
Tableau 8 – Anomalies des examens de laboratoires signalées au cours de l’étude 15982
| Paramètre | STIVARGA et MSS (n = 374) | Placebo et MSS (n = 193) | ||||
| Gradea | Gradea | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Troubles du sang et du système lymphatique Anémie Thrombocytopénie Neutropénie Lymphopénie | 73 63 14 68 | 6 5 3 16 | b < 1 0 2 | 71 50 15 59 | 5 0 < 1 11 | b 0 < 1 < 1 |
Troubles du métabolisme et de la nutrition Hypocalcémie Hypokaliémie Hypophosphatémie | 23 31 70 | < 1 4 32 | 0 < 1 2 | 10 9 31 | 0 2 7 | 0 0 0 |
Troubles hépatobiliaires Hyperbilirubinémie Augmentation de l’AST Augmentation de l’ALT | 78 93 70 | 13 16 6 | 3 2 < 1 | 55 84 59 | 11 17 5 | 5 3 0 |
Troubles rénaux et urinaires Protéinurie | 51 | 17 | b | 37 | 3 | b |
Tableau 8 – Anomalies des examens de laboratoires signalées au cours de l’étude 15982
| Paramètre | STIVARGA et MSS (n = 374) | Placebo et MSS (n = 193) | ||||
| Gradea | Gradea | |||||
Tous les grades % | 3 % | 4 % | Tous les grades % | 3 % | 4 % | |
Investigations Augmentation du RINc Augmentation de la lipase Augmentation de l’amylase | 44 41 23 | < 1 11 3 | b 3 < 1 | 35 27 19 | 2 8 2 | b 1 < 1 |
a Selon la version 4 de l’échelle CTCAE
b Pas de grade 4 (valeur seuil de laboratoire) selon la version 4 de l’échelle CTCAE c Rapport international normalisé
MSS = meilleurs soins de soutien
8.5 Effets indésirables observés après la commercialisation
Les événements ci-dessous ont été observés après l’homologation et comprennent des cas signalés de façon spontanée ainsi que des effets indésirables survenus au cours d’études cliniques en cours ou terminées.
Troubles du système immunitaire : érythème polymorphe, réaction d’hypersensibilité, syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse
Néoplasmes bénins, malins et non spécifiés (dont kystes et polypes) : kératoacanthome/épithélioma malpighien spinocellulaire de la peau
Troubles du système nerveux : encéphalopathie hyperammoniémique
Troubles vasculaires : Des cas de dissection artérielle et d’anévrisme artériel (dont rupture) ont été associés à l’utilisation des inhibiteurs de tyrosine kinase du VEGFR, dont STIVARGA.
Troubles du système sanguin et lymphatique : microangiopathie thrombotique
Microangiopathie thrombotique
Des cas de microangiopathie thrombotique (MAT), y compris de purpura thrombocytopénique thrombotique (PTT) et de MAT limitée aux reins, ont été associés à STIVARGA depuis sa commercialisation. Le traitement par STIVARGA doit être interrompu si une MAT est diagnostiquée, et un traitement doit être amorcé rapidement. Une inversion des effets de la MAT a été observée après l’arrêt du traitement par STIVARGA.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le régorafenib est métabolisé par le foie, subissant un métabolisme oxydatif médié par le CYP3A4 et une glucuronidation médiée par l’UGT1A9.
9.3 Interactions médicament-comportement
Aucune étude n’a été menée pour déterminer si le régorafenib altérait la capacité de conduire ou d’utiliser des machines.
9.4 Interactions médicament-médicament
Inhibiteurs du CYP3A4
L’administration de kétoconazole (400 mg pendant 18 jours), puissant inhibiteur du CYP3A4, avec une seule dose de régorafenib (160 mg le 5e jour) a entraîné une augmentation d’environ 33 % de l’exposition moyenne au régorafenib (ASC) et une réduction de l’exposition moyenne aux métabolites actifs M-2 (N-oxyde) et M-5 (N-oxyde et N-desméthyl) de 94 % et 93 %, respectivement. Il faut éviter l’administration concomitante du régorafenib et de puissants inhibiteurs du CYP3A4.
Inducteurs du CYP3A4
L’administration de rifampicine (600 mg pendant 9 jours), puissant inducteur du CYP3A4, avec une seule dose de régorafenib (160 mg le 7e jour) a produit une réduction d’environ 50 % de l’exposition moyenne au régorafenib (ASC), a multiplié par entre trois et quatre l’exposition moyenne au métabolite actif M-5 et n’a pas modifié l’exposition au métabolite actif M-2. D’autres puissants inducteurs de l’activité du CYP3A4 (p. ex. phénytoïne, carbamazépine, phénobarbital et millepertuis commun) peuvent aussi accroître le métabolisme du régorafenib. On doit éviter l’administration concomitante du régorafenib et de puissants inducteurs du CYP3A4.
Substrats de l’UGT1A1 et de l’UGT1A9
Les données in vitro indiquent qu’aux concentrations atteintes in vivo à l’état d’équilibre, le régorafenib et son métabolite actif M-2 inhibent la glucuronidation médiée par les uridine diphosphate glucuronosyl transférases UGT1A1 (valeurs Ki de 0,6 à 3,1 µM) et UGT1A9 (valeurs Ki de 2,1 à 4,3 µM), tandis que le métabolite M-5 n’inhibe que l’UGT1A1 (valeur Ki de 1,1 µM). L’administration d’irinotécan à des sujets qui avait cessé de prendre le régorafenib cinq jours auparavant a augmenté d’environ 44 % l’exposition moyenne (ASC) au SN-38, substrat de l’UGT1A1 et métabolite actif de l’irinotécan. On a aussi observé une augmentation d’environ 28 % de l’exposition moyenne à l’irinotécan. L’administration concomitante de régorafenib peut donc accroître l’exposition systémique aux substrats de l’UGT1A1 et de l’UGT1A9. La portée clinique de ces observations est inconnue.
Substrats de la protéine de résistance au cancer du sein et de la glycoprotéine P
L’administration de régorafenib (160 mg pendant 14 jours) avant celle d’une dose unique de rosuvastatine (5 mg), un substrat de la protéine de résistance au cancer du sein (PRCS), a multiplié par 3,8 l’exposition moyenne (ASC) à la rosuvastatine et par 4,6 la Cmax, ce qui indique qu’il pourrait y avoir une augmentation des concentrations plasmatiques d’autres substrats de la PRCS (p. ex. méthotrexate, fluvastatine et atorvastatine) quand ils sont administrés avec le régorafenib. On recommande donc de surveiller étroitement les patients pour reconnaître les signes et symptômes d’augmentation de toxicité due à l’exposition aux substrats de la PRCS.
Comme les données cliniques indiquent que le régorafenib est sans effet sur les paramètres pharmacocinétiques de la digoxine, il peut être administré avec des substrats de la glycoprotéine P, tels que la digoxine, sans entraîner d’interactions médicamenteuses d’importance clinique.
Substrats sélectifs des isoformes du CYP
Les données in vitro indiquent que le régorafenib est un inhibiteur compétitif des cytochromes CYP2C8 (valeur Ki de 0,6 µM), CYP2C9 (valeur Ki de 4,7 µM) et CYP2B6 (valeur Ki de 5,2 µM) à des concentrations atteintes in vivo à l’état d’équilibre (concentration plasmatique maximale de 8,1 µM). L’activité inhibitrice in vitro sur les cytochromes CYP3A4 (valeur Ki de 11,1 µM) et CYP2C19 (valeur Ki de 16,4 µM) a été moins marquée.
On a mené une étude clinique sur des substrats-sondes pour évaluer l’effet de 14 jours de traitement par 160 mg de régorafenib sur la pharmacocinétique des substrats-sondes du CYP2C8 (rosiglitazone), du CYP2C9 (S-warfarine), du CYP2C19 (oméprazole) et du CYP3A4 (midazolam). Les données pharmacocinétiques révèlent que l’administration concomitante de régorafenib avec des substrats du CYP2C8, du CYP2C9, du CYP3A4 et du CYP2C19 est peu susceptible de produire des interactions ayant une portée clinique.
L’administration concomitante de rosiglitazone (un substrat du CYP2C8) et de régorafenib n’a à peu près pas modifié l’exposition à la rosiglitazone et à son métabolite CYP2C8, la N-desméthyl rosiglitazone, ce qui donne à penser qu’il n’y a pas d’inhibition du CYP2C8.
L’administration concomitante de régorafenib et de warfarine (un substrat du CYP2C9) a produit une augmentation moyenne de 25 % de l’ASC et de 26 % de la Cmax de la S-warfarine par rapport à la warfarine administrée seule. Ces données semblent indiquer que le régorafenib peut avoir sur le métabolisme de la S-warfarine médié par le CYP2C9 un effet inhibiteur faible et peu susceptible d’avoir une portée clinique.
L’administration concomitante de midazolam (un substrat du CYP3A4) et de régorafenib a produit une augmentation moyenne de 12 % de l’ASC et de 28 % de la Cmax du midazolam par rapport au midazolam administré seul. L’augmentation observée de l’exposition au midazolam n’est pas susceptible d’avoir une portée clinique.
Les données sur l’oméprazole (un substrat du CYP2C19) et le 5-OH oméprazole six heures après la prise indiquent que le rapport métabolite-composé mère est comparable, ce qui donne à penser qu’il n’y a pas d’inhibition du CYP2C19.
Antibiotiques
Le régorafenib et ses métabolites subissent un cycle entérohépatique. L’administration concomitante d’antibiotiques qui altèrent la flore du tube digestif peut entraver le cycle entérohépatique du régorafenib et modifier l’exposition au régorafenib. Faute de données cliniques complémentaires, ces interactions possibles ont une portée clinique inconnue.
9.5 Interactions médicament-aliment
Les plus fortes concentrations de régorafenib et de ses principaux métabolites ont été atteintes quand le médicament avait été administré après un déjeuner à faible teneur en matières grasses et en calories (< 30 % de matières grasses et environ 300 à 550 calories) plutôt qu’après un déjeuner à forte teneur en matières grasses et en calories (environ 50 % de matières grasses et 1 000 calories) ou à jeun. L’exposition au régorafenib a été de 48 % et 36 % plus élevée quand le médicament avait été pris avec un déjeuner à forte teneur en matières grasses et à faible teneur en matières grasses, respectivement, plutôt qu’à jeun.
L’exposition aux métabolites M-2 et M-5 a augmenté de 40 % et 23 %, respectivement, quand le régorafenib avait été administré avec un déjeuner à faible teneur en matières grasses plutôt qu’à jeun. L’exposition aux métabolites M-2 et M-5 a baissé de 20 % et 51 %, respectivement, quand le régorafenib avait été administré avec un déjeuner à forte teneur en matières grasses plutôt qu’à jeun.
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé si le régorafenib avait des interactions avec les herbes médicinales. Le régorafenib ne doit pas être pris avec le millepertuis commun, un puissant inducteur de l’activité du CYP3A4.
9.7 Interactions médicament-examens de laboratoire
On n’a pas déterminé si le régorafenib modifiait les résultats des examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le régorafenib est un inhibiteur de multiples protéines-kinases (CI50 < 300 mM), dont des kinases intervenant dans l’angiogenèse tumorale (VEGFR-1, -2, -3, TIE-2), l’oncogenèse (KIT, RET, RAF-1, BRAF, BRAFV600E), la métastase (VEGFR3, PDGFR, FGFR) et l’immunité tumorale (CSF1R). Les principaux métabolites chez l’humain (M-2 et M-5) ont eu une efficacité semblable à celle du régorafenib.
Le régorafenib a inhibé le gène KIT muté – important facteur oncogénique en présence de tumeurs stromales gastro-intestinales – et la prolifération des cellules des tumeurs stromales gastro-intestinales.
10.2 Pharmacodynamie
Au cours des études précliniques, le régorafenib a exercé une activité antiangiogénique dans un modèle tumoral de rat et inhibé la croissance tumorale et exercé une activité antimétastatique dans plusieurs modèles de xénogreffes de souris, dont certains pour le carcinome colorectal humain.
Électrocardiographie : On a mené une étude non randomisée ouverte pour évaluer les effets électrophysiologiques de STIVARGA administré à raison de 160 mg une fois par jour à des patients cancéreux (N = 25 recevant la dose cible). Les patients ont reçu STIVARGA pendant 21 jours consécutifs, puis aucun médicament pendant sept jours. Des données ECG appariées dans le temps ont été recueillies à huit moments au départ et le 21e jour du premier cycle. On a observé une réduction statistiquement significative de la fréquence cardiaque par rapport au départ le 21e jour de quatre à dix heures après l’administration du médicament, la réduction maximale moyenne ayant été de 8,2 bpm (IC à 90 % de -11,6 à -4,7). On n’a pas observé d’allongement de l’intervalle QTc après l’administration de 160 mg de régorafenib à l’état d’équilibre au cours d’une étude sur l’intervalle QT menée auprès de patients cancéreux des deux sexes.
10.3 Pharmacocinétique
Absorption
La concentration plasmatique maximale (Cmax) moyenne de régorafenib, qui est d’environ 2,5 mg/L, est atteinte environ trois ou quatre heures après l’administration d’une seule dose de 160 mg (quatre comprimés à 40 mg); l’exposition moyenne (ASC0-dernière mesure) est de 47,1 mg⋅h/L et l’exposition (ASC) est de 70,5 mg⋅h/L.
La biodisponibilité relative moyenne des comprimés est d’environ 70 à 83 % de celle d’une solution buvable.
L’exposition systémique au régorafenib à l’état d’équilibre augmente de façon proportionnelle à la dose jusqu’à concurrence de 60 mg et de façon moins que proportionnelle à la dose à des doses de plus de 60 mg. L’accumulation de régorafenib à l’état d’équilibre fait environ doubler les concentrations plasmatiques, ce qui cadre avec la demi-vie d’élimination (20 à 30 heures) et la fréquence des prises. À l’état d’équilibre, la Cmax moyenne de régorafenib, qui est d’environ 3,9 mg/L (8,1 µM), est atteinte à un tmax médian de 5 heures (0,6 à 8,8 heures) et l’exposition moyenne (ASC) est de 58,3 mg⋅h/L.
Les paramètres pharmacocinétiques du régorafenib ont beaucoup varié d’un patient à l’autre, comme en a témoigné le coefficient de variation (CV) moyen, qui a été d’environ 43 % tant pour l’ASC que pour la Cmax à l’état d’équilibre. Les paramètres pharmacocinétiques des métabolites M-2 et M-5 ont davantage varié d’un sujet à l’autre que ceux du médicament mère.
Le Tableau 9 présente les paramètres pharmacocinétiques du régorafenib et des métabolites M-2 et M-5 produits les 1er et 21e jours par l’administration de 160 mg de régorafenib par jour pendant 21 jours chez des patients cancéreux (étude 11650).
Tableau 9 – Paramètres pharmacocinétiques du régorafenib et des métabolites M-2 et M-5 produits les 1er et 21e jours par l’administration de 160 mg de régorafenib par jour pendant 21 jours chez des patients cancéreux (moyenne géométrique/CV)
| 1er jour | 21e jour | |||||
ASC(0-dernière mesure) mg∙h/L | Cmax mg/L | t½ h | ASC(0-24)éé mg∙h/L | Cmax,éé mg/L | t½ h | |
Régorafenib M-2 M-5 | 47,1/41 % 17,0/61 % 2,09/96 % | 2,53/43 % 0,83/64 % 0,08/88 % | 28,4/58 % 21,5/55 % n.c. | 58,3/43 % 53,7/69 % 48,7/83 % | 3,90/44 % 3,3/78 % 2,9/89 % | 22,2/45 % 21,0/28 % n.c. |
n.c. = non calculé faute de données suffisantes
On a étudié l’effet des aliments après l’administration d’une seule dose de 160 mg de régorafenib à 24 hommes volontaires en bonne santé à jeun, avec un repas à forte teneur en matières grasses et avec un repas à faible teneur en matières grasses. L’exposition au régorafenib et à ses principaux métabolites a été maximale quand le régorafenib avait été administré avec un déjeuner à faible teneur en matières grasses (< 30 % de matières grasses) plutôt qu’avec un déjeuner à forte teneur en matières grasses (environ 50 % de matières grasses) ou à jeun. Par rapport à l’administration à jeun, l’ASC moyenne du régorafenib a augmenté de 48 % quand il avait été administré avec un déjeuner à forte teneur en matières grasses et de 36 % quand il avait été administré avec un déjeuner à faible teneur en matières grasses. L’ASC moyenne des métabolites M-2 et M-5 a augmenté de 40 % et 23 %, respectivement, quand le régorafenib avait été administré avec un déjeuner à faible teneur en matières grasses plutôt qu’à jeun. L’ASC moyenne des métabolites M-2 et M-5 a baissé de 20 % et 51 %, respectivement, quand le régorafenib avait été administré avec un déjeuner à forte teneur en matières grasses plutôt qu’à jeun.
Distribution
Les profils des concentrations plasmatiques-temps du régorafenib et de ses principaux métabolites circulants comportent des pics multiples au cours de l’intervalle posologique de 24 heures – soit en général environ 4, 8 et 24 heures après la prise – qui sont attribués au cycle entérohépatique. Le régorafenib est fortement lié (99,5 %) aux protéines plasmatiques humaines. Le volume de distribution apparent moyen à l’état d’équilibre (Véé/F) est de 88 L (CV de 60 %).
Métabolisme
Le régorafenib est principalement métabolisé par le foie, subissant un métabolisme oxydatif médié par le CYP3A4 ainsi qu’une glucuronidation médiée par l’UGT1A9. On a retrouvé dans le plasma deux principaux métabolites et six métabolites mineurs du régorafenib. Les principaux métabolites circulants du régorafenib dans le plasma humain sont M-2 (N-oxyde) et M-5 (N-oxyde et N-desméthyl), dont l’activité pharmacologique et les concentrations plasmatiques totales à l’état d’équilibre sont semblables à celles du régorafenib. La liaison aux protéines des métabolites M-2 et M-5 est respectivement de 99,8 % et 99,95 %.
Le régorafenib et ses métabolites peuvent subir un cycle entérohépatique. Les principaux métabolites peuvent être réduits ou hydrolysés par la flore microbienne du tube digestif, ce qui permet la réabsorption du médicament et des métabolites sous forme non conjuguée (cycle entérohépatique).
Élimination
Après l’administration par voie orale d’une seule dose et de doses multiples de 160 mg, la demi-vie d’élimination moyenne du régorafenib et de son métabolite M-2 dans le plasma est de 20 à 30 heures selon diverses études. La demi-vie d’élimination moyenne du métabolite M-5 est d’environ 60 heures (fourchette : 40 à 100 heures).
Environ 90 % de la dose radioactive a été retrouvée dans les 12 jours suivant l’administration, environ 71 % de la dose ayant été éliminée dans les fèces (composé mère : 47 %; métabolites : 24 %) et environ 19 % de la dose ayant été éliminée dans l’urine sous forme de glycuroconjugués. L’élimination urinaire de la radioactivité était presque totale 72 heures après l’administration du médicament, tandis que l’élimination fécale s’est poursuivie pendant 144 heures, après quoi la vitesse d’élimination a été pratiquement en plateau. Le composé mère retrouvé dans les fèces pourrait provenir de la dégradation intestinale des métabolites conjugués, ainsi que de la portion non absorbée du médicament.
Populations et états pathologiques particuliers
- Enfants et adolescents : La pharmacocinétique du régorafenib a fait l’objet d’une étude de phase I en cours, menée auprès de 41 enfants (âgés de 3 à 17 ans) présentant des tumeurs malignes solides récurrentes ou réfractaires au traitement standard. On a évalué des doses de 60 à 93 mg/m2 administrées une fois par jour. L’efficacité du régorafenib n’a pas été évaluée chez les enfants.
- Origine ethnique : Au cours de plusieurs études de phase I et II, l’exposition au régorafenib dans diverses populations asiatiques (chinoises, japonaises et coréennes) a été dans la gamme des valeurs observées chez des Blancs. Au cours des études cliniques, il n’y a pas eu de différences significatives quant à l’exposition entre les patients de divers groupes ethniques. L’incidence de la RCMP, des graves anomalies des tests hépatiques et du dysfonctionnement hépatique a été plus élevée chez les patients asiatiques (et surtout japonais) traités par STIVARGA que chez les Blancs. Les patients asiatiques traités par STIVARGA au cours des études cliniques étaient principalement originaires d’Extrême-Orient (env. 90 %).
Insuffisance hépatique : On a étudié une dose unique de 100 mg de régorafenib chez des patients souffrant de carcinome hépatocellulaire (CHC) qui étaient atteints d’insuffisance hépatique légère (classe A de Child-Pugh, n = 14) ou modérée (classe B de Child-Pugh, n = 4) ou dont la fonction hépatique était normale (n = 10). On a aussi évalué l’exposition au régorafenib produite par des doses multiples de 160 mg chez des patients coréens souffrant de CHC qui étaient atteints d’insuffisance hépatique légère (classe A de Child-Pugh, n = 8). Les paramètres de l’exposition (ASC et Cmax) au régorafenib et à ses métabolites M-2 et M-5 ont été comparables chez les patients souffrant de CHC qui étaient atteints d’insuffisance hépatique légère et chez ceux dont la fonction hépatique était normale.
Selon des données limitées, l’exposition est comparable chez les patients présentant une insuffisance hépatique modérée et chez les patients ayant une fonction hépatique normale.
La pharmacocinétique du régorafenib n’a pas été étudiée chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisance rénale : Les données cliniques disponibles et les modèles pharmacocinétiques à fondement physiologique indiquent que chez les patients atteints d’insuffisance rénale légère, modérée ou grave, l’exposition au régorafenib et à ses métabolites M-2 et M-5 à l’état d’équilibre est semblable à celle des patients dont la fonction rénale est normale. On n’a pas étudié la pharmacocinétique du régorafenib chez les patients atteints d’insuffisance rénale terminale.
On a évalué l’administration d’une dose quotidienne de 160 mg de régorafenib pendant 21 jours chez des patients groupés en fonction de l’état de la fonction rénale, soit fonction rénale normale (TFGe ≥ 90 ml/min, n = 18), insuffisance rénale légère (60 ml/min ≤ TFGe < 90 ml/min, n = 10) ou insuffisance rénale modérée (30 ml/min ≤ TFGe < 60 ml/min, n = 1).
Les patients atteints d’insuffisance rénale grave (15 ml/min ≤ Clcr < 30 ml/min, n = 6) ont été comparés à des patients présentant une fonction rénale normale ou une insuffisance rénale légère (Clcr ≥ 60 ml/min, n = 18) en deux étapes : étape 1 – dose unique de 160 mg de régorafenib suivie d’une période sans médicament d’au moins cinq jours; étape 2 – dose quotidienne de 160 mg administrée pendant 21 jours.
11 Conservation, stabilité et mise au rebut
Conserver les comprimés STIVARGA dans leur flacon d’origine entre 15 et 30 °C. Ne pas les exposer à l’humidité. Laisser le dessiccatif dans le flacon. Toujours bien refermer le flacon.
Une fois le flacon entamé, jeter les comprimés restants après 7 semaines.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la
substance médicamenteuse :
régorafenib monohydrate
Nom chimique : 4-[4-({[4-chloro-3-(trifluorométhyl)phényl]carbamoyl} amino)-
3-fluorophénoxy]-N-méthylpyridine-2-carboxamide monohydrate
Formule moléculaire et masse
moléculaire :
C21H15ClF4N4O3 * H2O
50083
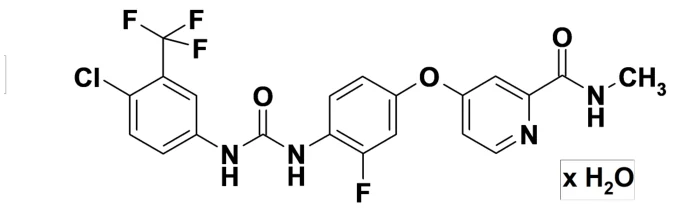
Structure :
Norme pharmaceutique : Le régorafenib monohydrate est un solide blanc rosé ou brunâtre qui est pratiquement insoluble dans l’eau. La cristallisation du régorafenib produit trois modifications dont les points de fusion sont de 206 °C (mod. I, pendant la décomposition), 181 °C (mod. II, pendant la décomposition) et 141 °C (mod. III). On a en outre retrouvé un
pseudopolymorphe, qui est un monohydrate (teneur en eau de 3,6 %). La forme amorphe peut exister à température ambiante.
14 Études cliniques
14.1 Études cliniques par indication
Cancer colorectal (CCR) métastatique
Tableau 10 – Résumé des données démographiques des patients dans les études cliniques sur le cancer colorectal métastatique
| N° de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| 14387 | Étude de phase III, randomisée, à double insu et contrôlée par placebo | 160 mg de régorafenib par voie orale une fois par jour + MSS ou placebo apparié + MSS selon un cycle de 4 semaines (3 semaines de traitement et une semaine sans traitement) jusqu’à ce que la maladie progresse ou que la toxicité soit inacceptable | N = 760 (n = 505 dans le groupe régorafenib + MSS; n = 255 dans le groupe placebo + MSS) | 60,7 ans (22 à 82 ans) dans le groupe régorafenib + MSS; 60,1 ans (25 à 85 ans) dans le groupe placebo + MSS) | 194/311 dans le groupe régorafenib + MSS; 102/153 dans le groupe placebo + MSS) | ||
L’efficacité clinique et l’innocuité de STIVARGA (régorafenib) ont été évaluées au cours d’une étude de phase III internationale, multicentrique, randomisée, à double insu et contrôlée par placebo (étude CORRECT) menée auprès de patients dont le cancer colorectal métastatique avait progressé après l’échec d’un traitement standard (y compris la chimiothérapie à base de fluoropyrimidine, le traitement anti-VEGF et, chez les porteurs d’un gène KRAS de type sauvage (ou non muté), le traitement anti-EGFR).
Le principal critère d’évaluation de l’efficacité était la survie globale (SG). Les critères d’évaluation secondaires étaient la survie sans progression (SSP), le taux global de réponse (TGR) et le taux de maîtrise de la maladie (TMM).
Au total, 760 patients ont été randomisés dans un rapport de 2:1 pour recevoir 160 mg de régorafenib (4 comprimés de STIVARGA contenant 40 mg de régorafenib) par voie orale une fois par jour (N = 505) en association avec les meilleurs soins de soutien (MSS) ou un placebo apparié (N = 255) en association avec les MSS selon un cycle de quatre semaines (trois semaines de traitement et une semaine sans traitement). Les patients ont continué le traitement jusqu’à ce que la maladie progresse ou que la toxicité soit inacceptable.
Le groupe traité par le régorafenib et le groupe placebo étaient comparables pour ce qui est des données démographiques et des caractéristiques de la maladie au départ, soit l’âge (âge moyen de 60,7 ans dans le groupe traité par le régorafenib par rapport à 60,1 ans dans le groupe placebo), du sexe (61,6 % d’hommes et 38,4 % de femmes par rapport à 60 % d’hommes et 40 % de femmes) et de l’indice de performance ECOG (IP ECOG de 0 chez 52,5 % des sujets par rapport à 57,3 % des sujets). Le principal foyer de la maladie était le côlon (64 % par rapport à 67,5 %), le rectum (29,9 % par rapport à 27,1 %) ou le côlon et le rectum (5,9 % par rapport à 5,5 %). Une mutation du gène KRAS a été signalée chez 54,1 % des patients traités par le régorafenib par rapport à 61,6 % de ceux du groupe placebo. Tous les patients avaient déjà reçu un traitement par la fluoropyrimidine, l’oxaliplatine, l’irinotécan et le bevacizumab. Dans le groupe traité par le régorafenib et le groupe placebo, respectivement 99,5 % et 100 % des porteurs d’une tumeur exprimant un gène KRAS de type sauvage (ou non muté) avaient déjà été traités par le cétuximab et/ou le panitumumab.
L’analyse provisoire prévue de l’efficacité a été effectuée après 432 décès. On a levé l’insu après que l’analyse provisoire prévue de la SG ait montré que le seuil d’efficacité prédéfini avait été dépassé, ce qui montrait que la survie des patients traités par l’association STIVARGA-MSS était plus longue que celle des patients recevant l’association placebo-MSS.
Tableau 11 – Données sur l’efficacité de l’étude 14387
| Paramètre | Rapport des risques instantanésa (IC à 95 %) | Valeur p (bilatérale) | Médiane (IC à 95 %) | |
STIVARGA et MSS (N = 505) | STIVARGA et MSS (N = 505) | |||
| Survie globale | 0,77 (0,64, 0,94) | 0,010356 | 6,4 mois (5,9, 7,3) | 5,0 mois (4,4, 5,8) |
| Survie sans progression | 0,49 (0,42, 0,58) | < 0,000001 | 1,9 mois (1,9, 2,1) | 1,7 mois (1,7, 1,7) |
a Un rapport des risques instantanés < 1 favorise STIVARGA IC = intervalle de confiance; MSS = meilleurs soins de soutien
Figure 1 – Courbes de Kaplan-Meier de la survie globale (étude 14387)
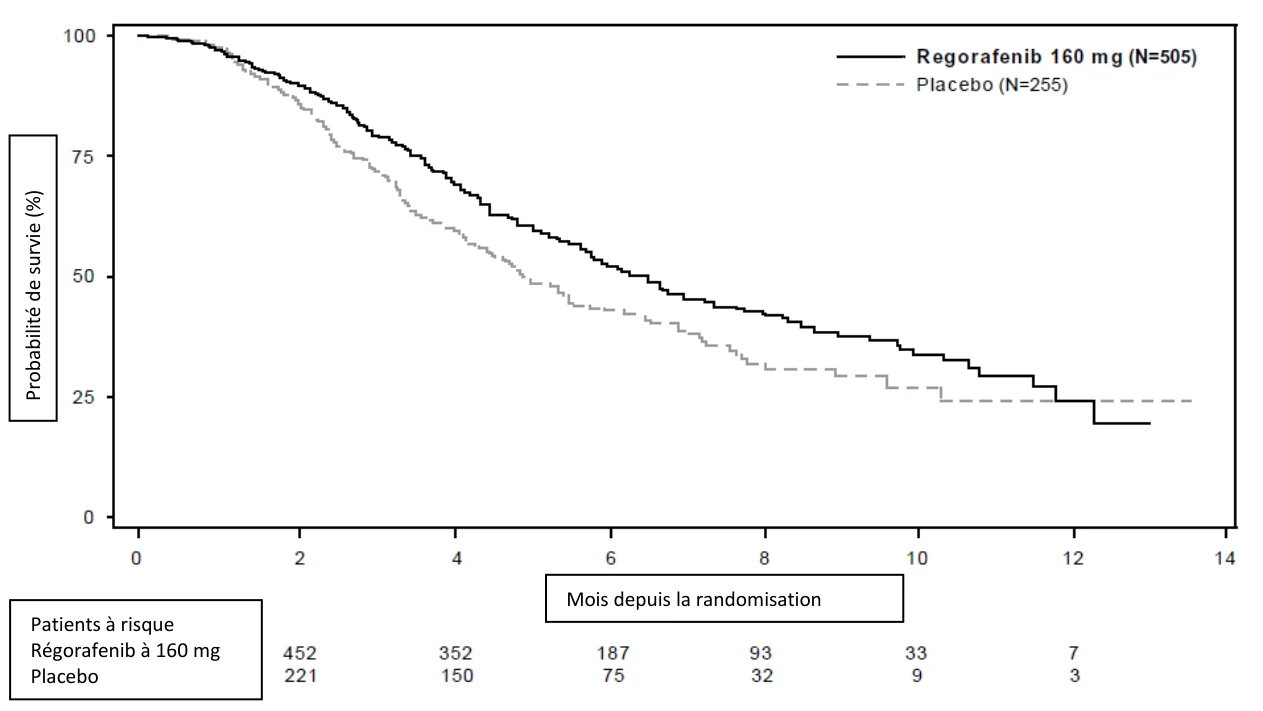
Mois depuis la randomisation Patients à risque
Régorafenib à 160 mg
Placebo 
P
robabilité d
e survi
e (%)
Figure 2 – Courbes de Kaplan-Meier de la survie sans progression (étude 14387)
Il n’y a pas eu de différence entre les deux groupes pour ce qui est du taux de réponse tumorale objective. Selon les critères RECIST, il n’y a eu aucun cas de réponse complète au traitement par le régorafenib chez les patients atteints de CCR métastatique. Le taux de réponse partielle a été de 1,0 % (5 patients) dans le groupe recevant le régorafenib en association avec les MSS, par rapport à 0,4 % (1 patient) dans le groupe recevant le placebo en association avec les MSS; la maladie était stable chez 42,8 % (216) des patients du groupe recevant le régorafenib en association avec les MSS et 14,5 % (37) des patients du groupe recevant le placebo en association avec les MSS.
Les résultats d’analyses de sous-groupes ont corroboré ceux des principales analyses de la SG et de la SSP et démontré qu’il y avait une tendance à l’amélioration chez les patients traités par le régorafenib par rapport à ceux du groupe placebo. Les résultats de l’analyse des sous-groupes formés selon le statut mutationnel antérieur du gène KRAS ont démontré que la tendance en faveur du régorafenib par rapport au placebo était plus marquée pour ce qui est de la SG chez les porteurs d’un gène KRAS de type sauvage (ou non muté) que chez les porteurs d’un gène KRAS muté; pour ce qui est de la SSP, la tendance en faveur du régorafenib a été observée indépendamment du statut mutationnel du gène KRAS.
Étude 15808
Une deuxième étude de phase III internationale, multicentrique, randomisée, à double insu et contrôlée par placebo (étude CONCUR) a évalué STIVARGA chez 204 patients asiatiques (> 90 % d’origine est-asiatique) déjà traités qui souffraient de cancer colorectal métastatique et dont la maladie avait progressé après l’échec de la chimiothérapie à base de fluoropyrimidine. Cent vingt-deux sujets de l’étude CONCUR avaient aussi déjà reçu un traitement anti-VEGF ou anti-EGFR.
Le profil d’innocuité de l’association STIVARGA-MSS au cours de l’étude CONCUR a correspondu à celui observé au cours de l’étude CORRECT. 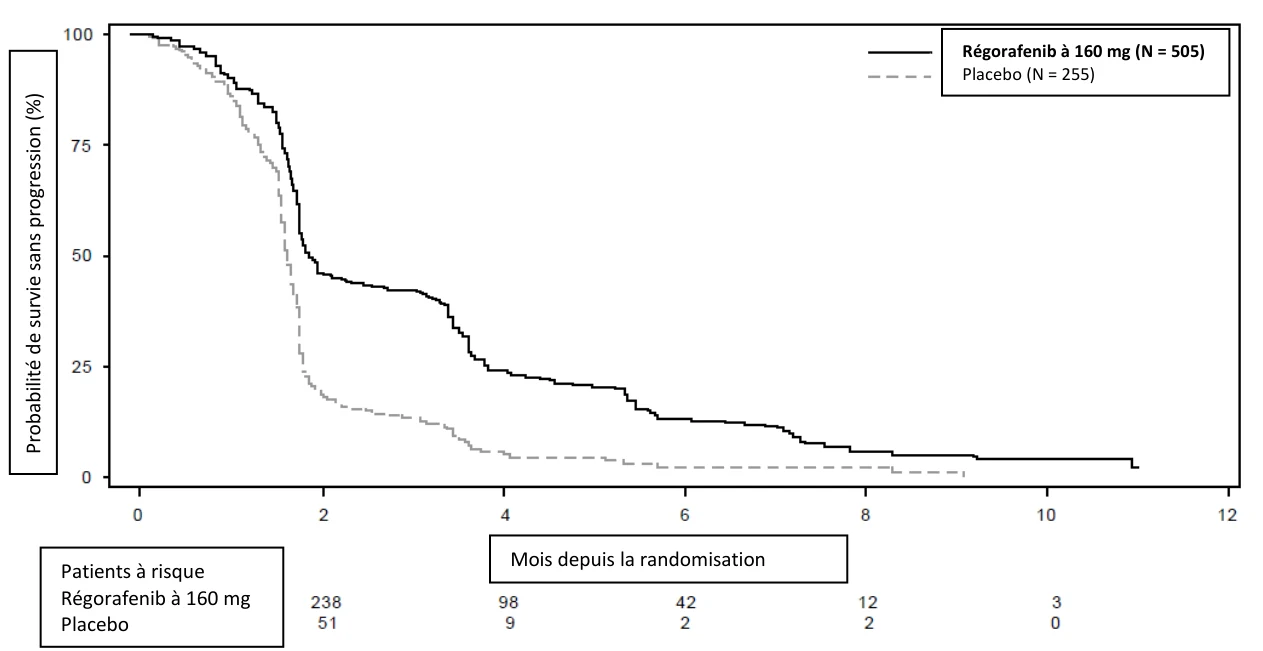
Régorafenib à 160 mg (N = 505)
Placebo (N = 255)
Mois depuis la randomisation Patients à risque
Régorafenib à 160 mg
Placebo 
P
robabilité d
e survi
e sans prog
ressi
o
n (%)
Tumeurs stromales gastro-intestinales (TSGI)
Tableau 12 – Résumé des données démographiques des patients dans l’étude clinique GRID
| N° de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| Étude GRID (14874) | Étude multicentrique de phase III, randomisée, à double insu et contrôlée par placebo | Groupe traité par le régorafenib : 160 mg de régorafenib une fois par jour selon un cycle de 4 semaines (3 semaines de traitement et 1 semaine sans traitement) en association avec les MSS Voie d’administration : orale Durée : jusqu’à la progression selon une évaluation centrale effectuée à l’insu; poursuite possible du traitement par le régorafenib à la discrétion de l’investigateur après la levée de l’insu Groupe placebo : Une fois par jour selon un cycle de 4 semaines (3 semaines de traitement et 1 semaine sans traitement) en association avec les MSS Voie d’administration : orale Durée : jusqu’à la progression selon une évaluation centrale effectuée à l’insu; passage possible au traitement par le régorafenib jusqu’à la seconde progression | Total : N = 199 Groupe traité par le régorafenib : N = 133 Groupe placebo : N = 66 | Groupe traité par le régorafenib : 58,2 ans (18 à 82 ans) Groupe placebo : 58,1 ans (25 à 87 ans) | Groupe traité par le régorafenib : 48/85 Groupe placebo : 24/42 | ||
| Abréviation : MSS = meilleurs soins de soutien | |||||||
L’efficacité clinique et l’innocuité du régorafenib ont été évaluées au cours de l’étude GRID (GIST – Regorafenib In Progressive Disease), étude multicentrique de phase III, randomisée, à double insu et contrôlée par placebo au cours de laquelle on a comparé l’innocuité et l’efficacité de l’association régorafenib-meilleurs soins de soutien (MSS) à celles de l’association placebo-MSS chez des patients atteints de TSGI métastatiques et/ou non résécables qui avaient déjà reçu au moins le mésylate d’imatinib et le malate de sunitinib et chez lesquels il y avait eu une progression objective de la maladie ou une intolérance pendant le traitement par le mésylate d’imatinib ainsi qu’une progression de la maladie pendant le traitement par le malate de sunitinib.
Le principal critère d’évaluation de l’efficacité était la survie sans progression (SSP) selon une évaluation de la maladie par un examen radiologique indépendant fondé sur les critères RECIST modifiés (1.1). Les lésions des ganglions lymphatiques et des os n’étaient pas des lésions cibles et on parlait de progression en présence de croissance progressive d’un nouveau nodule tumoral dans une masse tumorale préexistante. Le principal critère secondaire d’évaluation de l’efficacité était la survie globale.
Cent quatre-vingt-dix-neuf (199) patients atteints de TSGI métastatiques et/ou non résécables ont été répartis au hasard (dans un rapport de 2:1) pour recevoir soit 160 mg de régorafenib par voie orale une fois par jour selon un cycle de quatre semaines (trois semaines de traitement et une semaine sans traitement) en association avec les MSS (N = 133), soit un placebo apparié en association avec les MSS (N = 66) au cours de la phase de traitement à double insu de l’étude. Au moment du diagnostic, l’estomac était le siège le plus courant de la tumeur primitive (36,7 % des cas), le jéjunum venant au second rang (16,1 % des cas). Au début de l’étude, parmi les patients pour lesquels on disposait de données historiques sur les biomarqueurs, 53,1 % (51 patients sur 96) étaient atteints de TSGI avec mutation de l’exon 11 du gène KIT et 16 % (15 patients sur 96) étaient atteints de TSGI avec mutation de l’exon 9 du gène KIT. Chez huit patients (8,3 %), les TSGI étaient de type sauvage (pas de mutation des gènes KIT et PDGFRα).
On a effectué l’analyse de la SSP après que 144 des 199 patients aient présenté un événement témoignant de la progression (première progression radiologique observée selon un examen radiologique central effectué à l’insu et fondé sur les critères RECIST modifiés [1.1] ou décès).
Les résultats de l’analyse primaire ont montré que le régorafenib avait eu un avantage significatif sur le placebo pour ce qui est de la SSP. La durée médiane de la SSP a été plus longue dans le groupe traité par le régorafenib que dans le groupe placebo, soit respectivement de 147 jours (4,8 mois) et 28 jours (0,9 mois) (rapport des risques instantanés [RRI] : 0,27; intervalle de confiance [IC] à 95% : 0,19 à 0,39; p < 0,0001) (voir Tableau 13).
On a procédé à une analyse provisoire de la survie globale au moment de l’analyse finale de la SSP. À ce moment, 85 % des patients du groupe placebo étaient passés au traitement ouvert par le régorafenib et il y avait eu un total de 46 événements, soit 29 (21,8 % des patients) dans le groupe traité par le régorafenib et 17 (25,8 % des patients) dans le groupe placebo. Au moment de l’analyse provisoire, il y avait une tendance positive en faveur du régorafenib pour ce qui est de la survie globale (RRI : 0,77; IC à 95 % : 0,42 à 1,408; p = 0,20) selon 29 % de tous les événements pour l’analyse finale (voir Tableau 13).
Tableau 13 – Données sur l’efficacité de l’étude GRID
| Paramètre | RRI (IC à 95 %) | Valeur p (bilatérale) | Médiane (IC à 95 %) | |
Placebo et MSS (n = 66) | Régorafenib et MSS (n = 133) | |||
| SSP | 0,27 (0,19, 0,39) | < 0,0001 | 0,9 mois (0,9, 1,1) | 4,8 mois (4,0, 5,7) |
| SG | 0,77 (0,42, 1,41) | 0,20 | NEa | NEa |
Abréviations : IC = intervalle de confiance; NE = non évaluable; RRI = rapport des risques instantanés; SG = survie globale; SSP = survie sans progression
a Évaluation impossible en raison des données censurées
La Figure 3 présente les courbes de Kaplan-Meier de la SSP en fonction du groupe traité. Le taux de SSP de Kaplan-Meier estimatif était systématiquement supérieur dans le groupe traité par le régorafenib par rapport au groupe placebo à tous les moments.
Figure 3 – Courbes de Kaplan-Meier de la survie sans progression – évaluation centrale, 144 événements (étude GRID)
Selon une évaluation centrale fondée sur les RECIST, il n’y a eu aucun cas de réponse complète au traitement par le régorafenib chez les patients atteints de TSGI. Le taux de réponse partielle a été de 4,5 % (6 patients) dans le groupe recevant le régorafenib en association avec les MSS, par rapport à 1,5 % (1 patient) dans le groupe recevant le placebo en association avec les MSS; la maladie était stable 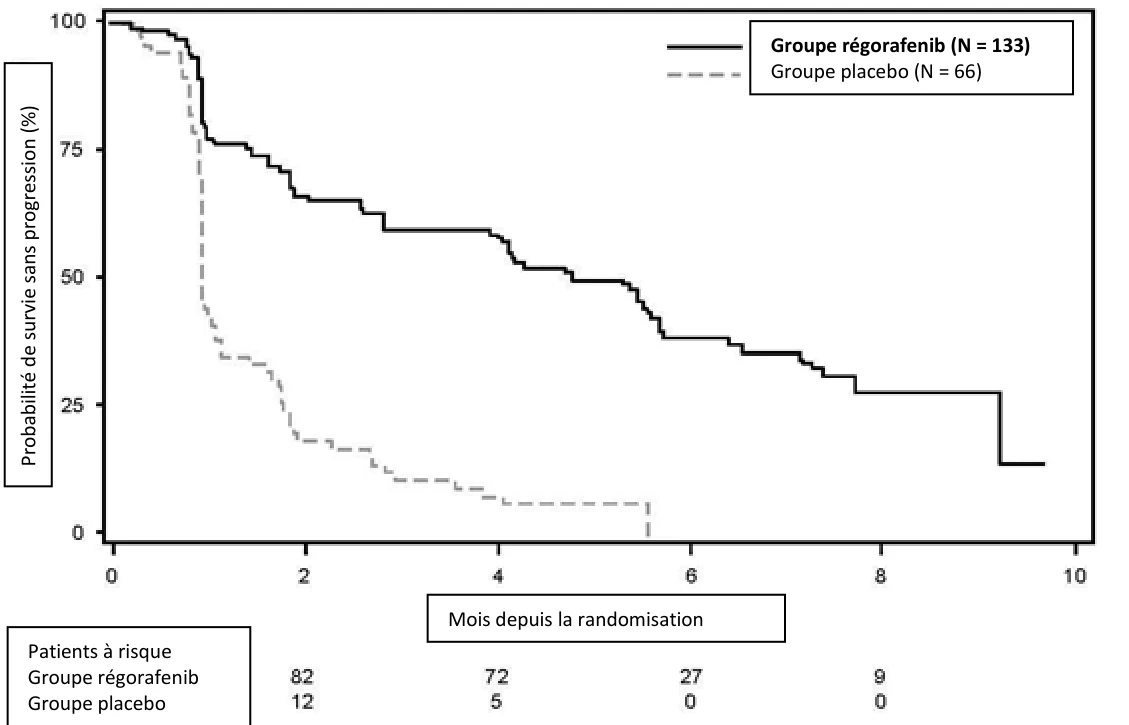
Patients à risque
Groupe régorafenib
Groupe placebo
Mois depuis la randomisation  P
robabilité d
e survi
e sans prog
ressi
o
n (%)
Groupe régorafenib (N = 133)
Groupe placebo (N = 66) chez 71,4 % (95) des patients du groupe recevant le régorafenib en association avec les MSS et 33,3 % (22) des patients du groupe recevant le placebo en association avec les MSS.
Carcinome hépatocellulaire (CHC)
Tableau 14 – Résumé des données démographiques des patients dans l’étude clinique RESORCE
| N° de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| RESORCE (15982) | Étude de phase III multicentrique, randomisée, à double insu et contrôlée par placebo | Groupe traité par le régorafenib : 160 mg de régorafenib une fois par jour selon un cycle de 4 semaines (3 semaines de traitement et 1 semaine sans traitement) en association avec les MSS Voie orale Durée : jusqu’à la progression clinique ou radiologique de la maladie, mais l’investigateur pouvait à sa discrétion continuer le traitement par le régorafenib Groupe placebo : Une fois par jour selon un cycle de 4 semaines (3 semaines de traitement et 1 semaine sans traitement) en association avec les MSS Voie orale Durée : jusqu’à la progression clinique ou radiologique de la maladie | Total : N = 573 Groupe traité par le régorafenib : N = 379 Groupe placebo : N = 194 | Groupe traité par le régorafenib : 61,8 ans (19 à 85 ans) Groupe placebo : 61,1 ans (23 à 83 ans) | Groupe traité par le régorafenib : 46/333 Groupe placebo : 23/171 | ||
| MSS = meilleurs soins de soutien | |||||||
L’efficacité clinique et l’innocuité de STIVARGA ont été évaluées au cours d’une étude de phase III internationale, multicentrique, randomisée, à double insu et contrôlée par placebo (étude RESORCE) menée auprès de patients atteints de carcinome hépatocellulaire qui avaient déjà été traités par le sorafenib.
Le principal critère d’évaluation de l’efficacité était la survie globale (SG). Les critères d’évaluation secondaires étaient la survie sans progression (SSP), le délai de progression (DP), le taux de réponse tumorale objective (TRTO) et le taux de maîtrise de la maladie (TMM).
Au total, 573 patients ont été randomisés dans un rapport de 2:1 pour recevoir 160 mg de régorafenib par voie orale une fois par jour (N = 379) en association avec les meilleurs soins de soutien (MSS) ou un placebo apparié (N =194) en association avec les MSS selon un cycle de quatre semaines (trois semaines de traitement et une semaine sans traitement). La dose quotidienne moyenne de régorafenib était de 144 mg. Les patients étaient admissibles à l’étude s’il y avait eu une progression radiologique de la maladie pendant le traitement par le sorafenib et s’ils présentaient une insuffisance hépatique légère (classe A de Child-Pugh). Les patients qui avaient abandonné en permanence le traitement par le sorafenib en raison d’une toxicité liée au sorafenib ou qui n’avaient toléré qu’une dose de sorafenib de moins de 400 mg une fois par jour avant l’abandon du traitement étaient exclus de l’étude. On a procédé à la randomisation dans les dix semaines suivant le dernier traitement par le sorafenib. Les patients ont continué le traitement par le régorafenib jusqu’à la progression clinique ou radiologique de la maladie ou jusqu’à ce que la toxicité soit inacceptable. L’investigateur pouvait toutefois à sa discrétion poursuivre le traitement par STIVARGA après la progression.
Au départ, les données démographiques et les caractéristiques de la maladie étaient semblables dans le groupe traité par le régorafenib et le groupe placebo. Elles étaient comme suit chez les 573 patients randomisés :
- Blancs : 36 %; Asiatiques : 41 %
- IP ECOG de 0 : 66 %; IP ECOG de 1 : 34 %
- Classe A de Child-Pugh : 98 %; classe B de Child-Pugh : 2 %
- Étiologie : hépatite B (38 %), hépatite C (21 %), stéatohépatite non alcoolique (SHNA; 7 %)
- Pas d’envahissement vasculaire macroscopique ni d’extension tumorale extra-hépatique : 19 %
- Stade BCLC (Barcelona Clinic Liver Cancer) B : 13 %; stade BCLC C : 87 %
- Embolisation ou chimioperfusion transartérielle locorégionale : 61 %
- Radiothérapie avant le traitement par le régorafenib : 15 %
- Durée médiane du traitement par le sorafenib : 7,8 mois
La SG médiane a été de 10,6 mois avec l’association STIVARGA-MSS et de 7,8 mois avec l’association placebo-MSS (rapport des risques instantanés [RRI] de 0,624 [IC à 95 % de 0,498 à 0,782], p = 0,000017 selon le test de Mantel-Haenszel stratifié) (voir Tableau 15 et Figure 4).
La SSP médiane a été de 3,1 mois avec l’association STIVARGA-MSS et de 1,5 mois avec l’association placebo-MSS (RRI de 0,453 [IC à 95 % de 0,369 à 0,555], p < 0,000001 selon le test de Mantel-Haenszel stratifié d’après les critères RECIST modifiés; RRI de 0,427 [IC à 95 % de 0,348 à 0,524], p < 0,000001 selon le test de Mantel-Haenszel stratifié d’après les critères RECIST 1.1) (voir Tableau 15 et Figure 5).
Le DP médian a été de 3,2 mois avec l’association STIVARGA-MSS et de 1,5 mois avec l’association placebo-MSS (RRI de 0,439 [IC à 95 % de 0,355 à 0,542], p < 0,000001 selon le test de Mantel-Haenszel stratifié) (voir Tableau 15).
Les résultats relatifs à la SG sont présentés à la Figure 6. L’effet de STIVARGA sur la SG a été uniforme dans tous les sous-groupes présentés : le traitement par STIVARGA a prolongé la survie indépendamment de la région géographique, de l’IP ECOG, du taux d’alpha-fœtoprotéine (AFP), de la présence d’une atteinte extra-hépatique et de la présence d’un envahissement macrovasculaire.
Le taux de réponse (réponse complète ou réponse partielle) a été de 11 % chez les patients traités par STIVARGA et de 4 % chez les patients recevant le placebo (p = 0,003650). Le taux de maîtrise de la maladie (réponse complète, réponse partielle et maladie stable pendant six semaines) a été de 65 % chez les patients traités par STIVARGA et de 36 % chez les patients recevant le placebo (p < 0,000001). On a mesuré la qualité de vie liée à la santé et l’utilité en matière de santé au moyen des questionnaires FACT-Hepatobiliary (FACT-HEP) et EQ-5D, respectivement. Il n’y a pas eu de différence cliniquement significative entre STIVARGA et le placebo selon le score total du questionnaire FACT-HEP, le score de l’indice EQ-5D et le score de l’échelle visuelle analogique EQ-5D.
Tableau 15 – Données sur l’efficacité de l’étude RESORCE
| Paramètre | RRIa (IC à 95 %) | Valeur p (unilatérale) | Médiane (IC à 95 %) | |
STIVARGA et MSS (N = 379) | Placebo et MSS (N = 194) | |||
| SG | 0,624 (0,498, 0,782) | 0,000017 | 10,6 mois (9,1, 12,1) | 7,8 mois (6,3, 8,8) |
| SSPb | 0,453 (0,369, 0,555) | < 0,000001 | 3,1 mois (2,8, 4,2) | 1,5 mois (1,4, 1,6) |
| DPb | 0,439 (0,355, 0,542) | < 0,000001 | 3,2 mois (2,9, 4,2) | 1,5 mois (1,4, 1,6) |
Abréviations : DP = délai de progression; IC = intervalle de confiance; MSS = meilleurs soins de soutien; RRI = rapport des risques instantanés; SG = survie globale; SSP = survie sans progression a Un rapport des risques instantanés < 1 favorise STIVARGA.
b Selon l’évaluation de la réponse tumorale par l’investigateur au moyen des critères RECIST modifiés
Figure 4 – Courbes de Kaplan-Meier de la survie globale (étude RESORCE)
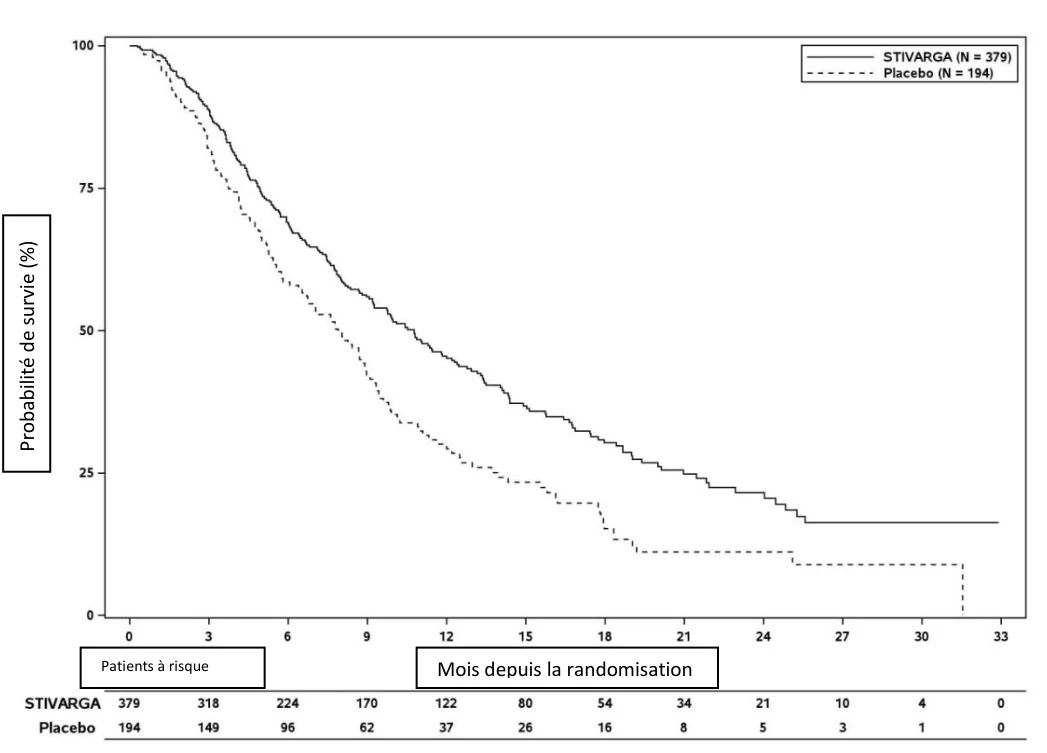
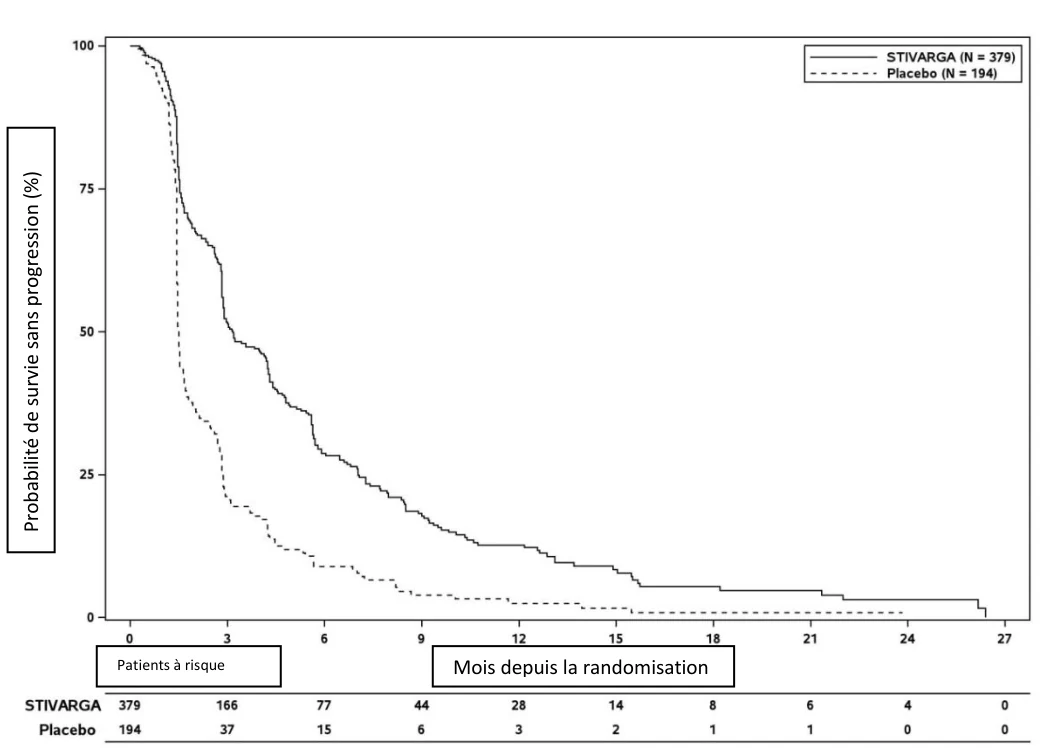
Figure 5 – Courbes de Kaplan-Meier de la survie sans progression selon les critères RECIST modifiés (étude RESORCE)
Mois depuis la randomisation  P
robabilité d
e survi
e (%)
Patients à risque
Mois depuis la randomisation  P
robabilité d
e survi
e sans prog
ressi
o
n (%)
Patients à risque
Figure 6 – Survie globale dans les sous-groupes (rapport des risques instantanés et IC à 95 % pour STIVARGA par rapport au placebo) – Étude 15982
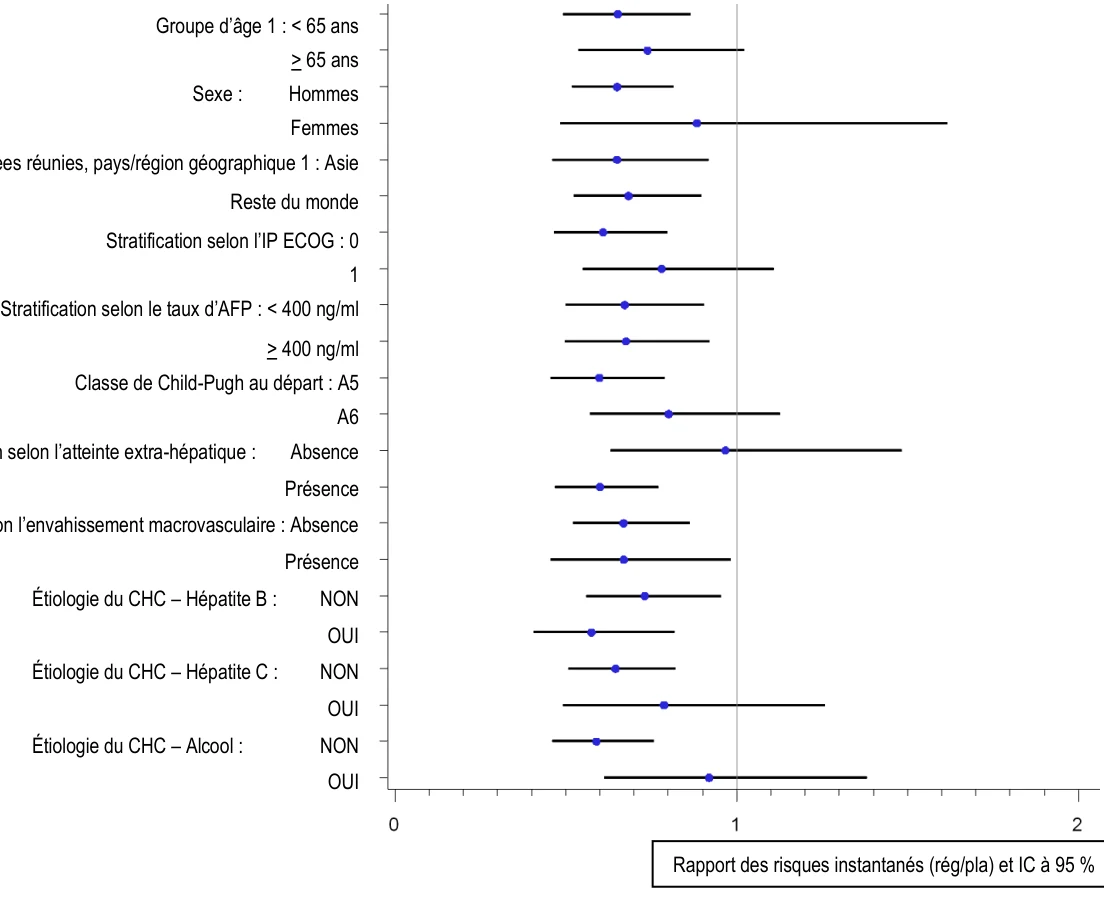
16 Toxicologie non clinique
La section qui suit présente les données sur la pharmacologie du régorafenib chez l’animal, qui ne sont pas dérivées des études chez l’humain.
Pharmacologie non clinique
On a montré que M-2 et M-5 avaient une activité pharmacologique semblable à celle du régorafenib au cours de tests biochimiques et cellulaires in vitro et d’études de l’inhibition de la croissance tumorale chez la souris. Le régorafenib, M-2 et M-5 ont inhibé l’hypotension provoquée par le VEGF chez le rat et prolongé l’inhibition de l’extravasation dans les vaisseaux sanguins tumoraux dans un modèle de glioblastome 9L (GS9L) de rat. Au cours de tests cellulaires, M-2 et M-5 ont inhibé des cibles clés telles que les gènes VEGFR2, TIE-2, KIT mutant et de type sauvage, et BRAF mutant, les valeurs de la CI50 ayant été de 4 à 180 nM et très semblables à celles du régorafenib (17 à 69 nM). Administrés par voie orale à raison de 10 mg/kg/jour, M-2 et M-5 ont produit une inhibition significative de la croissance tumorale dans des xénogreffes humaines de cancer colorectal HT-29 et de cancer du sein MDA-MB-231 précliniques se développant sous la peau chez la souris, l’inhibition de la croissance tumorale (ICT) ayant été de 60 %/58 % et 54 %/50 %, respectivement. Les deux métabolites contribuent probablement à l’activité antitumorale du régorafenib chez l’humain.
Rapport des risques instantanés (rég/pla) et IC à 95 % Groupe d’âge 1 : < 65 ans
> 65 ans
Sexe : Hommes
Femmes
Données réunies, pays/région géographique 1 : Asie
Reste du monde
Stratification selon l’IP ECOG : 0
1
Stratification selon le taux d’AFP : < 400 ng/ml
> 400 ng/ml
Classe de Child-Pugh au départ : A5
A6
Stratification selon l’atteinte extra-hépatique : Absence
Présence
Stratification selon l’envahissement macrovasculaire : Absence
Présence
Étiologie du CHC – Hépatite B : NON
OUI
Étiologie du CHC – Hépatite C : NON
OUI
Étiologie du CHC – Alcool : NON
OUI
Pharmacocinétique non clinique
La biodisponibilité orale du régorafenib a été élevée (89 %) chez le rat et modérée chez le chien (29 à 70 %), et il n’a pas semblé y avoir de cycle entérohépatique. Le régorafenib est métabolisé dans toutes les espèces, mais il y a d’importantes différences d’une espèce à l’autre. Dans le plasma humain, M-2 et M-5 (glycuroconjugué du régorafenib) étaient les principaux métabolites ou les métabolites décelables, mais dans le plasma de la souris, du rat et du chien, c’étaient des métabolites mineurs ou indécelables. Le cycle entérohépatique observé chez l’humain pourrait être lié aux métabolites formés. Chez le rat, la clairance plasmatique moyenne (0,15 L/kg•h) a été plus basse que chez le chien (0,24 L/kg•h). Le volume de distribution a été modéré chez le rat (0,9 L/kg) et élevé chez le chien (1,8 L/kg). La demi-vie d’élimination plasmatique du régorafenib a été de 4,1 à 7,3 heures chez le rat, de 5,3 à 8,1 heures chez le chien et de 4 heures chez la souris. Après l’administration de régorafenib marqué au 14C, la majorité de la radioactivité a été éliminée par voie biliaire/fécale. Environ 85 % de la radioactivité a été retrouvée dans les fèces chez le rat et le chien, et environ 71 % de la dose a été retrouvée dans les fèces chez l’humain. L’élimination urinaire a été faible chez le rat (environ 6 % de la dose) et minime chez le chien (< 1 %), mais plus élevée chez l’humain (environ 19 %). Après l’administration de régorafenib marqué au 14C, une grande partie de la radioactivité a été sécrétée dans le lait de rates allaitantes, environ 50 % de la dose ayant été retrouvée dans le lait en 48 heures. Le rapport lait/plasma pour l’ASC et la Cmax a été d’environ 6. Comme M-2 et M-5 n’ont pas été formés en quantités importantes dans les espèces utilisées pour les études précliniques, on a consacré des études de toxicologie à ces deux métabolites (voir 16 Toxicologie non clinique).
Toxicologie générale
L’administration par voie orale d’une dose unique correspondant à la plus forte dose possible, soit 250 mg/kg, n’a pas entraîné la mort ni de signes cliniques liés au traitement chez des souris femelles et des rates.
Les modifications des résultats des examens de laboratoire observées au cours des études de toxicologie orale sur l’administration répétée de régorafenib comprenaient un léger raccourcissement du temps de céphaline chez le rat et, chez le rat et/ou le chien, des augmentations des taux de transaminases, de bilirubine totale et de thyrotropine, et une protéinurie. Au cours d’études sur l’administration répétée par voie orale ayant duré jusqu’à 5 semaines chez la souris, 26 semaines chez le rat et 52 semaines chez le chien, on a observé des effets indésirables sur divers organes, surtout les reins, le foie, le tube digestif, le cœur, le système lymphohématopoïétique, le système endocrinien, l’appareil reproducteur et la peau.
Chez le rongeur et/ou le chien, on a observé les modifications pathologiques ci-dessous.
Une glomérulopathie et une dégénérescence/régénération tubulaires ont été observées dans les reins de la souris, du rat et du chien et une prolifération des canaux biliaires, un dépôt de pigments (rat et chien), une augmentation du nombre de microgranulomes et une hypertrophie centrolobulaire (chien) ont été observés dans le foie.
Les altérations du tractus gastro-intestinal observées chez le rat comprenaient hypertrophie du pylore gastrique et du duodénum, et dégénérescence et inflammation du duodénum et de la jonction cholédoco-duodénale.
Au cours de l’étude de 26 semaines chez le rat, on a observé une augmentation de l’incidence et de la gravité de l’épaississement des valvules auriculoventriculaires. Au cours des études de 4 et 13 semaines chez le rat, on a observé un œdème périvasculaire et/ou interstitiel du myocarde. On a observé une atrophie lymphoïde ou une nécrose des tissus lymphoïdes chez le rat et le chien, et une hypocellularité de la moelle osseuse chez la souris, le rat et le chien.
Une nécrose/dégénérescence de la zone fasciculée de la corticosurrénale et une atrophie des cellules folliculaires thyroïdiennes sont survenues chez le rongeur et le chien.
Des altérations des organes reproducteurs étaient présentes chez des rongeurs et des chiens des deux sexes, dont atrophie/dégénérescence des tubes séminifères et oligospermie ou aspermie; et réduction du nombre de corps jaunes et augmentation du nombre de corps jaunes kystiques, réduction du nombre de follicules en développement et augmentation du nombre de follicules atrésiques dans les ovaires. Parallèlement aux altérations ovariennes, on a observé des anomalies dans l’utérus et le vagin des rongeurs.
Des modifications pathologiques manifestes de la peau ont surtout été observées chez le chien, mais aussi chez le rat. Un arrêt de la pousse des poils avec alopécie totale et des modifications inflammatoires de la peau sont survenus chez le chien.
Les effets sur les animaux sont survenus à des taux d’exposition systémique dans la gamme de ceux prévus chez l’humain ou inférieurs (selon la comparaison des ASC). La plupart des observations liées au traitement ont semblé réversibles chez le chien, mais la réversibilité n’a pas été clairement démontrée chez le rat. L’évaluation de la réversibilité chez le rat a été entravée par l’effet durable des dommages/bris dentaires causés par le régorafenib sur l’ingestion d’aliments et sur l’état corporel général pendant la période de rétablissement sans traitement.
Les modifications des dents et des os/du cartilage et les effets indésirables sur l’appareil reproducteur ont été plus marqués chez de jeunes rats et de jeunes chiens en croissance, ce qui donne à penser qu’il pourrait y avoir un risque chez les enfants et les adolescents.
On considère que les altérations ayant trait à l’augmentation de la pousse des dents (histologiquement associée à une dégénérescence de la dentine et des aménoblastes) et de la formation des os/du cartilage (épaississement du cartilage de conjugaison, chondrodystrophie) ne posent pas de risque chez les humains d’âge adulte, car la croissance des dents et des os est terminée chez eux.
Chez la souris, des études de toxicité sur l’administration par voie orale répétée de M-2 et de M-5 (les principaux métabolites chez l’humain) pendant quatre semaines ont révélé que ces métabolites étaient moins toxiques que le régorafenib.
Génotoxicité
Selon les tests in vitro et in vivo habituels effectués sur des souris, le régorafenib n’a pas de potentiel génotoxique. Les métabolites M-2 et M-5 n’ont pas été mutagènes au cours de tests bactériens. Le métabolite M-2 a produit une augmentation statistiquement significative de la proportion de métaphases aberrantes au cours d’un test d’aberration chromosomique in vitro sur cellules v79 de hamster chinois, mais pas le métabolite M-5.
Un produit intermédiaire du procédé de fabrication, qui est aussi présent dans la substance médicamenteuse finale (< 0,1 %), a été mutagène au cours d’un test in vitro sur cellules bactériennes (test d’Ames). La génotoxicité a été évaluée chez le rat et le produit intermédiaire n’a pas augmenté la fréquence des micronoyaux dans la moelle osseuse. Au cours du test hépatique des comètes, le produit intermédiaire a causé des lésions primaires de l’ADN, la dose sans effet observé (DSEO) ayant été de 60 mg/kg, soit environ 22 000 fois plus que la charge corporelle en AFP-PMA maximale estimative de 0,0027 mg/kg/jour ou environ 3 600 fois plus selon le nombre de milligrammes par mètre carré de surface corporelle (une méthode couramment utilisée pour la transposition d’échelle interspécifique) chez un patient cancéreux traité par le régorafenib.
Cancérogénicité
On n’a pas mené d’études sur la carcinogénicité du régorafenib.
Toxicité pour la reproduction et le développement
Il n’y a pas eu d’études portant spécifiquement sur la fertilité. Il faut cependant tenir compte de la possibilité que le régorafenib ait un effet négatif sur la reproduction chez les mâles et les femelles en raison des modifications morphologiques des testicules, des ovaires et de l’utérus observées après l’administration répétée à des rats et des chiens de doses produisant des taux d’exposition inférieurs à ceux prévus chez l’humain (selon la comparaison des ASC). Les modifications observées n’étaient que partiellement réversibles (voir 16 Toxicologie non clinique).
Chez des lapines gravides ayant reçu le régorafenib chaque jour pendant l’organogenèse, on a observé des anomalies du septum interventriculaire liées au composé à des doses de ≥ 0,8 mg/kg (environ 15 % de l’exposition produite chez l’humain par la dose recommandée selon l’ASC), et l’administration du régorafenib a entraîné des augmentations proportionnelles à la dose de l’incidence des malformations cardiovasculaires et anomalies squelettiques supplémentaires, ainsi que des effets indésirables importants sur l’appareil urinaire, dont rein/uretère manquant, rein atrophié, malformé et mal positionné, et hydronéphrose. À la dose de 1,6 mg/kg, le régorafenib a été embryocide, une résorption totale étant survenue chez environ 20 % des lapines. L’étude du développement embryofœtal chez le rat a porté sur un moins grand nombre d’animaux, mais a montré que tout comme chez le lapin, le régorafenib était associé à une toxicité développementale, à une tératogénicité et à une perte de gestation à des doses infrathérapeutiques.
Toxicité juvénile
Au cours d’une étude de toxicité sur l’administration répétée de régorafenib à de jeunes rats, on a surtout observé une détérioration de l’état nutritionnel et un retard de croissance, dont un retard de croissance et une atrophie de multiples organes, tels que le système lymphatique, le système hématopoïétique et les organes sexuels. On a aussi observé des signes modérés ou graves de perturbation de la croissance des os et des dents.