


Monographie de produit - Lenvima
1 Indications
LENVIMA (capsules de lenvatinib) est indiqué :
Cancer différencié de la thyroïde
- pour le traitement du cancer différencié de la thyroïde localement récidivant ou métastatique, évolutif et réfractaire à l’iode radioactif;
Hypernéphrome
- en association avec le pembrolizumab pour le traitement de l’hypernéphrome avancé ou métastatique (qui ne peut être guéri par chirurgie ou radiothérapie) chez les patients adultes qui n’ont pas déjà reçu de traitement à action générale contre ce cancer au stade métastatique;
- en association avec l’évérolimus pour le traitement de l’hypernéphrome avancé après un traitement ciblant le facteur de croissance de l’endothélium vasculaire (VEGF);
Carcinome hépatocellulaire (CHC)
- pour le traitement de première intention du carcinome hépatocellulaire (CHC) non résécable chez les patients adultes; il n’existe pas de données sur l’efficacité et l’innocuité en cas d’insuffisance hépatique pour les classes B et C de Child-Pugh;
Cancer de l’endomètre
- en association avec le pembrolizumab pour le traitement du cancer de l’endomètre avancé chez les patientes adultes dont les tumeurs ne présentent pas d’instabilité microsatellitaire élevée (MSI-H) ni de déficience du système de réparation des mésappariements (SRM), dont la maladie a évolué après un traitement à action générale à base de platine et qui ne sont pas candidates à une intervention chirurgicale ou à une radiothérapie curatives.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Selon les données soumises à Santé Canada et examinées par l’organisme, l’efficacité et l’innocuité de LENVIMA n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir 7 Mises en garde et précautions, Populations particulières, Enfants et 10 Pharmacologie clinique, Populations particulières, Enfants et adolescents). LENVIMA ne doit pas être administré à des enfants de moins de 2 ans, en raison des inquiétudes soulevées quant à son innocuité au cours des études chez les animaux (voir 7 Mises en garde et précautions; Populations particulières et 16 Toxicologie non clinique).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) :
Patients atteints d’un cancer différencié de la thyroïde : Des 261 patients qui ont reçu LENVIMA durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 118 (45,2 %) étaient âgés de 65 ans ou plus et 29 (11,1 %), de 75 ans ou plus. Les effets indésirables mortels ont été plus fréquents chez les sujets de 75 ans ou plus.
Comparativement aux sujets de moins de 65 ans, les sujets de 75 ans ou plus ont aussi été plus susceptibles de présenter (par ordre décroissant de fréquence) une hypertension de grade 3 ou 4, une protéinurie, une diminution de l’appétit et une déshydratation.
Patients atteints d’un hypernéphrome : Lors de l’étude CLEAR/E7080-G000-307/KEYNOTE-581 (CLEAR) sur l’utilisation en première intention de LENVIMA en association avec le pembrolizumab dans des cas d’hypernéphrome métastatique, aucune différence n’a été observée dans l’ensemble sur le plan de l’innocuité ou de l’efficacité entre les patients âgés et les patients plus jeunes. Le taux d’abandon du traitement par LENVIMA ou d’effets indésirables de grade 3 ou plus a été plus élevé chez les patients âgés de ≥ 65 ans que chez ceux qui étaient plus jeunes (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Personnes âgées).
Des 62 patients qui ont reçu LENVIMA en association avec l’évérolimus durant l’étude pivot 205 portant sur l’hypernéphrome, 22 (35,5 %) étaient âgés de 65 ans ou plus. Les conclusions de cette étude sont limitées en raison de la petite taille de l’échantillon. Bien qu’il ne semblait pas y avoir de différence dans l’ensemble sur le plan de l’efficacité entre ces sujets et les sujets plus jeunes, les patients âgés pourraient être plus sensibles aux effets toxiques (voir 7 Mises en garde et précautions; Populations particulières).
Patients atteints d’un CHC : Des 476 patients qui ont reçu LENVIMA au cours de l’étude pivot 304 portant sur le CHC, 150 (32 %) avaient 65 ans ou plus, mais moins de 75 ans et 57 (12 %) avaient 75 ans ou plus. Aucune différence sur le plan de l’innocuité ou de l’efficacité n’a été observée dans l’ensemble entre les patients de 65 à moins de 75 ans et les sujets plus jeunes. La tolérabilité de LENVIMA a été réduite chez les patients de 75 ans ou plus (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité; Populations particulières, Personnes âgées).
Patientes atteintes d’un cancer de l’endomètre : Des 406 patientes qui ont reçu LENVIMA en association avec le pembrolizumab durant l’étude 309, 201 (50 %) étaient âgées de 65 ans et plus. Dans l’ensemble, aucune différence n’a été notée sur le plan de l’innocuité et de l’efficacité entre ces patientes et les patientes plus jeunes.
2 Contre-indications
LENVIMA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
Le traitement par LENVIMA (lenvatinib) doit être prescrit et supervisé par un professionnel de la santé qualifié possédant de l’expérience dans l’administration d’agents antinéoplasiques.
Les réactions graves et les manifestations potentiellement mortelles qui peuvent survenir sont notamment les suivantes :
Hypertension et complications lui étant associées, dont la dissection aortique mortelle (voir
7 Mises en garde et précautions, Appareil cardiovasculaire);
- Insuffisance cardiaque, parfois mortelle (voir 7 Mises en garde et précautions, Appareil cardiovasculaire);
Thromboembolie artérielle, parfois mortelle (voir 7 Mises en garde et précautions,
Thromboembolie artérielle);
- Perforation gastro-intestinale et formation d’une fistule gastro-intestinale (voir 7 Mises en garde et précautions, Perforation gastro-intestinale et formation d’une fistule gastro-intestinale);
- Hépatotoxicité/insuffisance hépatique, parfois mortelle (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique);
- Insuffisance rénale et altération de la fonction rénale, parfois mortelle (voir 7 Mises en garde et précautions, Fonction rénale);
- Hémorragie, parfois mortelle (voir 7 Mises en garde et précautions, Système sanguin et lymphatique);
- Syndrome d’encéphalopathie postérieure réversible (SEPR) (voir 7 Mises en garde et précautions, Système nerveux).
4 Posologie et administration
4.1 Considérations posologiques
- Une prise en charge médicale optimale (traitement ou autres mesures) pour les nausées, les vomissements et la diarrhée doit être mise en œuvre avant toute interruption de l’administration ou réduction de la dose de LENVIMA; il faut traiter activement la toxicité gastro-intestinale en vue de réduire le risque d’apparition d’une insuffisance rénale ou d’une altération de la fonction rénale (voir 7 Mises en garde et précautions, Insuffisance rénale et altération de la fonction rénale).
- Il faut vérifier les taux d’électrolytes, d’enzymes hépatiques et de protéines dans l’urine de même que la fonction thyroïdienne et la tension artérielle avant le début du traitement par LENVIMA et les surveiller périodiquement par la suite pendant un traitement par LENVIMA (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Allongement de l’intervalle QT, Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité, Fonction rénale, Protéinurie, Système endocrinien et métabolisme, Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien et Appareil cardiovasculaire, Hypertension).
4.2 Posologie recommandée et ajustement posologique
Le traitement par LENVIMA doit être instauré et supervisé par un professionnel de la santé expérimenté dans l’utilisation des médicaments anticancéreux.
Monothérapie :
Posologie recommandée chez les patients atteints d’un cancer différencié de la thyroïde
La dose quotidienne recommandée de LENVIMA (lenvatinib) est de 24 mg (2 capsules à 10 mg et 1 capsule à 4 mg) par voie orale 1 fois par jour. La dose quotidienne peut être modifiée au besoin selon le plan de prise en charge établissant la dose en fonction de la toxicité. Le traitement doit se poursuivre aussi longtemps qu’il apporte des bienfaits cliniques.
Posologie recommandée pour les patients atteints d’un CHC
La dose quotidienne recommandée de LENVIMA est de 8 mg (2 capsules à 4 mg) 1 fois par jour pour les patients pesant moins de 60 kg et de 12 mg (3 capsules à 4 mg) 1 fois par jour pour les patients pesant 60 kg ou plus. Les modifications sont basées seulement sur les effets toxiques observés et non sur les variations du poids corporel pendant le traitement, sauf si un changement pondéral survient en tant qu’effet indésirable. La dose quotidienne peut être modifiée au besoin selon le plan de prise en charge établissant la dose en fonction de la toxicité.
Traitement d’association :
Posologie recommandée chez les patients atteints d’un hypernéphrome
Traitement de première intention de l’hypernéphrome avancé
- LENVIMA à 20 mg (2 capsules à 10 mg) par voie orale 1 fois par jour en association avec du pembrolizumab à 200 mg administré par voie intraveineuse pendant 30 minutes toutes les 3 semaines ou à 400 mg toutes les 6 semaines, jusqu’à ce que les effets toxiques deviennent inacceptables, que la maladie évolue ou jusqu’à concurrence de 24 mois ou de 35 doses de 200 mg ou de 18 doses de 400 mg, la période la plus longue devant être celle retenue. Une fois le traitement d’association terminé, LENVIMA peut être administré seul jusqu’à ce que la maladie évolue ou que les effets toxiques deviennent inacceptables.
Se reporter à la monographie du pembrolizumab pour prendre connaissance des autres recommandations relatives à la posologie de cet agent.
Traitement de l’hypernéphrome précédemment traité
- 18 mg (1 capsule à 10 mg et 2 capsules à 4 mg) en association avec 5 mg d’évérolimus, par voie orale 1 fois par jour
La dose quotidienne peut être modifiée au besoin selon le plan de prise en charge établissant la dose en fonction de la toxicité. Le traitement doit se poursuivre aussi longtemps qu’il apporte des bienfaits cliniques.
Posologie recommandée chez les patientes atteintes d’un cancer de l’endomètre
La dose recommandée de LENVIMA est de 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg administré par voie intraveineuse pendant 30 minutes toutes les 3 semaines, ou à 400 mg toutes les 6 semaines pour une durée maximale de 24 mois, ou jusqu’à la survenue d’un effet toxique inacceptable ou l’évolution de la maladie.
Veuillez consulter la monographie du pembrolizumab pour obtenir les recommandations posologiques complètes.
Modifications de la dose ou arrêt du traitement chez les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome, d’un CHC ou d’un cancer de l’endomètre
La prise en charge de certains effets indésirables peut exiger un arrêt temporaire du traitement par LENVIMA (voir le tableau 1 et 7 Mises en garde et précautions). Lorsqu’un effet indésirable est résolu ou atténué, le traitement doit être repris à une dose réduite, comme l’indique le tableau 2 pour le cancer différencié de la thyroïde, le tableau 3 pour l’hypernéphrome et le cancer de l’endomètre ou le tableau 4 pour le CHC.
Remarque : Les grades sont basés sur les critères terminologiques courants du National Cancer Institute pour les effets indésirables (NCI-CTCAE).
Tableau 1 Effets indésirables exigeant une modification de la dose de LENVIMA chez les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome, d’un carcinome hépatocellulaire ou d’un cancer de l’endomètre
| Effet indésirable | Grade CTCAE | Mesure | Réduction de la dose de LENVIMA et reprise du traitement |
| Hypertension | Grade 31 | Interrompre | Régression au grade 0, 1 ou 2 |
| Grade 4 | Arrêter | Ne pas reprendre | |
| Dysfonctionnement cardiaque | Grade 3 | Interrompre | Régression au grade 0 ou 1 ou à l’état initial |
| Grade 4 | Arrêter | Ne pas reprendre | |
| Thromboembolie artérielle | Tous les grades | Arrêter | Ne pas reprendre |
| Hépatotoxicité | Grade 3 | Interrompre | Envisager de reprendre à une dose réduite s’il y a régression au grade 0 ou 1 ou à l’état initial |
| Grade 43 | Arrêter | Ne pas reprendre | |
| Insuffisance hépatique | Grade 3 ou 4 | Arrêter | Ne pas reprendre |
| Protéinurie | ≥ 2 g/ 24 heures | Interrompre | Régression à moins de 2 g/24 h |
| Syndrome néphrotique | ------- | Arrêter | Ne pas reprendre |
Nausées, vomissements et diarrhée2 | Grade 3 | Interrompre | Régression au grade 0 ou 1 ou à l’état initial |
| Grade 4 | Arrêter | Ne pas reprendre | |
| Insuffisance rénale ou altération de la fonction rénale | Grade 3 | Interrompre | Envisager de reprendre à une dose réduite s’il y a régression au grade 0 ou 1 ou à l’état initial |
| Grade 4 | Arrêter | Ne pas reprendre | |
| Perforation gastro-intestinale | Tous les grades | Arrêter | Ne pas reprendre |
| Fistule | Grade 3 ou 4 | Arrêter | Ne pas reprendre |
| Allongement de l’intervalle QTc | > 500 ms | Interrompre | Régression à moins de 480 ms ou à la valeur initiale |
| Effet indésirable | Grade CTCAE | Mesure | Réduction de la dose de LENVIMA et reprise du traitement |
| SEPR/SLPR | Grades 2-3 | Interrompre | Envisager de reprendre à une dose réduite s’il y a régression au grade 0 ou 1 ou arrêter définitivement en fonction de la gravité et de la persistance des symptômes neurologiques |
| Grade 4 | Arrêter | Ne pas reprendre | |
| Hémorragie | Grade 3 | Interrompre | Régression au grade 0 ou 1 |
| Grade 4 | Arrêter | Ne pas reprendre |
- 1. Grade 3 malgré un traitement antihypertenseur optimal
- 2.
En cas de nausées, de vomissements ou de diarrhée, instaurer rapidement des mesures de prise en charge médicale.
Cesser définitivement l’administration en cas de vomissements et de diarrhée de grade 4 malgré une prise en charge médicale.
- 3. Les anomalies de grade 4 des résultats de laboratoire jugées non potentiellement mortelles peuvent être prises en charge comme des effets indésirables graves (p. ex., grade 3).
QTc : intervalle QT corrigé; SEPR/SLPR : syndrome d’encéphalopathie postérieure réversible ou syndrome de leucoencéphalopathie postérieure réversible
Patients atteints d’un cancer différencié de la thyroïde
Les autres effets indésirables doivent être pris en charge conformément aux directives indiquées au tableau 2 pour les patients atteints d’un cancer différencié de la thyroïde. En raison de l’absence d’expérience clinique, il n’y a pas de recommandations sur la reprise du traitement après des effets indésirables cliniques de grade 4 qui se résolvent.
Tableau 2 Modifications de la dose de LENVIMA recommandées lors d’effets indésirables de grade 2 ou 3 persistants et intolérables ou d’anomalies de grade 4 des résultats des épreuves de laboratoire chez les patients atteints d’un cancer différencié de la thyroïdea
| Effet indésirable | Prise en charge | Dose modifiéeb |
| Première occurrence | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 20 mg (2 capsules à 10 mg) par voie orale, 1 fois par jour |
| Deuxième occurrencec | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 14 mg (1 capsule à 10 mg plus 1 capsule de 4 mg) par voie orale, 1 fois par jour |
| Troisième occurrencec | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 10 mg (1 capsule à 10 mg) par voie orale, 1 fois par jour |
a En cas de nausées, de vomissements ou de diarrhée, instaurer des mesures de prise en charge médicale avant d’interrompre le traitement de LENVIMA ou d’en réduire la dose.
b Procéder à des réductions successives, basées sur la dose précédente (24, 20 ou 14 mg par jour). Une fois qu’elle a été réduite, la dose ne doit pas être augmentée à nouveau.
c Occurrence de l’effet indésirable qui a déjà nécessité une modification posologique ou d’un autre effet indésirable. Patients atteints d’un hypernéphrome ou d’un cancer de l’endomètre
Les autres effets indésirables doivent être pris en charge conformément aux directives indiquées au tableau 3 pour les patients atteints d’un hypernéphrome ou d’un cancer de l’endomètre. En raison de l’absence d’expérience clinique, il n’y a pas de recommandations sur la reprise du traitement après des effets indésirables cliniques de grade 4 qui se résolvent.
Tableau 3 Modifications de la dose de LENVIMA recommandées lors d’effets indésirables de grade 2 ou 3 persistants et intolérables ou d’anomalies de grade 4 des résultats des épreuves de laboratoire chez les patients atteints d’un hypernéphrome ou d’un cancer de l’endomètrea
| Effet indésirable | Prise en charge | Dose modifiéeb |
| Première occurrence | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 14 mg (1 capsule à 10 mg et 1 capsule à 4 mg) par voie orale, 1 fois par jour |
| Deuxième occurrencec | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 10 mg (1 capsule à 10 mg) par voie orale, 1 fois par jour |
| Troisième occurrencec | Interruption jusqu’à la régression au grade 0-1 ou à l’état initial | 8 mg (2 capsules à 4 mg) par voie orale, 1 fois par jour |
a En cas de nausées, de vomissements ou de diarrhée, instaurer des mesures de prise en charge médicale avant d’interrompre le traitement par LENVIMA ou d’en réduire la dose.
b Procéder à des réductions successives, basées sur la dose précédente (14 mg, 10 mg ou 8 mg par jour). Une fois qu’elle a été réduite, la dose ne doit pas être augmentée à nouveau.
c Occurrence de l’effet indésirable qui a déjà nécessité une modification posologique ou d’un autre effet indésirable.
Lorsque LENVIMA est administré en association avec le pembrolizumab, l’administration d’un des médicaments ou des deux peut être interrompue, la dose de LENVIMA peut être réduite ou le traitement par LENVIMA peut être cessé, en cas de besoin. Voir le tableau 3 pour connaître les modifications à apporter à la dose de LENVIMA. Le traitement par le pembrolizumab doit être interrompu ou arrêté conformément aux renseignements posologiques sur le pembrolizumab. Il n’est pas recommandé de réduire la dose de pembrolizumab.
Lors du traitement par LENVIMA en association avec l’évérolimus, commencer par interrompre l’administration de LENVIMA ou par en réduire la dose, puis réduire la dose d’évérolimus en cas d’effets indésirables causés à la fois par LENVIMA et par l’évérolimus. Consulter les renseignements posologiques sur l’évérolimus pour de plus amples renseignements sur l’ajustement de la dose de ce médicament.
Patients atteints d’un CHC
Les autres effets indésirables doivent être pris en charge conformément aux directives indiquées au tableau 4 pour les patients atteints d’un CHC. En raison de l’absence d’expérience clinique, il n’y a pas de recommandations sur la reprise du traitement après des effets indésirables cliniques de grade 4 qui se résolvent.
Tableau 4 Modification posologique selon la dose quotidienne recommandée (CHC)
| Dose initiale | Poids ≥ 60 kg 12 mg (3 capsules à 4 mg par voie orale, 1 fois par jour) | Poids < 60 kg 8 mg (2 capsules à 4 mg par voie orale, 1 fois par jour) | |
| Effets toxiques de grade 2 persistants et intolérables ou effets toxiques de grade 3a | |||
| Effet indésirable | Modification | Dose modifiéeb (poids ≥ 60 kg) | Dose modifiéeb (poids < 60 kg) |
Première occurrencec | Interruption jusqu’à la régression au grade 0-1 ou à l’état initiald | 8 mg (2 capsules à 4 mg) par voie orale, 1 fois par jour | 4 mg (1 capsule à 4 mg) par voie orale, 1 fois par jour |
Deuxième occurrence (même effet ou nouvel effet) | Interruption jusqu’à la régression au grade 0-1 ou à l’état initiald | 4 mg (1 capsule à 4 mg) par voie orale, 1 fois par jour | 4 mg (1 capsule à 4 mg) par voie orale, 1 fois tous les 2 jours |
Troisième occurrence (même effet ou nouvel effet) | Interruption jusqu’à la régression au grade 0-1 ou à l’état initiald | 4 mg (1 capsule à 4 mg) par voie orale, 1 fois tous les 2 jours | Arrêter |
| Effets toxiques mettant la vie en danger (grade 4) : arrêtere | |||
a Instaurer des mesures de prise en charge médicale pour les nausées, les vomissements ou la diarrhée avant d’interrompre le traitement ou de réduire la dose
b Réduire la dose de façon successive à partir de la dose précédente (de 12 mg, 8 mg, 4 mg ou de 8 mg à 4 mg, 4 mg
1 fois tous les 2 jours)
c Toxicité hématologique ou protéinurie : aucune modification posologique requise pour la première occurrence d Toxicité hématologique ou protéinurie : le traitement peut être repris après une régression au grade 2 e Exception : anomalies des résultats des épreuves de laboratoire jugées non potentiellement mortelles, qui doivent
être prises en charge comme un des effets de grade 3.
Arrêt
Le traitement doit être arrêté en cas d’effets indésirables qui mettent la vie en danger (p. ex., de grade 4) sauf les anomalies des résultats des épreuves de laboratoire jugées non potentiellement mortelles, qui doivent être prises en charge comme des effets graves (p. ex., de grade 3). Populations particulières
Insuffisance hépatique
Patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre
L’association formée de LENVIMA et de pembrolizumab n’a pas fait l’objet d’études chez des patients atteints d’insuffisance hépatique de classe B ou C de Child-Pugh. Aucune modification de la dose basée sur la fonction hépatique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). Chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh), la dose recommandée de LENVIMA est de 14 mg (1 capsule de 10 mg et 1 capsule de 4 mg) pour le traitement du cancer différencié de la thyroïde et de 10 mg pour le traitement de l’hypernéphrome ou du cancer de l’endomètre, à prendre par voie orale 1 fois par jour dans les deux cas (voir 10 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique). D’autres modifications posologiques peuvent être nécessaires, selon la tolérabilité.
Se reporter à la monographie du pembrolizumab pour connaître la posologie de cet agent chez les patients atteints d’insuffisance hépatique.
Patients atteints d’un CHC
LENVIMA n’a pas été étudié chez les patients atteints d’un CHC qui présentaient une insuffisance hépatique grave (classe C de Child-Pugh). Aucune modification de la dose basée sur la fonction hépatique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh). Chez les patients ayant au départ un score de Child-Pugh de 6 (environ 20 % des patients de l’étude REFLECT), la fréquence de diminution de l’appétit, de fatigue, de protéinurie, d’encéphalopathie hépatique et d’insuffisance hépatique a été plus élevée que chez les patients ayant un score de Child-Pugh initial de 5. Les manifestations d’hépatotoxicité et les hémorragies ont aussi été plus fréquentes si le score de Child-Pugh était de 6 que s’il était de 5. Chez les patients atteints d’insuffisance hépatique légère, il faut assurer une surveillance supplémentaire afin de déceler les effets indésirables nécessitant des modifications posologiques. Une surveillance étroite de l’innocuité globale est recommandée chez ces patients. D’autres modifications posologiques peuvent être nécessaires, selon la tolérance de chaque patient (voir 7 Mises en garde précautions, Populations particulières, Patients atteints d’insuffisance hépatique).
L’association formée de LENVIMA et de pembrolizumab n’a pas fait l’objet d’études chez des patients atteints d’insuffisance hépatique de classe B ou C de Child-Pugh. Se reporter à la monographie du pembrolizumab pour prendre connaissance de la posologie de cet agent.
Insuffisance rénale
Patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre
L’association formée de LENVIMA et de pembrolizumab n’a pas fait l’objet d’études chez des patients atteints d’un hypernéphrome métastatique qui présentaient une insuffisance rénale grave. Aucune modification de la dose basée sur la fonction rénale n’est nécessaire chez les patients atteints d’insuffisance rénale légère (ClCr de 50 à 80 mL/min) ou modérée (ClCr de 30 à 49 mL/min). Chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min), la dose recommandée de LENVIMA est de 14 mg (1 capsule de 10 mg et 1 capsule de 4 mg) pour le traitement du cancer différencié de la thyroïde et de 10 mg pour le traitement de l’hypernéphrome ou du cancer de l’endomètre. D’autres modifications posologiques peuvent être nécessaires, selon la tolérabilité. Comme les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre et de néphropathie terminale n’ont pas fait l’objet d’études, l’utilisation du LENVIMA chez ces patients n’est pas recommandée (voir 10 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale). Se reporter à la monographie du pembrolizumab pour prendre connaissance de la posologie de cet agent.
Patients atteints d’un CHC
Aucune modification de la dose basée sur la fonction rénale n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée. Les données existantes sur les patients atteints d’un CHC ne permettent pas d’établir une dose recommandée pour les patients présentant un CHC et une insuffisance rénale grave.
Personnes âgées
Aucune modification de la dose basée sur l’âge n’est nécessaire. Les données existantes sur l’utilisation chez les patients de 75 ans ou plus sont limitées. La tolérabilité a été réduite chez les patients âgés de 75 ans ou plus.
Enfants et adolescents
LENVIMA ne doit pas être administré à des enfants de moins de 2 ans, en raison des inquiétudes soulevées quant à son innocuité au cours des études chez les animaux. L’innocuité et l’efficacité du lenvatinib chez les enfants de 2 à moins de 18 ans n’ont pas encore été établies. Il n’existe aucune donnée.
Poids
Patients atteints d’un cancer différencié de la thyroïde ou d’un hypernéphrome
Aucune modification de la dose initiale en fonction du poids corporel n’est nécessaire chez les patients atteints d’un cancer différencié de la thyroïde ou d’un hypernéphrome. La tolérabilité de LENVIMA semble être réduite chez les patients atteints d’un cancer différencié de la thyroïde ou d’un hypernéphrome qui pèsent moins de 60 kg.
Patients atteints d’un CHC
La dose quotidienne recommandée de LENVIMA est de 8 mg (2 capsules à 4 mg) 1 fois par jour chez les patients pesant moins de 60 kg et de 12 mg (3 capsules à 4 mg) 1 fois par jour pour les patients pesant 60 kg ou plus. La dose quotidienne peut être modifiée au besoin selon le plan de prise en charge établissant la dose en fonction de la toxicité.
Race
Patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre
Aucune modification de la dose initiale en fonction de la race n’est nécessaire. La tolérabilité semble réduite chez les personnes d’origine asiatique atteintes d’un cancer différencié de la thyroïde ou d’un hypernéphrome. Les données sont limitées pour les personnes de race autre que blanche atteintes d’un cancer de l’endomètre.
Patients atteints d’un CHC
Aucune modification de la dose initiale en fonction de la race n’est nécessaire. La tolérabilité a été réduite chez les personnes de race blanche.
Sexe
Aucune modification de la dose initiale en fonction du sexe n’est nécessaire. Dans le cas des patients atteints d’un CHC, la tolérabilité de LENVIMA semble réduite chez les femmes.
Modification de la dose d’évérolimus recommandée
En vue d’une administration concomitante avec l’évérolimus, consulter la monographie du produit publiée par le fabricant afin d’obtenir les directives de modification posologique en cas d’effet toxique ainsi que d’autres renseignements importants concernant l’innocuité et les contre-indications. En cas d’effets toxiques considérés comme étant liés uniquement à l’évérolimus, cesser ou interrompre l’administration de ce dernier ou l’administrer un jour sur deux. En cas d’effets toxiques considérés comme étant liés à la fois à LENVIMA et à l’évérolimus, réduire d’abord la dose de LENVIMA puis celle de l’évérolimus.
Modification de la dose de pembrolizumab recommandée
Lorsque LENVIMA est administré en association avec le pembrolizumab, l’administration d’un des médicaments ou des deux peut être interrompue, la dose de LENVIMA peut être réduite ou le traitement par LENVIMA peut être cessé, en cas de besoin. Interrompre ou cesser définitivement l’administration du pembrolizumab conformément aux directives données dans la monographie du pembrolizumab. Il n’est pas recommandé de réduire la dose de pembrolizumab.
4.4 Administration
LENVIMA doit être pris à la même heure tous les jours, avec ou sans nourriture. Les capsules LENVIMA doivent être avalées entières avec de l’eau. Les fournisseurs de soins ne doivent pas ouvrir la capsule, car l’exposition répétée au contenu de celle-ci doit être évitée.
Les capsules LENVIMA peuvent aussi être ajoutées, sans être brisées ni écrasées, à une cuillerée à soupe d’eau ou de jus de pommes dans un petit verre pour être mises en suspension. Elles doivent être laissées dans le liquide pendant au moins 10 minutes et brassées pendant au moins 3 minutes pour que leur enveloppe puisse se dissoudre. La suspension doit être avalée. Après l’ingestion, la même quantité d’eau ou de jus de pommes (une cuillerée à soupe) doit être ajoutée dans le verre et agitée quelques fois. Cette quantité additionnelle de liquide doit être avalée.
4.5 Dose oubliée
Si une dose de LENVIMA est oubliée et ne peut être prise dans les 12 heures suivantes, elle doit être omise et la dose suivante doit être prise à l’heure habituelle de son administration.
5 Surdose
Des cas de surdose de LENVIMA (lenvatinib) ont été signalés, dont l’administration unique de 144 mg, soit 6, 8, 18 ou 7,2 fois la dose quotidienne recommandée chez les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome, d’un CHC ou d’un cancer de l’endomètre, respectivement. Certains de ces cas ont été associés à des effets indésirables qui concordent avec le profil d’innocuité connu de LENVIMA (insuffisance rénale et cardiaque), et d’autres n’ont donné lieu à aucun effet indésirable. Les plus fortes doses de LENVIMA ayant fait l’objet d’études cliniques étaient de 32 mg et de 40 mg par jour. Par suite d’erreurs de médication involontaires, des doses uniques de 40 à 48 mg ont été administrées au cours des essais cliniques. Les effets indésirables du médicament observés le plus souvent à ces doses ont été l’hypertension, les nausées, la diarrhée, la fatigue, la stomatite, la protéinurie, les céphalées et l’aggravation de l’érythrodysesthésie palmo-plantaire.
Il n’existe pas d’antidote spécifique pour une surdose de lenvatinib. En cas de surdose présumée, il faut interrompre le traitement par LENVIMA et instaurer des soins de soutien.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 5 Formes pharmaceutiques, teneurs et composition
Capsule dure de 4 mg : capsule dure d’hypromellose contenant 4 mg de lenvatinib sous forme de mésylate de lenvatinib, à corps jaunâtre-rouge et à coiffe jaunâtre-rouge, d’une longueur d’environ 14,3 mm, avec marquage à l’encre noire des mentions « Є » sur la coiffe et « LENV 4 mg » sur le corps.
Capsule dure de 10 mg : capsule dure d’hypromellose contenant 10 mg de lenvatinib sous forme de mésylate de lenvatinib, à corps jaune et à coiffe jaunâtre-rouge, d’une longueur d’environ 14,3 mm, avec marquage à l’encre noire des mentions « Є » sur la coiffe et « LENV 10 mg » sur le corps.
Conditionnement : Les capsules LENVIMA (lenvatinib) sont offertes en plaquettes alvéolées de PA/aluminium/PVC à opercules d’aluminium enfonçables, dans les configurations suivantes d’emballage favorisant l’observance :
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 24 mg (chaque plaquette de
5 jours contient dix capsules à 10 mg et cinq capsules à 4 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 20 mg (chaque plaquette de
5 jours contient dix capsules à 10 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 18 mg (chaque plaquette de
5 jours contient cinq capsules à 10 mg et dix capsules à 4 mg);
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Orale | Chaque capsule contient l’équivalent d’une dose de 4 mg ou de 10 mg de lenvatinib sous forme de mésylate de lenvatinib | Carbonate de calcium, cellulose microcristalline, hydroxypropylcellulose, hydroxypropylcellulose à faible substitution, mannitol, talc. Capsules : dioxyde de titane (E171), hypromellose, oxyde de fer jaune (E172), oxyde de fer rouge (E172). Encre d’impression : gomme laque, hydroxyde de potassium, oxyde de fer noir (E172) et propylèneglycol. |
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 14 mg (chaque plaquette de
5 jours contient cinq capsules à 10 mg et cinq capsules à 4 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 12 mg (chaque plaquette de
5 jours contient quinze capsules à 4 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 10 mg (chaque plaquette de
5 jours contient cinq capsules à 10 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 8 mg (chaque plaquette de
5 jours contient dix capsules à 4 mg);
boîte contenant 6 plaquettes alvéolées de doses quotidiennes de 4 mg (chaque plaquette de
5 jours contient cinq capsules à 4 mg).
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes au début de la Partie 1 : Renseignements destinés aux professionnels de la santé.
Généralités
Lorsque LENVIMA doit être administré en association avec le pembrolizumab, consulter la monographie du pembrolizumab avant d’instaurer le traitement.
Traitements anticancéreux antérieurs
Il n’existe aucune donnée sur l’utilisation de LENVIMA immédiatement après un traitement par le sorafenib ou d’autres agents anticancéreux à action générale. Par conséquent, il peut y avoir un risque potentiel d’effets toxiques additifs en l’absence de période adéquate de repos thérapeutique entre les traitements. La période minimale de repos thérapeutique durant les essais cliniques sur le cancer différencié de la thyroïde et sur l’hypernéphrome a été de 3 semaines. La période de repos thérapeutique après des traitements locorégionaux pour le CHC a été de 4 semaines. La période de repos thérapeutique durant l’étude clinique portant sur le cancer de l’endomètre a été de 4 semaines.
Appareil cardiovasculaire
Hypertension
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, l’hypertension a été signalée chez 73 % des patients sous LENVIMA et 16 % des patients sous placebo (voir 8 Effets indésirables, Effets indésirables observés au cours des essais cliniques tableau 6). Le délai médian d’apparition a été de 16 jours chez les patients traités par LENVIMA. L’incidence d’hypertension de grade 3 a été de 44 % dans le groupe LENVIMA contre 4 % dans le groupe placebo, tandis que l’incidence d’hypertension de grade 4 a été inférieure à 1 % dans le groupe LENVIMA et de 0 % dans le groupe placebo.
Lors de l’étude de phase III CLEAR/E7080-G000-307/KEYNOTE-581 (CLEAR) sur l’hypernéphrome, une hypertension artérielle a été rapportée chez 56 % des patients du groupe traité par l’association LENVIMA et pembrolizumab; une hypertension artérielle de grade 3 ou plus a été signalée chez 29 % des patients (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Hypertension).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, l’hypertension a été signalée chez 42 % des patients sous LENVIMA + évérolimus et 10 % des patients sous évérolimus. Le délai médian d’apparition ou d’aggravation de l’hypertension a été de 35 jours chez les patients sous LENVIMA + évérolimus. L’incidence d’hypertension de grade 3 a été de 13 % dans le groupe LENVIMA + évérolimus contre 2 % dans le groupe évérolimus. Parmi les patients du groupe LENVIMA + évérolimus, 29 % ont eu une tension artérielle systolique ≥ 160 mm Hg et 21 % avaient une tension artérielle diastolique ≥ 100 mm Hg.
Durant l’étude 304 de phase III REFLECT sur le CHC, l’hypertension a été signalée chez 45 % (n = 212) des patients du groupe traité par LENVIMA et a été de grade 3 chez 24 % (n = 112) d’entre eux. Le délai médian d’apparition ou d’aggravation de l’hypertension a été de 26 jours chez les patients recevant LENVIMA (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets cardiovasculaires, Hypertension).
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, l’hypertension a été signalée chez 66,7 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM.
Des cas graves de dissection artérielle, dont certains se sont avérés mortels, ont été signalés chez des patients atteints ou non d’hypertension qui prenaient des inhibiteurs de l’activité tyrosine kinase des récepteurs du facteur de croissance de l’endothélium vasculaire (VEGF), dont LENVIMA (voir 8 Effets indésirables, Effets indésirables observés après la commercialisation).
La tension artérielle doit être bien maîtrisée avant le début du traitement par LENVIMA. Il est important que l’hypertension soit décelée tôt et prise en charge efficacement afin de réduire au minimum le besoin d’interrompre l’administration de LENVIMA ou d’en réduire la dose.
La tension artérielle doit être vérifiée après la première semaine de traitement par LENVIMA, toutes les 2 semaines pendant les 2 premiers mois, puis tous les mois par la suite. Si un patient présente une tension artérielle systolique ≥ 140 mm Hg ou une tension artérielle diastolique ≥ 90 mm Hg, une prise en charge active est recommandée. Interrompre l’administration de LENVIMA en cas d’hypertension de grade 3 persistant malgré un traitement antihypertenseur optimal; reprendre le traitement à une dose réduite une fois l’hypertension maîtrisée à un grade 2 ou moins. Mettre fin au traitement par LENVIMA en cas d’hypertension menaçant le pronostic vital (voir 7 Mises en garde et précautions; Surveillance et examens de laboratoire et 4 Posologie et administration).
Insuffisance cardiaque
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, une insuffisance cardiaque a été notée chez moins de 1 % des patients sous LENVIMA et chez 0 % des patients sous placebo, et une diminution de la fraction d’éjection ventriculaire gauche a été observée chez 5 % des patients sous LENVIMA et chez moins de 1 % des patients sous placebo.
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, une diminution de la fraction d’éjection et une insuffisance cardiaque ont été signalées chez 10 % des patients sous LENVIMA + évérolimus et 6 % des patients sous évérolimus. Des manifestations de grade 3 sont survenues chez 3 % des patients sous LENVIMA + évérolimus et 2 % des patients sous évérolimus. Dans le groupe LENVIMA + évérolimus, deux patients ont présenté une diminution de la fraction d’éjection du ventricule gauche (FEVG), qui est passée du grade 2 au grade 4 selon une évaluation par ventriculographie isotopique à l’équilibre (test MUGA).
Durant l’étude 304 de phase III REFLECT portant sur le CHC, des manifestations de dysfonctionnement cardiaque, définies comme une défaillance cardiorespiratoire, l’insuffisance cardiaque congestive, le choc cardiogène et l’insuffisance cardiaque, ont été signalées chez 0,6 % (n = 3) des patients du groupe LENVIMA, dont des cas de grade 3 ou plus (0,4 % [n = 2]). Une aggravation de la fraction d’éjection du ventricule gauche (FEVG) en présence d’une fonction initiale normale a été signalée chez 0,4 % (n = 1) des patients (dysfonctionnement modéré) du groupe LENVIMA, selon une évaluation par échocardiographie ou par test MUGA.
Il faut surveiller l’apparition d’éventuels symptômes et signes cliniques de décompensation cardiaque chez les patients. Interrompre l’administration de LENVIMA en cas de dysfonctionnement cardiaque de grade 3, et ce, jusqu’à une régression au grade 0 ou 1 ou à l’état initial. Reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin selon la gravité et la persistance du dysfonctionnement cardiaque. Mettre fin au traitement par LENVIMA en cas de dysfonctionnement cardiaque de grade 4 (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire, 8 Effets indésirables et 4 Posologie et administration).
Thromboembolie artérielle
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 5 % des patients sous LENVIMA et 2 % des patients sous placebo ont subi une thromboembolie artérielle. L’incidence des thromboembolies artérielles de grade 3 ou plus a été de 3 % dans le groupe LENVIMA et de 1 % dans le groupe placebo. Des manifestations ont été mortelles chez 2 patients traités par LENVIMA (infarctus du myocarde chez l’un et accident vasculaire cérébral [AVC] hémorragique chez l’autre) et 1 patient recevant le placebo (infarctus du myocarde).
Lors de l’étude CLEAR, une étude de phase III menée sur l’hypernéphrome, des cas de thromboembolie artérielle de grade 3 ou plus ont été rapportés chez 5 % et 4 % des patients traités par l’association formée de LENVIMA et de pembrolizumab, respectivement (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Thromboembolie artérielle).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, 2 % des patients sous LENVIMA + évérolimus et 6 % des patients sous évérolimus ont subi une thromboembolie artérielle. L’incidence des thromboembolies artérielles de grade 3 ou plus a été de 2 % dans le groupe LENVIMA + évérolimus et de 4 % dans le groupe évérolimus.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, une thromboembolie artérielle de grade 3 ou plus est survenue chez 2 % (n = 9) des patients du groupe LENVIMA.
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, des cas de thromboembolie artérielle ont été signalés chez 3,5 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM. Il y a eu un cas mortel (infarctus du myocarde aigu).
LENVIMA doit être utilisé avec prudence chez les patients présentant des risques ou ayant des antécédents de telles manifestations. LENVIMA n’a pas été étudié chez des patients qui avaient subi une thromboembolie artérielle dans les 6 mois précédents. La décision d’administrer ou non LENVIMA doit être basée sur l’évaluation des risques et des bienfaits pour chaque patient. Mettre fin au traitement par LENVIMA à la suite d’une thromboembolie artérielle (voir 4 Posologie et administration).
Allongement de l’intervalle QT
LENVIMA peut causer un allongement de l’intervalle QTc (voir 10 Pharmacologie clinique, Électrophysiologie cardiaque et hémodynamie).
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, un allongement de l’intervalle QT a été observé chez 9 % des patients sous LENVIMA et 2 % des patients sous placebo, l’incidence des cas de grade 3 ou plus étant de 2 % dans le groupe LENVIMA et de 0 % dans le groupe placebo.
Dans le cadre de l’étude de phase III CLEAR sur l’hypernéphrome, 7 % des patients du groupe traité par l’association LENVIMA et pembrolizumab affichaient des valeurs d’intervalle QTcF supérieures à 500 ms; ces valeurs avaient augmenté de plus de 60 ms depuis le début de l’étude chez 16 % des patients (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Allongement de l’intervalle QT).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, la proportion de sujets ayant eu des valeurs d’intervalle QT corrigé au moyen de la formule de Fridericia (QTcF) > 500 ms a été de 4/62 (6 %) dans le groupe LENVIMA à 18 mg + évérolimus à 5 mg et de 0/50 dans le groupe évérolimus à 10 mg. La proportion de sujets ayant eu un allongement > 60 ms de l’intervalle QTcF par rapport aux valeurs initiales était de 7/62 (11 %) dans le groupe LENVIMA à 18 mg + évérolimus à 5 mg et de 0/50 dans le groupe évérolimus à 10 mg.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, un allongement > 60 ms de l’intervalle QTc a été signalé chez 8 % (n = 37) des patients du groupe traité par LENVIMA. L’incidence d’intervalle QTc > 500 ms a été de 2 % (n = 11) chez les patients du groupe LENVIMA (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets cardiovasculaires, Électrocardiographie).
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, dans l’ensemble, un allongement de l’intervalle QT été signalé chez 4,1 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM.
Un allongement de l’intervalle QTc peut entraîner un risque accru d’arythmies ventriculaires, notamment de torsades de pointes. Une torsade de pointes est une tachyarythmie ventriculaire polymorphe. En général, le risque de torsades de pointes augmente avec le degré d’allongement de l’intervalle QTc produit par le médicament. Les torsades de pointes peuvent être asymptomatiques ou se manifester sous forme d’étourdissements, de palpitations, de syncope ou de convulsions. Si elles sont soutenues, les torsades de pointes peuvent évoluer vers la fibrillation ventriculaire et la mort subite d’origine cardiaque. Le traitement par LENVIMA n’est pas recommandé chez les patients qui sont atteints du syndrome du QT long congénital ou qui prennent des médicaments ayant l’effet connu d’allonger l’intervalle QTc (voir 9 Interactions médicamenteuses). L’hypokaliémie, l’hypomagnésémie et l’hypocalcémie doivent être corrigées avant l’administration de LENVIMA.
Les facteurs de risque pour les torsades de pointes dans la population générale sont, notamment, les suivants : sexe féminin; âge de 65 ans ou plus; intervalle QT/QTc allongé au départ; présence de variantes génétiques modifiant les canaux ioniques cardiaques ou les protéines régulatrices, en particulier des syndromes du QT long congénitaux; antécédents familiaux de mort subite d’origine cardiaque avant l’âge de 50 ans; cardiopathie (p. ex., ischémie myocardique ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, maladie du système de conduction); antécédents d’arythmies; déséquilibres électrolytiques (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou affections menant à des déséquilibres électrolytiques (p. ex., vomissements persistants, troubles de l’alimentation); bradycardie; manifestations neurologiques aiguës (p. ex., hémorragie intracrânienne ou sous-arachnoïdienne, AVC, traumatisme intracrânien); diabète et neuropathie autonome.
Lorsque des médicaments qui allongent l’intervalle QTc sont prescrits, les professionnels de la santé doivent informer leurs patients concernant la nature et les conséquences des variations à l’électrocardiogramme (ECG), les maladies et troubles sous-jacents considérés comme étant des facteurs de risque, les interactions médicamenteuses établies et prévues, les symptômes évoquant l’arythmie et les stratégies de prise en charge des risques, et leur fournir d’autres renseignements pertinents sur l’utilisation du médicament. Les patients doivent être avertis de communiquer immédiatement avec leur professionnel de la santé pour signaler toute nouvelle douleur ou gêne thoracique, tout changement de leur fréquence cardiaque, toute survenue de palpitations, d’étourdissements, de vertiges ou d’évanouissement, toute modification de la dose ou nouvelle utilisation d’autres médicaments. Il faut surveiller régulièrement le tracé ECG et les électrolytes, et corriger les anomalies électrolytiques chez tous les patients (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Système endocrinien et métabolisme
Hypocalcémie
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 9 % (n = 23) des patients du groupe LENVIMA ont présenté une hypocalcémie de grade 3 ou plus, contre 2 % (n = 2) dans le groupe placebo (voir 8 Effets indésirables, Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Dans la plupart des cas, l’hypocalcémie a répondu à une supplémentation en calcium et à une interruption de l’administration/réduction de la dose de LENVIMA.
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, 6 % (n = 3) des patients du groupe LENVIMA + évérolimus et 2 % (n = 1) des patients du groupe évérolimus ont présenté une hypocalcémie de grade 3 ou plus. Il n’y a eu aucun abandon dû à une hypocalcémie.
Durant l’étude 304 de phase III REFLECT sur le CHC, 0,4 % (n = 2) des patients du groupe LENVIMA ont présenté une hypocalcémie de grade 3 (voir 8 Effets indésirables, Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, des épisodes d’hypocalcémie ont été signalés chez 4,1 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM. L’incidence d’hypocalcémie de grade 3 était de 1,2 % (n = 4) chez les patientes traitées par LENVIMA en association avec le pembrolizumab. Aucun épisode d’hypocalcémie de grade 4 n’a été observé.
Surveiller la calcémie au moins une fois par mois et recourir à une supplémentation en calcium au besoin pendant le traitement par LENVIMA. Interrompre l’administration et ajuster la posologie de LENVIMA au besoin selon la gravité, la présence de changements à l’ECG et la persistance de l’hypocalcémie.
Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien LENVIMA altère la suppression thyroïdienne exogène. Au début de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 88 % des patients avaient un taux de thyréostimuline (TSH) inférieur ou égal à 0,5 mU/L. Plus tard au cours de l’essai, une élévation au-delà de 0,5 mU/L a été observée chez 61 % des patients du groupe LENVIMA et 14 % des patients du groupe placebo qui avaient initialement un taux de TSH normal.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, 57 % des patients du groupe traité par l’association LENVIMA et pembrolizumab ont présenté une hypothyroïdie (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Altération de la suppression de la
thyréostimuline / dysfonctionnement thyroïdien).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, une hypothyroïdie de grade 1 ou 2 est survenue chez 24 % des patients sous LENVIMA + évérolimus et 2 % des patients sous évérolimus. Plus tard au cours de l’essai, une élévation du taux de TSH été observée chez 60 % des patients du groupe LENVIMA + évérolimus et 3 % des patients du groupe évérolimus en monothérapie qui avaient initialement un taux de TSH normal ou faible.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, une hypothyroïdie de grade 1 ou 2 est survenue chez 21 % (n = 100) des patients du groupe LENVIMA. Une élévation du taux de TSH a été observée après le début de l’étude chez 70 % (n = 316) des patients traités par LENVIMA (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets endocriniens ou sur le métabolisme, Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien).
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, des cas d’hypothyroïdie ont été observés chez 66,4 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM, comparativement à 0,9 % des patientes du groupe de traitement choisi par le médecin. Des cas de grade 3 ou 4 sont survenus chez 0,9 % (n = 3) des patientes, comparativement à aucun cas dans le groupe de traitement choisi par le médecin.
Une évaluation du taux de TSH doit être effectuée avant le début du traitement par LENVIMA, puis chaque mois durant le traitement. Il faut modifier au besoin la dose d’hormones thyroïdiennes de substitution. Il convient de traiter l’hypothyroïdie conformément à la pratique médicale habituelle afin de maintenir les patients en euthyroïdie (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Syndrome de lyse tumorale
Le lenvatinib peut provoquer un syndrome de lyse tumorale pouvant être mortel. Les facteurs de risque du syndrome de lyse tumorale comprennent notamment une charge tumorale importante, une insuffisance rénale préexistante et une déshydratation. Ces patients doivent faire l’objet d’une étroite surveillance et être traités selon les indications cliniques.
Appareil digestif
Diarrhée
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, une diarrhée a été rapportée chez 62 % des patients du groupe traité par l’association LENVIMA et pembrolizumab (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Appareil digestif, Diarrhée).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, une diarrhée a été signalée chez 81 % des patients sous LENVIMA + évérolimus et 34 % des patients sous évérolimus. Des cas de grade 3 ou 4 sont survenus chez 19 % des patients sous LENVIMA + évérolimus et 2 % des patients sous évérolimus. La diarrhée a été la cause la plus fréquente d’interruption de l’administration ou de réduction de la dose, et a récidivé malgré une réduction de la dose. Elle a entraîné l’abandon du traitement par un patient (voir 8 Effets indésirables, Effets indésirables survenus lors des essais cliniques portant sur l’hypernéphrome, tableau 9).
En cas de diarrhée, instaurer rapidement des mesures de prise en charge médicale. Rester à l’affût de la déshydratation. Interrompre l’administration de LENVIMA en cas de diarrhée de grade 3 et reprendre le traitement à une dose réduite une fois que la diarrhée a régressé au grade 1 ou à son niveau initial. Cesser définitivement l’administration de LENVIMA en cas de diarrhée de grade 4 malgré une prise en charge médicale.
Perforation gastro-intestinale et formation d’une fistule gastro-intestinale
Des cas graves de perforation gastro-intestinale ou de formation d’une fistule gastro-intestinale et leurs séquelles ont été signalés fréquemment au cours des essais cliniques sur LENVIMA, y compris des réactions mortelles. Des fistules (p. ex., gastro-intestinales, bronchopleurales, trachéo-œsophagiennes, œsophagiennes, cutanées, pharyngées et de l’appareil génital féminin) ont été signalées dans le cadre d’essais cliniques sur LENVIMA et dans la pratique après la commercialisation, y compris des réactions mortelles. Des fistules touchant des parties du corps autres que l’estomac ou les intestins ont été observées pour l’ensemble des indications. Des réactions ont été signalées à différents moments allant de 2 semaines à plus de 1 an après le début du traitement par LENVIMA, la période de latence médiane étant d’environ 3 mois. De plus, des cas de pneumothorax ont été signalés avec ou sans signe évident de fistule bronchopleurale. Certains signalements de perforation gastro-intestinale, de fistule et de pneumothorax ont été faits en association avec une régression ou une nécrose tumorales. Dans la plupart des cas, la perforation gastro-intestinale et la formation d’une fistule gastro-intestinale sont survenues chez des sujets qui avaient des facteurs de risque tels qu’une intervention chirurgicale ou une radiothérapie antérieure (voir 8 Effets indésirables, Effets indésirables observés après la commercialisation).
Durant l’essai pivot portant sur le cancer différencié de la thyroïde, des cas de perforation ou de fistule gastro-intestinale ont été signalés chez 2 % des patients sous LENVIMA et 0,8 % des patients sous placebo.
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, des cas de perforation, de fistule ou d’abcès gastro-intestinaux, de grade 3 ou plus, ont été signalés chez 2 % des patients sous LENVIMA + évérolimus et 0 % des patients sous évérolimus. Ces manifestations se sont résorbées chez tous les patients.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, des cas de perforation ou de fistule gastro-intestinale ont été signalés chez 2 % (n = 9) des patients du groupe LENVIMA. Une perforation ou fistule gastro-intestinale de grade 3 ou plus a été observée chez 1 % (n = 5) des patients dans le groupe traité par LENVIMA.
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, une formation de fistule a été signalée chez 1,8 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM. Des cas de perforation gastro-intestinale ont été signalés chez 2,9 % des patientes. Un cas de perforation gastro-intestinale (perforation intestinale) a été mortel.
Cesser l’administration de LENVIMA en cas de perforation ou de fistule gastro-intestinales (voir 4 Posologie et administration).
Système sanguin et lymphatique
Hémorragie
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, des épisodes hémorragiques ont été rapportés chez 35 % des patients traités par LENVIMA et 18 % des patients recevant le placebo. Le type d’épisode hémorragique le plus fréquent a été l’épistaxis (grade 1 : 11 %; grade 2 : 1 %). Toutefois, l’incidence d’hémorragie de grade 3 à 5 a été similaire dans les groupes, soit de 2 % et de 3 %, respectivement.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, des épisodes hémorragiques ont été rapportés chez 27 % des patients du groupe traité par l’association LENVIMA et pembrolizumab. Des épisodes hémorragiques de grade 3 ou plus ont été signalés chez 5 % des patients et deux d’entre eux se sont révélés fatals (rupture d’anévrisme et hémorragie sous-arachnoïdienne) (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Effets hématologiques, Hémorragie).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, des épisodes hémorragiques sont survenus chez 34 % des patients sous LENVIMA + évérolimus et 26 % des patients sous évérolimus. Le type d’épisode hémorragique le plus fréquent a été l’épistaxis (LENVIMA + évérolimus : 23 %; évérolimus : 24 %). Des épisodes de grade 3 ou plus sont survenus chez 8 % des patients sous LENVIMA + évérolimus et 2 % des patients sous évérolimus. Parmi ces épisodes, un cas d’hémorragie cérébrale d’issue fatale est survenu dans le groupe LENVIMA + évérolimus; le traitement a été arrêté en raison d’un épisode hémorragique chez 3 % des patients de ce groupe.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, des épisodes hémorragiques sont survenus chez 23 % (n = 110) des patients du groupe LENVIMA. Les types d’épisodes hémorragiques les plus fréquents ont été l’épistaxis (7 %; n = 34), l’hématurie (5 %; n = 25) et le saignement gingival (4 %; n = 18). Des épisodes de grade 3 ou plus sont survenus chez 5 % (n = 24) des patients traités par LENVIMA. Dans le groupe LENVIMA, 1,5 % (n = 7) des patients ont eu une hémorragie mortelle. Un épisode hémorragique a entraîné l’abandon du traitement chez 2 % (n = 8) des patients du groupe LENVIMA (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets hématologiques, Hémorragie).
De graves saignements liés aux tumeurs, dont des cas d’hémorragie intracrânienne d’issue fatale, ont été rapportés chez des patients du groupe LENVIMA atteints de métastases au cerveau (dans le cadre d’études sur le cancer différencié de la thyroïde et d’autres études). Le degré d’invasion ou d’infiltration tumorale dans les principaux vaisseaux sanguins (p. ex., l’artère carotide) doit être pris en considération avant le début du traitement par LENVIMA étant donné le risque d’hémorragie grave pouvant résulter de la réduction ou de la nécrose de la tumeur à la suite du traitement par LENVIMA.
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, des épisodes d’hémorragie ont été signalés chez 25,1 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM. Un épisode hémorragique (hémorragie gastro-intestinale basse) a été mortel.
Interrompre l’administration de LENVIMA en cas d’hémorragie de grade 3, et ce, jusqu’à ce que celle-ci régresse au grade 0 ou 1. Reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin selon la gravité ou la persistance de l’hémorragie. Mettre fin au traitement par LENVIMA en cas d’hémorragie de grade 4 (voir 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
Le lenvatinib est principalement métabolisé dans le foie.
Dans l’ensemble des études cliniques durant lesquelles 1327 patients ont reçu LENVIMA en monothérapie pour des indications autres qu’un CHC, une insuffisance hépatique (parfois mortelle) a été signalée chez 0,3 % (n = 4) des patients, une atteinte hépatique chez 0,2 % (n = 2) des patients, une hépatite aiguë chez 0,2 % (n = 2) des patients et une atteinte hépatocellulaire chez 0,1 % (n = 1) des patients (voir 8 Effets indésirables).
L’hépatotoxicité, notamment une encéphalopathie hépatique et une insuffisance hépatique (réactions parfois mortelles), a été plus fréquente chez les patients traités par LENVIMA ayant un CHC que chez ceux ayant un cancer différencié de la thyroïde ou un hypernéphrome. Dans le groupe atteint d’un CHC, une encéphalopathie hépatique est survenue chez 8 % (n = 38) des patients traités par LENVIMA. Une encéphalopathie hépatique et une insuffisance hépatique ont été des motifs d’abandon chez 2 % (n = 7) et 1 %, respectivement, des patients traités par LENVIMA. Une encéphalopathie hépatique de grade 3 ou plus est survenue chez 5 % (n = 23) des patients traités par LENVIMA. Une insuffisance hépatique de grade 3 ou plus est survenue chez 3 % (n = 15) des patients du groupe LENVIMA. Les patients ayant un dysfonctionnement hépatique plus grave et/ou une charge tumorale hépatique plus forte au départ couraient un risque accru d’encéphalopathie hépatique et d’insuffisance hépatique. L’encéphalopathie hépatique a aussi été plus fréquente chez les patients de 75 ans ou plus. Environ la moitié des cas d’insuffisance hépatique ont été signalés chez des patients atteints d’une maladie évolutive.
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 4 % des patients traités par LENVIMA ont présenté une élévation de grade 3 ou plus du taux d’alanine aminotransférase (ALT) et 5 %, une élévation de grade 3 ou plus du taux d’aspartate aminotransférase (AST). Aucun patient du groupe placebo n’a eu d’élévations de grade 3 ou plus des taux d’ALT ou d’AST.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, des anomalies hépatiques de grade 3 ou 4, dont des hausses des taux d’enzymes hépatiques, se sont produites chez 9 % des patients traités par l’association LENVIMA et pembrolizumab. (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Effets hépatiques, Hépatotoxicité).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, 3 % des patients sous LENVIMA + évérolimus ont présenté une élévation du taux d’ALT et 3 %, une élévation du taux d’AST de grade 3 ou plus. Dans le groupe évérolimus, 2 % des patients ont présenté une élévation du taux d’ALT, et aucun n’a présenté d’élévation du taux d’AST de grade 3 ou plus.
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, des cas d’hépatotoxicité ont été observés chez 34,5 % des patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM. Au total, 45 patientes ont signalé une hépatotoxicité de grade 3 ou 4, dont 4 étaient de grade 4.
Une évaluation de la fonction hépatique doit être effectuée avant le début du traitement par LENVIMA et être répétée toutes les 2 semaines pendant les 2 premiers mois, puis tous les mois jusqu’à la fin du traitement. Chez les patients atteints d’un CHC traités par LENVIMA, il faut surveiller les signes de détérioration de la fonction hépatique, y compris d’apparition d’une encéphalopathie hépatique. En cas d’atteinte hépatique de grade 3 ou plus, il faut interrompre le traitement par LENVIMA jusqu’à une régression au grade 0 ou 1 ou à l’état initial. Par la suite, on peut reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin, selon la gravité et la persistance de l’hépatotoxicité. Il faut mettre fin au traitement par LENVIMA en présence d’insuffisance hépatique (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4 Posologie et administration).
Système nerveux
Syndrome d’encéphalopathie postérieure réversible / syndrome de leucoencéphalopathie postérieure réversible (SEPR / SLPR)
Au cours des études cliniques menées sur LENVIMA en monothérapie, un syndrome d’encéphalopathie postérieure réversible (SEPR), aussi appelé syndrome de leucoencéphalopathie postérieure réversible (SLPR), est survenu chez moins de 1 % des patients traités par LENVIMA.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, une forme grave de SEPR de grade 3 ou plus est apparue chez 2 patients (1 %) du groupe traité par l’association LENVIMA et pembrolizumab (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Effets neurologiques, Syndrome d’encéphalopathie postérieure réversible / syndrome de leucoencéphalopathie postérieure réversible (SEPR/SLPR)).
Durant l’étude 205 de phase II portant sur l’hypernéphrome, un SEPR est survenu chez un patient qui recevait LENVIMA en monothérapie.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, un SEPR est survenu chez 0,2 % (n = 1) des patients recevant LENVIMA en monothérapie.
Durant les études portant sur le cancer de l’endomètre, 1 cas de SEPR de grade 3 a été signalé.
Le SEPR est une affection neurologique qui peut se manifester par des céphalées, des convulsions, une léthargie, une confusion, une altération des fonctions mentales, la cécité et d’autres troubles visuels ou neurologiques. Il peut s’accompagner d’une hypertension légère à grave. Une imagerie par résonance magnétique est requise pour confirmer le diagnostic de SEPR. Des mesures appropriées doivent être prises pour maîtriser la tension artérielle. Chez les patients présentant des signes ou des symptômes de SEPR de grade 1 à 3, interrompre le traitement par LENVIMA. Lorsque les signes ou les symptômes de SERP sont revenus au grade 0 ou 1, reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin de façon définitive selon la gravité et la persistance des symptômes neurologiques. Si le patient présente des signes ou des symptômes de SERP de grade 4, arrêter définitivement le traitement par LENVIMA (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Hypertension et 4 Posologie et administration, Modifications de la dose ou arrêt du traitement chez les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome, d’un CHC ou d’un cancer de l’endomètre, tableau 1).
Considérations périopératoires
Ostéonécrose de la mâchoire (ONM)
Des cas d’ostéonécrose de la mâchoire (ONM) ont été observés chez des patients traités par LENVIMA (voir 8 Effets indésirables, Effets indésirables observés après la commercialisation). Les interventions dentaires effractives constituent un facteur de risque connu d’ONM. Le patient doit envisager de passer un examen dentaire complet et de faire effectuer toutes les interventions préventives nécessaires avant de commencer le traitement par LENVIMA. On doit sensibiliser le patient à l’importance de passer des examens dentaires périodiques et de maintenir une bonne hygiène buccale durant le traitement par LENVIMA. Il faut éviter le plus possible les interventions dentaires effractives durant le traitement par LENVIMA. La prudence est de mise chez les patients recevant des agents associés à une ONM, comme les bisphosphonates et le denosumab.
Complications liées à la cicatrisation des plaies
Des complications liées à la cicatrisation des plaies, entre autres la formation d’une fistule et une déhiscence de la plaie, peuvent survenir avec LENVIMA. Interrompre l’administration de LENVIMA pendant au moins 6 jours avant une intervention chirurgicale planifiée.
Reprendre le traitement par LENVIMA après l’intervention chirurgicale si la cicatrisation de la plaie est adéquate, selon le jugement clinique d’un médecin. Arrêter définitivement le traitement par LENVIMA chez les patients ayant des complications liées à la cicatrisation des plaies (voir 8 Effets indésirables, Effets indésirables observés après la commercialisation).
Fonction rénale
Insuffisance rénale et altération de la fonction rénale
Au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, des cas d’altération de la fonction rénale (y compris d’insuffisance rénale) ont été signalés chez 14 % des patients sous LENVIMA et 2 % des patients sous placebo. L’incidence d’insuffisance rénale ou d’altération de la fonction rénale de grade 3 ou plus a été de 3 % dans le groupe LENVIMA et de 1 % dans le groupe placebo.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, 4 % des patients ont présenté une insuffisance rénale (1 % des cas étaient de grade 3 ou plus) et 4 % des patients ont été atteints de lésions rénales aiguës (2 % des cas étaient de grade 3 ou plus), alors que 1 % des patients ont été aux prises avec une altération de leur fonction rénale (0,3 % des cas étaient de grade 3 ou plus). Une hausse de la créatinémie et une néphrite ont été incriminées dans un décès chacune (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Effets rénaux, Insuffisance rénale et altération de la fonction rénale).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, des cas d’altération de la fonction rénale ont été signalés chez 18 % des patients sous LENVIMA + évérolimus et 12 % des patients sous évérolimus. L’incidence d’insuffisance rénale de grade 3 ou plus a été de 10 % dans le groupe LENVIMA + évérolimus et de 2 % dans le groupe évérolimus.
Durant l’étude 304 de phase III REFLECT portant sur le CHC, une altération de la fonction rénale a été signalée chez 7 % (n = 34) des patients du groupe LENVIMA. Des cas de dysfonction ou d’insuffisance rénale de grade 3 ou plus sont survenus chez 2 % (n = 9) des patients traités par LENVIMA. Chez les patients atteints d’un CHC, une fonction rénale altérée au départ a été associée à une incidence accrue de fatigue, d’hypothyroïdie, de déshydratation, de diarrhée, de diminution de l’appétit, de protéinurie et d’encéphalopathie hépatique. Les réactions rénales et les thromboembolies artérielles ont aussi été plus fréquentes chez ces patients (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets rénaux, Insuffisance rénale et altération de la fonction rénale).
Durant l’étude 309/KEYNOTE-775 de phase III portant sur le cancer de l’endomètre, parmi les patientes traitées par LENVIMA en association avec le pembrolizumab dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience du SRM, 1,5 % ont présenté une insuffisance rénale (dont 0,9 % étaient de grade 3 et aucune de grade 4 ou 5), 5,3 % ont été atteintes de lésions rénales aiguës (3,2 % étaient de grade 3 ou plus, dont un cas a été mortel) et 0,9 % ont été aux prises avec une altération de leur fonction rénale (aucun cas de grade 3 ou plus).
Le principal facteur de risque défini a été la déshydratation ou l’hypovolémie due à la diarrhée et aux vomissements. Une prise en charge active de la diarrhée et de tout autre symptôme gastro-intestinal doit être instaurée dans les cas de grade 1 en vue de réduire le risque d’apparition d’une insuffisance rénale ou d’une altération de la fonction rénale. Interrompre l’administration de LENVIMA en cas d’altération de la fonction rénale ou d’insuffisance rénale de grade 3 ou 4, et ce, jusqu’à une régression au grade 0 ou 1 ou à l’état initial. Reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin selon la gravité et la persistance de l’altération de la fonction rénale (voir 4 Posologie et administration).
Protéinurie
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, une protéinurie a été décelée chez 34 % des patients sous LENVIMA et 3 % des patients sous placebo (voir 8 Effets indésirables). L’incidence de protéinurie de grade 3 a été de 11 % dans le groupe LENVIMA et de 0 % dans le groupe placebo.
Pendant l’étude de phase III CLEAR sur l’hypernéphrome, une protéinurie a été signalée chez 30 % des patients du groupe traité par l’association LENVIMA et pembrolizumab (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Protéinurie).
Durant l’étude 205 de phase Ib+II portant sur l’hypernéphrome, une protéinurie a été décelée chez 31 % des patients sous LENVIMA + évérolimus et 14 % des patients sous évérolimus. L’incidence de protéinurie de grade ≥ 3 chez les patients sous LENVIMA + évérolimus a été de 8 % contre 2 % chez les patients sous évérolimus.
Dans le groupe LENVIMA + évérolimus, le délai médian d’apparition d’une protéinurie tous grades confondus a été de 6,1 semaines et d’une protéinurie de grade ≥ 3, de 20,1 semaines; le taux d’abandon du traitement a été de 5 %. En comparaison, chez les patients sous évérolimus, le délai médian d’apparition d’une protéinurie tous grades confondus a été de 11,9 semaines et d’une protéinurie de grade ≥ 3, de 18,6 semaines.
Durant l’étude pivot 304 de phase III REFLECT sur le CHC, une protéinurie a été signalée chez 26 % (n = 125) des patients du groupe LENVIMA, étant de grade 3 dans 6 % (n = 28) des cas (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC, Effets rénaux, Protéinurie).
Le taux urinaire de protéines doit être vérifié régulièrement. Si la protéinurie mesurée par bandelette urinaire est ≥ 2+, procéder à une analyse du taux de protéines dans l’urine sur 24 heures. Interrompre l’administration de LENVIMA si le résultat est ≥ 2 grammes de protéines par 24 heures et reprendre le traitement à une dose réduite si le résultat est < 2 grammes de protéines par 24 heures. Cesser le traitement par LENVIMA en cas de syndrome néphrotique (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4 Posologie et administration).
Santé reproductive
Hommes
Les hommes doivent être avertis d’utiliser une méthode de contraception acceptable (définie comme une méthode barrière jumelée à un spermicide).
Femmes
Les femmes en âge de procréer doivent éviter une grossesse et utiliser une méthode de contraception hautement efficace pendant leur traitement par LENVIMA et pendant au moins 1 mois après la fin de ce traitement. On ignore actuellement si le lenvatinib réduit l’efficacité des contraceptifs hormonaux. C’est pourquoi les femmes qui ont recours aux contraceptifs oraux doivent y ajouter une méthode barrière.
- Fertilité
L’effet de LENVIMA sur la fertilité des hommes et des femmes est inconnu. D’après des données de toxicologie, LENVIMA pourrait réduire la fertilité des mâles et des femelles chez l’animal (voir 16 Toxicologie non clinique). Avant d’instaurer le traitement par LENVIMA, les médecins doivent informer et conseiller leurs patients de manière appropriée.
7.1 Populations particulières
Patients atteints d’insuffisance hépatique
L’association formée de LENVIMA et de pembrolizumab n’a pas fait l’objet d’études chez des patients atteints d’insuffisance hépatique de classe B ou C de Child-Pugh. Se reporter à la monographie du pembrolizumab pour connaître la posologie de cet agent.
Il n’est pas nécessaire de modifier la dose chez les patients atteints d’une insuffisance hépatique légère et d’un cancer différencié de la thyroïde, d’un hypernéphrome, d’un CHC ou d’un cancer de l’endomètre, ni chez les patients atteints d’une insuffisance hépatique modérée et d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre.
Chez les patients atteints d’un cancer différencié de la thyroïde qui présentent une insuffisance hépatique grave (classe C de Child-Pugh), la dose initiale est de 14 mg (1 capsule de 10 mg et 1 capsule de 4 mg), 1 fois par jour.
Chez les patients atteints d’un hypernéphrome qui présentent une insuffisance hépatique grave (classe C de Child-Pugh), la dose recommandée de LENVIMA est de 10 mg en association avec l’évérolimus à la dose recommandée dans la monographie de cet agent pour les patients présentant une insuffisance hépatique grave.
Chez les patientes atteintes d’un cancer de l’endomètre qui présentent une insuffisance hépatique grave (classe C de Child-Pugh), la dose recommandée de LENVIMA est de 10 mg en association avec le pembrolizumab à la dose recommandée dans la monographie de cet agent.
Parmi les patients atteints d’un CHC et d’une insuffisance hépatique légère (classe A de Child-Pugh), la tolérabilité de LENVIMA semblait être plus réduite chez les patients ayant un score de Child-Pugh de 6 que chez ceux qui avaient un score de Child-Pugh de 5. Une surveillance étroite de la fonction hépatique est recommandée chez les patients ayant un score de Child-Pugh de 6. D’autres modifications posologiques peuvent être nécessaires, selon la tolérance de chaque patient (voir 4 Posologie et administration, Insuffisance hépatique).
Les données existantes très limitées portant sur les patients atteints d’un CHC et d’une insuffisance hépatique modérée (classe B de Child-Pugh) ne sont pas suffisantes pour permettre une recommandation sur la posologie. LENVIMA n’a pas été étudié chez les patients atteints d’un CHC qui présentent une insuffisance hépatique grave (classe C de Child-Pugh); son emploi n’est donc pas recommandé chez ces patients.
Patients atteints d’insuffisance rénale
L’association formée de LENVIMA et de pembrolizumab n’a pas fait l’objet d’études chez des patients atteints d’une insuffisance rénale grave. Se reporter à la monographie du pembrolizumab pour connaître la posologie de cet agent.
Aucune modification de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée et d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre.
Chez les patients atteints d’un cancer différencié de la thyroïde qui présentent une insuffisance rénale grave, la dose initiale est de 14 mg, 1 fois par jour. D’autres modifications posologiques peuvent être nécessaires, selon la tolérance de chaque patient. Chez les patients atteints d’un hypernéphrome et d’une insuffisance rénale grave, la dose recommandée de LENVIMA est de 10 mg en association avec l’évérolimus à 5 mg, 1 fois par jour. Chez les patientes atteintes d’un cancer de l’endomètre qui présentent une insuffisance rénale grave, la dose recommandée de LENVIMA est de 10 mg en association avec le pembrolizumab (voir 4 Posologie et administration, Insuffisance rénale).
Comme les patients atteints de néphropathie terminale et d’un cancer différencié de la thyroïde, d’un hypernéphrome ou d’un cancer de l’endomètre n’ont pas fait l’objet d’études, l’utilisation de LENVIMA chez ces patients n’est pas recommandée.
Chez les patients atteints d’un CHC et d’une insuffisance rénale légère ou modérée, aucune modification de la dose n’est requise. Toutefois, pour les patients ayant un CHC et une insuffisance rénale grave, les données existantes ne permettent pas d’établir une dose recommandée.
Race
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, l’incidence d’œdème périphérique, d’hypertension, de fatigue, d’érythrodysesthésie palmo-plantaire, de protéinurie, de thrombocytopénie et d’élévation du taux sanguin de TSH a été plus élevée chez les patients d’origine asiatique que chez les patients de race blanche.
Chez les patients atteints d’un CHC, l’incidence de protéinurie et de syndrome d’érythrodysesthésie palmo-plantaire a été plus élevée chez les patients d’origine asiatique que chez les patients de race blanche, alors que l’incidence de fatigue, d’encéphalopathie hépatique, de lésions rénales aiguës, d’anxiété, d’asthénie, de thrombocytopénie et de vomissements a été plus élevée chez les patients de race blanche.
Sexe
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, l’incidence d’hypertension (y compris d’hypertension de grade 3 ou 4), de protéinurie et d’érythrodysesthésie palmo-plantaire a été plus élevée chez les femmes, alors que l’incidence de diminution de la fraction d’éjection, de perforation gastro-intestinale et de formation d’une fistule gastro-intestinale a été plus élevée chez les hommes. Durant l’étude pivot de phase Ib+II portant sur l’hypernéphrome, l’incidence de manifestations d’ordre hépatique a été plus élevée chez les femmes, alors que l’incidence d’hémorragie, de manifestations d’ordre rénal, d’érythrodysesthésie palmo-plantaire et de protéinurie a été plus élevée chez les hommes.
Chez les patients atteints d’un CHC, l’incidence d’hypertension, de fatigue et d’allongement de l’intervalle QT à l’ECG a été plus élevée chez les femmes. Des manifestations d’insuffisance hépatique ont été observées seulement chez des hommes.
Patients pesant moins de 60 kg
Patients atteints d’un cancer différencié de la thyroïde : Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, chez les patients de faible poids corporel (< 60 kg), l’érythrodysesthésie palmo-plantaire, la protéinurie de même que l’hypocalcémie et l’hyponatrémie de grade 3 ou 4 ont été plus fréquentes, et une tendance vers une incidence supérieure de perte d’appétit de grade 3 ou 4 a été constatée.
Patients atteints d’un CHC : La pharmacocinétique du lenvatinib a été modifiée par le corps corporel en présence d’un CHC (étude 304 de phase III REFLECT portant sur le CHC), mais pas en présence d’un cancer différencié de la thyroïde (essai pivot de phase III SELECT portant sur le carcinome différencié de la thyroïde) ni d’un hypernéphrome (étude pivot de phase Ib+II portant sur l’hypernéphrome). En présence d’un CHC, l’exposition au lenvatinib (étude pivot 304 de phase III REFLECT portant sur le CHC) a été comparable chez les patients pesant moins de 60 kg avec une dose initiale de 8 mg et chez les patients pesant 60 kg ou plus avec une dose initiale de 12 mg (voir 4 Posologie et administration et 10 Pharmacologie clinique, Pharmacocinétique).
Surveillance et examens de laboratoire
La tension artérielle doit être vérifiée après la première semaine de traitement par LENVIMA, toutes les 2 semaines pendant les 2 premiers mois et tous les mois par la suite. Si un patient présente une tension artérielle systolique ≥ 140 mm Hg ou une tension artérielle diastolique ≥ 90 mm Hg, une prise en charge active est recommandée (voir 7 Mises en garde et précautions, Hypertension et 4 Posologie et administration).
Il faut surveiller l’apparition d’éventuels symptômes ou signes cliniques de décompensation cardiaque chez les patients, car il peut alors être nécessaire de modifier les doses de LENVIMA ou d’en cesser temporairement ou définitivement l’administration (voir 7 Mises en garde et précautions; Insuffisance cardiaque et 4 Posologie et administration).
Il convient de surveiller les éléments du sang par une formule sanguine complète.
Les taux d’électrolytes et les électrocardiogrammes doivent aussi être vérifiés régulièrement (voir 7 Mises en garde et précautions, Allongement de l’intervalle QT).
Le taux urinaire de protéines doit être vérifié régulièrement. Si la protéinurie mesurée par bandelette urinaire est ≥ 2+, il peut être nécessaire de modifier les doses de LENVIMA ou d’en cesser temporairement ou définitivement l’administration (voir 7 Mises en garde et précautions, Protéinurie et 4 Posologie et administration).
Une évaluation du taux de TSH doit être effectuée avant le début du traitement par LENVIMA, puis chaque mois durant le traitement. Il faut modifier au besoin la dose d’hormones thyroïdiennes de substitution (voir 7 Mises en garde précautions, Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien).
Une évaluation de la fonction hépatique doit être effectuée avant le début du traitement par LENVIMA et être répétée toutes les 2 semaines pendant les 2 premiers mois, puis tous les mois jusqu’à la fin du traitement. En cas d’atteinte hépatique de grade 3 ou plus, il faut interrompre le traitement par LENVIMA jusqu’à une régression au grade 0 ou 1 ou à l’état initial. Par la suite, on peut reprendre le traitement par LENVIMA à une dose réduite ou y mettre fin, selon la gravité et la persistance de l’hépatotoxicité. Il faut mettre fin au traitement par LENVIMA en présence d’insuffisance hépatique (voir 7 Mises en garde et précautions, Hépatotoxicité, et 4 Posologie et administration).
7.1.1 Grossesse
Malgré l’insuffisance de données sur son utilisation chez des femmes enceintes, LENVIMA pourrait se révéler néfaste pour le fœtus compte tenu de son mode d’action. Au cours des études chez les animaux, LENVIMA a causé une toxicité embryofœtale importante à des doses plus faibles que la dose clinique recommandée. Le lenvatinib a été tératogène lorsqu’il a été administré à des rats et à des lapins (voir 16 Toxicologie non clinique). LENVIMA doit être utilisé pendant la grossesse seulement en cas de nécessité absolue et après une évaluation minutieuse des besoins de la mère et des risques pour le fœtus. Les femmes enceintes doivent être averties du risque d’effet néfaste sur le fœtus. Pendant leur traitement par LENVIMA, les femmes ne doivent pas devenir enceintes et doivent utiliser une méthode de contraception efficace.
7.1.2 Allaitement
On ignore si le lenvatinib est excrété dans le lait humain. Le lenvatinib et ses métabolites sont excrétés dans le lait des rates à des concentrations supérieures à celles mesurées dans le plasma maternel, d’où un possible transfert de lenvatinib par l’allaitement. Les risques pour les nouveau-nés ou les nourrissons ne peuvent être exclus; par conséquent, LENVIMA ne doit pas être utilisé par les femmes qui allaitent (voir 16 Toxicologie non clinique).
7.1.3 Enfants et adolescents
Selon les données examinées par Santé Canada, l’efficacité et l’innocuité de LENVIMA n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
Les résultats des études menées chez les animaux laissent croire à un effet défavorable du lenvatinib sur la croissance osseuse chez les enfants. LENVIMA ne doit pas être administré à des enfants de moins de 2 ans, en raison de ces inquiétudes soulevées quant à son innocuité au cours des études chez les animaux (voir 16 Toxicologie non clinique).
7.1.4 Personnes âgées
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, 118 (45 %) des 261 patients traités par LENVIMA avaient 65 ans ou plus. D’après la tendance observée chez les patients âgés (≥ 65 ans), les effets indésirables graves et sérieux ou ayant mené à l’abandon du traitement ont été plus fréquents (20,8 % vs 13,5 %) que chez les patients plus jeunes (< 65 ans). Chez les patients recevant le placebo, la différence entre les groupes d’âge a été moins apparente.
Au cours de l’étude de phase III CLEAR sur l’hypernéphrome, aucune différence d’efficacité n’a été observée dans l’ensemble entre les patients âgés et les patients plus jeunes. Chez les patients âgés de 65 ans ou plus, l’incidence des effets indésirables de grade 3 ou plus se chiffrait à 89 % par rapport à 77 % chez les plus jeunes (voir 8 Effets indésirables, Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique, Personnes âgées).
Bien qu’aucune différence sur le plan de l’efficacité n’ait été observée dans l’ensemble entre les patients âgés et les patients plus jeunes traités par LENVIMA + évérolimus durant l’étude de phase II portant sur l’hypernéphrome, les effets indésirables courants qui suivent sont survenus plus fréquemment chez les patients de 65 ans ou plus que chez les sujets plus jeunes : toux, dyspnée, léthargie, nausées, gonflement périphérique et vomissements. Les patients âgés doivent être traités avec prudence et l’apparition de signes de toxicité doit faire l’objet d’une surveillance.
La tolérabilité de LENVIMA a semblé réduite chez les patients atteints d’un CHC âgés de 75 ans ou plus, et ces derniers ont été plus susceptibles de présenter une hypertension, une protéinurie, une diminution de l’appétit, une asthénie, une déshydratation, des étourdissements et une encéphalopathie hépatique. Les thromboembolies artérielles ont aussi été plus fréquentes dans ce groupe d’âge (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Thromboembolie artérielle).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les données sur l’innocuité dans le traitement du cancer différencié de la thyroïde décrites ci-dessous sont tirées de l’essai pivot de phase III SELECT, où des patients atteints d’un cancer différencié de la thyroïde réfractaire à l’iode radioactif ont été affectés de façon aléatoire (2:1) à un traitement par LENVIMA (n = 261) ou par un placebo (n = 131).
Les données sur l’innocuité de LENVIMA pour le traitement de première intention de l’hypernéphrome présentées ci-dessous sont tirées de l’étude de phase III CLEAR/E7080-G000-307/KEYNOTE-581 (CLEAR), dans laquelle des patients atteints d’un hypernéphrome avancé ont été répartis aléatoirement (1:1:1) pour recevoir LENVIMA (20 mg par voie orale 1 fois par jour) en association avec le pembrolizumab (200 mg par voie intraveineuse toutes les 3 semaines) (n = 352) ou bien le sunitinib (50 mg par voie orale 1 fois par jour pendant 4 semaines, suivies d’un congé thérapeutique de 2 semaines) (n = 340).
Les données sur l’innocuité dans le traitement de l’hypernéphrome précédemment traité décrites ci-dessous sont tirées de l’étude 205 de phase Ib+II, où des patients atteints d’un hypernéphrome non résécable avancé ou métastatique ayant antérieurement subi un traitement ciblé par le facteur de croissance de l’endothélium vasculaire (VEGF) ont été affectés de façon aléatoire (1:1:1) à un traitement par LENVIMA à 18 mg + évérolimus à 5 mg (n = 62), par LENVIMA à 24 mg (n = 52) ou par l’évérolimus à 10 mg (n = 50), 1 fois par jour.
Les données sur l’innocuité dans le traitement du CHC décrites ci-dessous sont tirées de l’étude 304 de phase III REFLECT, où des patients atteints d’un carcinome hépatocellulaire (CHC) non résécable ont reçu, après répartition aléatoire (1:1) soit LENVIMA (n = 476), soit le sorafenib (n = 475).
Les données présentées ci-dessous sur l’innocuité de LENVIMA (20 mg par voie orale 1 fois par jour) administré en association avec le pembrolizumab (200 mg par voie intraveineuse toutes les 3 semaines) chez les patientes atteintes d’un cancer de l’endomètre sont issues de l’étude 309, un essai multicentrique ouvert avec répartition aléatoire (1:1) contrôlé par agent actif et mené auprès de 827 patientes atteintes d’un cancer de l’endomètre avancé qui avaient reçu au moins un schéma de chimiothérapie à base de platine, toutes indications confondues, y compris pour le traitement néoadjuvant et le traitement adjuvant. Les patientes atteintes d’un cancer de l’endomètre sans instabilité MSI-H ni déficience du SMR ont reçu soit LENVIMA à 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg par voie intraveineuse toutes les 3 semaines (n = 342), soit de la doxorubicine ou du paclitaxel (n = 325).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Effets indésirables survenus lors des études cliniques portant sur le cancer différencié de la thyroïde
Le groupe de traitement par LENVIMA et le groupe placebo de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde étaient bien équilibrés pour ce qui est des données démographiques et des caractéristiques initiales. Tous les sujets (100 %) avaient auparavant subi une intervention chirurgicale comme traitement du cancer de la thyroïde. Tous les patients (100 %) du groupe placebo et 98,6 % des sujets du groupe LENVIMA avaient une maladie métastatique (4 sujets du groupe LENVIMA avaient une maladie localement avancée qui répondait aux critères d’admission). La forme et la fréquence de la maladie métastatique étaient similaires dans les deux groupes de traitement. Tous les patients étaient atteints d’un cancer de la thyroïde réfractaire/résistant à l’iode radioactif 131 (131I) documenté. La durée médiane de traitement a été de 16,1 mois pour LENVIMA et de 3,9 mois pour le placebo. Les 261 patients traités par LENVIMA au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde présentaient les caractéristiques suivantes : âge médian de 64 ans, 52 % de femmes, 80 % de patients de race blanche, 18 % de patients asiatiques, 2 % de patients noirs et 4 % de patients hispaniques ou latino-américains (origine ethnique déclarée par les patients).
Durant l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde, les effets indésirables ayant touché le plus de patients traités par LENVIMA (≥ 30 %) ont été, par ordre décroissant de fréquence, les suivants : hypertension, diarrhée, diminution de l’appétit, perte de poids, nausées, fatigue, stomatite, vomissements, protéinurie, syndrome d’érythrodysesthésie palmo-plantaire, douleurs abdominales et dysphonie. Les effets indésirables graves signalés à la fréquence la plus élevée (au moins 2 %) ont été la pneumonie (4 %), l’hypertension (3 %), l’insuffisance rénale ou l’altération de la fonction rénale (3 %) et la déshydratation (3 %).
Des effets indésirables ont entraîné des réductions de doses chez 68 % des patients recevant LENVIMA et 5 % des patients prenant le placebo; le taux d’abandon dû à des effets indésirables a été de 18 % dans le groupe LENVIMA et de 5 % dans le groupe placebo. Les effets indésirables les plus fréquents (fréquence d’au moins 10 %) ayant mené à des réductions de la dose de LENVIMA ont été l’hypertension (13 %), la protéinurie (11 %), une diminution de l’appétit (10 %) et la diarrhée (10 %); les effets indésirables les plus fréquents (fréquence d’au moins 1 %) ayant conduit à l’abandon du traitement par LENVIMA ont été l’hypertension (1 %) et l’asthénie (1 %) (voir 7 Mises en garde et précautions). Les effets indésirables graves cliniquement importants ont été les suivants : hypertension (3,4 %), insuffisance rénale ou altération de la fonction rénale (3,4 %), embolie pulmonaire (1,9 %), insuffisance cardiaque (0,7 %), hémorragie tumorale intracrânienne (0,7 %), syndrome d’encéphalopathie postérieure réversible/syndrome de leucoencéphalopathie postérieure réversible (0,4 %), insuffisance hépatique (0,4 %), thromboembolies artérielles [AVC (0,8 %), accident ischémique transitoire (0,4 %) et infarctus du myocarde (1,1 %)], perforation gastro-intestinale (0,8 %) et fistule gastro-intestinale (0,4 %). Les effets indésirables mortels ont été les suivants : infarctus du myocarde, arrêt cardiorespiratoire, hémorragie tumorale intracrânienne, AVC hémorragique, embolie pulmonaire, insuffisance hépatique et insuffisance rénale (voir 7 Mises en garde et précautions et 3 Encadré sur les mises en garde et précautions importantes).
Tableau 6 Incidence des effets indésirables signalés à une fréquence ≥ 5 % chez les patients et comportant une différence entre les groupes ≥ 5 % (tous les grades CTCAE) ou ≥ 2 % (grades CTCAE 3 et 4) au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde
Classe par système et organe Terme privilégié | LENVIMA à 24 mg n = 261 | Placebo n = 131 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Affections hématologiques et du système lymphatique | ||||
| Lymphopénie | 7,3 | 1,1 | 1,5 | 0 |
| Thrombocytopénie | 13,8 | 1,9 | 2,3 | 0 |
| Affections endocriniennes | ||||
| Hypothyroïdie | 5,4 | 0 | 0 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée | 67,4 | 9,2 | 16,8 | 0 |
| Nausées | 46,7 | 2,3 | 25,2 | 0,8 |
| Stomatitea | 41,0 | 4,6 | 8,4 | 0 |
| Vomissements | 35,6 | 1,9 | 14,5 | 0 |
| Douleurs abdominalesb | 31,4 | 2,3 | 10,7 | 0,8 |
| Constipation | 28,7 | 0,4 | 15,3 | 0,8 |
| Douleur buccalec | 24,9 | 1,1 | 2,3 | 0 |
| Sécheresse buccale | 16,9 | 0,4 | 8,4 | 0 |
| Dyspepsie | 13,0 | 0,4 | 3,8 | 0 |
| Flatulences | 6,1 | 0 | 0,8 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigue | 42,5 | 4,6 | 24,4 | 1,5 |
| Asthénie | 25,3 | 6,1 | 13,0 | 2,3 |
| Œdème périphérique | 20,7 | 0,4 | 7,6 | 0 |
| Malaise | 5,4 | 0 | 0 | 0 |
| Détérioration générale de l’état physique | 4,2 d | 2,7 | 0,8 | 0 |
| Infections et infestations | ||||
| Infection des voies urinaires | 11,5 | 1,1 | 5,3 | 0 |
| Investigations | ||||
| Perte de poids | 51,3 | 13,4 | 14,5 | 0,8 |
| Allongement de l’intervalle QT à l’ECG | 8,8 | 1,5 | 1,5 | 0 |
Classe par système et organe Terme privilégié | LENVIMA à 24 mg n = 261 | Placebo n = 131 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 54,4 | 6,9 | 18,3 | 0,8 |
| Déshydratation | 8,8 | 2,3 | 2,3 | 0,8 |
| Hypoalbuminémie | 9,6 | 0,4 | 1,5 | 0 |
| Hypocalcémie | 12,6 | 5,0 | 0 | 0 |
| Hypokaliémie | 13,8 | 3,4 | 3,8 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie | 26,1 | 0,4 | 6,9 | 0,8 |
| Myalgie | 19,2 | 1,5 | 4,6 | 0 |
| Dorsalgie | 17,6 | 1,9 | 9,2 | 0 |
| Douleur musculosquelettique | 16,1 | 0,4 | 8,4 | 0,8 |
| Douleur aux mains et aux pieds | 15,3 | 1,1 | 6,9 | 1,5 |
| Affections du système nerveux | ||||
| Céphalées | 38,3 | 3,1 | 11,5 | 0,8 |
| Dysgueusie | 18,0 | 0 | 3,1 | 0 |
| Étourdissements | 15,3 | 0,4 | 9,2 | 0 |
| Affections psychiatriques | ||||
| Insomnie | 11,9 | 0 | 3,1 | 0 |
| Affections du rein et des voies urinaires | ||||
| Protéinurie | 33,7 | 10,7 | 3,1 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dysphonie | 31,4 | 1,1 | 5,3 | 0 |
| Toux | 23,8 | 0 | 17,6 | 0 |
| Épistaxis | 11,9 | 0 | 0,8 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Érythrodysesthésie palmo-plantaire | 32,2 | 3,4 | 0,8 | 0 |
| Éruption cutanée | 18,8 | 0,4 | 1,5 | 0 |
| Alopécie | 12,3 | 0 | 5,3 | 0 |
| Hyperkératose | 6,9 | 0 | 1,5 | 0 |
Classe par système et organe Terme privilégié | LENVIMA à 24 mg n = 261 | Placebo n = 131 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Affections vasculaires | ||||
| Hypertensione | 72,8 | 44,4 | 16,0 | 3,8 |
| Hémorragied,f | 34,9 | 1,5 | 18,3 | 3,1 |
| Hypotension | 8,8 | 1,5 | 2,3 | 0 |
a Terme comprenant : stomatite aphteuse, stomatite, glossite, ulcération buccale, inflammation des muqueuses b Terme comprenant : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, sensibilité abdominale, gêne épigastrique, douleur gastro-intestinale
c Terme comprenant : douleur buccale, glossodynie, douleur oropharyngée
d Chiffre comprenant des cas de manifestations mortelles
e Terme comprenant : hypertension, crise hypertensive, élévation de la tension artérielle diastolique, élévation de la tension artérielle
f Terme comprenant : épistaxis, hématurie, contusion, saignement gingival, hématochézie, hémorragie pulmonaire, hémorragie vaginale, hémorragie rectale, hématome, hémorragie hémorroïdaire, hémorragie laryngée, pétéchies, hémorragie tumorale intracrânienne, AVC hémorragique, hémothorax, hémorragie splénique, hématurie, hémorragie conjonctivale, hémorragie oculaire, gastro-duodénite hémorragique, hématémèse, sensibilité accrue aux ecchymoses, rectite hémorragique, purpura, hématome rénal, hémorragie cutanée, hémorragies linéaires sous-unguéales
L’embolie pulmonaire a été un effet indésirable grave cliniquement important observé plus souvent chez les patients sous LENVIMA que chez les patients sous placebo, mais à une incidence inférieure à 5 % (3,1 % [comprenant les cas mortels] vs 1,5 %, respectivement).
Tableau 7 Incidence des effets indésirables graves survenus chez ≥ 1 % des patients traités par
LENVIMA au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde
Classe par système et organe Terme privilégié | LENVIMA à 24 mg n = 261 | Placebo n = 131 |
| Affections gastro-intestinales | ||
| Déshydratation | 2,7 | 0 |
| Dysphagie | 1,1 | 2,3 |
| Vomissements | 1,5 | 0 |
| Troubles généraux et anomalies au point d’administration | ||
| Détérioration générale de l’état physique | 2,7 | 0 |
| Infections et infestations | ||
| Pneumonie | 3,8 | 2,3 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | 1,1 | 3,8 |
| Épanchement pleural malin | 1,1 | 0,8 |
| Affections vasculaires | ||
| Hypertension | 3,4 | 0 |
| Hypotension | 1,5 | 0 |
Classe par système et organe Terme privilégié | LENVIMA à 24 mg n = 261 | Placebo n = 131 |
| Embolie pulmonaire | 1,9 | 1,5 |
Électrocardiographie : Durant l’essai clinique de phase III portant sur le cancer différencié de la thyroïde, la proportion de sujets ayant eu des valeurs d’intervalle QT corrigé au moyen de la formule de Fridericia (QTcF) > 480 ms a été de 30/225 (11,5 %) pendant le traitement par LENVIMA et de 3/123 (2,3 %) pendant le traitement par le placebo.
La proportion de sujets ayant eu un intervalle PR > 220 ms a été de 27/251 (10,3 %) pendant le traitement par LENVIMA et de 5/125 (3,8 %) pendant le traitement par le placebo.
La proportion de sujets ayant eu une fréquence cardiaque < 50 battements par minute (bpm) a été de 28/252 (10,7 %) pendant le traitement par LENVIMA et de 2/128 (1,5 %) pendant le traitement par le placebo (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire; 9 Interactions médicamenteuses; 10 Pharmacologie clinique, Électrophysiologie cardiaque et hémodynamie).
Tension artérielle : Le jour 1 du cycle 2 au cours de l’essai contrôlé par placebo sur le cancer différencié de la thyroïde, LENVIMA a été associé à des élévations moyennes statistiquement significatives (p < 0,0001) de la tension artérielle systolique et diastolique ajustées en fonction du placebo de 12,4 mm Hg et de 9,0 mm Hg, respectivement, par rapport aux valeurs initiales (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire; 10 Pharmacologie clinique, Électrophysiologie cardiaque et hémodynamie).
Effets indésirables survenus lors des études cliniques portant sur l’hypernéphrome
Utilisation de LENVIMA en association avec le pembrolizumab chez des adultes atteints d’un hypernéphrome avancé ou métastatique qui n’ont jamais subi de traitement à action générale contre ce cancer au stade métastatique
L’innocuité de LENVIMA a été évaluée dans le cadre de l’étude CLEAR, dans laquelle 1047 patients atteints d’un hypernéphrome avancé ont été répartis aléatoirement (1:1:1) pour recevoir LENVIMA à 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg par perfusion intraveineuse de 30 minutes toutes les 3 semaines (n = 352) ou LENVIMA à 18 mg par voie orale 1 fois par jour en association avec l’évérolimus à 5 mg par voie orale 1 fois par jour (n = 355) ou bien le sunitinib à 50 mg par voie orale 1 fois par jour pendant 4 semaines, suivies d’un congé thérapeutique de 2 semaines (n = 340). Tous les patients du groupe LENVIMA et pembrolizumab ont commencé leur traitement avec la dose de LENVIMA de 20 mg par voie orale 1 fois par jour. La médiane du temps écoulé avant la première réduction de la dose de LENVIMA a été de 1,9 mois. La médiane de la dose quotidienne moyenne de LENVIMA était de 14 mg. La durée médiane du traitement à l’étude a été de 17,0 mois (intervalle de 0,07 à 39,13 mois) pour l’association LENVIMA et pembrolizumab, et de 7,8 mois pour le sunitinib (intervalle de 0,1 à 37,0 mois). L’administration du pembrolizumab s’est poursuivie pendant une période maximale de 24 mois; cependant, il était permis de poursuivre le traitement par LENVIMA au-delà de 24 mois.
Les effets indésirables les plus répandus (rapportés chez au moins 30 % des patients) étaient les suivants : fatigue, diarrhée, douleur musculosquelettique, hypothyroïdie, hypertension artérielle, stomatite, baisse de l’appétit, éruption cutanée et nausées. Quatre-vingt-deux pour cent des patients ont éprouvé des effets indésirables de grade 3 ou plus, les plus fréquents (5 % ou plus) ayant été les suivants : hypertension artérielle (29 %), hausse des taux de lipase (18 %), diarrhée (10 %), fatigue (9 %), hausse des taux d’amylase (9 %), hépatotoxicité (9 %), protéinurie (8 %), perte pondérale (8 %) et hémorragies (5 %).
Les fréquences indiquées ci-dessous et dans le tableau 8 ont été calculées à partir de tous les effets indésirables signalés, sans égard à l’évaluation de l’investigateur quant au lien de cause à effet.
Des effets indésirables mortels se sont produits chez 4,3 % des patients traités par l’association LENVIMA et pembrolizumab, notamment un arrêt cardio-respiratoire (0,9 %) et une sepsie (0,9 %) auxquels s’est ajouté 1 cas (0,3 %) de chacun des effets indésirables suivants : arythmie, hépatite auto-immune, dyspnée, crise hypertensive, hausse du taux sanguin de créatinine, syndrome de défaillance multiviscérale, syndrome myasthénique, myocardite, néphrite, pneumonite, rupture d’anévrisme, sepsie et hémorragie subarachnoïdienne.
Des effets indésirables graves sont survenus chez 51 % des patients qui recevaient LENVIMA et le pembrolizumab. Les effets indésirables graves qui se sont produits chez ≥ 2 % des patients étaient les épisodes hémorragiques (5 %), la diarrhée (4 %), l’hypertension (3 %), l’infarctus du myocarde (3 %), la pneumonite (3 %), les vomissements (3 %), les lésions rénales aiguës (2 %), l’insuffisance surrénalienne (2 %), la dyspnée (2 %) et la pneumonie (2 %).
Au total, 37 % de l’ensemble des patients ont abandonné LENVIMA, le pembrolizumab ou les deux médicaments à cause d’un effet indésirable; plus précisément, 26 % des patients ont abandonné LENVIMA et 13 %, les deux médicaments. Les effets indésirables qui ont le plus fréquemment (≥ 2 %) mené à l’abandon de LENVIMA, du pembrolizumab ou des deux médicaments étaient l’infarctus du myocarde (3 %), des effets hépatotoxiques (3 %), des lésions rénales aiguës (3 %), l’éruption cutanée (3 %) et la diarrhée (2 %). Consulter les renseignements posologiques sur le pembrolizumab afin de connaître la marche à suivre pour mettre fin à ce traitement.
Au total, l’administration de LENVIMA, du pembrolizumab ou des deux médicaments a été interrompue chez 78 % des patients. Plus précisément, l’administration de LENVIMA a été interrompue chez 73 % des patients et l’administration des deux médicaments, chez 39 % des patients. La dose de LENVIMA a été réduite chez 69 % des patients. Les effets indésirables ayant le plus fréquemment (≥ 5 %) entraîné des réductions de dose ou l’interruption du traitement par LENVIMA ont été la diarrhée (26 %), la fatigue (18 %), l’hypertension (17 %), la protéinurie (13 %), la diminution de l’appétit (12 %), l’érythrodysesthésie palmo-plantaire (11 %), les nausées (9 %), la stomatite (9 %), la douleur musculosquelettique (8 %), l’éruption cutanée (8 %), la hausse du taux de lipase (7 %), les douleurs abdominales (6 %), les vomissements (6 %), la hausse du taux d’ALT (5 %) et la hausse du taux d’amylase (5 %). Consulter les renseignements posologiques sur le pembrolizumab afin de connaître la marche à suivre pour interrompre l’administration de ce médicament.
Le tableau 8 présente les effets indésirables qui se sont produits chez ≥ 20 % des patients du groupe LENVIMA et pembrolizumab au cours de l’étude CLEAR.
Tableau 8 Effets indésirables survenus chez ≥ 20 % des patients atteints d’un hypernéphrome avancé ou métastatique n’ayant jamais reçu de traitement à action générale contre ce cancer au stade métastatique et qui ont été traités par l’association LENVIMA + pembrolizumab ou par le sunitinib dans le cadre de l’étude CLEAR (hypernéphrome)
LENVIMA à 20 mg associé au pembrolizumab à 200 mg n = 352 | Sunitinib à 50 mg n = 340 | |||
Classe par système et organe Terme privilégié | Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) |
| Affections endocriniennes | ||||
| Hypothyroïdiea | 57 | 1 | 32 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhéeb | 62 | 10 | 50 | 6 |
| Stomatitec | 43 | 2 | 43 | 2 |
| Nausées | 36 | 3 | 33 | 1 |
| Douleurs abdominalesd | 27 | 2 | 18 | 1 |
| Vomissements | 26 | 3 | 20 | 1 |
| Constipation | 25 | 1 | 19 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatiguee | 63 | 9 | 56 | 8 |
| Affections hépatobiliaires | ||||
| Hépatotoxicitéf | 25 | 9 | 21 | 5 |
| Investigations | ||||
| Perte de poids | 30 | 8 | 9 | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Baisse de l’appétitg | 41 | 4 | 31 | 1 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
Douleur musculosquelettiqueh | 58 | 4 | 41 | 3 |
| Affections du système nerveux | ||||
| Céphalée | 23 | 1 | 16 | 1 |
| Affections du rein et des voies urinaires | ||||
| Protéinuriel | 30 | 8 | 13 | 3 |
| Lésions rénales gravesj | 21 | 5 | 16 | 2 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dysphonie | 30 | 0 | 4 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanéek | 37 | 5 | 17 | 1 |
Syndrome d’érythrodysesthésie palmo-plantairel | 29 | 4 | 38 | 4 |
LENVIMA à 20 mg associé au
pembrolizumab à 200 mg
n = 352
Sunitinib à 50 mg n = 340
Classe par système et
organe
Terme privilégié
Tous les grades
(%)
Grades 3-4
(%)
Tous les grades
(%)
Grades 3-4
(%)
Affections vasculaires
Hypertensionm 56 29 43 20 Épisodes
hémorragiquesn
27 5 26 4 a Terme comprenant : hypothyroïdie, élévation du taux sanguin de thyréostimuline (TSH) et hypothyroïdie secondaire. b Terme comprenant : diarrhée et gastroentérite.
c Terme comprenant : ulcère aphteux, douleur gingivale, glossite, glossodynie, ulcération buccale, inflammation de la muqueuse buccale, gêne buccale, vésiculation de la muqueuse buccale, douleur buccale, douleur oropharyngée, inflammation pharyngée et stomatite.
d Terme comprenant : gêne abdominale, douleur abdominale, contracture abdominale, sensibilité abdominale, gêne épigastrique, douleur abdominale basse et douleur abdominale haute.
e Terme comprenant : asthénie, fatigue, léthargie et malaise.
f Terme comprenant : hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse de la bilirubinémie, lésion hépatique d’origine médicamenteuse, hausse des taux d’enzymes hépatiques, insuffisance hépatique, anomalie de la fonction hépatique, lésion hépatocellulaire, hépatotoxicité, hyperbilirubinémie, hypertransaminasémie, hépatite d’origine immunitaire, augmentation des résultats aux épreuves fonctionnelles hépatiques, lésion hépatique, hausse de la transaminasémie et hausse du taux de gamma-glutamyltransférase. g Terme comprenant : diminution de l’appétit et satiété rapide.
h Terme comprenant : arthralgie, arthrite, dorsalgie, douleur osseuse, douleur mammaire, douleur thoracique d’origine musculosquelettique, gêne musculosquelettique, douleur musculosquelettique, raideur musculosquelettique, myalgie, douleur cervicale, douleur thoracique non cardiaque, douleur aux extrémités et douleur à la mâchoire. i Terme comprenant : hémoglobinurie, syndrome néphrotique et protéinurie.
j Terme comprenant : lésion rénale aiguë, azotémie, hausse de taux de créatine, diminution de la clairance de la créatine par les reins, hypercréatinémie, insuffisance rénale, altération de la fonction rénale, oligurie, baisse du débit de filtration glomérulaire et néphropathie toxique.
k Terme comprenant : rash génital, rash au point d’administration, rash pénien, rash périnéal, rash, rash érythémateux, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux et rash pustuleux.
l Terme comprenant : érythème palmaire, syndrome d’érythrodysesthésie palmo-plantaire et érythème plantaire. m Terme comprenant : hypertension essentielle, élévation de la tension artérielle, élévation de la tension artérielle diastolique, hypertension, crise hypertensive, rétinopathie hypertensive et pression artérielle labile. Terme englobant tous les termes liés aux hémorragies. Termes liés aux hémorragies cités chez ≥ 1 patient de l’un ou l’autre des groupes de traitement comprenant : hémorragie anale, rupture d’anévrisme, bulle hémorragique, anémie par perte sanguine, présence de sang dans l’urine, hématome au site du cathéter, microhémorragie cérébrale, hémorragie conjonctivale, contusion, diarrhée sanglante, coagulation intravasculaire disséminée, ecchymose, épistaxis, hémorragie oculaire, hémorragie gastrique, gastrite hémorragique, hémorragie gingivale, hémorragie des voies urinaires, hémothorax, hématémèse, hématome, hématochésie, hématurie, hémoptysie, hémorragie hémorroïdale, tendance ecchymotique, hématome au site d’injection, hémorragie au site d’injection, hémorragie intra-abdominale, hémorragie gastro-intestinale basse, syndrome de Mallory-Weiss, mélaena, pétéchies, hémorragie rectale, hémorragie rénale, hémorragie rétropéritonéale, hémorragie de l’intestin grêle, hémorragies linéaires sous-unguéales, hématome sous-cutané, hématome sous-dural, hémorragie subarachnoïdienne, purpura thrombotique thrombocytopénique, hémorragie tumorale, hémorragie traumatique et hémorragie gastro-intestinale haute.
Traitement de l’hypernéphrome précédemment traité en association avec l’évérolimus (étude 205)
Les données décrites ci-dessous sont tirées de l’étude 205 de phase II où des patients atteints d’un hypernéphrome non résécable avancé ou métastatique ont été affectés de façon aléatoire (1:1:1) à un traitement par LENVIMA à 18 mg + évérolimus à 5 mg (n = 51), par LENVIMA à 24 mg (n = 52) ou par l’évérolimus à 10 mg (n = 50), 1 fois par jour. Ces données comprennent également les patients participant au volet d’augmentation de la dose (Ib) de l’étude qui ont reçu LENVIMA à 18 mg + évérolimus à 5 mg (n = 11). La durée médiane du traitement a été de 8,1 mois dans le groupe LENVIMA + évérolimus et de 4,1 mois dans le groupe évérolimus. L’âge médian des 62 patients qui ont reçu LENVIMA + évérolimus durant l’étude Ib+II était de 61 ans; 71 % d’entre eux étaient des hommes et 98 % étaient de race blanche.
Les effets indésirables ayant touché le plus de patients (> 30 %) dans le groupe LENVIMA + évérolimus ont été, par ordre décroissant de fréquence, les suivants : diarrhée, fatigue, arthralgie/myalgie, diminution de l’appétit, vomissements, nausées, stomatite/inflammation de la muqueuse buccale, hypertension, œdème périphérique, toux, douleurs abdominales, dyspnée, éruption cutanée, perte de poids, hémorragies et protéinurie. Les effets indésirables graves signalés à la fréquence la plus élevée (≥ 5 %) ont été l’insuffisance rénale (11 %), la déshydratation (10 %), l’anémie (6 %), la thrombocytopénie (5 %), la diarrhée (5 %), les vomissements (5 %) et la dyspnée (5 %).
Les effets indésirables signalés chez plus de 15 % des sujets et à une fréquence d’au moins 10 % plus élevée dans le groupe LENVIMA + évérolimus que dans le groupe évérolimus en monothérapie ont été les suivants : hypothyroïdie (24 % vs 2 %), diarrhée (81 % vs 34 %), douleurs abdominales (37 % vs 8 %), nausées (45 % vs 16 %), douleur buccale (23 % vs 4 %), vomissements (48 % vs 12 %), fatigue (73 % vs 40 %), œdème périphérique (42 % vs 20 %), pyrexie (21 % vs 10 %), perte de poids (34 % vs 8 %), diminution de l’appétit (53 % vs 18 %), arthralgie/myalgie (55 % vs 32 %), douleur thoracique d’origine musculosquelettique (18 % vs 4 %), insomnie (16 % vs 2 %), protéinurie (31 % vs 14 %), dysphonie (18 % vs 4 %) et hypertension (42 % vs 10 %).
Les effets indésirables de grade 3 ou 4 signalés à une fréquence au moins 4 % plus élevée dans le groupe LENVIMA + évérolimus que dans le groupe évérolimus en monothérapie ont été les suivants : diarrhée (19 % vs 2 %), nausées (5 % vs 0 %), vomissements (7 % vs 0 %), fatigue (18 % vs 2 %), diminution de l’appétit (5 % vs 0 %), arthralgie/myalgie (5 % vs 0 %), protéinurie (8 % vs 2 %) et hypertension (13 % vs 2 %).
Des effets indésirables ont entraîné des réductions de dose ou l’interruption du traitement chez 89 % des patients qui recevaient LENVIMA + évérolimus et 54 % des patients qui recevaient l’évérolimus. Les effets indésirables les plus fréquents (≥ 5 %) ayant mené à des réductions de la dose dans le groupe LENVIMA + évérolimus ont été la diarrhée (21 %), la fatigue (8 %), la thrombocytopénie (6 %), les vomissements (6 %), les nausées (5 %) et la protéinurie (5 %).
Le traitement a été abandonné en raison d’un effet indésirable chez 29 % des patients du groupe LENVIMA + évérolimus et 12 % des patients du groupe évérolimus. Les effets indésirables les plus fréquents ayant mené à un arrêt du traitement dans le groupe LENVIMA + évérolimus ont été la protéinurie (4,8 %) et la thrombocytopénie (3,2 %).
Tableau 9 Effets indésirables survenus chez > 15 % des patients du groupe LENVIMA + évérolimus
- Étude 205 de phase Ib+II portant sur l’hypernéphrome
LENVIMA à 18 mg + évérolimus à 5 mg (n = 62) | Évérolimus à 10 mg (n = 50) | |||
| Classe par système et organe Terme privilégié | Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) |
| Affections endocriniennes | ||||
| Hypothyroïdie | 24 | 0 | 2 | 0 |
| Affections gastro-intestinales | ||||
| Constipation | 16 | 0 | 18 | 0 |
| Diarrhée | 81 | 19 | 34 | 2 |
| Dyspepsie/reflux gastro-œsophagien | 21 | 0 | 12 | 0 |
| Douleurs abdominalesa | 37 | 3 | 8 | 0 |
| Nausées | 45 | 5 | 16 | 0 |
| Douleur buccaleb | 23 | 2 | 4 | 0 |
| Stomatite/inflammation de la muqueuse buccalec | 44 | 2 | 50 | 4 |
| Vomissements | 48 | 7 | 12 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigued | 73 | 18 | 40 | 2 |
| Œdème périphérique | 42 | 2 | 20 | 0 |
| Pyrexie/hausse de la température corporelle | 21 | 2 | 10 | 2 |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 53 | 5 | 18 | 0 |
| Perte de poids | 34 | 3 | 8 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie/myalgiee | 55 | 5 | 32 | 0 |
| Douleur thoracique d’origine musculosquelettique | 18 | 2 | 4 | 0 |
| Affections du système nerveux | ||||
| Céphalées | 19 | 2 | 10 | 2 |
| Affections psychiatriques | ||||
| Insomnie | 16 | 2 | 2 | 0 |
| Affections du rein et des voies urinaires | ||||
| Protéinurie/présence de protéines dans l’urine | 31 | 8 | 14 | 2 |
| Épisode d’insuffisance rénalef | 18 | 10 | 12 | 2 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Toux | 37 | 0 | 30 | 0 |
| Dysphonie | 18 | 0 | 4 | 0 |
Tableau 10 Incidence des effets indésirables graves survenus chez ≥ 4 % des patients – Étude 205 de phase Ib+II portant sur l’hypernéphrome
| Classe par système et organe Terme privilégié | LENVIMA à 18 mg + évérolimus à 5 mg (n = 62) | Évérolimus à 10 mg (n = 50) |
| Affections hématologiques et du système lymphatique | ||
| Anémie | 6,5 | 8 |
| Affections gastro-intestinales | ||
| Diarrhée | 4,8 | 0 |
| Vomissements | 4,8 | 0 |
| Troubles du métabolisme et de la nutrition | ||
| Déshydratation | 9,7 | 0 |
| Affections du rein et des voies urinaires | ||
| Insuffisance rénale aiguë | 8,1 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | 4,8 | 4,0 |
LENVIMA à 18 mg + évérolimus à 5 mg (n = 62) | Évérolimus à 10 mg (n = 50) | |||
| Classe par système et organe Terme privilégié | Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) |
| Dyspnée/dyspnée à l’effort | 35 | 5 | 28 | 8 |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanéeg | 35 | 0 | 40 | 0 |
| Affections vasculaires | ||||
| Épisode hémorragiqueh | 32 | 6 | 26 | 2 |
| Hypertension/hausse de la tension artérielle | 42 | 13 | 10 | 2 |
a Terme comprenant : gêne abdominale, douleur gastro-intestinale, douleur abdominale basse, douleur abdominale haute
b Terme comprenant : douleur gingivale, glossodynie, douleur oropharyngée
c Terme comprenant : stomatite aphteuse, inflammation gingivale, glossite, ulcération buccale d Terme comprenant : asthénie, fatigue, léthargie, malaise
e Terme comprenant : arthralgie, dorsalgie, douleur aux extrémités, douleur musculosquelettique, myalgie f Terme comprenant : hausse de la créatininémie, hausse de l’urémie, diminution de la clairance rénale de la créatinine, néphropathie toxique, insuffisance rénale, insuffisance rénale aiguë, altération de la fonction rénale g Terme comprenant : érythème, rash érythémateux, rash génital, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux, rash septique
h Terme comprenant : diarrhée hémorragique, épistaxis, hémorragie gastrique, hémarthrose, hématome, hématurie, hémoptysie, hémorragie labiale, hématome rénal, hématocèle scrotale
Effets indésirables survenus lors de l’étude clinique portant sur le CHC
Les données sur l’innocuité décrites ci-dessous sont tirées de l’étude 304 de phase III REFLECT, où LENVIMA a été évalué pour le traitement du carcinome hépatocellulaire (CHC) non résécable (n = 476 patients) et comparé au sorafenib (n = 475 patients). La dose initiale de LENVIMA, administré une fois par jour, était basée sur le poids corporel au départ : 12 mg (pour les patients pesant 60 kg ou plus) et 8 mg (pour les patients pesant moins de 60 kg). La dose de sorafenib était de 400 mg, deux fois par jour. La durée médiane du traitement a été de 6 mois pour LENVIMA et de 4 mois pour le sorafenib. Le groupe de 476 patients qui a reçu LENVIMA au cours de l’étude 304 avait un âge médian de 63 ans et était composé à 85 % d’hommes, à 28 % de sujets de race blanche et à 70 % de sujets d’origine asiatique.
Les effets indésirables ayant touché le plus de patients (> 20 %) dans le groupe LENVIMA ont été les suivants, par ordre décroissant de fréquence : hypertension (45 %), fatigue (44 %), diarrhée (39 %), diminution de l’appétit (34 %), arthralgie/myalgie (31 %), perte de poids (31 %), douleurs abdominales (30 %), syndrome d’érythrodysesthésie palmo-plantaire (27 %), protéinurie (26 %), dysphonie (24 %), épisodes hémorragiques (23 %), hypothyroïdie (21 %) et nausées (20 %).
Les effets indésirables graves signalés à la fréquence la plus élevée (≥ 2 %) ont été l’encéphalopathie hépatique (5 %), l’insuffisance hépatique (3 %), l’ascite (3 %), la diminution de l’appétit (2 %) et l’évolution d’une tumeur maligne (2 %).
Des effets indésirables ont entraîné des réductions de dose ou l’interruption du traitement chez 62 % des patients recevant LENVIMA et 56 % des patients recevant le sorafenib. Les effets indésirables les plus fréquents (≥ 5 %) ayant mené à des réductions de la dose ou à une interruption du traitement dans le groupe LENVIMA ont été la fatigue (9 %), la diminution de l’appétit (8 %), la diarrhée (8 %), la protéinurie (7 %), l’hypertension (6 %) et le syndrome d’érythrodysesthésie palmo-plantaire (5 %).
Le taux d’abandon du traitement dû à un effet indésirable a été de 20 % chez les patients du groupe LENVIMA et de 15 % chez les patients du groupe sorafenib. Les effets indésirables qui ont été les motifs d’abandon les plus fréquents (≥ 1 %) dans le groupe LENVIMA ont été l’encéphalopathie hépatique (2 %), la fatigue (1 %), l’hyperbilirubinémie (1 %) et l’insuffisance hépatique (1 %).
Tableau 11 Effets indésirables survenus chez ≥ 10 % des patients du groupe LENVIMA au cours de l’étude pivot 304 de phase III REFLECT sur le CHC
LENVIMA 8 mg/12 mg n = 476 | Sorafenib 800 mg n = 475 | |||
| Classe par système et organe Terme privilégié | Grade 1-4 (%) | Grade 3-4 (%) | Grade 1-4 (%) | Grade 3-4 (%) |
| Affections endocriniennes | ||||
| Hypothyroïdiea | 21 | 0 | 3 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée | 39 | 4 | 46 | 4 |
| Douleurs abdominalesb | 30 | 3 | 28 | 4 |
| Nausées | 20 | 1 | 14 | 1 |
| Vomissements | 16 | 1 | 8 | 1 |
| Constipation | 16 | 1 | 11 | 0 |
| Ascitec | 15 | 4 | 11 | 3 |
| Stomatited | 11 | 0 | 14 | 1 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatiguee | 44 | 7 | 36 | 6 |
| Pyrexief | 15 | 0 | 14 | 0 |
| Œdème périphérique | 14 | 1 | 7 | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 34 | 5 | 27 | 1 |
| Perte de poids | 31 | 8 | 22 | 3 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie/myalgieg | 31 | 1 | 20 | 2 |
| Affections du système nerveux | ||||
| Céphalées | 10 | 1 | 8 | 0 |
| Affections du rein et des voies urinaires | ||||
| Protéinurieh | 26 | 6 | 12 | 2 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dysphonie | 24 | 0 | 12 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Syndrome d’érythrodysesthésie palmo-plantaire | 27 | 3 | 52 | 11 |
| Éruption cutanéei | 14 | 0 | 24 | 2 |
| Affections vasculaires | ||||
| Hypertensionj | 45 | 24 | 31 | 15 |
| Épisode hémorragiquek | 23 | 4 | 15 | 4 |
a Terme comprenant : hypothyroïdie, élévation du taux sanguin de thyréostimuline (TSH) b Terme comprenant : gêne abdominale, douleur abdominale, sensibilité abdominale, gêne épigastrique, douleur gastro-intestinale, douleur abdominale basse, douleur abdominale haute
c Terme comprenant : ascite et ascite néoplasique
d Terme comprenant : ulcère aphteux, érosion gingivale, ulcération gingivale, glossite, ulcération buccale, vésiculation de la muqueuse buccale, stomatite
e Terme comprenant : asthénie, fatigue, léthargie et malaise
f Terme comprenant : hausse de la température corporelle, pyrexie
g Terme comprenant : arthralgie, dorsalgie, douleur aux extrémités, douleur thoracique d’origine
musculosquelettique, gêne musculosquelettique, douleur musculosquelettique, myalgie h Terme comprenant : protéinurie, hausse du taux de protéines dans l’urine, présence de protéines dans l’urine i Terme comprenant : érythème, rash érythémateux, rash exfoliatif, rash génital, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux et rash
j Terme comprenant : élévation de la tension artérielle diastolique, élévation de la tension artérielle, hypertension, hypertension orthostatique
k Terme comprenant tous les types d’hémorragies survenus chez au moins 5 sujets dans l’un ou l’autre des groupes de traitement : épistaxis, hématurie, saignement gingival, hémoptysie, hémorragie de varices œsophagiennes, hémorragie hémorroïdaire, hémorragie buccale, hémorragie rectale, hémorragie gastro-intestinale haute
Tableau 12 Incidence des effets indésirables graves survenus chez ≥ 1 % des patients au cours de l’étude pivot 304 de phase III REFLECT portant sur le CHC
Classe par système et organe Terme privilégié | LENVIMA à 8 ou à 12 mg (n = 476) (%) | Sorafenib à 800 mg (n = 475) (%) |
| Affections gastro-intestinales | ||
| Ascite | 2,5 | 2,3 |
| Diarrhée | 1,7 | 0,4 |
| Hémorragie de varices œsophagiennes | 1,5 | 1,1 |
| Douleurs abdominales | 1,3 | 2,1 |
| Vomissements | 1,3 | 0 |
| Hémorragie gastro-intestinale haute | 1,1 | 0,4 |
| Troubles généraux et anomalies au site d’administration | ||
| Asthénie | 1,5 | 0,2 |
| Pyrexie | 1,3 | 1,1 |
| Affections hépatobiliaires | ||
| Insuffisance hépatique | 2,9 | 1,7 |
| Ictère cholestatique | 1,5 | 0,6 |
| Infections et infestations | ||
| Sepsie | 1,5 | 0,6 |
| Pneumonie | 1,1 | 0,8 |
| Investigations | ||
| Hausse du taux sanguin de bilirubine | 1,5 | 0,2 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 2,3 | 0,4 |
| Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) | ||
| Évolution d’une tumeur maligne | 2,1 | 2,9 |
| Affections du système nerveux | ||
| Encéphalopathie hépatique | 4,4 | 0,6 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | 1,1 | 0,4 |
Effets indésirables survenus lors des études cliniques portant sur le cancer de l’endomètre
L’innocuité de LENVIMA administré en association avec le pembrolizumab a été évaluée au cours de l’étude 309, un essai multicentrique ouvert avec répartition aléatoire (1:1) contrôlé par agent actif et mené auprès de patientes atteintes d’un cancer de l’endomètre avancé qui avaient reçu au moins un schéma de chimiothérapie à base de platine, toutes indications confondues, y compris pour le traitement néoadjuvant et le traitement adjuvant (voir 14 Études cliniques). Les patientes atteintes d’un cancer de l’endomètre sans instabilité MSI-H ni déficience SMR ont reçu soit LENVIMA à 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg par voie intraveineuse toutes les 3 semaines (n = 342), soit de la doxorubicine ou du paclitaxel (n = 325).
Chez les patientes dont les tumeurs ne présentaient pas d’instabilité MSI-H ni de déficience SMR, la durée médiane du traitement à l’étude était de 7,2 mois (intervalle de 1 jour à 26,8 mois), et la durée médiane de l’exposition à LENVIMA était de 6,7 mois (intervalle de 1 jour à 26,8 mois). L’administration du pembrolizumab s’est poursuivie pendant une période maximale de 24 mois; cependant, il était permis de poursuivre le traitement par LENVIMA au-delà de 24 mois.
Il a fallu réduire la dose de LENVIMA en raison de la survenue d’effets indésirables chez 67 % des patientes. Les effets indésirables les plus fréquents (≥ 5 %) ayant entraîné une réduction de la dose de LENVIMA ont été l’hypertension (18 %), la diarrhée (11 %), le syndrome d’érythrodysesthésie palmo-plantaire (9 %), la protéinurie (7 %), la fatigue (7 %), la diminution de l’appétit (6 %), l’asthénie (5 %) et la perte pondérale (5 %).
Des effets indésirables mortels sont survenus chez 4,7 % des patientes qui recevaient LENVIMA et le pembrolizumab, notamment 2 cas de pneumonie et 1 cas de chacune des affections suivantes : lésion rénale aiguë, infarctus du myocarde aigu, colite, diminution de l’appétit, perforation intestinale, hémorragie gastro-intestinale basse, obstruction gastro-intestinale maligne, syndrome de défaillance multiviscérale, syndrome myélodysplasique, embolie pulmonaire et dysfonctionnement du ventricule droit.
Des effets indésirables graves sont survenus chez 50 % des patientes qui recevaient LENVIMA et le pembrolizumab. Les effets indésirables graves dont la fréquence était ≥ 3 % ont été l’hypertension (4,4 %), et l’infection des voies urinaires (3,2 %).
Un effet indésirable a commandé l’abandon du traitement par LENVIMA chez 26 % de ces patientes. Les effets indésirables les plus fréquents (≥ 1 %) ayant mené à l’abandon du traitement par LENVIMA ont été l’hypertension (2 %), l’asthénie (1,8 %), la diarrhée (1,2 %), la diminution de l’appétit (1,2 %), la protéinurie (1,2 %) et les vomissements (1,2 %). Se reporter à la monographie du pembrolizumab afin de connaître la marche à suivre pour mettre fin à ce traitement.
Il a fallu interrompre l’administration de LENVIMA en raison d’un effet indésirable chez 58 % de ces patientes. Les effets indésirables les plus fréquents (≥ 2 %) ayant entraîné l’interruption du traitement par LENVIMA ont été l’hypertension (11 %), la diarrhée (11 %), la protéinurie (6 %), la diminution de l’appétit (5 %), les vomissements (5 %), la hausse du taux d’alanine aminotransférase (3,5 %), la fatigue (3,5 %), les nausées (3,5 %), les douleurs abdominales (2,9 %), la perte pondérale (2,6 %), l’infection des voies urinaires (2,6 %), la hausse du taux d’aspartate aminotransférase (2,3 %), l’asthénie (2,3 %) et l’érythrodysesthésie palmo-plantaire (2 %). Se reporter à la monographie du pembrolizumab afin de connaître la marche à suivre pour interrompre l’administration de ce médicament.
Le tableau 13 résume les effets indésirables qui se sont produits chez les patientes ayant reçu LENVIMA en association avec le pembrolizumab pour le traitement du cancer de l’endomètre sans instabilité MSI-H ni déficience du SRM dans le cadre de l’étude 309.
Tableau 13 Effets indésirables survenus chez ≥ 20 % des patientes ayant reçu l’association LENVIMA + pembrolizumab dans l’étude 309 (cancer de l’endomètre) | ||||
| Cancer de l’endomètre (sans instabilité MSI-H ni déficience SMR) | ||||
| Effet indésirable | LENVIMA à 20 mg en association avec le pembrolizumab à 200 mg N = 342 | Doxorubicine ou paclitaxel N = 325 | ||
Tous les gradesa (%) | Grades 3-4 (%) | Tous les gradesa (%) | Grades 3-4 (%) | |
| Affections endocriniennes | ||||
| Hypothyroïdieb | 67 | 0,9 | 0,9 | 0 |
| Atteintes gastro-intestinales | ||||
| Diarrhéec | 55 | 8 | 20 | 2,8 |
| Nausées | 49 | 2,9 | 47 | 1,5 |
| Vomissements | 37 | 2,3 | 21 | 2,2 |
| Stomatited | 35 | 2,6 | 26 | 1,2 |
| Douleur abdominalee | 34 | 2,6 | 21 | 1,2 |
| Constipation | 27 | 0 | 25 | 0,6 |
| Troubles généraux | ||||
| Fatiguef | 58 | 11 | 54 | 6 |
| Infections | ||||
| Infection des voies urinairesg | 31 | 5 | 13 | 1,2 |
| Investigations | ||||
| Perte de poids | 34 | 10 | 6 | 0,3 |
| Troubles du métabolisme | ||||
| Diminution de l’appétith | 44 | 7 | 21 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
Troubles musculosquelettiquesi | 53 | 5 | 27 | 0,6 |
| Affections du système nerveux | ||||
| Céphalées | 26 | 0,6 | 9 | 0,3 |
| Affections du rein et des voies urinaires | ||||
| Protéinuriej | 29 | 6 | 3,4 | 0,3 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dysphonie | 22 | 0 | 0,6 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Érythrodysesthésie palmo-plantairek | 23 | 2,9 | 0,9 | 0 |
| Éruption cutanéel | 20 | 2,3 | 4,9 | 0 |
| Affections vasculaires | ||||
| Hypertensionm | 67 | 39 | 6 | 2,5 |
| Épisodes hémorragiquesn | 25 | 2,6 | 15 | 0,9 |
a Grade établi selon la version 4.03 des critères du NCI
b Terme comprenant : hypothyroïdie, élévation du taux sanguin de thyréostimuline (TSH), thyroïdite, hypothyroïdie primaire et hypothyroïdie secondaire
c Terme comprenant : diarrhée, gastroentérite
d Terme comprenant : stomatite, inflammation des muqueuses, douleur oropharyngée, ulcère aphteux, ulcération buccale, chéilite, érythème de la muqueuse buccale et ulcération linguale
e Terme comprenant : douleur abdominale, douleur abdominale haute, douleur abdominale basse, gêne abdominale, douleur gastro-intestinale, sensibilité abdominale et gêne épigastrique
f Terme comprenant : fatigue, asthénie, malaise et léthargie
g Terme comprenant : infection des voies urinaires, cystite et pyélonéphrite
h Terme comprenant : diminution de l’appétit et satiété rapide
i Terme comprenant : arthralgie, myalgie, dorsalgie, douleur aux extrémités, douleur osseuse, douleur cervicale, douleur musculosquelettique, arthrite, douleur thoracique d’origine musculosquelettique, raideur musculosquelettique, douleur thoracique non cardiaque et douleur à la mâchoire
j Terme comprenant : protéinurie, présence de protéines dans l’urine et hémoglobinurie
k Terme comprenant : syndrome d’érythrodysesthésie palmo-plantaire, érythème palmaire, érythème plantaire et réaction cutanée
l Terme comprenant : rash, rash maculopapuleux, rash prurigineux, rash érythémateux, rash maculeux, rash pustuleux, rash papuleux, rash vésiculeux et rash au site d’application
m Terme comprenant : hypertension, élévation de la tension artérielle, crise hypertensive, hypertension secondaire, pression artérielle anormale, encéphalopathie hypertensive et variation de la pression artérielle n Terme comprenant : épistaxis, hémorragie vaginale, hématurie, saignement gingival, métrorragie, hémorragie rectale, contusion, hématochézie, hémorragie cérébrale, hémorragie conjonctivale, hémorragie gastro-intestinale, hémoptysie, hémorragie des voies urinaires, hémorragie gastro-intestinale basse, hémorragie buccale, pétéchies, hémorragie utérine, hémorragie anale, bulle hémorragique, hémorragie oculaire, hématome, hémorragie intracrânienne, AVC hémorragique, hémorragie au site d’injection, mélæna, purpura, hémorragie au site de stomie, hémorragie gastro-intestinale haute, hémorragie due à une plaie, présence de sang dans l’urine, saignement pendant les rapports sexuels, ecchymose, hématémèse, hémorragie sous-cutanée, hématome du foie, contusion au site d’injection, hémorragie intestinale, hémorragie laryngée, hémorragie pulmonaire, hématome sous-dural, hémorragie ombilicale et contusion au site de ponction vasculaire
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cancer différencié de la thyroïde
Les effets indésirables graves énumérés ci-dessous ont été signalés à une fréquence inférieure à 1 % au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde chez les patients affectés au hasard à un traitement par LENVIMA.
Affections hématologiques et du système lymphatique : anémie, neutropénie, thrombocytopénie Affections cardiaques : infarctus aigu du myocarde, fibrillation auriculaire, flutter auriculaire, bloc de branche droit, arrêt cardiorespiratoire, sténose des artères coronaires, infarctus du myocarde Affections oculaires : thrombose veineuse rétinienne
Affections gastro-intestinales : douleur abdominale haute, fistule anale, colite, constipation, diarrhée, trouble gastro-intestinal fonctionnel, reflux gastro-œsophagien pathologique, occlusion intestinale, pancréatite, pneumatose intestinale, stomatite
Troubles généraux et anomalies au site d’administration : asthénie, mort, trouble de la cicatrisation, défaillance multiviscérale, douleur thoracique d’origine non cardiaque, mort subite Affections hépatobiliaires : cholécystite, mucocèle de la vésicule biliaire, perforation de la vésicule biliaire, insuffisance hépatique, dysfonctionnement hépatique, atteinte hépatique Affections du système immunitaire : réaction anaphylactique
Infections et infestations : abcès sur un membre, abcès sur des tissus mous, appendicite, bactériémie, bronchite, abcès sur la paroi thoracique, sinusite chronique, diverticulite, érysipèle, gastroentérite, discite intervertébrale, infection pulmonaire, pneumonie nécrosante, pyélonéphrite, abcès testiculaire, urosepsie, infection de la plaie
Lésions, intoxications et complications d’interventions : fracture du fémur, fracture de la hanche, hématome rénal, pseudoanévrisme vasculaire, déhiscence de la plaie, suintement de la plaie Investigations : hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse du taux sanguin de phosphatases alcalines, hausse du taux sanguin de créatine-phosphokinase, hausse du taux sanguin d’acide urique, hausse du taux de lipase, baisse du nombre de plaquettes, perte de poids
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hypercalcémie, hypokaliémie, hypomagnésémie, hyponatrémie
Affections musculosquelettiques et du tissu conjonctif : arthralgie, douleur osseuse, douleur thoracique d’origine musculosquelettique, douleur musculosquelettique, myalgie, cervicalgie, arthrose, douleur aux pieds et aux mains, fracture pathologique, rhabdomyolyse
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : adénocarcinome, hémorragie tumorale intracrânienne, évolution d’une tumeur maligne, douleur métastatique, plasmocytome Affections du système nerveux : ischémie cérébrale, AVC, étourdissements, épilepsie, AVC hémorragique, AVC ischémique, perte de conscience, encéphalopathie métabolique, monoparésie, parésie, maladie de Parkinson, syndrome d’encéphalopathie postérieure réversible, paralysie postcritique, compression de la moelle épinière, syncope, paralysie des cordes vocales Affections psychiatriques : anxiété, état confusionnel
Affections du rein et des voies urinaires : insuffisance rénale aiguë, dysurie, syndrome néphrotique, insuffisance rénale, altération de la fonction rénale, nécrose tubulaire rénale, rétention urinaire Affections des organes de reproduction et du sein : cystocèle, rectocèle, prolapsus utérin Affections respiratoires, thoraciques et médiastinales : insuffisance respiratoire aiguë, aspiration, bronchospasme, maladie pulmonaire obstructive chronique, dyspnée à l’effort, épistaxis, hypoxie, hémorragie laryngée, œdème laryngé, épanchement pleural, hémorragie pleurale, pneumonie par aspiration, pneumonite, toux productive, hémorragie pulmonaire, détresse respiratoire Affections de la peau et du tissu sous-cutané : érythème, éruption cutanée, ulcère cutané Affections vasculaires : thrombose veineuse profonde
Traitement de première intention de l’hypernéphrome métastatique par LENVIMA et le pembrolizumab
Les effets indésirables graves suivants ont été signalés à une fréquence inférieure à 2 % au cours de l’étude CLEAR chez les patients affectés au hasard à un traitement par LENVIMA et le pembrolizumab.
Affections hématologiques et du système lymphatique : syndrome éosinophilie-myalgies, thrombocytopénie, purpura thrombotique thrombocytopénique
Affections cardiaques : syndrome coronarien aigu, arrêt cardiorespiratoire, myocardite (parfois mortelle), arythmie, fibrillation auriculaire, arrêt cardiaque, insuffisance cardiaque aiguë, insuffisance cardiaque congestive, cardiomyopathie, épanchement péricardique, cardiomyopathie provoquée par le stress, tachycardie
Affections endocriniennes : hypothyroïdie, hypophysite, hypopituitarisme, syndrome de sevrage des stéroïdes
Affections oculaires : cataracte, occlusion vasculaire rétinienne, maladie de Vogt-Koyanagi-Harada Affections gastro-intestinales : pancréatite, douleur abdominale, nausées, constipation, colite, hématémèse, douleur abdominale haute, ulcère duodénal perforé, entérocolite, gastrite à éosinophiles, intoxication alimentaire, hémorragie gastrique, gastrite, entérocolite à médiation immunitaire, pancréatite à médiation immunitaire, hernie inguinale, obstruction intestinale, hémorragie gastro-intestinale basse, odynophagie, pancréatite aiguë, hémorragie rétropéritonéale, hémorragie de l’intestin grêle, hémorragie gastro-intestinale haute
Troubles généraux et anomalies au site d’administration : pyrexie, asthénie, douleur thoracique non cardiaque, douleur, décès, détérioration générale de l’état de santé, syndrome de défaillance multiviscérale (mortel), œdème
Affections hépatobiliaires : hépatite à médiation immunitaire, cholécystite, cholécystite aiguë, hépatite auto-immune (parfois mortelle), cholangite, lithiase biliaire, lésion hépatique induite par une drogue ou un médicament, fonction hépatique anormale
Infections et infestations : infection des voies urinaires, sepsie (parfois mortelle), appendicite, gastroentérite, abcès périamygdalien, infection des voies respiratoires, sepsis urinaire, sinusite aiguë, abcès anal, bronchite, cellulite, infection à Clostridium difficile, abcès du côlon, encéphalite, encéphalite virale, entérite infectieuse, entérocolite infectieuse, grippe, sepsis à Klebsiella, infection localisée, ostéomyélite, péritonite, pneumonie à Pneumocystis jirovecii, abcès de la prostate, pyélonéphrite, arthrite septique staphylococcique, sinusite, infection cutanée, bactériémie staphylococcique Lésions, intoxications et complications d’interventions : surdosage accidentel, hernie cicatricielle, réaction liée à la perfusion, lésion radique, proctite radique, fracture de côte, hématome sous-dural, fracture du membre supérieur, lâchage de suture
Investigations : lipase augmentée, amylase augmentée, perte de poids, alanine aminotransférase augmentée, aspartate aminotransférase augmentée, bilirubine sanguine augmentée, créatinine sanguine augmentée (parfois mortelle), hémoglobine augmentée, neutrophiles diminués, plaquettes diminuées, transaminases augmentées, troponine augmentée, globules blancs diminués Troubles du métabolisme et de la nutrition : diminution de l’appétit, hyponatrémie, déshydratation, acidocétose diabétique, déséquilibre des électrolytes, hyperglycémie, syndrome hyperglycémique hyperosmolaire non cétosique, hyperkaliémie, hypocalcémie, hypoglycémie, hypophosphatémie Affections musculosquelettiques et du tissu conjonctif : fracture pathologique, arthralgie, dorsalgie, douleur du flanc, myalgie, myosite, arthrose
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : douleur cancéreuse, hémorragie tumorale, tumeur maligne de l’oreille externe, métastases du système nerveux central, métastases dans la paroi thoracique, métastases du poumon, métastases vertébrales Affections du système nerveux : accident vasculaire cérébral, étourdissements, encéphalopathie, céphalées, syndrome d’encéphalopathie postérieure réversible, syncope, accident ischémique transitoire, ataxie, sténose carotidienne, ischémie cérébrale, démence, diminution du niveau de conscience, dysgueusie, syndrome myasthénique (mortel), encéphalite non infectieuse, neuropathie sensorielle périphérique, compression de la moelle épinière, hémorragie subarachnoïdienne (mortelle) Problèmes de produit : problème de dépôt sur le dispositif
Affections psychiatriques : modifications de l’état mental, delirium
Affections du rein et des voies urinaires : insuffisance rénale, néphrite (parfois mortelle), rétention urinaire, hémorragie des voies urinaires, protéinurie, hémorragie rénale, obstruction des voies urinaires
Affections respiratoires, thoraciques et médiastinales : embolie pulmonaire, épanchement pleural, obstruction bronchique, hémoptysie, hémothorax, hypoxie, trouble pulmonaire, pneumonie par aspiration, pneumothorax, masse pulmonaire, insuffisance respiratoire, dyspnée (parfois mortelle) Affections de la peau et du tissu sous-cutané : rash, érythème multiforme, pyoderma gangrenosum, rash maculopapuleux, ulcère cutané, nécrolyse épidermique toxique
Affections vasculaires : thrombose veineuse profonde, dissection aortique, sténose aortique, crise hypertensive (parfois mortelle), ischémie périphérique, pneumonite (parfois mortelle)
Hypernéphrome métastatique antérieurement traité
Les effets indésirables graves énumérés ci-dessous ont été signalés à une fréquence inférieure à 4 % au cours de l’essai pivot de phase Ib+II portant sur l’hypernéphrome chez les patients affectés au hasard à un traitement par LENVIMA et l’évérolimus :
Affections hématologiques et du système lymphatique : anémie sidéroblastique, thrombocytopénie Affections cardiaques : insuffisance cardiaque, cardiomyopathie, infarctus du myocarde, tachycardie Affections gastro-intestinales : dysphagie, hémorragie gastrique, gastrite, hémorroïdes, iléus Troubles généraux et anomalies au site d’administration : asthénie, malaise thoracique, fatigue, détérioration générale de l’état physique, douleur, pyrexie
Affections hépatobiliaires : cholangite, cholécystite
Affections du système immunitaire : hypersensibilité au médicament
Infections et infestations : appendicite, appendicite perforante, bronchopneumonie, cellulite, infection, infection pulmonaire, sepsie
Lésions, intoxications et complications d’interventions : dislocation articulaire Investigations : hausse du taux sanguin de bilirubine, hausse de la température corporelle, diminution de la fraction d’éjection, hausse du taux sanguin des D-dimères dérivés de la fibrine, hausse du taux de transaminases, baisse du nombre de leucocytes
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hypercholestérolémie, hyperkaliémie, hypokaliémie, hypomagnésémie
Affections musculosquelettiques et du tissu conjonctif : arthralgie, dorsalgie, hémarthrose, douleur thoracique d’origine musculosquelettique
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : épanchement pleural malin Affections du système nerveux : hémorragie cérébrale, convulsions, somnolence Affections psychiatriques : anxiété, état confusionnel
Affections du rein et des voies urinaires : protéinurie, altération de la fonction rénale Affections respiratoires, thoraciques et médiastinales : épanchement pleural, pneumonite, embolie pulmonaire
Affections vasculaires : bouffées de chaleur, thrombose veineuse
Électrocardiographie : Durant l’essai clinique de phase Ib+II portant sur l’hypernéphrome, la proportion de sujets ayant obtenu des seuils aberrants d’intervalle élevé à l’ECG se présentait comme suit :
- Intervalle QTc > 480 ms : 1/50 (2,0 %) dans le groupe évérolimus à 10 mg et 4/62 (6,5 %) dans le groupe LENVIMA à 18 mg + évérolimus à 5 mg
Intervalle QTc > 500 ms : 0/50 dans le groupe évérolimus à 10 mg et 4/62 (6,5 %) dans le groupe
LENVIMA à 18 mg + évérolimus à 5 mg
Durée du complexe QRS > 110 ms : 7/50 (14,0 %) dans le groupe évérolimus à 10 mg et 19/62
(30,6 %) dans le groupe LENVIMA à 18 mg + évérolimus à 5 mg
- Intervalle PR > 200 ms : 8/50 (16,0 %) dans le groupe évérolimus à 10 mg et 15/62 (24,2 %) dans le groupe LENVIMA à 18 mg + évérolimus à 5 mg
Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur l’association LENVIMA et pembrolizumab utilisée en première intention contre l’hypernéphrome métastatique
Hypertension
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une hypertension artérielle a été signalée chez 56 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 43 % de ceux du groupe ayant reçu le sunitinib. Des réactions de grade 3 ou plus ont été observées chez 29 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 19 % de ceux du groupe ayant reçu le sunitinib. Deux sujets (1 %) ont été affligés d’une crise hypertensive, une de grade 4 et l’autre de grade 5. Le délai médian écoulé avant l’apparition d’une hypertension chez les patients du groupe traité par l’association LENVIMA-pembrolizumab était de 0,7 mois. Des modifications posologiques ont été rapportées chez 17 % des patients hypertendus qui étaient traités par LENVIMA (interruption de l’administration : 9 %; réduction de la dose : 12 %). L’hypertension a mené à l’abandon définitif du traitement par LENVIMA chez 1 % des patients.
Thromboembolie artérielle
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, 5 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et 2 % de ceux du groupe recevant le sunitinib ont été victimes d’un accident athérothrombotique (de grade 3 ou plus dans 4 % et 1 % des cas, respectivement
| ). Aucun de ces accidents n’a été fatal. Dans le groupe traité par l’association LENVIMA- | ||||
| pembrolizumab, il s’agissait le plus souvent d’un infarctus du myocarde (3 %). Un sujet du groupe traité | ||||
| par le sunitinib (0,3 %) a subi un infarctus du myocarde. Des accidents vasculaires cérébraux (AVC) ont | ||||
| été rapportés chez 1 % des patients du groupe traité par l’association LENVIMA-pembrolizumab; 0,3 % | ||||
| d’entre eux étaient de grade 3 ou plus. Le délai médian écoulé avant que les accidents | ||||
| athérothrombotiques ne surviennent s’élevait à 10,4 mois dans le groupe traité par l’association | ||||
| LENVIMA-pembrolizumab. | ||||
Allongement de l’intervalle QT
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une augmentation de plus de 60 ms de l’intervalle QTcF par rapport aux valeurs de référence a été observée chez 54 (16 %) des 343 patients du groupe traité par l’association LENVIMA-pembrolizumab. Une augmentation de plus de 500 ms de l’intervalle QTcF a été objectivée chez 23 (7 %) des 343 patients du groupe traité par l’association LENVIMA-pembrolizumab.
Effets endocriniens ou sur le métabolisme
Hypocalcémie
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une hypocalcémie de grade 3 ou plus a été signalée chez 2 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 1 % de ceux du groupe traité par le sunitinib.
Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, 57 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et 32 % de ceux du groupe traité par le sunitinib ont présenté des anomalies liées à une hypothyroïdie. Ces anomalies étaient majoritairement de grade 1 ou 2 dans le groupe LENVIMA et pembrolizumab. Des anomalies liées à une hypothyroïdie de grade 3 ont été signalées chez 1 % des patients du groupe traité par l’association LENVIMA-pembrolizumab, mais chez aucun de ceux du groupe traité par le sunitinib. Au début de l’étude, les concentrations de TSH ne dépassaient pas la limite supérieure de la normale chez 90 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et 93 % de ceux du groupe traité par le sunitinib. Par la suite, les concentrations de TSH ont franchi la limite supérieure de la normale chez 85 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 66 % de ceux recevant le sunitinib. Les anomalies liées à une hypothyroïdie ont motivé une modification de la dose de LENVIMA (réduction ou interruption de l’administration) chez 3 % des patients et l’abandon de ce traitement chez 1 patient.
Appareil digestif
Diarrhée
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une diarrhée a été rapportée chez 62 % des patients du groupe traité par l’association LENVIMA-pembrolizumab (de grade 3 ou plus dans 10 % des cas). La diarrhée est l’effet indésirable qui a le plus souvent entraîné une réduction de la dose de LENVIMA ou l’interruption de son administration, soit chez 26 % des sujets. Elle a motivé l’abandon du traitement par LENVIMA chez 5 patients (1 %).
Perforation gastro-intestinale et formation d’une fistule gastro-intestinale
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, des perforations gastro-intestinales, tous types confondus, ont été observées chez 1 % des sujets du groupe traité par l’association LENVIMA-pembrolizumab (grade 3 ou plus dans 1 % des cas; il s’agissait d’abcès de l’anus, d’abcès du côlon, de perforations consécutives à un ulcère duodénal, de péritonite [chez un sujet chacun]) et chez 1 % des sujets du groupe traité par le sunitinib [1 cas de grade 3 ou plus]). Aucun abandon du traitement par LENVIMA pour cause de perforation gastro-intestinale n’a été rapporté; la posologie a dû être modifiée chez 1 % des sujets (réduction de la dose : 1 %; interruption de l’administration : 1 %).
Dans le groupe traité par l’association LENVIMA-pembrolizumab, 1 % des sujets ont présenté des fistules gastro-intestinales, tous types confondus (aucune n’était de grade 3 ou plus) comparativement à 1 % des sujets du groupe traité par le sunitinib (1 cas de grade 3 ou plus). Aucun des abandons du traitement imputables à des perforations gastro-intestinales n’a concerné des sujets traités par le lenvatinib, mais la dose a dû être modifiée chez 1 % d’entre eux (réduction de la dose : 1 %; interruption de l’administration : 1,1 %) comparativement à 1 % des sujets du groupe traité par le sunitinib (1 cas de grade 3 ou plus). Des fistules gastro-intestinales, tous types confondus, sont apparues chez 1 % des sujets du groupe traité par l’association LENVIMA-pembrolizumab (aucun cas n’était de grade 3 ou plus). Elles n’ont imposé aucune modification de la dose ni aucun abandon du traitement.
Effets hématologiques
Hémorragie
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une hémorragie (de grade 3 ou plus dans 5 % des cas) a été signalée chez 27 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 27 % (de grade 3 ou plus dans 4 % des cas) de ceux du groupe traité par le sunitinib. Une hémorragie a commandé l’abandon du traitement par LENVIMA chez 1 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et a entraîné une réduction de la dose de LENVIMA ou une interruption de l’administration de cet agent chez 1 % et 3 % des patients, respectivement. Deux patients du groupe traité par l’association LENVIMA-pembrolizumab ont succombé à une hémorragie (rupture d’anévrisme et hémorragie sous-arachnoïdienne).
Effets hépatiques
Hépatotoxicité
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, les effets indésirables de nature hépatique les plus souvent rapportés dans le groupe de sujets traités par l’association LENVIMA-pembrolizumab étaient des hausses des concentrations d’enzymes hépatiques, dont l’alanine aminotransférase (12 %) et l’aspartate aminotransférase (11 %), et de la bilirubinémie (4 %). Les mêmes manifestations se sont produites dans le groupe traité par le sunitinib, mais à des taux de 10 %, de 11 % et de 4 %, respectivement. Des effets indésirables de nature hépatique de grade 3 ou 4 se sont manifestés chez 9 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 5 % de ceux traités par le sunitinib. Le délai médian écoulé avant la survenue des effets indésirables de nature hépatique s’élevait à 3,0 mois (tous grades confondus) dans le groupe traité par l’association LENVIMA-pembrolizumab et à 0,7 mois dans celui traité par le sunitinib. Les effets indésirables de nature hépatique ont mené à la réduction de la dose de LENVIMA et à des interruptions de son administration chez 4 % et 9 % des patients, respectivement, et à l’abandon définitif de cet agent chez 1 % des patients.
Effets neurologiques
Syndrome d’encéphalopathie postérieure réversible / syndrome de leucoencéphalopathie postérieure réversible (SEPR/SLPR)
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, un SEPR grave de grade 3 ou plus est apparu chez 2 patients (1 %) du groupe traité par l’association LENVIMA-pembrolizumab. Dans le groupe traité par le sunitinib, 1 patient (0,3 %) a été atteint d’un grave SEPR de grade 2. Les SEPR objectivés pendant cette étude se sont produits au bout de 0,5 mois en moyenne dans le groupe traité par l’association LENVIMA-pembrolizumab et après 0,7 mois dans celui traité par le sunitinib.
Effets rénaux
Insuffisance rénale et altération de la fonction rénale
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, les chercheurs ont diagnostiqué une insuffisance rénale chez 3 % des patients du groupe traité par l’association LENVIMA-pembrolizumab (grade 3 ou plus : 1 %), des lésions rénales aiguës chez 4 % des patients (grade 3 ou plus : 2 %) et une altération de la fonction rénale chez 1 % des patients (grade 3 ou plus : 0,3 %). Dans le groupe traité par le sunitinib, ils ont observé une insuffisance rénale chez 2 % des patients (grade 3 ou plus : 0,3 %) et des lésions rénales aiguës chez 4 % des patients (grade 3 ou plus : 2 %). Des problèmes rénaux graves sont survenus chez 4 % des patients du groupe traité par l’association LENVIMA-pembrolizumab; ils ont motivé l’abandon définitif du traitement par LENVIMA chez 2 % des patients. Des problèmes rénaux graves se sont produits chez 3 % des patients du groupe traité par le sunitinib.
Dans le groupe traité par l’association LENVIMA-pembrolizumab, un patient est décédé des suites d’une hausse de sa créatinémie et un autre a succombé à une néphrite. Il n’y a eu aucun décès imputable à une insuffisance rénale dans le groupe traité par cette association médicamenteuse.
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une ClCr inférieure à 60 mL/min a été observée chez 30 % des patients. Au cours de cette étude, la fréquence des effets indésirables objectivés n’a pas été différente, que la ClCr soit inférieure ou supérieure à 60 mL/min.
Protéinurie
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, une protéinurie a été rapportée chez 30 % des patients du groupe traité par l’association LENVIMA-pembrolizumab et chez 13 % de ceux du groupe traité par le sunitinib. Le délai médian écoulé avant son apparition était de 1,2 mois chez les patients du groupe traité par l’association LENVIMA-pembrolizumab et de 2,1 mois chez ceux du groupe traité par le sunitinib. Des réactions de grade 3 ou plus ont été observées chez 8 % des patients traités par l’association LENVIMA-pembrolizumab comparativement à 3 % de ceux traités par le sunitinib. La protéinurie a entraîné une modification de la dose de lenvatinib chez 13 % des sujets traités par l’association LENVIMA-pembrolizumab (interruption de l’administration : 8 %; réduction de la dose : 10 %) et l’abandon définitif du traitement par LENVIMA chez 2 % des sujets.
Personnes âgées
Sur les 352 adultes atteints d’un hypernéphrome avancé ou métastatique traité par l’association LENVIMA-pembrolizumab, 159 (45 %) étaient âgés de 65 ans ou plus. Aucune différence d’efficacité n’a été observée, dans l’ensemble, entre les patients âgés et les plus jeunes. Chez les patients âgés de 65 ans ou plus, l’incidence des effets indésirables de grade 3 ou plus s’élevait à 89 % comparativement à 77 % chez les patients de moins de 65 ans. Les effets indésirables ont motivé l’abandon de LENVIMA, du pembrolizumab ou de ces deux agents chez 46,5 % des patients âgés de 65 ans ou plus par rapport à 30 % des patients de moins de 65 ans. Trente-cinq pour cent (35 %) des patients âgés de 65 ans ou plus ont dû mettre fin à leur traitement par LENVIMA comparativement à 18 % des patients plus jeunes. L’incidence de la protéinurie a été plus élevée chez les patients âgés de 75 ans ou plus (différence de 10 % au moins) que chez ceux ayant moins de 65 ans.
Race
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, les patients d’origine asiatique ont été plus sujets (différence de 10 % au moins) que ceux de race blanche au syndrome d’érythrodysesthésie palmo-plantaire, à la protéinurie et à l’hypothyroïdie (y compris à des hausses des concentrations sanguines des hormones thyroïdiennes), alors que ces derniers ont été davantage aux prises avec de la fatigue, des nausées, de l’arthralgie, des vomissements et de l’asthénie.
Sexe
Lors de l’étude CLEAR, une étude de phase III sur l’hypernéphrome, l’incidence de la diarrhée a été plus élevée chez les hommes que chez les femmes (différence de 10 % au moins). Les chercheurs ont constaté qu’il y avait un chevauchement entre les effets toxiques de LENVIMA et ceux du pembrolizumab. Il convient donc de suivre les directives de prise en charge médicale propres aux deux agents (voir la monographie de KEYTRUDA).
CHC
Les effets indésirables graves énumérés ci-dessous ont été signalés à une fréquence inférieure à 1 % au cours de l’essai pivot 304 de phase III REFLECT portant sur le CHC chez les patients ayant reçu après répartition aléatoire un traitement par LENVIMA :
Affections hématologiques et du système lymphatique : anémie, insuffisance médullaire, coagulation intravasculaire disséminée
Affections cardiaques : infarctus du myocarde, fibrillation auriculaire, insuffisance cardiorespiratoire Affections gastro-intestinales : hémorragie d’ulcère duodénal, nausées, ulcère duodénal, ulcère gastrique, hernie ombilicale, distension abdominale, dyspepsie, hémorragie gastrique, hémorragie intestinale, pancréatite aiguë
Troubles généraux et anomalies au site d’administration : œdème périphérique, syndrome de défaillance multiviscérale, mort, œdème généralisé, défaillance d’organe, enflure périphérique, mort subite
Affections hépatobiliaires : thrombose de la veine porte, cholangite, cirrhose hépatique, obstruction des canaux biliaires, calcul des canaux biliaires, cholécystite, insuffisance hépatique aiguë, dilatation des voies biliaires, cholécystite aiguë, insuffisance hépatique chronique, hémobilie, dysfonctionnement hépatique, douleur hépatique, syndrome hépatorénal, hydrocholécyste, hyperbilirubinémie, ictère, lésions hépatiques
Infections et infestations : cellulite, gastroentérite, abcès hépatique, infection pulmonaire, péritonite, infection des voies urinaires, abcès appendiculaire, bactériémie, infection des voies biliaires, fièvre dengue, diverticulite, sepsie à Escherichia, infection virale gastro-intestinale, abcès inguinal, infection, épanchement pleural infectieux, abcès pulmonaire, abcès périhépatique, parodontite, infection pleurale, abcès postopératoire, tuberculose pulmonaire, salmonellose, infection scrotale, choc septique, tuberculose, sepsis urinaire
Lésions, intoxications et complications d’interventions : surdose accidentelle, chute, surdose intentionnelle, fracture par compression de la colonne vertébrale, fracture de vertèbres thoraciques Investigations : hausse du taux d’aspartate aminotransférase, hausse du taux d’alanine aminotransférase, baisse de la tension artérielle, résultat positif au test de dépistage de Clostridium, hausse des taux d’enzymes hépatiques, baisse du nombre de neutrophiles, perte de poids Troubles du métabolisme et de la nutrition : hyponatrémie, déshydratation, hyperkaliémie, cachexie, diabète, hypercalcémie, hypoalbuminémie, hypoglycémie, hypomagnésémie Affections musculosquelettiques et du tissu conjonctif : faiblesse musculaire, fracture pathologique, douleur osseuse, douleur au flanc, protrusion des disques intervertébraux, cervicalgie, arthrose, douleur aux mains et aux pieds, rhabdomyolyse, sténose du rachis
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : douleur d’origine cancéreuse, hémorragie tumorale, rupture d’un carcinome hépatique, métastases au système nerveux central, métastases à la colonne vertébrale, néoplasme infecté, hémorragie tumorale intracrânienne, méningiome, métastases osseuses, hypernéphrome, nécrose tumorale, douleur d’origine tumorale, rupture de tumeurs
Affections du système nerveux : hémorragie cérébrale, coma hépatique, infarctus cérébral, accident vasculaire cérébral, céphalées, convulsions, compression de la moelle épinière, diplégie, trouble de l’attention, étourdissements, paralysie faciale, paralysie du nerf récurrent laryngé, syndrome d’encéphalopathie postérieure réversible, syncope, accident ischémique transitoire Affections psychiatriques : état confusionnel, dépression majeure, tentative de suicide Affections du rein et des voies urinaires : lésions rénales aiguës, protéinurie, insuffisance rénale, dysfonctionnement rénal, hématurie, néphropathie à IgA, nécrose tubulaire rénale Affections des organes de reproduction : douleur pelvienne, aménorrhée
Affections respiratoires, thoraciques et médiastinales : embolie pulmonaire, pneumonie par aspiration, insuffisance respiratoire, syndrome hépatopulmonaire, insuffisance respiratoire aiguë, hoquet, bronchite nécrosante, œdème pulmonaire non cardiogénique, douleur oropharyngée, pneumothorax, infarctus pulmonaires
Affections de la peau : intertrigo, dermatite séborrhéique
Affections vasculaires : dissection aortique, collapsus circulatoire, thrombose veineuse profonde
Renseignements supplémentaires sur l’innocuité tirés de l’expérience acquise au cours de l’essai clinique sur le CHC
Effets cardiovasculaires
Hypertension
Durant l’étude 304 de phase III REFLECT portant sur le CHC, le délai médian d’apparition ou d’aggravation de l’hypertension a été de 26 jours chez les patients recevant LENVIMA et de 15 jours chez les patients traités par le sorafenib. L’incidence d’hypertension de grade 3 a été de 24 % dans le groupe LENVIMA contre 15 % dans le groupe sorafenib.
Électrocardiographie
Durant l’étude 304 de phase III portant sur le CHC, un allongement > 60 ms de l’intervalle QTc a été observé chez 8 % des patients du groupe LENVIMA et chez 4 % des patients du groupe sorafenib. L’incidence d’intervalle QTc > 500 ms a été de 2 % dans chacun des deux groupes.
Effets endocriniens ou sur le métabolisme
Altération de la suppression de la thyréostimuline / dysfonctionnement thyroïdien
Durant l’étude 304 de phase III REFLECT portant sur le CHC, la fréquence d’hypothyroïdie de grade 1 ou 2 a été plus élevée chez les patients du groupe LENVIMA (21 %) que chez les patients du groupe sorafenib (3 %). Des hausses du taux de TSH ont été observées après le début de l’étude chez 70 % des patients traités par LENVIMA et 32 % des patients recevant le sorafenib.
Effets hépatiques/biliaires/pancréatiques
Hépatotoxicité
L’hépatotoxicité, notamment une encéphalopathie hépatique et une insuffisance hépatique (réactions parfois mortelles), a été plus fréquente chez les patients traités par LENVIMA ayant un CHC que chez ceux ayant un cancer différencié de la thyroïde ou un hypernéphrome. Chez les patients atteints d’un CHC, la fréquence d’encéphalopathie hépatique a été plus élevée dans le groupe LENVIMA (8 %) que dans le groupe sorafenib (3 %). Le délai médian d’apparition des effets hépatotoxiques a été de 6,4 semaines dans le groupe LENVIMA et de 4,4 semaines dans le groupe sorafenib. Une insuffisance hépatique de grade 3 ou plus (mortelle chez 3 % des patients [n = 12]) est survenue chez 3 % des patients tant dans le groupe LENVIMA que dans le groupe sorafenib. Une encéphalopathie hépatique de grade 3 ou plus (mortelle chez 1 % des patients [n = 4]) a été plus fréquente dans le groupe LENVIMA (5 %) que dans le groupe sorafenib (2 %). Le taux de mortalité due à des manifestations d’hépatotoxicité a été de 4 % dans le groupe LENVIMA et de 1 % dans le groupe sorafenib. Le taux d’abandon dû à une encéphalopathie hépatique a été de 1 % chez les patients traités par LENVIMA. Des effets hépatotoxiques ont entraîné des interruptions du traitement et des réductions de dose chez 12 % et 7 % des patients recevant LENVIMA, respectivement, et l’arrêt définitif du traitement chez 6 % des patients.
Effets hématologiques
Hémorragie
Durant l’étude 304 de phase III REFLECT portant sur le CHC, la fréquence d’épisodes hémorragiques a été plus élevée chez les patients du groupe LENVIMA (23 %) que chez ceux du groupe sorafenib (15 %). Les principaux types d’épisodes hémorragiques signalés avec LENVIMA et le sorafenib ont été l’épistaxis (7 % contre 3 %), l’hématurie (5 % contre 2 %) et le saignement gingival (4 % contre 2 %). La fréquence d’hémorragies de grade 3 ou plus a été similaire dans les deux groupes, soit de 5 %. Le délai médian avant le premier épisode a été de 11,9 semaines. Dans le groupe traité par LENVIMA, 1,5 % des patients ont subi une hémorragie mortelle, comprenant l’hémorragie cérébrale, l’hémorragie gastro-intestinale haute, l’hémorragie intestinale et l’hémorragie tumorale, comparativement à 1,1 % des patients du groupe sorafenib. Un épisode hémorragique entraînant une interruption du traitement ou une réduction de la dose est survenu chez 3,2 % et 0,8 % des patients du groupe LENVIMA et chez 2,9 % et 0,8 % des patients du groupe sorafenib. Le taux d’abandon dû à un épisode hémorragique a été de 2 % dans le groupe LENVIMA et de 1 % dans le groupe sorafenib.
Effets rénaux
Insuffisance rénale et altération de la fonction rénale
Durant l’étude 304 de phase III REFLECT portant sur le CHC, une insuffisance rénale a été observée chez 7 % des patients du groupe LENVIMA et 4 % des patients du groupe sorafenib. L’incidence de dysfonction ou d’insuffisance rénale de grade 3 ou plus a été plus élevée dans le groupe LENVIMA (2 %) que dans le groupe sorafenib (1 %).
Protéinurie
Durant l’étude 304 de phase III REFLECT portant sur le CHC, la fréquence de protéinurie a été plus grande dans le groupe LENVIMA (26 %) que dans le groupe sorafenib (12 %). L’incidence de protéinurie de grade 3 chez les patients du groupe LENVIMA a été de 6 %, comparativement à 2 % chez les patients du groupe sorafenib.
Cancer de l’endomètre
Les effets indésirables graves énumérés ci-dessous ont été signalés à une fréquence inférieure à 3 % chez des patientes atteintes d’un cancer de l’endomètre sans instabilité MSI-H ni déficience du SRM lorsqu’elles ont été traitées par LENVIMA et le pembrolizumab au cours de l’étude 309 :
Affections hématologiques et du système lymphatique : neutropénie fébrile, anémie, neutropénie, pancytopénie, thrombocytopénie, microangiopathie thrombotique
Affections cardiaques : infarctus du myocarde aigu, syndrome coronarien aigu, fibrillation auriculaire, infarctus du myocarde, myocardite, épanchement péricardique, dysfonctionnement du ventricule droit, tachycardie sinusale, cardiomyopathie provoquée par le stress et fibrillation ventriculaire Affections endocriniennes : hyperthyroïdie, insuffisance surrénalienne, hypophysite, hypothyroïdie Affections oculaires : iridocyclite
Affections gastro-intestinales : colite, diarrhée, vomissements, iléus, occlusion intestinale, douleur abdominale, occlusion de l’intestin grêle, ascite, hémorragie gastro-intestinale, perforation intestinale, subiléus, douleur abdominale basse, fissure anale, constipation, entérocolite, perforation gastro-intestinale, pancréatite à médiation immunitaire, fistule intestinale, obstruction du côlon, perforation du côlon, hémorragie gastro-intestinale basse, perforation gastro-intestinale basse, obstruction gastro-intestinale maligne, nausées, pancréatite aiguë, proctalgie, perforation rectale, hernie ombilicale Troubles généraux et anomalies au site d’administration : pyrexie, asthénie, décès, détérioration générale de l’état de santé, œdème généralisé, thrombose liée au dispositif, œdème périphérique, fatigue, syndrome de défaillance multiviscérale, ulcère perforé
Affections hépatobiliaires : cholangite, cholécystite, hépatite à médiation immunitaire, trouble hépatique, calcul des voies biliaires, obstruction biliaire, insuffisance hépatique, fonction hépatique anormale, hépatite, hépatoxicité
Affections du système immunitaire : hypersensibilité, réaction anaphylactique, choc anaphylactique Infections et infestations : gastroentérite, pneumonie, infection de plaie postopératoire, sepsie, appendicite, infection liée à un dispositif, infection, grippe, appendicite perforée, arthrite bactérienne, bactériémie, infection bactérienne, diarrhée infectieuse, encéphalite, bactériémie à Escherichia, gastroentérite à Escherichia coli, gastroentérite à norovirus, fistule infectée, infection des voies respiratoires inférieures, méningite bactérienne, abcès du psoas, pyélonéphrite, sialoadénite, sinusite, infection cutanée, infection des voies respiratoires supérieures, abcès du vagin Lésions, intoxications et complications d’interventions : lésion craniocérébrale, gastroentérite radique, iléus postopératoire, fracture de la base du crâne, lâchage de suture
Investigations : hausse du taux sanguin de créatine-phosphokinase, hausse du taux sanguin de créatinine, hausse du taux de lipase, hausse de la transaminasémie
Troubles du métabolisme et de la nutrition : diminution de l’appétit, déshydratation, hyperglycémie, hypokaliémie, hyponatrémie, diabète sucré de type I, acidocétose diabétique, diabète sucré, déséquilibre des électrolytes, hypoglycémie, hypomagnésémie, malnutrition
Affections musculosquelettiques et du tissu conjonctif : arthrite, myosite, arthralgie, myalgie, douleur aux extrémités, périarthrite
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : syndrome myélodysplasique, myélome à plasmocytes
Affections du système nerveux : céphalées, accident cérébrovasculaire, hémorragie cérébrale, hémorragie intracrânienne, AVC hémorragique, migraines, myasthénie grave, névrite optique, syncope, tremblements
Affections psychiatriques : anxiété, suicide assisté, état confusionnel, delirium Affections du rein et des voies urinaires : lésion rénale aiguë, insuffisance rénale, néphrite auto-immune, hématurie, hémorragie des voies urinaires, lésion rénale, obstruction des voies urinaires, fistule urogénitale
Affections des organes de reproduction et du sein : hémorragie vaginale, fistule de l’appareil génital féminin, métrorragie
Affections respiratoires, thoraciques et médiastinales : embolie pulmonaire, dyspnée, épistaxis, pneumonie, épanchement pleural, hypertension pulmonaire, insuffisance respiratoire Affections de la peau et du tissu sous-cutané : éruption d’origine médicamenteuse, syndrome d’érythrodysesthésie palmo-plantaire, rash, rash maculeux, dermatite de stase, syndrome de Stevens-Johnson, éruption cutanée toxique
Affections vasculaires : hypotension, thrombose aortique, thrombose veineuse profonde, thrombose de la veine jugulaire, vasculite
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Cancer différencié de la thyroïde
Le tableau 14 présente les anomalies des résultats des épreuves de laboratoire décelées chez au moins 5 % des patients atteints d’un cancer différencié de la thyroïde et à une fréquence plus élevée dans le groupe LENVIMA que dans le groupe placebo au cours de la période à double insu de l’étude pivot de phase III SELECT.
Tableau 14 Anomalies des résultats des examens de laboratoire décelées chez ≥ 5 % des patients et à une fréquence plus élevée dans le groupe LENVIMAa que dans le groupe placebo au cours de l’essai pivot de phase III SELECT portant sur le cancer différencié de la thyroïde
| Anomalie des résultats des examens de laboratoire | LENVIMA à 24 mg n = 261 | Placebo n = 131 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Biologie | ||||
| Hausse de la créatininémie | 87,0 | 2,7 | 80,2 | 0 |
| Hyperglycémie | 52,9 | 0,8 | 35,9 | 3,8 |
| Hausse du taux d’alanine aminotransférase (ALT) | 51,7 | 4,2 | 9,9 | 0 |
| Hypoalbuminémie | 49,4 | 1,9 | 17,6 | 0,8 |
| Hausse du taux d’aspartate aminotransférase (AST) | 49,0 | 4,6 | 11,5 | 0 |
| Hypocalcémie | 39,5 | 8,8 | 13,0 | 1,5 |
| Hausse du taux de phosphatases alcalines | 27,6 | 1,9 | 10,7 | 0,8 |
| Hypernatrémie | 24,9 | 0 | 13,0 | 0 |
| Anomalie des résultats des examens de laboratoire | LENVIMA à 24 mg n = 261 | Placebo n = 131 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Hypokaliémie | 23,8 | 6,1 | 5,3 | 0,8 |
| Hyponatrémie | 21,5 | 5,0 | 10,7 | 3,8 |
| Hypomagnésémie | 20,3 | 1,5 | 2,3 | 0 |
| Hypoglycémie | 19,2 | 0 | 6,1 | 0 |
| Hausse du taux de créatine-phosphokinase (CPK) | 18,0 | 1,1 | 17,6 | 0 |
| Hypertriglycéridémie | 14,9 | 0 | 7,6 | 0 |
| Hausse du taux de lipase | 11,5 | 3,8 | 5,3 | 0,8 |
| Hypophosphatémie | 11,1 | 1,1 | 7,6 | 0,8 |
| Hausse du taux sanguin de bilirubine | 11,1 | 1,1 | 4,6 | 0 |
| Hypercalcémie | 11,1 | 0,8 | 5,3 | 0,8 |
| Hypercholestérolémie | 10,0 | 0,4 | 3,1 | 0 |
| Hausse du taux sérique d’amylase | 9,6 | 3,1 | 5,3 | 1,5 |
| Hyperkaliémie | 8,0 | 1,1 | 1,5 | 0,8 |
| Hématologie | ||||
| Baisse du nombre de lymphocytes | 36,8 | 8,0 | 33,6 | 7,6 |
| Baisse du nombre de plaquettes | 33,0 | 2,3 | 5,3 | 0 |
| Baisse du nombre de leucocytes | 29,9 | 1,5 | 20,6 | 0 |
| Baisse du nombre de neutrophiles | 17,2 | 1,5 | 13,0 | 0 |
| Hausse du taux d’hémoglobine | 14,9 | 0 | 1,5 | 0 |
a Aggravation d’au moins 1 grade par rapport aux valeurs initiales
Hypernéphrome
Le tableau 15 présente les anomalies des examens de laboratoire qui se sont produites chez ≥ 20 % (tous grades confondus) des patients ou chez ≥ 2 % (grades 3-4) des patients traités par LENVIMA en association avec le pembrolizumab.
Tableau 15 Anomalies des résultats des examens de laboratoire observées chez ≥ 20 % (tous les grades) ou ≥ 2 % (grades 3 et 4) des patients traités par l’association LENVIMA + pembrolizumab dans l’étude CLEAR (hypernéphrome)
| LENVIMA à 20 mg associé au pembrolizumab à 200 mg | Sunitinib à 50 mg | |||
Anomalies des résultats des examens de laboratoirea | Tous les grades %b | Grades 3-4 %b | Tous les grades %b | Grade 3-4 %b |
| Biologie | ||||
| Hypertriglycéridémie | 80 | 15 | 71 | 15 |
| Hypercholestérolémie | 64 | 5 | 43 | 1 |
| LENVIMA à 20 mg associé au pembrolizumab à 200 mg | Sunitinib à 50 mg | |||
Anomalies des résultats des examens de laboratoirea | Tous les grades %b | Grades 3-4 %b | Tous les grades %b | Grade 3-4 %b |
| Hausse du taux de lipase | 61 | 34 | 59 | 28 |
| Hausse de la créatininémie | 61 | 5 | 61 | 2 |
| Hausse du taux d’amylase | 59 | 17 | 41 | 9 |
Hausse du taux d’aspartate aminotransférase (AST) | 58 | 7 | 57 | 3 |
| Hyperglycémie | 55 | 7 | 48 | 3 |
Hausse du taux d’alanine aminotransférase (ALT) | 52 | 7 | 49 | 4 |
| Hyperkaliémie | 44 | 9 | 28 | 6 |
| Hypoglycémie | 44 | 2 | 27 | 1 |
| Hyponatrémie | 41 | 12 | 28 | 9 |
| Baisse du taux d’albumine | 34 | 0,3 | 22 | 0 |
| Hausse du taux de phosphatases alcalines | 32 | 4 | 32 | 1 |
| Hypocalcémie | 30 | 2 | 22 | 1 |
| Hypophosphatémie | 29 | 7 | 50 | 8 |
| Hypomagnésémie | 25 | 2 | 15 | 3 |
Hausse du taux de créatine- phosphokinase | 24 | 6 | 36 | 5 |
| Hypermagnésémie | 23 | 2 | 22 | 3 |
| Hypercalcémie | 21 | 1 | 11 | 1 |
| Hausse du RIN | 17 | 3 | 9 | 1 |
| Hypokaliémie | 13 | 4 | 7 | 1 |
| Hématologie | ||||
| Lymphopénie | 54 | 9 | 66 | 15 |
| Thrombocytopénie | 39 | 2 | 73 | 13 |
| Anémie | 38 | 3 | 66 | 8 |
| Leucopénie | 34 | 1 | 77 | 8 |
| Neutropénie | 31 | 4 | 72 | 16 |
| LENVIMA à 20 mg associé au pembrolizumab à 200 mg | Sunitinib à 50 mg | |||
Anomalies des résultats des examens de laboratoirea | Tous les grades %b | Grades 3-4 %b | Tous les grades %b | Grade 3-4 %b |
a Aggravation d’au moins 1 grade par rapport aux valeurs initiales. b Pourcentage des anomalies calculé en fonction du nombre de patients pour qui des résultats aux examens de laboratoire avaient été obtenus au départ et au moins une fois après le début de l’étude pour chaque paramètre; LENVIMA/pembrolizumab (n = 343-349) et sunitinib (n = 329-335). | ||||
Des hausses des taux d’ALT ou d’AST de grade 3 ou 4 ont été observées chez 9 % des patients. Des hausses des taux d’ALT ou d’AST de grade 2 ou plus ont été signalées chez 64 (18 %) patients parmi lesquels 20 (31 %) avaient pris au moins 40 mg/jour de prednisone ou l’équivalent par voie orale. Des hausses répétées des taux d’ALT ou d’AST de grade 2 ou plus ont été objectivées lors de nouvelles analyses chez 3 patients traités par LENVIMA et chez 10 patients traités à la fois par LENVIMA et le pembrolizumab.
Tableau 16 Fréquence d’anomalie des résultats des examens de laboratoirea,b – Essai de phase Ib+II portant sur l’hypernéphrome
| Anomalies des résultats des examens de laboratoire | LENVIMA à 18 mg + évérolimus à 5 mg n = 62 | Évérolimus à 10 mg n = 50 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Biologie | ||||
| Hausse du taux d’alanine aminotransférase | 32 (51,6) | 2 (3,2) | 26 (52,0) | 1 (2,0) |
| Hausse du taux de phosphatase alcaline | 29 (46,8) | 2 (3,2) | 13 (26,0) | 0 (0,0) |
| Hausse du taux d’aspartate aminotransférase | 35 (56,5) | 2 (3,2) | 22 (44,0) | 0 (0,0) |
| Hausse du taux sanguin de bilirubine | 3 (4,8) | 1 (1,6) | 0 (0,0) | 0 (0,0) |
| Hausse du taux de créatine kinase | 32 (51,6) | 2 (3,2) | 22 (44,0) | 2 (4,0) |
| Hypercholestérolémie | 48 (77,4) | 7 (11,3) | 39 (78,0) | 0 (0,0) |
| Hausse du taux de créatinine | 56 (90,3) | 1 (1,6) | 40 (80,0) | 1 (2,0) |
| Hypercalcémie | 4 (6,5) | 0 (0,0) | 3 (6,0) | 0 (0,0) |
| Hyperglycémie | 42 (67,7) | 2 (3,2) | 34 (68,0) | 8 (16,0) |
| Hyperkaliémie | 20 (32,3) | 4 (6,5) | 10 (20,0) | 1 (2,0) |
| Hypermagnésémie | 17 (27,4) | 0 (0,0) | 7 (14,0) | 0 (0,0) |
| Hypernatrémie | 14 (22,6) | 0 (0,0) | 6 (12,0) | 0 (0,0) |
| Hypertriglycéridémie | 54 (87,1) | 11 (17,7) | 38 (76,0) | 9 (18,0) |
| Hypoalbuminémie | 25 (40,3) | 0 (0,0) | 13 (26,0) | 0 (0,0) |
| Hypocalcémie | 27 (43,5) | 4 (6,5) | 12 (24,0) | 1 (2,0) |
| Hypoglycémie | 1 (1,6) | 0 (0,0) | 1 (2,0) | 0 (0,0) |
| Hypokaliémie | 21 (33,9) | 4 (6,5) | 6 (12,0) | 1 (2,0) |
| Anomalies des résultats des examens de laboratoire | LENVIMA à 18 mg + évérolimus à 5 mg n = 62 | Évérolimus à 10 mg n = 50 | ||
| Tous les grades (%) | Grades 3-4 (%) | Tous les grades (%) | Grades 3-4 (%) | |
| Hypomagnésémie | 12 (19,4) | 1 (1,6) | 0 (0,0) | 0 (0,0) |
| Hyponatrémie | 15 (24,2) | 7 (11,3) | 15 (30,0) | 3 (6,0) |
| Hypophosphatémie | 33 (53,2) | 7 (11,3) | 18 (36,0) | 3 (6,0) |
| Hausse du taux de lipase | 23 (37,1) | 8 (12,9) | 15 (30,0) | 6 (12,0) |
| Hausse du taux de thyréostimuline (TSH) | 39 (62,9) | S. O. | 9 (18,0) | S. O.c |
| Hématologie | ||||
| Anémie | 30 (48,4) | 5 (8,1) | 33 (66,0) | 8 (16,0) |
| Hausse du taux d’hémoglobine | 2 (3,2) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Baisse du nombre de lymphocytes | 26 (41,9) | 6 (9,7) | 19 (38,0) | 10 (20,0) |
| Hausse du nombre de lymphocytes | 3 (4,8) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Baisse du nombre de neutrophiles | 8 (12,9) | 1 (1,6) | 3 (6,0) | 0 (0,0) |
| Baisse du nombre de plaquettes | 25 (40,3) | 3 (4,8) | 20 (40,0) | 0 (0,0) |
| Baisse du nombre de leucocytes | 13 (21,0) | 1 (1,6) | 13 (26,0) | 0 (0,0) |
a Aggravation d’au moins 1 grade par rapport aux valeurs initiales
b Sujets ayant obtenu au moins un résultat aux examens de laboratoire après l’évaluation initiale c Sans objet, car il n’existe aucune classification CTCAE pour la hausse du taux de TSH
CHC
Le tableau 17 résume la fréquence des résultats hématologiques et biologiques anormaux qui ont été observés chez au moins 10 % des patients.
Tableau 17 Anomalies des résultats de laboratoirea,b – Étude pivot 304 de phase III REFLECT portant sur le CHC
| Anomalies des résultats des examens de laboratoire | LENVIMA (n = 476) (%) | Sorafenib (n = 475) (%) | ||
Tous les grades chez ≥ 10 % des patients (%) | Grades 3-4 (%) | Tous les grades chez ≥ 10 % des patients (%) | Grades 3-4 (%) | |
| Biologie | ||||
| Hausse du taux d’alanine aminotransférase | 43 | 8 | 50 | 9 |
| Hausse du taux de phosphatases alcalines | 41 | 7 | 47 | 5 |
| Hausse du taux d’aspartate aminotransférase | 50 | 12 | 60 | 18 |
| Anomalies des résultats des examens de laboratoire | LENVIMA (n = 476) (%) | Sorafenib (n = 475) (%) | ||
Tous les grades chez ≥ 10 % des patients (%) | Grades 3-4 (%) | Tous les grades chez ≥ 10 % des patients (%) | Grades 3-4 (%) | |
| Hausse du taux sanguin de bilirubine | 52 | 13 | 50 | 10 |
| Hausse des taux sanguins de cholestérol | 36 | 0 | 24 | 1 |
| Hausse de la créatininémie | 75 | 2 | 57 | 2 |
| Hausse du taux de GGT | 38 | 16 | 44 | 20 |
| Hyperkaliémie | 23 | 3 | 15 | 2 |
| Hypoalbuminémie | 52 | 3 | 39 | 1 |
| Hypokaliémie | 16 | 3 | 20 | 4 |
| Hyponatrémie | 32 | 15 | 26 | 9 |
| Hausse du taux de lipase | 14 | 4 | 25 | 9 |
| Hématologie | ||||
| Baisse du taux d’hémoglobine | 31 | 4 | 37 | 5 |
| Hausse du taux d’hémoglobine | 16 | 0 | 6 | 0 |
| Baisse du nombre de lymphocytes | 41 | 8 | 40 | 9 |
| Baisse du nombre de neutrophiles | 30 | 7 | 19 | 3 |
| Baisse du nombre de plaquettes | 56 | 10 | 48 | 8 |
| Baisse du nombre de globules blancs | 39 | 6 | 30 | 3 |
Les sujets sont comptés une seule fois pour chaque résultat anormal.
a Aggravation d’au moins 1 grade par rapport aux valeurs initiales
b Sujets pour qui des résultats aux examens de laboratoire avaient été obtenus au départ et au moins une fois après le début de l’étude
Hypocalcémie
Durant l’essai de phase III REFLECT, une hypocalcémie a été signalée chez 6,5 % des patients, étant de grade 3 chez 0,4 % d’entre eux. L’administration de LENVIMA a été interrompue à cause d’une hypocalcémie chez 1 sujet (0,2 %), et aucun sujet n’a eu besoin d’une réduction de dose ni d’un arrêt définitif du traitement (voir tableau 17 et 7 Mises en garde et précautions, Système endocrinien et métabolisme, Hypocalcémie).
Cancer de l’endomètre
Le tableau 18 résume les anomalies des résultats des examens de laboratoire observées chez les patientes atteintes d’un cancer de l’endomètre sans instabilité MSH-I ni déficience du SRM traitées par LENVIMA en association avec le pembrolizumab dans le cadre de l’étude 309.
| Tableau 18 Anomalies des résultats des examens de laboratoire présentant une aggravation par rapport aux valeurs initialesa, observées chez ≥ 20 % (tous les grades) ou ≥ 3 % (grades 3 et 4) des patientes traitées par l’association LENVIMA-pembrolizumab dans l’étude 309 (cancer de l’endomètre) | ||||
| Cancer de l’endomètre (sans instabilité MSI-H ni déficience SMR) | ||||
| Épreuve de laboratoireb | LENVIMA à 20 mg associé au pembrolizumab à 200 mg | Doxorubicine ou paclitaxel | ||
Tous les gradesc % | Grades 3-4 % | Tous les gradesc % | Grades 3-4 % | |
| Biologie | ||||
| Hypertriglycéridémie | 70 | 6 | 45 | 1,7 |
| Hypoalbuminémie | 60 | 2,7 | 42 | 1,6 |
| Hausse du taux d’aspartate aminotransférase | 58 | 9 | 23 | 1,6 |
| Hyperglycémie | 58 | 8 | 45 | 4,4 |
| Hypomagnésémie | 46 | 0 | 27 | 1,3 |
| Hausse du taux d’alanine aminotransférase | 55 | 9 | 21 | 1,2 |
| Hypercholestérolémie | 53 | 3,2 | 23 | 0,7 |
| Hyponatrémie | 46 | 15 | 28 | 7 |
| Hausse du taux de phosphatases alcalines | 43 | 4,7 | 18 | 0,9 |
| Hypocalcémie | 40 | 4,7 | 21 | 1,9 |
| Hausse du taux de lipase | 36 | 14 | 13 | 3,9 |
| Hausse de la créatinine | 35 | 4,7 | 18 | 1,9 |
| Hypokaliémie | 34 | 10 | 24 | 5 |
| Hypophosphatémie | 26 | 8 | 17 | 3,2 |
| Hausse du taux d’amylase | 25 | 7 | 8 | 1 |
| Hyperkaliémie | 23 | 2,4 | 12 | 1,2 |
| Hausse du taux de créatine kinase | 19 | 3,7 | 7 | 0 |
| Hausse du taux de bilirubine | 18 | 3,6 | 6 | 1,6 |
| Hématologie | ||||
| Lymphopénie | 51 | 18 | 66 | 23 |
| Thrombocytopénie | 50 | 8 | 30 | 4,7 |
| Anémie | 49 | 8 | 84 | 14 |
| Leucopénie | 43 | 3,5 | 83 | 43 |
| Neutropénie | 34 | 8 | 80 | 60 |
a Aggravation d’au moins 1 grade par rapport aux valeurs initiales b Pourcentage des anomalies calculé en fonction du nombre de patientes pour qui des résultats aux examens de laboratoire avaient été obtenus au départ et au moins une fois après le début de l’étude pour chaque paramètre; LENVIMA-pembrolizumab (263 à 340 patientes); doxorubicine ou paclitaxel (240 à 322 patientes). c Grade établi selon la version 4.03 des critères du NCI | ||||
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés après la commercialisation de LENVIMA. Étant donné que ces effets sont signalés sur une base volontaire au sein d’une population de taille incertaine, il n’est pas toujours possible d’en évaluer la fréquence avec fiabilité ou d’établir une relation causale avec l’exposition au médicament.
Affections gastro-intestinales : pancréatite, hausse du taux d’amylase
Troubles généraux : troubles de la cicatrisation des plaies
Affections hépatobiliaires : cholécystite
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale
Affections musculosquelettiques et du tissu conjonctif : fistule, ostéonécrose de la mâchoire Affections du rein et des voies urinaires : syndrome néphrotique
Affections respiratoires, thoraciques et médiastinales : pneumothorax
Affections vasculaires : des cas de dissection artérielle et d’anévrisme artériel (dont des ruptures) ont été signalés en association avec des inhibiteurs de l’activité tyrosine kinase des récepteurs du VEGF, y compris LENVIMA.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le lenvatinib subit un métabolisme intensif et son élimination fait principalement intervenir les isoenzymes 3A du cytochrome P450 (CYP3A), l’aldéhyde oxydase et des processus non enzymatiques chez l’être humain.
9.3 Interactions médicament-comportement
Les interactions avec les comportements n’ont pas été établies.
9.4 Interactions médicament-médicament
Effet d’autres médicaments sur LENVIMA
Inhibiteurs et inducteurs de l’isoenzyme CYP3A : LENVIMA (lenvatinib) peut être administré en concomitance, sans modification de la dose, avec des inhibiteurs ou des inducteurs de l’isoenzyme CYP3A4.
Inhibiteurs de l’isoenzyme CYP3A : Dans une analyse pharmacocinétique de population, l’administration concomitante d’inhibiteurs de l’isoenzyme CYP3A a réduit de 10,4 % la clairance apparente du lenvatinib, mais cette réduction était sans importance clinique.
Inhibiteurs et inducteurs de la glycoprotéine P (gp-P) : LENVIMA (lenvatinib) peut être administré en concomitance, sans modification de la dose, avec des inhibiteurs ou des inducteurs de la gp-P.
Une analyse pharmacocinétique de population a montré que ni l’évérolimus ni le pembrolizumab n’ont d’effets significatifs sur la pharmacocinétique du lenvatinib.
Inhibiteurs de la protéine de résistance du cancer du sein (BCRP) : LENVIMA (lenvatinib) peut être administré en concomitance, sans modification de la dose, avec des inhibiteurs de la BCRP.
Agents qui augmentent le pH gastrique : Dans une analyse pharmacocinétique de population réalisée chez des patients recevant LENVIMA à des doses allant jusqu’à 24 mg, 1 fois par jour, les agents qui augmentent le pH gastrique (antagonistes des récepteurs H2, inhibiteurs de la pompe à protons, antiacides) n’ont pas eu d’effet notable sur l’exposition au lenvatinib.
Effet de LENVIMA sur d’autres médicaments
Le lenvatinib n’est considéré ni comme un inducteur puissant ni comme un inhibiteur puissant des enzymes du cytochrome P450 ou des enzymes UGT.
Enzymes du cytochrome P450 : Le lenvatinib a exercé un effet inhibiteur sur l’isoenzyme CYP2C8 et de faibles effets inhibiteurs sur les isoenzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6 et CYP3A. Le lenvatinib n’a eu pratiquement aucun effet inhibiteur sur les isoenzymes CYP2A6 et CYP2E1. Le lenvatinib a légèrement augmenté l’effet de l’isoenzyme CYP3A, mais n’a induit aucune activité chez les isoenzymes CYP1A1, CYP1A2, CYP2B6 et CYP2C9.
Une étude clinique sur les interactions médicament-médicament menée auprès de patients atteints de cancer a montré que les concentrations plasmatiques de midazolam (substrat de l’isoenzyme CYP3A sensible) n’étaient pas modifiées en présence du lenvatinib. Il ne devrait donc avoir aucune interaction médicamenteuse notable entre le lenvatinib et les autres substrats de l’isoenzyme CYP3A.
Substrats de l’isoenzyme CYP3A : L’administration concomitante de lenvatinib et de midazolam n’a eu aucun effet d’importance clinique sur la pharmacocinétique du midazolam.
Une analyse pharmacocinétique de population a montré que le lenvatinib n’exerce pas d’effets significatifs sur la pharmacocinétique de l’évérolimus ni sur celle du pembrolizumab.
Inhibiteurs et inducteurs des glucuronyltransférases (UGT) : Le lenvatinib a inhibé directement l’UGT1A1 et l’UGT1A4, mais n’a eu aucun ou presque aucun effet inhibiteur sur l’UGT1A6, l’UGT1A9 et l’UGT2B7. Les enzymes UGT1A1, UGT1A4, UGT1A6, UGT1A9 et UGT2B7 n’ont pas été induites par le lenvatinib.
Transporteurs d’anions organiques (OAT), transporteurs de cations organiques (OCT) et pompe d’exportation des sels biliaires : Le lenvatinib a eu des effets inhibiteurs sur l’OAT1 et l’OAT3, l’OCT1 et l’OCT2, sur le polypeptide transporteur d’anions organiques (OATP) 1B1 et sur la pompe d’exportation des sels biliaires, mais a eu peu ou pas d’effet inhibiteur sur l’OATP1B3 et les transporteurs d’efflux de toxine et de médicaments de type 2 (MATE2)-K. Le lenvatinib est un faible inhibiteur de MATE1. Dans le cytosol de foie humain, le lenvatinib n’a pas inhibé l’activité de l’aldéhyde oxydase (AO) (CI50 > 100 μmol/L).
Médicaments qui diminuent la fréquence cardiaque et/ou allongent l’intervalle PR
LENVIMA entraîne une baisse de la fréquence cardiaque et un allongement de l’intervalle PR (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire; 10 Pharmacologie clinique, Électrophysiologie cardiaque et hémodynamie). Il convient d’éviter autant que possible l’utilisation de LENVIMA en concomitance avec d’autres médicaments qui diminuent la fréquence cardiaque et/ou allongent l’intervalle PR, notamment les antiarythmiques, les bêtabloquants, les inhibiteurs calciques non dihydropyridiniques, les glucosides digitaliques, les inhibiteurs de la cholinestérase, les agonistes des récepteurs alpha2-adrénergiques, les modulateurs du récepteur de la sphingosine-1 phosphate et les inhibiteurs de la protéase du VIH.
Médicaments qui allongent l’intervalle QT/QTc
L’utilisation concomitante de LENVIMA et de médicaments qui allongent l’intervalle QT/QTc est à éviter dans la mesure du possible (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire; 8 Effets indésirables, Électrocardiographie, 10 Pharmacologie clinique, Électrophysiologie cardiaque et hémodynamie). Les médicaments associés à un allongement de l’intervalle QT/QTc et/ou à des torsades de pointes comprennent, sans s’y limiter, ceux qui figurent dans la liste ci-dessous. Les classes chimiques/pharmacologiques sont énumérées si certains, mais pas nécessairement la totalité, des agents qui en font partie ont été mis en cause dans un allongement de l’intervalle QT/QTc et/ou une torsade de pointes.
- antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide)
- antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone)
- antiarythmiques de classe 1C (p. ex., flécaïnide, propafénone)
- antipsychotiques (p. ex., olanzapine, chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone)
antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, agents tricycliques/tétracycliques
[p. ex., amitriptyline, imipramine, maprotiline])
- opioïdes (p. ex., méthadone)
- antibiotiques de la classe des macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus)
- antibiotiques de la classe des quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine)
- pentamidine
- antipaludiques (p. ex., quinine, chloroquine)
- antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole)
- dompéridone
- antagonistes du récepteur 5-hydroxytryptamine (5-HT)3 (p. ex., ondansétron)
- inhibiteurs de la tyrosine kinase (p. ex., sunitinib, nilotinib, lapatinib, vandétanib)
- trioxyde d’arsenic
- inhibiteurs de l’histone désacétylase (p. ex., vorinostat)
- agonistes des récepteurs bêta2-adrénergiques (p. ex., salmétérol, formotérol)
Médicaments qui modifient les électrolytes
Dans la mesure du possible, LENVIMA ne doit pas être utilisé avec des médicaments qui peuvent perturber les taux d’électrolytes, notamment les médicaments suivants :
- diurétiques de l’anse, thiazidiques et apparentés;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes à forte dose.
Il ne s’agit pas d’une liste exhaustive de médicaments susceptibles d’interagir avec LENVIMA. Il faut consulter les sources d’information courantes concernant les médicaments nouvellement approuvés qui diminuent la fréquence cardiaque, allongent l’intervalle QT/QTc ou PR ou abaissent les taux d’électrolytes, de même que les médicaments plus anciens pour lesquels ces effets ont récemment été établis.
9.5 Interactions médicament-aliment
LENVIMA peut se prendre avec ou sans nourriture. Un repas hypercalorique riche en matières grasses a augmenté l’exposition (aire sous la courbe [ASC]) d’environ 5 % et réduit la concentration plasmatique maximale (Cmax) de 5 %. Le délai d’obtention de la Cmax (Tmax) a été retardé de 2 heures, d’où un Tmax moyen de 4 heures. Le délai d’absorption a augmenté de 1 heure, et sa valeur moyenne a été de 1 heure.
9.6 Interactions médicament-plante médicinale
Les interactions entre le médicament et les produits à base d’herbes médicinales n’ont pas été établies. Selon les transporteurs ou les enzymes métabolisant le médicament que l’herbe médicinale modifie, les précautions mentionnées ci-dessus pour le transporteur ou l’enzyme en cause doivent être prises.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le lenvatinib est un agent antinéoplasique ciblé qui appartient à la famille des inhibiteurs de récepteurs tyrosine kinase (RTK) et qui inhibe sélectivement l’activité kinase des récepteurs du facteur de croissance de l’endothélium vasculaire (VEGF) 1 (FLT1), 2 (KDR) et 3 (FLT4), ainsi que d’autres RTK liés aux voies proangiogéniques et oncogènes, dont les récepteurs du facteur de croissance des fibroblastes (FGF) 1, 2, 3 et 4, le récepteur alpha du facteur de croissance dérivé des plaquettes (PDGFRα) et les récepteurs KIT et RET. De plus, le lenvatinib a exercé une activité antiproliférative directe sélective dans les lignées de cellules hépatocellulaires dépendantes de la signalisation FGFR activée, ce qui est attribué à l’inhibition de la signalisation FGFR par le lenvatinib. Lors d’études portant sur l’association de lenvatinib et d’évérolimus dans des modèles non cliniques, un accroissement de l’activité antiangiogène et antitumorale a été observé.
Dans des modèles de tumeurs de souris syngéniques, le lenvatinib a réduit le nombre de macrophages associés à la tumeur, a augmenté le nombre de lymphocytes T cytotoxiques activés et a fait preuve d’une plus grande activité antitumorale en association avec un anticorps murin monoclonal anti-PD-1 que l’un ou l’autre de ces traitements administrés seuls.
10.2 Pharmacodynamie
Électrophysiologie cardiaque et hémodynamie : Une étude croisée à 3 groupes et à 3 traitements, à répartition aléatoire et à double insu, contrôlée par placebo et par agent actif, a été effectuée chez des sujets en santé (n = 52) dans le but d’évaluer les effets électrocardiographiques possibles de LENVIMA administré à une dose unique de 32 mg. Les données de l’ECG ont été recueillies 1, 2, 3, 4, 5, 6, 12 et 24 heures après l’administration de la dose.
LENVIMA a abaissé la fréquence cardiaque, qui a diminué à tous les points d’évaluation dans la période de 1 à 24 heures suivant l’administration. La différence moyenne maximale par rapport au placebo a été de -8,09 bpm (IC à 90 % : -9,554 à -6,64) après 12 heures. La proportion de sujets dont la diminution de la fréquence cardiaque a donné lieu à des valeurs aberrantes < 50 bpm a été plus élevée dans le groupe LENVIMA (41,2 %) que dans le groupe placebo (16,0 %).
LENVIMA a entraîné de légères différences moyennes négatives de l’intervalle QTcF par rapport au placebo dans la période de 1 à 12 heures suivant l’administration, inclusivement, la valeur de zéro étant exclue des IC à 90 %. La différence moyenne maximale par rapport au placebo a été de -5,72 ms (IC à 90 % : -7,76 à -3,69) après 6 heures. Un allongement de l’intervalle QTc a été observé, toutefois, pendant le traitement par LENVIMA après l’atteinte de l’état d’équilibre au cours de l’essai clinique de phase III sur le cancer différencié de la thyroïde. Un allongement de l’intervalle QTc a aussi été observé au cours de l’essai clinique de phase II portant sur l’hypernéphrome (voir 8 Effets indésirables).
Une dose unique de 32 mg de LENVIMA a provoqué un retard de la conduction auriculo-ventriculaire. L’intervalle PR s’est allongé dans la période de 1 à 24 heures suivant l’administration. La différence moyenne maximale par rapport au placebo a été de 8,45 ms (IC à 90 % : 5,96 à 10,94) après 5 heures.
Les données sur la tension artérielle ont été recueillies avant l’administration de la dose ainsi que 2, 4, 6 et 8 heures plus tard. Dans la période de 2 à 8 heures suivant l’administration de la dose, le traitement par LENVIMA à 32 mg a été associé à un effet hypertenseur statistiquement significatif. Les élévations moyennes maximales à partir de la valeur initiale ont été de 8,3 mm Hg (IC à 90 % : 6,1 à 10,5) pour la tension artérielle systolique et de 8,6 mm Hg (IC à 90 % : 6,9 à 10,4) pour la tension artérielle diastolique, toutes deux mesurées après 8 heures (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire, 8 Effets indésirables et 9 Interactions médicamenteuses).
Pharmacodynamie principale
Le VEGF est considéré comme un régulateur crucial de l’angiogenèse tant physiologique que pathologique, son expression accrue étant associée à un pronostic sombre pour de nombreux types de tumeurs humaines. Des taux élevés de VEGF ont été détectés dans des tumeurs thyroïdiennes, et le degré d’expression du VEGF en cas de cancer papillaire de la thyroïde a été associé à un risque accru de métastases et à une survie sans maladie de plus courte durée.
Des études du profil d’inhibition des kinases, portant sur 66 protéines kinases, ont démontré que le lenvatinib a inhibé sélectivement l’activité tyrosine kinase des récepteurs 1 à 3 du VEGF (VEGFR1-3) et du récepteur RET avec des constantes d’inhibition (Ki) d’environ 1 nmol/L. Le lenvatinib a également inhibé d’autres RTK liés aux voies proangiogéniques et oncogènes, dont les récepteurs 1 à 4 du FGF (FGFR1-4), le PDGFRα et le KIT, avec des valeurs de concentration inhibitrice médiane (CI50) en deçà de 100 nmol/L. La constante de dissociation (Kd) à l’équilibre du lenvatinib contre le VEGFR2 a été de 2,1 nmol/L. L’analyse par rayons X de la structure cristalline du complexe VEGFR2-lenvatinib et du complexe lenvatinib-FGFR1 a révélé que le lenvatinib se fixe au site de liaison de l’adénosine triphosphate (ATP) et à la région allostérique adjacente dans le domaine kinase en adoptant une conformation « acide aspartique-phénylalanine-glycine (DFG) à l’intérieur », dite « DFG-in ».
Dans les épreuves basées sur les cellules, le lenvatinib a inhibé la phosphorylation du VEGFR2 induite par le VEGF, la prolifération et la formation de tubes dans des modèles de cellules endothéliales de la veine ombilicale humaine (HUVEC) avec des CI50 de 0,25, de 3,4 et de 2,1 nmol/L, respectivement.
Le lenvatinib a aussi inhibé la formation de tubes induite par le FGF dans les HUVEC avec une valeur de CI50 de 7,3 nmol/L, signe qu’il inhibe in vitro l’angiogenèse induite tant par le VEGF que par le FGF. L’analyse de l’état de phosphorylation des molécules de transduction des signaux dans les HUVEC a révélé que le lenvatinib a inhibé à la fois la voie des kinases activées par les mitogènes (mitogen activated kinases [MAPK]) et la voie de transduction des signaux PI3K-AKT-mTOR-S6K-S6 (ci-après appelée voie mTOR-S6K-S6) déclenchées par le VEGFR et le FGFR activés, lesquelles sont toutes deux importantes pour stimuler l’angiogenèse dans les tumeurs.
Dans un modèle murin où l’angiogenèse a été produite dans la peau par le VEGF ou le FGF sécrété dans une enceinte Millipore par des cellules tumorales KP-1 encapsulées dans un sac à air dorsal, le lenvatinib a inhibé considérablement l’angiogenèse induite par le VEGF et le FGF in vivo par rapport à chaque groupe témoin correspondant. Le taux de FGF23 plasmatique, une hormone protéique régulant le métabolisme minéral qui est un marqueur pharmacodynamique reconnu pour l’inhibition du FGFR in vivo, a beaucoup augmenté chez les souris 24 heures après l’administration par voie orale d’une dose unique de lenvatinib, et confirme que ce schéma est capable d’inhiber la voie de signalisation FGFR chez les souris. Ces résultats ont démontré que le lenvatinib pouvait inhiber l’angiogenèse induite par le VEGF ou le FGF dans des modèles in vitro et in vivo.
Le lenvatinib a eu une activité antiproliférative contre les lignées de cellules de CHC humaines Hep 3B2.1-7 et HuH-7 avec signalisation FGFR continuellement activée en raison d’une boucle autocrine de FGF19 et de FGFR4 surexprimés avec des CI50 de 230 et de 420 nmol/L (86 et 160 nmol/L sous forme de [protéine libre]), respectivement, accompagnée de l’inhibition de la signalisation FGFR dans ces cellules. Le lenvatinib a eu une faible activité antiproliférative contre la lignée de cellules de CHC humaines PLC/PRF/5, où aucune signalisation FGFR accrue n’a été observée, avec une valeur de CI50 dépassant 10 000 nmol//L. Par contre, le lenvatinib n’a eu qu’une faible activité antiproliférative directe in vitro contre les lignées de cellules cancéreuses humaines H460 (cancer du poumon non à petites cellules) et Colo205 (cancer colorectal), A-498 (hypernéphrome) et 9 des 11 lignées de cellules thyroïdiennes cancéreuses humaines avec des valeurs de CI50 supérieures à 10 µmol/L. Toutefois, l’activité antitumorale directe du lenvatinib a été plus forte en présence de lignées de cellules cancéreuses exprimant naturellement la protéine de fusion RET CCDC6-RET ou de RET à activation constitutive.
L’activité antitumorale du lenvatinib, in vivo, a été évaluée dans divers modèles de xénogreffe de tumeurs humaines chez des souris athymiques, comprenant 4 modèles de xénogreffe de CHC humain, dont 2 modèles de xénogreffes dérivées de tumeurs de patients chez des souris athymiques. Le lenvatinib administré par voie orale a produit une inhibition marquée de la croissance tumorale avec une bonne tolérabilité dans tous les modèles évalués, y compris le modèle Hep 3B2.1-7 et le modèle de xénogreffe de CHC LIXC-012 dérivé de tumeurs de patients avec signalisation FGFR continuellement activée en raison d’une boucle autocrine de FGF19 et de FGFR4 surexprimés. Dans le modèle de xénogreffe LIXC-012, le lenvatinib a causé moins de perte pondérale que l’excipient témoin aux doses de 10 et de 30 mg/kg, signe que l’inhibition de la croissance tumorale a diminué la perte pondérale induite par la cachexie chez les souris traitées par le lenvatinib.
L’inhibition de la croissance tumorale produite par le lenvatinib contre les isogreffes de CHC murines BNL 1ME A.7R.1 a été plus forte chez des souris immunocompétentes que chez des souris athymiques. L’analyse par cytométrie en flux a révélé que le lenvatinib administré par voie orale (10 mg/kg) a diminué la population de macrophages associés aux tumeurs (TAM) dans la tumeur, et a augmenté le nombre de lymphocytes T cytotoxiques activés dans les ganglions lymphatiques drainants des souris traitées, ce qui laisse croire qu’un effet immunostimulant pourrait aussi contribuer à l’activité antitumorale du lenvatinib chez les souris immunocompétentes.
Le lenvatinib administré par voie orale a inhibé considérablement la croissance tumorale de K1 (carcinome papillaire de la thyroïde), R082-W-1 (carcinome folliculaire de la thyroïde), 8305C (carcinome anaplasique de la thyroïde), SW579 (carcinome épidermoïde de la thyroïde), TT (carcinome médullaire de la thyroïde), PLC/PRF/5 (carcinome hépatocellulaire [CHC]), Colo205 (colorectal cancer), MKN-74 (cancer de l’estomac), H460 et A549 (cancer du poumon non à petites cellules), A375 (mélanome), SEKI (mélanome), IM95m (cancer de l’estomac), A2780 (carcinome de l’ovaire), A-498 (hypernéphrome) et Caki-1 (hypernéphrome) dans des xénogreffes de tumeurs humaines à des doses comprises entre 1 et 100 mg/kg (sous forme de mésylate de lenvatinib). De plus, le lenvatinib administré par voie orale a considérablement inhibé la croissance des cellules recombinantes KP-1 exprimant le VEGF humain (KP-1/VEGF) et des cellules recombinantes KP-1 exprimant le FGF murin (KP-1/FGF) dans des modèles de xénogreffes chez des souris athymiques, où la sécrétion excessive de VEGF ou de FGF par les cellules recombinantes KP-1/VEGF ou KP-1/FGF correspondantes était censée accroître l’angiogenèse tumorale induite par le VEGF ou le FGF. Dans la plupart des modèles, la perte pondérale chez les souris n’a pas été grave.
Dans le modèle 8305C, il y a eu une bonne corrélation entre la diminution de la vascularisation endothéliale et l’inhibition de la croissance tumorale, ce qui tend à démontrer que le lenvatinib a exercé un effet antitumoral en raison de son activité antiangiogénique. Dans le modèle TT, une inhibition marquée de l’autophosphorylation de l’oncogène codant un récepteur à activité tyrosine kinase (RET) dans la xénogreffe a été observée à toutes les doses auxquelles le lenvatinib a présenté une activité antitumorale. Comme la croissance des cellules TT est fortement dictée par un mutant actif constitutif de RET (C634W), il est présumé que cette inhibition du RET contribue à l’effet antitumoral du lenvatinib dans ce modèle.
Pharmacodynamie secondaire
L’évaluation des effets pharmacodynamiques secondaires potentiels du lenvatinib a été effectuée par la mesure de sa liaison, à des concentrations de 1 et de 10 µmol/L à un panel de 50 récepteurs non-kinase (Express Profile) reconnus pour jouer des rôles biologiques importants. Aucune liaison importante (inhibition > 50 %) entre le lenvatinib et un récepteur du panel Express Profile n’a été observée aux concentrations utilisées, sauf pour le récepteur 5-hydroxytryptamine 1B (58 %) et le transporteur de la noradrénaline humaine (50 %) à la concentration de 10 µmol/L.
Pharmacologie relative à l’innocuité
Les effets du lenvatinib sur le système cardiovasculaire, l’appareil respiratoire et le système nerveux central (SNC) ont été évalués chez des rats et des chiens. L’effet du lenvatinib sur les courants de queue hERG enregistrés à partir de cellules HEK293 transfectées de façon stable (4 cellules/traitement) a été évalué par la méthode de scellement (« patch-clamp ») sur cellule entière. Le lenvatinib a inhibé le courant de queue hERG d’une manière dépendante de la concentration, avec une CI50 de 11,89 µmol/L (basée sur les concentrations cibles).
Les effets sur les paramètres du potentiel d’action ont été évalués dans des muscles papillaires isolés de cobaye (6/traitement) par la méthode de la microélectrode de verre. Aucun effet sur les paramètres du potentiel d’action n’a été observé aux concentrations de lenvatinib cibles de 1 et de 10 μmol/L.
Pour l’évaluation des effets sur le système cardiovasculaire, le mésylate de lenvatinib a été administré oralement par gavage à des chiens mâles et femelles (3/sexe/traitement) à des doses uniques de 6 et de 30 mg/kg. La fréquence cardiaque, la tension artérielle moyenne et les paramètres ECG (intervalle PR, durée du complexe QRS et intervalle QT) ont été mesurés, par télémétrie, avant l’administration du lenvatinib par voie orale de même que 1, 2, 4 et 8 heures après. Aux doses de 6 et 30 mg/kg, le lenvatinib n’a pas eu d’effet notable sur la fréquence cardiaque, la tension artérielle moyenne ou les paramètres ECG.
10.3 Pharmacocinétique
Absorption
Le lenvatinib est rapidement absorbé après son administration par voie orale, le Tmax étant généralement observé après 1 à 4 heures. La nourriture ne modifie pas le degré d’absorption, mais ralentit la vitesse d’absorption. Lorsque le lenvatinib est administré avec de la nourriture à des sujets en santé, l’atteinte des concentrations plasmatiques maximales est différée de 2 heures (2 à 4 heures). La biodisponibilité absolue n’a pas été déterminée chez l’humain; toutefois, des données issues d’une étude de bilan massique semblent indiquer qu’elle est de l’ordre de 85 %. Le lenvatinib a présenté une bonne biodisponibilité orale chez les chiens (70,4 %) et les singes (78,4 %).
Proportionnalité et accumulation des doses : Chez des patients atteints de tumeurs solides ayant reçu des doses uniques et multiples de lenvatinib 1 fois par jour, l’exposition au lenvatinib (Cmax et ASC) a augmenté de façon directement proportionnelle à la dose administrée pour la gamme posologique de 3,2 à 32 mg 1 fois par jour. L’accumulation de lenvatinib a été minime à l’état d’équilibre. Pour cette gamme posologique, l’indice d’accumulation médian (Rac) s’est situé entre 0,96 (20 mg) et 1,54 (6,4 mg).
Les données de pharmacologie clinique n’ont fait ressortir aucun changement significatif dans le comportement pharmacocinétique du lenvatinib lorsqu’il est administré en association avec le pembrolizumab. Lors d’une étude de phase Ib menée chez des sujets atteints d’une tumeur solide traités par LENVIMA en association avec le pembrolizumab (200 mg toutes les 3 semaines), la cohorte de patients recevant 24 mg de LENVIMA et le pembrolizumab a permis d’observer durant le 1er cycle deux effets toxiques limitant la posologie (une arthralgie de grade 3 chez 1 sujet et une fatigue de grade 3 chez un autre) par comparaison avec la cohorte de patients recevant 20 mg de LENVIMA en association avec le pembrolizumab. C’est pourquoi la dose maximale tolérée pour cette association a été fixée à 20 mg/jour de LENVIMA et à 200 mg de pembrolizumab une fois toutes les 3 semaines.
Distribution
In vitro, le lenvatinib affiche un fort taux de liaison aux protéines plasmatiques humaines variant entre 98 et 99 % (0,3 à 30 μg/mL, mésylate). Il se lie principalement à l’albumine et, dans une moindre mesure, à l’alpha1-glycoprotéine acide et à la gammaglobuline.
In vitro, le rapport des concentrations sanguines/plasmatiques du lenvatinib a oscillé entre 0,589 et 0,608 (0,1 à 10 μg/mL, mésylate). Une liaison similaire des protéines plasmatiques (97-99 %) indépendante des concentrations de lenvatinib (0,2-1,2 μg/mL) a été observée chez les sujets atteints d’insuffisance hépatique, les sujets atteints d’insuffisance rénale et les sujets en santé appariés.
Le lenvatinib est un substrat pour la gp-P et la BCRP. Le lenvatinib a exercé un effet inhibiteur minime ou nul sur les activités de transport médiées par la gp-P et la BCRP. De même, aucune induction de l’expression de l’ARNm de la gp-P n’a été observée. Le lenvatinib n’est pas un substrat pour l’OAT1, l’OAT3, l’OATP1B1, l’OATP1B3, l’OCT1 et l’OCT2, ni pour les transporteurs d’efflux de toxine et de médicaments MATE1 et MATE2-K ni pour la pompe d’exportation des sels biliaires.
Chez les patients, le volume de distribution apparent médian (Vz/F) de la première dose a été de 50,5 à 92 L, étant généralement constant pour toute la gamme posologique de 3,2 à 32 mg. Le volume de distribution apparent médian analogue à l’état d’équilibre (Vz/Féq), qui était aussi généralement constant, s’est situé entre 43,2 et 121 L.
Métabolisme
Les principales voies métaboliques établies chez l’humain sont l’oxydation par l’aldéhyde oxydase, la déméthylation par l’intermédiaire de la CYP3A4, la conjugaison du glutathion (GSH) avec élimination du groupe O-aryle (fraction chlorobenzyle) et des combinaisons de ces voies. D’autres biotransformations prennent ensuite place (p. ex., glucuronidation, hydrolyse de la fraction glutathion, dégradation de la fraction cystéine et réarrangement intramoléculaire des conjugués cystéinylglycine et cystéine avec dimérisation subséquente).
In vitro, la CYP3A4 a été l’isoforme prédominante (> 80 %) dans le métabolisme du lenvatinib médié par le cytochrome P450. In vivo, un inducteur et un inhibiteur de la CYP3A (rifampine et kétoconazole, respectivement) ont eu peu d’effet sur l’exposition au lenvatinib.
Dans les microsomes hépatiques humains, la forme déméthylée du lenvatinib (M2) a été définie comme le principal métabolite. Les métabolites majeurs trouvés dans les fèces humaines, M2’ et M3’, sont formés à partir de M2 et du lenvatinib, respectivement, sous l’action de l’aldéhyde oxydase.
Dans certains échantillons de plasma recueillis pendant une période d’au plus 24 heures après l’administration, 97 % de la radioactivité observée dans des radiochromatogrammes plasmatiques provenait du lenvatinib et 2,5 %, du métabolite M2. D’après l’ASC0-inf, le lenvatinib représentait 60 % et 64 % de la radioactivité totale dans le plasma et le sang, respectivement.
Élimination
Les concentrations plasmatiques ont diminué de façon bi-exponentielle après l’atteinte de la Cmax. La demi-vie d’élimination terminale du lenvatinib est d’environ 28 heures.
Après l’administration de lenvatinib radiomarqué à 6 sujets atteints de tumeurs solides, environ deux tiers et un quart de la substance radiomarquée ont été retrouvés dans les fèces et l’urine, respectivement. La dose radioactive a été excrétée sous forme de métabolites M2, M2’ et M3’ dans des proportions totales de 4,4 %, de 11 % et de 17 %, respectivement, et 2,9 % de la dose a été éliminée sous forme de lenvatinib.
Populations et états pathologiques particuliers
- Enfants et adolescents : L’innocuité et l’efficacité de LENVIMA chez les enfants n’ont pas été établies, et son utilisation chez cette population de patients n’est pas indiquée. En tout, 48 enfants (âgés de 3 à 17 ans) ont reçu LENVIMA en monothérapie dans une étude ouverte de phase I/II de détermination de la dose comportant un volet de confirmation de la dose auprès d’une cohorte élargie. Pour les fins de l’étude, la dose de LENVIMA a été calculée d’après la surface corporelle des patients, et elle ne pouvait dépasser 24 mg par jour. Il est ressorti d’une analyse pharmacocinétique de population regroupant plusieurs ensembles de données, dont certaines obtenues chez des enfants de 5 à 17 ans, que la clairance apparente après administration par voie orale était influencée par le poids ou la surface corporelle des patients. Après la prise en compte de l’effet du poids/surface corporelle, l’âge n’avait pas d’effet significatif additionnel sur la clairance apparente après administration par voie orale. Le degré d’exposition prévu pour la dose calculée en fonction de la surface corporelle (14 mg/m2 1 fois par jour) était comparable à celui observé chez les adultes atteints d’un cancer différencié de la thyroïde (24 mg 1 fois par jour).
- Personnes âgées : D’après une analyse pharmacocinétique de population réalisée chez des patients prenant le lenvatinib à des doses uniquotidiennes d’au plus 24 mg, l’âge n’a pas eu d’effets notables sur la clairance apparente après administration par voie orale.
- Sexe : D’après une analyse pharmacocinétique de population réalisée chez des patients prenant le lenvatinib à des doses uniquotidiennes d’au plus 24 mg, le sexe n’a pas eu d’effets notables sur la clairance apparente après administration par voie orale.
- Origine ethnique : D’après une analyse pharmacocinétique de population réalisée chez des patients prenant le lenvatinib à des doses uniquotidiennes d’au plus 24 mg, la race (sujets japonais vs autres, sujets blancs vs autres) n’a pas eu d’effets notables sur la clairance après administration par voie orale.
Insuffisance hépatique : La pharmacocinétique du lenvatinib après l’administration d’une dose unique de 10 mg a été évaluée chez 6 sujets atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh, respectivement). Une dose de 5 mg a été évaluée chez 6 sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh). Une dose de 10 mg a été administrée à 8 sujets témoins en santé, démographiquement appariés. La demi-vie médiane a été similaire chez les sujets atteints d’insuffisance hépatique légère, modérée et grave, ainsi que chez les sujets ayant une fonction hépatique normale, et a varié de 26 à 31 heures.
Le pourcentage de la dose de lenvatinib excrété dans l’urine a été faible (< 2,16 %) dans toutes les cohortes de traitement.
L’exposition au lenvatinib, basée sur les données de l’ASC0-inf, a été de 119 %, de 107 % et de 180 % chez les sujets atteints d’insuffisance hépatique légère, modérée et grave, respectivement, par rapport à celle mesurée chez les patients ayant une fonction hépatique normale. On ignore si la liaison aux protéines plasmatiques est modifiée chez les sujets ayant un dysfonctionnement hépatique.
Il n’existe pas suffisamment de données pour les patients atteints d’un CHC et d’une insuffisance hépatique modérée (classe B de Child-Pugh, 3 patients traités par le lenvatinib au cours de l’essai pivot) et il n’en existe pas du tout pour les patients atteints d’un CHC et d’une insuffisance hépatique grave (classe C de Child-Pugh). Le lenvatinib est éliminé principalement par le foie et l’exposition pourrait être accrue chez ces populations de patients (voir 4 Posologie et administration).
- Insuffisance rénale : La pharmacocinétique du lenvatinib après l’administration d’une dose unique de 24 mg a été évaluée chez 18 sujets (6/6/6) atteints respectivement d’insuffisance rénale légère (ClCr de 50 à 80 mL/min), modérée (ClCr de 30 à 49 mL/min) ou grave (ClCr de 15 à 29 mL/min) et comparée à celle de 8 sujets témoins en santé (ClCr ≥ 81 mL/min), démographiquement appariés. Les sujets atteints d’une néphropathie terminale n’ont pas été étudiés. Les estimations de l’exposition ajustée selon la dose de lenvatinib (ASC0-inf) ont été de 101 %, de 90 % et de 122 %, respectivement, chez les sujets atteints d’insuffisance rénale légère, modérée et grave par rapport à la valeur observée chez les patients ayant une fonction rénale normale.
- Obésité : D’après les analyses de pharmacocinétique de population, le poids n’a pas eu d’effet important sur la clairance du lenvatinib (après administration par voie orale) en présence d’un cancer différencié de la thyroïde et d’un hypernéphrome. Toutefois, en présence d’un CHC, la pharmacocinétique du lenvatinib a été modifiée par le poids corporel. En présence d’un CHC, l’exposition au lenvatinib (étude pivot 304 de phase III REFLECT portant sur le CHC) a été comparable chez les patients pesant moins de 60 kg avec une dose initiale de 8 mg et chez les patients pesant 60 kg ou plus avec une dose initiale de 12 mg (voir 4 Posologie et administration).
Type de tumeur : La clairance après administration par voie orale du lenvatinib a été 13,2 % plus faible chez les patients de l’étude 304 atteints d’un CHC que chez les sujets atteints d’autres types de cancer, y compris un cancer différencié de la thyroïde.
Une analyse pharmacocinétique de population a démontré que la pharmacocinétique du lenvatinib est comparable chez les patients atteints d’un cancer différencié de la thyroïde, d’un hypernéphrome, de carcinome hépatocellulaire ou d’un autre type de tumeur. Les patients atteints d’un cancer différencié de la thyroïde ont présenté une clairance apparente du lenvatinib similaire à celle observée chez les patients atteints d’un autre type de cancer, à l’exclusion de l’hypernéphrome et du carcinome hépatocellulaire. Chez les patients atteints d’un hypernéphrome, la clairance apparente du lenvatinib était 14,6 % plus basse que celle observée chez les patients atteints d’un cancer différencié de la thyroïde ou d’un autre type de cancer, à l’exclusion du carcinome hépatocellulaire. Chez les patients atteints d’un carcinome hépatocellulaire, la clairance apparente du lenvatinib était 12,6 % plus basse que celle observée chez les patients atteints d’un cancer différencié de la thyroïde ou d’un autre type de cancer, à l’exclusion de l’hypernéphrome. L’ampleur de chacun des effets était comprise à l’intérieur de la marge de variabilité de la clairance apparente entre les sujets (34,2 %) et n’avait donc pas d’importance clinique.
11 Conservation, stabilité et mise au rebut
LENVIMA (lenvatinib) doit être conservé à une température comprise entre 15 et 30 °C.
Tout médicament non utilisé ou déchet doit être jeté conformément aux exigences locales.
12 Instructions particulières de manipulation du produit
Ne pas ouvrir la capsule. Éviter de répéter l’exposition au contenu de la capsule.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Mésylate de lenvatinib
Nom chimique : 4-[3-chloro-4-(N’-cyclopropyluréido)phénoxy]-7-méthoxyquinoline-6-carboxamide méthanesulfonate
Formule moléculaire et masse moléculaire : C21H19ClN4O4·CH4O3S
522,96 (mésylate), 426,86 (base libre)
Formule développée :
Propriétés physicochimiques :
Apparence : poudre blanche
Solubilité : Le mésylate de lenvatinib est peu soluble dans l’acide acétique et légèrement soluble dans l’eau. Dans des solutions aqueuses, le mésylate de lenvatinib est très légèrement soluble dans une solution d’acide chlorhydrique à 0,1 mol/L, et pratiquement insoluble dans un tampon de Britton-Robinson (pH de 3 à 11).
pKa : 5,05
Coefficient de partage : constante de partage (log P [octanol/eau] : 3,30
Point de fusion : 221 à 224 °C
14 Études cliniques
14.1 Études cliniques par indication
Cancer différencié de la thyroïde
Un essai multicentrique à répartition aléatoire et à double insu, contrôlé par placebo, a été mené chez 392 patients atteints d’un cancer différencié de la thyroïde réfractaire à l’iode radioactif chez qui des signes radiographiques d’évolution de la maladie avaient été décelés dans les 12 mois (fenêtre d’un mois de plus) précédant la répartition aléatoire. Une maladie réfractaire à l’iode radioactif était définie par la présence d’au moins une lésion mesurable et de l’un des critères suivants : absence de fixation de l’iode à la scintigraphie ou fixation de l’iode et évolution dans les 12 mois suivant un traitement par l’iode radioactif, ou activité cumulative de l’iode radioactif supérieure à 600 mCi ou à 22 GBq, la dernière dose ayant été administrée au moins 6 mois avant l’admission à l’étude. La répartition aléatoire a été stratifiée selon la région géographique (Europe, Amérique du Nord et Autre), le traitement antérieur ciblant le VEGF/VEGFR (0 ou 1 traitement antérieur ciblant le VEGF/VEGFR) et l’âge (≤ 65 ans ou > 65 ans). Le principal paramètre d’évaluation de l’efficacité était la survie sans évolution (SSÉ), déterminée par un examen radiologique indépendant fait à l’insu, à l’aide des critères RECIST (Response Evaluation Criteria in Solid Tumors), version 1.1. Les paramètres d’évaluation secondaires de l’efficacité étaient le taux de réponse global (TRG) et la survie globale (SG). Les patients du groupe placebo pouvaient recevoir un traitement par LENVIMA (lenvatinib) après une évolution confirmée de la maladie.
Les patients admissibles ayant une maladie mesurable selon la version 1,1 des critères RECIST ont été affectés au hasard, selon un rapport 2:1, à un traitement par LENVIMA à 24 mg 1 fois par jour (n = 261) ou à un placebo (n = 131). Les données démographiques et les caractéristiques de la maladie au départ étaient bien équilibrées dans les deux groupes de traitement. Des 392 patients affectés à un traitement, 23,7 % avaient reçu 1 traitement antérieur ciblant le VEGF/VEGFR. Sur le plan histologique, 66,1 % avaient un diagnostic confirmé de cancer papillaire de la thyroïde et 33,9 % avaient un cancer folliculaire de la thyroïde, ce qui comprenait des formes à cellules de Hürthle (14,8 %) et des formes à cellules claires (3,8 %). La quasi-totalité (99 %) des patients étaient atteints d’un cancer métastatique : 89,3 % avaient des métastases aux poumons, 51,5 % aux ganglions lymphatiques, 38,8 % aux os, 18,1 % au foie et 4,1 % au cerveau. L’activité cumulative médiane de l’iode radioactif administré avant le début de l’étude était de 350 mCi (12,95 GBq).
L’exposition à la dose de 24 mg (97,6 années-sujets) a été plus forte qu’avec toute autre dose.
Résultats de l’étude
Une prolongation de la survie sans évolution a été démontrée de façon statistiquement significative chez les patients traités par LENVIMA par rapport aux patients du groupe placebo (p < 0,0001). L’effet positif sur la survie sans évolution a été similaire dans les sous-groupes ayant reçu ou non un traitement antérieur ciblant le VEGF/VEGFR. Par ailleurs, l’effet positif sur la survie sans évolution a été observé dans l’ensemble des sous-groupes établis selon l’âge, le sexe, la race, le sous-type histologique et la région géographique. Chez 70,4 % des sujets qui ont obtenu une réponse complète ou partielle, celle-ci s’est produite après 30 jours ou moins de traitement à la dose de 24 mg de LENVIMA. Après une évolution de la maladie confirmée par un examen indépendant, 109 (83 %) des patients du groupe placebo sont passés au traitement en mode ouvert par LENVIMA.
Tableau 19 Résultats sur l’efficacité (cancer différencié de la thyroïde)
LENVIMA n = 261 | Placebo n = 131 | |
| Survie sans évolutiona | ||
| Nombre de cas d’évolution ou de mortalité (%) | 107 (41) | 113 (86,3) |
| Survie sans évolution médiane, en mois (IC à 95 %) | 18,3 (15,1 à NE) | 3,6 (2,2 à 3,7) |
| Rapport des risques instantanés (IC à 99 %)b,c | 0,21 (0,14 à 0,31) | |
| Valeur pb | < 0,0001 | |
| Patients n’ayant reçu aucun traitement antérieur ciblant le VEGF/VEGFR (%) | 195 (74,7) | 104 (79,4) |
| Nombre de cas d’évolution ou de mortalité | 76 | 88 |
| Survie sans évolution médiane, en mois (IC à 95 %) | 18,7 (16,4 à NE) | 3,6 (2,1 à 5,3) |
| Rapport des risques instantanés (IC à 95 %)b,c | 0,20 (0,14 à 0,27) | |
| Patients ayant reçu 1 traitement antérieur ciblant le VEGF/VEGFR (%) | 66 (25,3) | 27 (20,6) |
| Nombre de cas d’évolution ou de mortalité | 31 | 25 |
| Survie sans évolution médiane, en mois (IC à 95 %) | 15,1 (8,8 à NE) | 3,6 (1,9 à 3,7) |
| Rapport des risques instantanés (IC à 95 %)b,c | 0,22 (0,12 à 0,41) | |
| Taux de réponse globala | ||
| Nombre de réponses objectives (%) | 169 (64,8) | 2 (1,5) |
| (IC à 95 %) | (59,0 à 70,5) | (0,0 à 3,6) |
| Nombre de réponses complètes (%) | 4 (1,5) | 0 |
| Nombre de réponses partielles (%) | 165 (63,2) | 2 (1,5) |
| Survie globale | ||
| Nombre de cas de mortalité (%) | 71 (27,2) | 47 (35,9) |
| Survie globale médiane, en mois (IC à 95 %) | NE (22,0 à NE) | NE (20,3 à NE) |
| Rapport des risques instantanés (IC à 95 %)b,d | 0,73 (0,50 à 1,07) | |
| Valeur pb,d | 0,1032 | |
a Examen radiologique indépendant
b Stratification par région (Europe vs Amérique du Nord vs Autre), groupe d’âge (≤ 65 ans vs > 65 ans) et par traitement antérieur ciblant le VEGF/VEGFR (0 vs 1)
c Estimation par un modèle des risques proportionnels de Cox
d Sans ajustement pour l’effet de permutation
NE = non estimable
Figure 1 Courbe de Kaplan-Meier de la survie sans évolution (cancer différencié de la thyroïde)
Hypernéphrome
Utilisation de LENVIMA en association avec le pembrolizumab chez des adultes atteints d’un hypernéphrome avancé ou métastatique qui n’ont jamais subi de traitement à action générale contre ce cancer au stade métastatique
L’efficacité de LENVIMA en association avec le pembrolizumab a été évaluée au cours de l’étude CLEAR/E7080-G000-307/KEYNOTE-581 (étude CLEAR), un essai multicentrique de phase III mené en mode ouvert et avec répartition aléatoire auprès de 1069 adultes atteints d’un hypernéphrome avancé (qui ne peut être guéri par chirurgie ou radiothérapie) ou métastatique à cellules claires et qui n’ont jamais subi de traitement à action générale contre ce cancer au stade métastatique. Les patients ont été admis à l’étude quelle que soit leur expression tumorale de PD-L1. Les patients ont été stratifiés selon leur région d’origine (Amérique du Nord et Europe de l’Ouest ou « reste du monde ») et les groupes pronostiques du MSKCC (bon, intermédiaire et mauvais). Les critères d’exclusion à cette étude étaient les suivants : antécédents de traitement à action générale contre un hypernéphrome avancé ou métastatique, présence d’une maladie auto-immune évolutive, de métastases cérébrales évolutives, d’une hypertension artérielle mal maîtrisée, d’une insuffisance surrénalienne non maîtrisée, de malabsorption gastro-intestinale, de saignements ou de troubles thrombotiques. 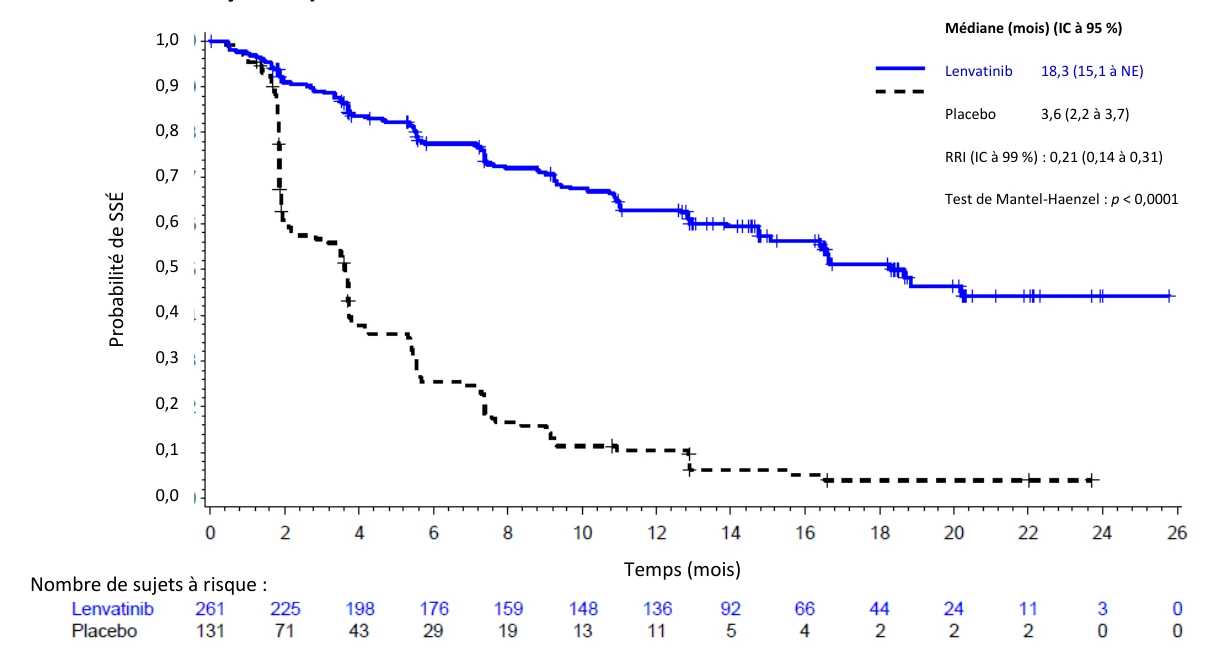
Médiane (mois) (IC à 95 %)
Lenvatinib 18,3 (15,1 à NE)
Placebo 3,6 (2,2 à 3,7)
RRI (IC à 99 %) : 0,21 (0,14 à 0,31)
Test de Mantel-Haenzel : p < 0,0001
1,0 0,9 0,8 0,7 0,6 0,5 0,4 0,3 0,2 0,1 0,0 |
| P robabilité d e SS É |
Temps (mois)
Nombre de sujets à risque :
Les patients ont été répartis aléatoirement pour recevoir LENVIMA à 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg par voie intraveineuse toutes les 3 semaines (n = 355) ou LENVIMA à 18 mg par voie orale 1 fois par jour en association avec l’évérolimus à 5 mg par voie orale 1 fois par jour (n = 357) ou encore le sunitinib à 50 mg par voie orale 1 fois par jour pendant 4 semaines, suivies d’un congé thérapeutique de 2 semaines (n = 357). Le traitement a été poursuivi jusqu’à la survenue d’un effet toxique inacceptable ou l’évolution de la maladie de l’avis de l’investigateur, confirmée par un comité d’examen radiologique indépendant faisant appel aux critères RECIST, version 1.1.
L’administration de LENVIMA et du pembrolizumab était permise après l’évolution de la maladie définie selon les critères RECIST si, selon l’investigateur, le patient présentait un état clinique stable et tirait des bienfaits cliniques de ce traitement. L’administration du pembrolizumab s’est poursuivie pendant une période maximale de 24 mois ou jusqu’à concurrence de 35 doses, la période la plus longue devant être celle retenue; cependant, il était permis de poursuivre le traitement par LENVIMA au-delà de 24 mois. Une évaluation du stade de la tumeur a été menée au début, puis toutes les 8 semaines par la suite.
Les caractéristiques initiales des patients étaient généralement comparables d’un groupe de sujets à l’autre : l’âge médian était de 62 ans (intervalle : 29 à 88 ans); 42 % des patients étaient âgés de ≥ 65 ans, 11 % des patients étaient âgés de ≥ 75 ans. La plupart des patients étaient des hommes (75 %); 74 % étaient blancs, 21 % étaient asiatiques, 1 % étaient noirs et 2 % avaient une autre origine ethnique; 18 % et 82 % des patients présentaient un indice fonctionnel initial de Karnofsky de 70 à 80 % et de 90 à 100 %, respectivement. La répartition des patients selon les catégories de risque du MSKCC était la suivante : bon pour 27 % des patients, intermédiaire pour 64 % des patients et mauvais pour 9 % des patients. Les sièges fréquents de métastases étaient les poumons (68 %), les ganglions lymphatiques (45 %) et les os (25 %). De plus, 6,8 % des patients étaient porteurs de tumeurs ayant des caractéristiques sarcomatoïdes. Les tumeurs avaient produit des métastases chez 99 % des patients, alors qu’elles étaient au stade localement avancé chez 1 % des patients.
Traitement de l’hypernéphrome précédemment traité en association avec l’évérolimus (étude 205)
Un essai multicentrique ouvert à répartition aléatoire (étude 205) a été mené en vue de déterminer l’innocuité et l’efficacité de LENVIMA administré seul ou en association avec l’évérolimus chez des sujets atteints d’un hypernéphrome non résécable avancé ou métastatique. L’étude comportait un volet de détermination de la dose de phase Ib et un volet de phase II. La phase Ib comprenait des patients qui recevaient l’association LENVIMA à 18 mg + évérolimus à 5 mg. La phase II comptait en tout 153 patients atteints d’un hypernéphrome non résécable avancé ou métastatique qui avaient reçu un traitement antérieur ciblant le VEGF. Au total, 62 patients ont reçu l’association LENVIMA et évérolimus à la dose recommandée. Les patients devaient notamment avoir obtenu une confirmation histologique d’hypernéphrome à cellules claires prédominantes, avoir montré des signes radiographiques d’évolution de la maladie selon les critères RECIST (Response Evaluation Criteria in Solid Tumors), version 1.1, avoir reçu un traitement antérieur ciblant le VEGF et avoir un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 ou 1.
Les patients ont été affectés aléatoirement, dans un rapport de 1:1:1, à l’un des trois groupes, à savoir : LENVIMA à 18 mg + évérolimus à 5 mg, LENVIMA à 24 mg ou évérolimus à 10 mg. Ils ont été stratifiés en fonction du taux d’hémoglobine (≤ 13 g/dL vs > 13 g/dL chez les hommes et ≤ 11,5 g/dL vs > 11,5 g/dL chez les femmes) et de la calcémie corrigée (≥ 10 mg/dL vs < 10 mg/dL).
L’âge médian des 101 patients affectés aléatoirement au groupe LENVIMA + évérolimus ou au groupe évérolimus en monothérapie était de 60 ans; 72 % étaient des hommes, 31 % avaient plus de 65 ans et 96 % étaient de race blanche. Des métastases étaient présentes chez 95 % des patients, et 5 % étaient atteints de la maladie à un stade avancé ne se prêtant pas à une résection. Tous les patients affichaient au départ un indice fonctionnel ECOG de 0 (54 %) ou de 1 (46 %); leur distribution étant similaire dans les deux groupes de traitement. D’après la classification pronostique du MSKCC, la répartition des patients selon un pronostic bon, intermédiaire et mauvais était respectivement de 24 %, 37 % et 39 % dans le groupe LENVIMA + évérolimus, et de 24 %, 38 % et 38 % dans le groupe évérolimus. Le délai médian entre le diagnostic et la première dose a été de 32 mois dans le groupe LENVIMA + évérolimus et de 26 mois dans le groupe évérolimus. Tous les patients avaient reçu un traitement antérieur par un inhibiteur du VEGF, dont 65 % par le sunitinib, 23 % par le pazopanib, 4 % par le tivozanib, 3 % par le bévacizumab, 2 % par le sorafenib et 2 % par l’axitinib.
Résultats de l’étude
Utilisation de LENVIMA en association avec le pembrolizumab chez des adultes atteints d’un hypernéphrome avancé ou métastatique qui n’ont jamais subi de traitement à action générale contre ce cancer au stade métastatique
Le principal paramètre d’évaluation de l’efficacité était la SSÉ, déterminée par un examen radiologique indépendant, à l’aide des critères RECIST, version 1.1. Les paramètres d’évaluation secondaires clés de l’efficacité incluaient la SG et le TRO. Lors de l’analyse de la SSÉ précisée dans le protocole, LENVIMA en association avec le pembrolizumab a entraîné des améliorations statistiquement significatives de la SSÉ, de la SG et du TRO en comparaison du sunitinib. Le tableau 20 ainsi que la figure 2 résument les résultats relatifs à l’analyse provisoire prédéterminée de l’efficacité obtenus dans l’étude CLEAR après un suivi médian provisoire de la SG de 26,6 mois (extrêmes : 0,03+ et 46,13+ mois).
Tableau 20 Résultats sur l’efficacitéa selon le comité d’examen radiologique indépendant dans l’étude CLEAR (patients atteints d’un hypernéphrome avancé ou métastatique n’ayant jamais subi de traitement à action générale), analyse provisoire 3
LENVIMA à 20 mg associé au pembrolizumab à 200 mg n = 355 | Sunitinib à 50 mg n = 357 | |
| Survie sans évolution (SSÉ) | ||
LENVIMA à 20 mg associé au pembrolizumab à 200 mg n = 355 | Sunitinib à 50 mg n = 357 | |
| Nombre de cas, n (%) | 160 (45,1 %) | 205 (57,4 %) |
| SSÉ médiane en mois (IC à 95 %) | 23,9 (20,8 à 27,7) | 9,2 (6,0 à 11,0) |
| Rapport des risques instantanés (IC à 95 %)b | 0,39 (0,32 à 0,49) | |
| Valeur pc | < 0,0001 | |
| Survie globale (SG) | ||
| Nombre de décès, n (%) | 80 (22,5 %) | 101 (28,3 %) |
| SG médiane en mois (IC à 95 %) | NA (33,6 à NE) | NA (NE à NE) |
| Rapport des risques instantanés (IC à 95 %)b | 0,66 (0,49 à 0,88) | |
| Valeur pc | 0,0049 | |
| Taux de réponse objective (TRO) | ||
| Taux de réponse objective, n (%) | 252 (71,0 %) | 129 (36,1 %) |
| (IC à 95 %) | (66,3 à 75,7) | (31,2 à 41,1) |
| Réponses complètes, n (%) | 57 (16,1 %) | 15 (4,2 %) |
| Réponses partielles, n (%) | 195 (54,9 %) | 114 (31,9 %) |
| Valeur pd | < 0,0001 | |
Les tumeurs ont été évaluées au moyen des critères RECIST, version 1.1; seules les réponses confirmées ont été incluses dans le TRO. Date limite de collecte des données : 28 août 2020. IC = intervalle de confiance; NA = non atteinte; NE = non estimable a Basée sur une analyse provisoire prédéterminée (analyse principale) b Le RRI est calculé selon un modèle des risques proportionnels de Cox et par groupes pronostiques du MSKCC. c La valeur p bilatérale a été calculée à l’aide du test de Mantel-Haenzel stratifié, la comparaison portant sur des valeurs seuils de 0,0411 pour la SSÉ et de 0,0161 pour la SG. d La valeur p bilatérale a été calculée à l’aide du test de Cochran-Mantel-Haenzel. | ||
Les analyses exploratoires des données collectées chez les répondeurs de l’analyse provisoire prédéterminée portent à croire que la durée médiane de la réponse est de 25,8 mois (extrêmes : 1,64 et 36,76) pour LENVIMA en association avec le pembrolizumab et de 14,6 mois (extrêmes : 1,64 et 33,15) pour le sunitinib. D’autres analyses exploratoires ont mis au jour un effet positif uniforme sur la SSÉ dans les trois groupes pronostiques prédéterminés du MSKCC.
Lors de l’analyse descriptive finale de la SG après un suivi d’une durée médiane de 49,4 mois, on a répertorié 149 événements dans le groupe LENVIMA en association avec le pembrolizumab et 159 événements dans le groupe sunitinib. La SG médiane était de 53,7 mois (IC à 95 % : 48,7 à NE) pour LENVIMA en association avec le pembrolizumab comparativement à 54,3 mois (IC à 95 % : 40,9 à NE) pour le sunitinib. Le RRI de la SG était de 0,79 (IC à 95 % : 0,63 à 0,99). L’analyse finale de la SG n’a pas été ajustée pour tenir compte des traitements subséquents chez 195/357 patients (54,3 %) dans le groupe sunitinib et 56/355 patients (15,8 %) dans le groupe LENVIMA en association avec le pembrolizumab recevant par la suite un anti-PD-1/anti-PD-L1 (voir la figure 3). Lors de l’analyse finale, les résultats de la SSÉ et du TRO concordaient avec ceux de l’analyse provisoire (voir le tableau 20).
Figure 2 Courbe de Kaplan-Meier de la survie sans évolution dans l’étude CLEAR, analyse provisoire 3
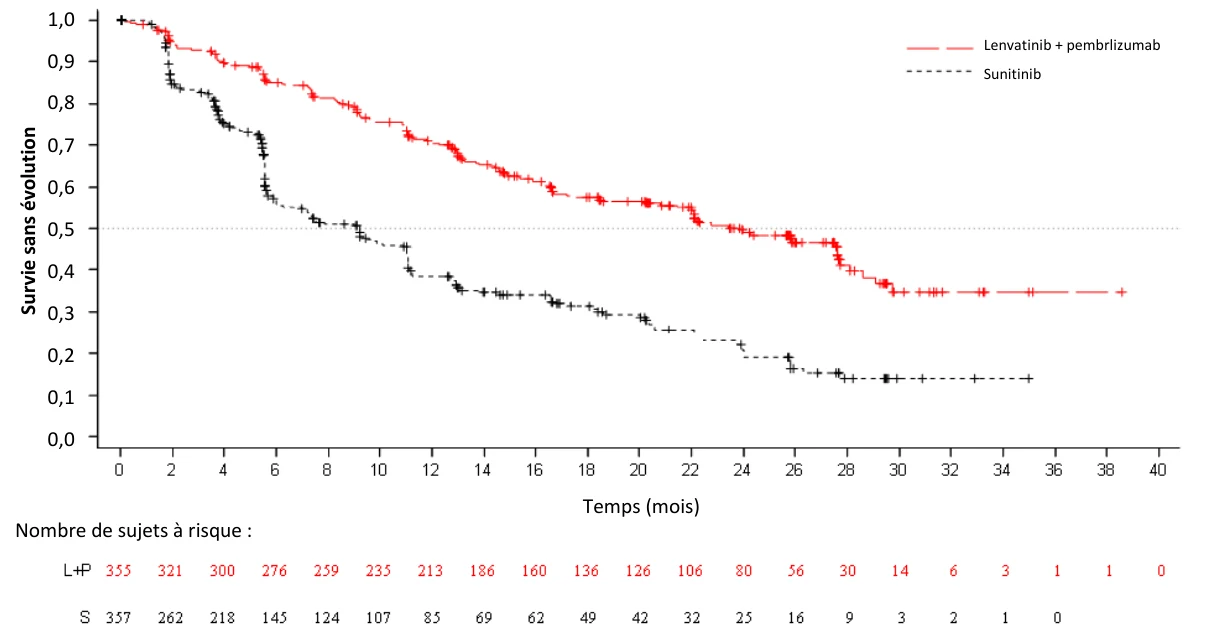
L + P = lenvatinib + pembrolizumab; S = sunitinib
| S ur v ie sans évolution | 1,0 0,9 0,8 0,7 0,6 0,5 0,4 0,3 0,2 0,1 0,0 |
Temps (mois)
Nombre de sujets à risque :
Lenvatinib + pembrlizumab Sunitinib | ||
Figure 3 Courbe de Kaplan-Meier de la survie globale dans l’étude CLEAR, analyse finale
Traitement de l’hypernéphrome précédemment traité en association avec l’évérolimus (étude 205)
Le principal paramètre d’évaluation de l’efficacité était la survie sans évolution évaluée par l’investigateur selon les critères RECIST, version 1.1. Les résultats de l’étude 205 de phase II portant sur l’hypernéphrome pour ce qui est de l’efficacité sont résumés au tableau 21, à la figure 4 et à la figure 5.
L’efficacité du traitement associatif à améliorer la survie sans évolution a été corroborée par un examen rétrospectif indépendant des clichés d’imagerie à l’insu.
Tableau 21 Résultats sur l’efficacité (hypernéphrome) (étude 205)
LENVIMA à évérolimus (n = 5 | 18 mg + à 5 mg 1) Évérolimus à 10 mg (n = 50) | |
| Survie sans évolution (SSÉ)a | ||
| Nombre de cas, n (%) | 26 (5 |
|
Nombre de sujets à risque :
Temps (mois)
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Lenvatinib + pembrolizumab
Sunitinib
| Évolution de la maladie | 21 (41) | 35 (70) |
| Mortalité | 5 (10) | 2 (4) |
| SSÉ médiane en mois (IC à 95 %) | 14,6 (5,9 à 20,1) | 5,5 (3,5 à 7,1) |
Rapport des risques instantanés (IC à 95 %)b LENVIMA + évérolimus vs évérolimus | 0,40 (0,24 à 0,68) | |
Valeur p LENVIMA + évérolimus vs évérolimus | 0,0005 | - |
| Survie globale (SG) | ||
| Nombre de cas de mortalité (%) | 19 (37) | 26 (52) |
| SG médiane en mois (IC à 95 %) | 25,5 (20,8 à 25,5) | 17,5 (11,8 à NE) |
Rapport des risques instantanés (IC à 95 %)b LENVIMA + évérolimus vs évérolimus | 0,55 (0,30 à 1,01) | - |
Valeur p LENVIMA + évérolimus vs évérolimus | 0,0623 | - |
| Taux de réponse objective | ||
| Taux de réponse objective (%) | 22 (43) | 3 (6) |
| Nombre de réponses complètes (%) | 1 (2) | 0 |
| Nombre de réponses partielles (%) | 21 (41) | 3 (6) |
| Nombre de cas de maladie stable (%) | 21 (41) | 31 (62) |
| Nombre de cas d’évolution de la maladie (%) | 2 (4) | 12 (24) |
| Durée médiane de la réponse en mois (IC à 95 %) | 13,0 (3,7 à NE) | 8,5 (7,5 à 9,4) |
Évaluation de la tumeur selon les critères RECIST, version 1.1. Date limite de collecte des données = 13 juin 2014
Les pourcentages ont été calculés en fonction du nombre total de sujets dans l’ensemble d’analyse intégral à l’intérieur du groupe de traitement en question.
IC = intervalle de confiance, NE = non estimable
a Les estimations ponctuelles ont été obtenues par la méthode de Kaplan-Meier et les IC à 95 % ont été calculés selon la formule de Greenwood par une transformation logarithmique.
b Le rapport des risques instantanés stratifié est calculé à partir du modèle de régression de Cox stratifié incluant le traitement comme covariable, et le taux d’hémoglobine et la calcémie corrigée comme facteurs de stratification. La méthode d’Efron a été utilisée pour la correction des manifestations liées.
Figure 4 Courbe de Kaplan-Meier de la survie sans évolution (Évaluation par l’investigateur –
Hypernéphrome) (étude 205)
| Médiane (mois) (IC à 95 %) | |
| LENVIMA à 18 mg + évérolimus à 5 mg 14,6 (5,9 à 20,1) Évérolimus à 10 mg 5,5 (3,5 à 7,1) | |
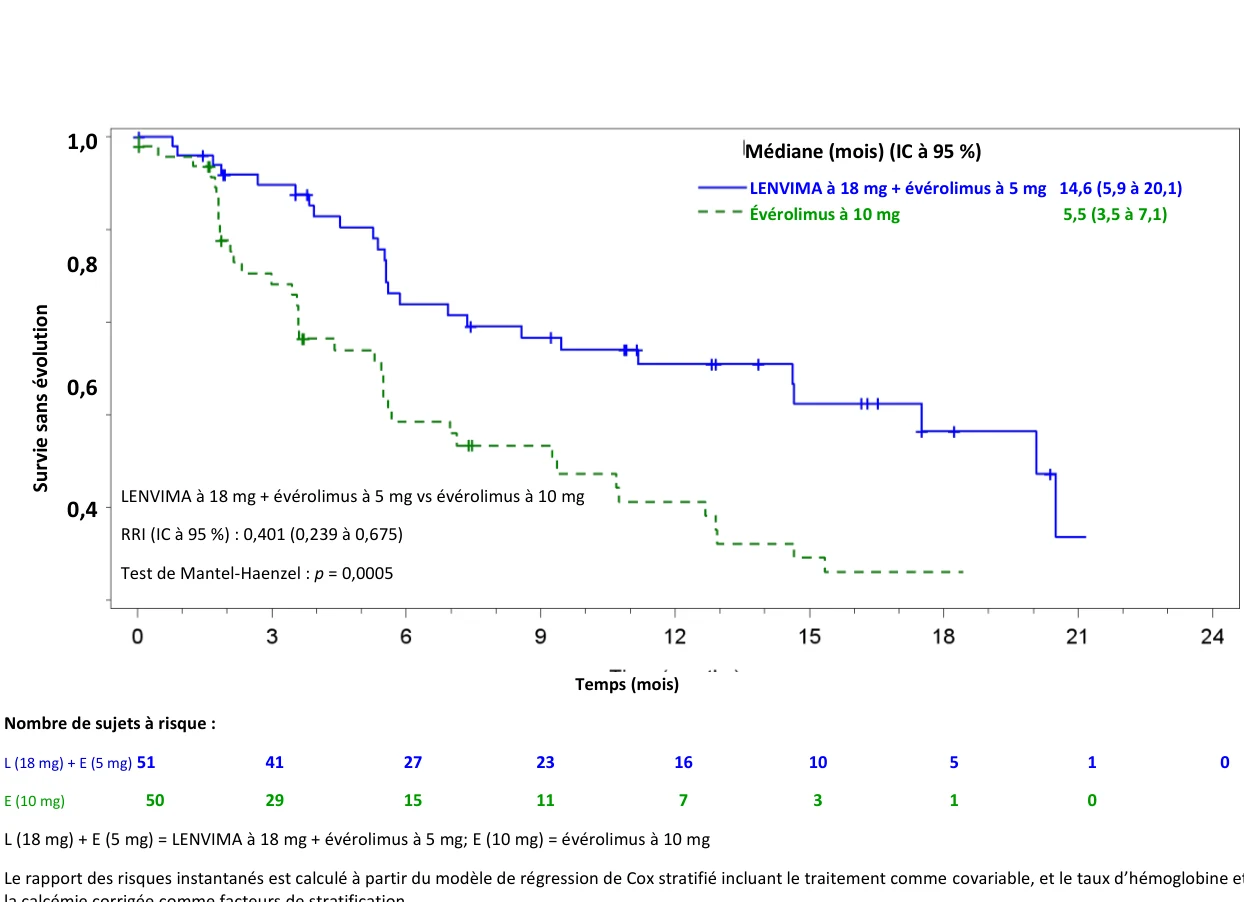
LENVIMA à 18 mg + évérolimus à 5 mg vs évérolimus à 10 mg
RRI (IC à 95 %) : 0,401 (0,239 à 0,675)
Test de Mantel-Haenzel : p = 0,0005
1,0 0,8 0,6 0,4 |
| S ur v ie sans évolution |
0,2
0,0
Temps (mois)
Nombre de sujets à risque :
L (18 mg) + E (5 mg) 51 41 27 23 16 10 5 1 0
E (10 mg) 50 29 15 11 7 3 1 0
L (18 mg) + E (5 mg) = LENVIMA à 18 mg + évérolimus à 5 mg; E (10 mg) = évérolimus à 10 mg
Le rapport des risques instantanés est calculé à partir du modèle de régression de Cox stratifié incluant le traitement comme covariable, et le taux d’hémoglobine et la calcémie corrigée comme facteurs de stratification.
La méthode d’Efron a été utilisée pour la correction des manifestations liées.
Le taux de survie médian a été obtenu par la méthode de Kaplan-Meier et l’intervalle de confiance à 95 % a été calculé selon la formule de Greenwood par une transformation logarithmique.
Date limite de collecte des données : 13 juin 2014
Figure 5 Courbe de Kaplan-Meier de la survie globale (hypernéphrome) (étude 205)
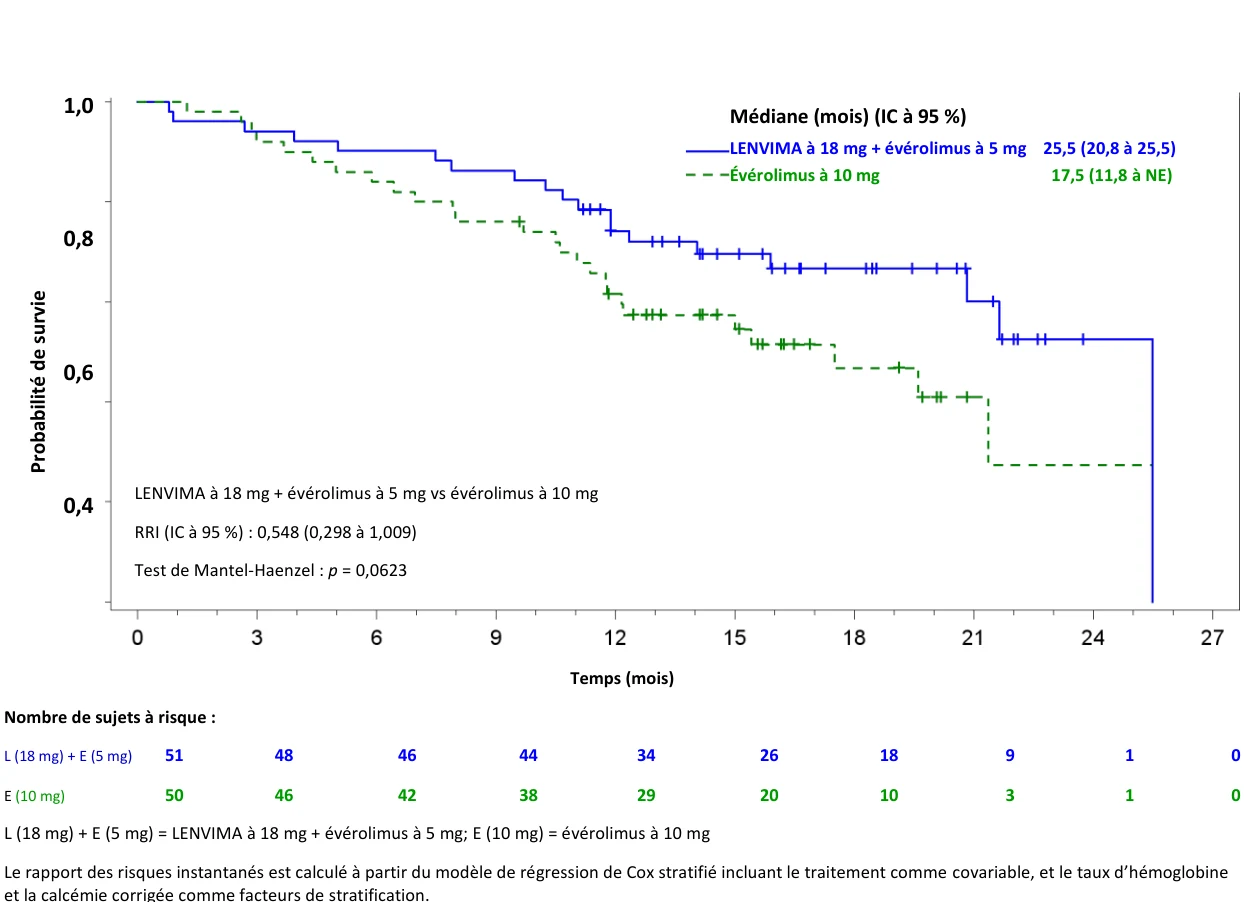
Médiane (mois) (IC à 95 %)
LENVIMA à 18 mg + évérolimus à 5 mg 25,5 (20,8 à 25,5) Évérolimus à 10 mg 17,5 (11,8 à NE)
LENVIMA à 18 mg + évérolimus à 5 mg vs évérolimus à 10 mg
RRI (IC à 95 %) : 0,548 (0,298 à 1,009)
Test de Mantel-Haenzel : p = 0,0623
P
r
obabilité
de s
urv
ie
1,0
0,8
0,6
0,4
0,2
0,0
Temps (mois)
Nombre de sujets à risque :
L (18 mg) + E (5 mg) 51 48 46 44 34 26 18 9 1 0
E (10 mg) 50 46 42 38 29 20 10 3 1 0
L (18 mg) + E (5 mg) = LENVIMA à 18 mg + évérolimus à 5 mg; E (10 mg) = évérolimus à 10 mg
Le rapport des risques instantanés est calculé à partir du modèle de régression de Cox stratifié incluant le traitement comme covariable, et le taux d’hémoglobine et la calcémie corrigée comme facteurs de stratification.
La méthode d’Efron a été utilisée pour la correction des manifestations liées.
Le taux de survie médian a été obtenu par la méthode de Kaplan-Meier et l’intervalle de confiance à 95 % a été calculé selon la formule de Greenwood par une transformation logarithmique.
Date limite de collecte des données : 13 juin 2014
Carcinome hépatocellulaire (CHC)
L’efficacité de LENVIMA a été évaluée dans le cadre d’une étude multicentrique ouverte (étude 304 de phase III REFLECT), menée chez 954 patients adultes atteints d’un carcinome hépatocellulaire non résécable non traité jusque-là. Les patients inscrits à l’étude avaient un CHC de la classe A de Child-Pugh (score de 5 ou 6) et au stade B ou C de la classification BCLC (Barcelona Clinic Liver Cancer) ne se prêtant pas à un traitement local ciblant le foie, et un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 ou 1. Les patients n’avaient jamais reçu de traitement à action générale pour le CHC et avaient au moins une lésion hépatique/non hépatique cible mesurable selon les critères modifiés RECIST (RECISTm) de même que des fonctions hépatique, médullaire, plaquettaire, rénale et pancréatique adéquates. Les lésions cibles traitées auparavant par radiothérapie ou par une modalité locorégionale devaient montrer des signes radiographiques d’évolution de la maladie. Les patients ayant un volume tumoral ≥ 50 % du volume hépatique, un envahissement manifeste des canaux biliaires ou un envahissement d’une branche principale de la veine porte (Vp4) visibles en imagerie étaient également exclus.
La répartition aléatoire a été stratifiée par région (Occident et Asie-Pacifique), par envahissement macroscopique de la veine porte (absent ou présent) ou propagation extrahépatique ou les deux, par indice fonctionnel ECOG (0 ou 1) et par poids corporel (< 60 kg ou ≥ 60 kg).
Les patients ont été affectés de façon aléatoire à un traitement par LENVIMA, pris par voie orale 1 fois par jour, ou par le sorafenib à 400 mg (2 comprimés à 200 mg), pris par voie orale 2 fois par jour, jusqu’à l’évolution de la maladie objectivée par des signes radiologiques ou l’apparition d’une toxicité inacceptable. La dose de LENVIMA a été déterminée par le poids corporel initial, étant de 12 mg pour les patients pesant ≥ 60 kg ou de 8 mg pour les patients pesant < 60 kg. La durée médiane du traitement a été de 6 mois pour LENVIMA et de 4 mois pour le sorafenib.
Tableau 22 Aspects démographiques de l’étude et caractéristiques initiales de la maladie
| LENVIMA Total (n=478) | |
| Âge médian (ans) | 62 |
Sexe Masculin Féminin | 84% 16% |
Race : Blanche Asiatique Noire ou afro-américaine | 29 % 69 % 1,4 % |
Poids corporel : < 60 kg de 60 à 80 kg > 80 kg | 31 % 50 % 19 % |
Indice fonctionnel ECOG : 0 1 | 63 % 37 % |
| Classe A de Child-Pugh Classe B de Child-Pugh | 99 % 1 % |
| LENVIMA Total (n=478) | |
Étiologie : Hépatite B Hépatite C Alcool | 50 % 23 % 6 % |
| Absence d’envahissement macroscopique de la veine porte : | 79 % |
| Absence d’envahissement macroscopique de la veine, propagation extrahépatique ou les deux | 30 % |
| Cirrhose sous-jacente (par examen d’imagerie indépendant) | 75 % |
Stade BCLC (Barcelona Clinic Liver Cancer) : B C | 20 % 80 % |
Traitements précédents : Hépatectomie Radiothérapie Traitement locorégional dont une (chimio) embolisation transartérielle Ablation par radiofréquences Injection percutanée d’éthanol | 28 % 11 % 52 % 21 % 4 % |
L’étude REFLECT était conçue pour démontrer la non-infériorité de LENVIMA par rapport au sorafenib pour le paramètre d’évaluation principal, défini comme la survie globale (SG), et pour des paramètres substituts, définis comme la survie sans évolution (SSÉ) et le taux de réponse global (TRG), au moyen des critères RECISTm. Pour les paramètres substituts, un examen indépendant des clichés d’imagerie a aussi été effectué à l’insu afin de corroborer les résultats sur l’efficacité.
Résultats de l’étude
Les résultats sur l’efficacité issus de l’étude 304 de phase III portant sur le CHC sont résumés au tableau 23 et à la figure 6
Pour le paramètre principal d’évaluation de l’efficacité, LENVIMA a été non inférieur au sorafenib sur le plan de la SG, les résultats étant un RRI de 0,92 (IC à 95 % : (0,79 à 1,06) et une SG médiane de 13,6 mois contre 12,3 mois. LENVIMA a procuré une amélioration statistiquement significative (p < 0,00001) et cliniquement importante par rapport au sorafenib pour le TRG défini comme paramètre d’évaluation secondaire.
Tableau 23 Résultats sur l’efficacité obtenus au cours de l’étude pivot 304 de phase III REFLECT sur le carcinome hépatocellulaire
LENVIMA (n = 478) | Sorafenib (n = 476) | |
| Survie globale (SG) | ||
| SG médiane en mois (IC à 95 %)a | 13,6 (12,1 à 14,9) | 12,3 (10,4 à 13,9) |
| RRI (IC à 95 %)b,c | 0,92 (0,79 à 1,06) | |
| Par examen indépendant des clichés radiologiques (RECISTm) | ||
| Survie sans évolution (SSÉ) | ||
| SSÉ médiane en mois (IC à 95 %)a | 7,3 (5,6 à 7,5) | 3,6 (3,6 à 3,7) |
| Rapport des risques instantanés (IC à 95 %)b,c | 0,64 (0,55 à 0,75) | |
| Valeur pc,d | < 0,00001 | |
| Taux de réponse objectivee,g | ||
| % | 40,6 % | 12,4 % |
| IC à 95 % | (36,2 % à 45,0 %) | (9,4 % à 15,4 %) |
| Réponse complète, n (%) | 10 (2,1) | 4 (0,8) |
| Réponse partielle, n (%) | 184 (38,5) | 55 (11,6) |
| Valeur p | < 0,001 | |
| Par examen indépendant des clichés radiologiques (RECIST 1.1) | ||
| Survie sans évolution (SSÉ) | ||
| SSÉ médiane en mois (IC à 95 %)a | 7,3 (5,6 à 7,5) | 3,6 (3,6 à 3,9) |
| RRI (IC à 95 %)b,c | 0,65 (0,56 à 0,77) | |
| Taux de réponse objectivef,g | ||
| % | 18,8 | 6,5 |
| IC à 95 % | (15 % à 22 %) | (4 % à 9 %) |
| Réponse complète; n (%) | 2 (0,4) | 2 (0,4) |
| Réponse partielle, n (%) | 88 (18,4) | 30 (6,3) |
Date limite de collecte des données : 13 novembre 2016
La marge de non-infériorité pour la RRI du lenvatinib par rapport au sorafenib est de 1,08. Les pourcentages sont basés sur le nombre total de sujets appartenant au groupe de traitement en question dans la série complète d’analyses. ECOG = Eastern Cooperative Oncology Group; IC = intervalle de confiance; RRI = rapport des risques instantanés a Les quartiles sont estimés par la méthode de Kaplan-Meier et les IC à 95 %, par une méthode généralisée de
Brookmeyer et Crowley.
b Le RRI est calculé pour le lenvatinib vs le sorafenib, à partir d’un modèle de Cox comprenant le groupe de traitement comme covariable.
c Stratification par région (région 1 : Asie-Pacifique; Région 2 : Occident), par envahissement macroscopique de la veine porte ou propagation extrahépatique ou les deux (oui, non), par indice fonctionnel ECOG (0, 1) et par poids corporel (< 60 kg, ≥ 60 kg).
d La valeur p s’applique au test de supériorité du lenvatinib par rapport au sorafenib.
e Par examen rétrospectif indépendant des clichés radiologiques. La durée médiane de la réponse objective a été de
7,3 mois (IC à 95 % : 5,6 à 7,4) dans le groupe LENVIMA et de 6,2 mois (IC à 95 % : 3,7 à 11,2) dans le groupe sorafenib.
f Par examen rétrospectif indépendant des clichés radiologiques. La durée médiane de la réponse objective a été de
7,4 mois (IC à 95 % : 5,6 à 9,2) dans le groupe LENVIMA et de 15,8 mois (IC à 95 % : 5,9 à NE) dans le groupe sorafenib.
g Les résultats sont basés sur des réponses confirmées et non confirmées.
Figure 6 Courbe de Kaplan-Meier et analyse de la survie globale chez les patients atteints d’un
CHC – Série complète d’analyses
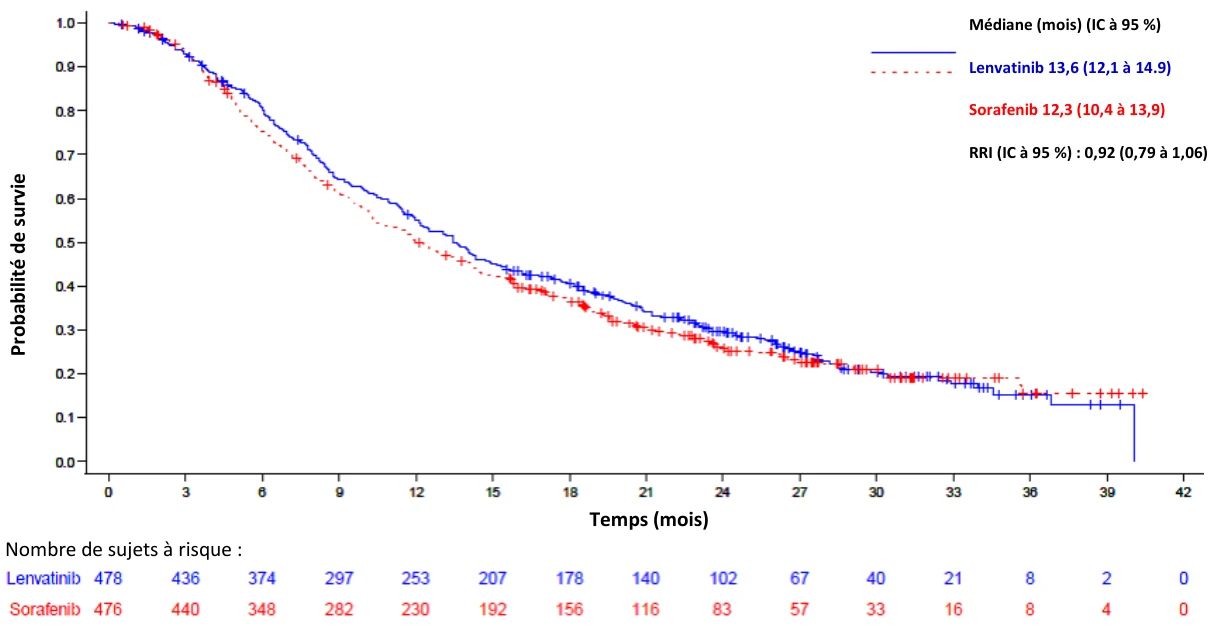
Date limite de collecte des données : 13 novembre 2016
Marge de non-infériorité pour le rapport des risques instantanés (RRI : lenvatinib vs sorafenib = 1,08)
La médiane a été estimée par la méthode de Kaplan-Meier et l’intervalle de confiance à 95 % a été délimité par une méthode généralisée de Brookmeyer et Crowley.
Le RRI a été estimé à partir du modèle des risques proportionnels de Cox comprenant le traitement comme variable indépendante et des facteurs de stratification par IxRS. La méthode d’Efron a été utilisée pour la correction des manifestations liées.
+ = observations tronquées
Médiane (mois) (IC à 95 %)
Lenvatinib 13,6 (12,1 à 14.9)
Sorafenib 12,3 (10,4 à 13,9)
RRI (IC à 95 %) : 0,92 (0,79 à 1,06)
P
r
obabilité
de s
urv
ie
Temps (mois)
Nombre de sujets à risque :
Dans les analyses des sous-groupes par facteurs de stratification (présence ou absence d’envahissement macroscopique de la veine ou de propagation extrahépatique ou les deux, indice fonctionnel ECOG de 0 ou 1, poids corporel < 60 kg ou ≥ 60 kg et région), le RRI a été invariablement en faveur de LENVIMA par rapport au sorafenib, sauf pour la région Occident (RRI = 1,08 [IC à 95 % : 0,82 à 1,42]), pour les patients sans propagation extrahépatique (RRI = 1,01 [IC à 95 % : 0,78 à 1,30]) et pour les patients sans envahissement macroscopique de la veine porte, propagation extrahépatique ou les deux (RRI = 1,05 [0,79 à 1,40]). Les résultats des analyses des sous-groupes doivent être interprétés avec prudence.
La durée médiane du traitement a été de 5,7 mois (Q1 : 2,9; Q3 : 11,1) dans le groupe LENVIMA et de 3,7 mois (Q1 : 1,8; Q3 : 7,4) dans le groupe sorafenib.
Dans les deux groupes de traitement de l’étude REFLECT, la SG médiane a duré environ 9 mois de plus chez les sujets qui ont reçu une thérapie anticancéreuse après le traitement que chez ceux qui n’en ont pas reçu. Dans le groupe LENVIMA, la SG médiane a été de 19,5 mois (IC à 95 % : 15,7 à 23,0) chez les sujets qui ont reçu une thérapie anticancéreuse après le traitement (43 %) et de 10,5 mois (IC à 95 % : 8,6 à 12,2) chez ceux qui n’en ont pas reçu. Dans le groupe sorafenib, la SG médiane a été de 17,0 mois (IC à 95 % : 14,2 à 18,8) chez les sujets qui ont reçu une thérapie anticancéreuse après le traitement (51 %) et de 7,9 mois (IC à 95 % : 6,6 à 9,7) chez ceux qui n’en ont pas reçu. La SG médiane a duré environ 2,5 mois de plus dans le groupe LENVIMA que dans le groupe sorafenib chez les deux sous-groupes de sujets (avec ou sans thérapie anticancéreuse après le traitement).
Cancer de l’endomètre
L’efficacité de LENVIMA administré en association avec le pembrolizumab a été évaluée dans le cadre de l’étude 309, un essai multicentrique ouvert à répartition aléatoire contrôlé par agent actif et mené auprès de 827 patientes atteintes d’un cancer de l’endomètre avancé qui avaient reçu au moins un schéma de chimiothérapie à base de platine, toutes indications confondues, y compris pour le traitement néoadjuvant et le traitement adjuvant. Les patientes atteintes d’un sarcome de l’endomètre, dont un carcinosarcome, et les patientes atteintes d’une maladie auto-immune évolutive ou d’un problème de santé nécessitant une immunosuppression n’étaient pas admissibles. Les patientes atteintes d’un cancer de l’endomètre ne présentant pas d’instabilité MSI-H ni de déficience SMR (n = 697) ont été stratifiées selon l’indice fonctionnel ECOG, la région géographique et les antécédents de radiothérapie pelvienne. Les patientes ont été réparties aléatoirement (1:1) dans l’un des groupes de traitement suivants :
- LENVIMA à 20 mg par voie orale 1 fois par jour en association avec le pembrolizumab à 200 mg par voie intraveineuse toutes les 3 semaines;
- au choix de l’investigateur, soit la doxorubicine à 60 mg/m2 toutes les 3 semaines, soit le paclitaxel à 80 mg/m2 1 fois par semaine, 3 semaines sur 4.
Le traitement par LENVIMA et le pembrolizumab s’est poursuivi jusqu’à l’évolution de la maladie définie selon la version 1.1 des critères RECIST et vérifiée par un examen radiologique indépendant fait à l’insu, jusqu’à la survenue d’un effet toxique inacceptable ou, pour le pembrolizumab, jusqu’à un maximum de 24 mois ou de 35 administrations, selon la période qui était la plus longue; le traitement par le lenvatinib pouvait toutefois être poursuivi au-delà de 24 mois. Le traitement par le pembrolizumab pouvait être repris en cas d’évolution ultérieure de la maladie et être administré pendant une année supplémentaire au maximum. La poursuite du traitement était permise après l’évolution de la maladie définie selon la version 1.1 des critères RECIST si l’investigateur jugeait que la patiente tirait des bienfaits cliniques de ce traitement et qu’elle le tolérait bien. Le statut de la tumeur a été évalué toutes les 8 semaines. Les principaux paramètres d’évaluation de l’efficacité étaient la SG et la SSÉ selon l’examen radiologique indépendant fait à l’insu à l’aide de la version 1.1 des critères RECIST, modifiée pour permettre le suivi de 10 lésions cibles en général et de 5 lésions cibles par organe au maximum. Les paramètres d’évaluation additionnels de l’efficacité incluaient le TRO et la durée de la réponse, également selon l’examen radiologique indépendant fait à l’insu.
Parmi les 697 patientes ne présentant pas d’instabilité MSI-H ni de déficience SMR réparties aléatoirement, 346 ont reçu LENVIMA en association avec le pembrolizumab et 351 ont reçu, au choix de l’investigateur, de la doxorubicine (n = 254) ou du paclitaxel (n = 97). Les caractéristiques de cette population de patientes étaient les suivantes : âge médian de 65 ans (intervalle : 30 à 86) et 52 % de patientes âgées de 65 ans ou plus; 62 % de patientes blanches, 22 % de patientes asiatiques et 3 % de patientes noires; indice fonctionnel ECOG de 0 (60 %) ou 1 (40 %). Les sous-types histologiques étaient le carcinome endométrioïde (55 %), le carcinome séreux (30 %), le carcinome à cellules claires (7 %), le carcinome mixte (4 %) et le carcinome d’un autre type (3 %). Ces 697 patientes avaient toutes déjà reçu un traitement à action générale contre leur cancer de l’endomètre : 67 % avaient reçu un seul traitement à action générale, 30 % en avaient reçu deux et 3 % en avaient reçu trois ou plus. Enfin, 37 % des patientes avaient seulement reçu un traitement néoadjuvant ou adjuvant.
Résultats de l’étude
Les résultats relatifs à l’efficacité issus de l’étude 309 sont présentés ci-dessous au tableau 24, à la figure 7 et à la figure 8.
| Tableau 24 Résultats relatifs à l’efficacité chez les patientes atteintes d’un cancer de l’endomètre dans l’étude 309 | ||
Cancer de l’endomètre (sans instabilité MSI-H ni déficience SMR) | ||
| Paramètre d’évaluation | LENVIMA et pembrolizumab n = 346 | Doxorubicine ou paclitaxel n = 351 |
| Survie globale (SG) | ||
| Nombre de cas, n (%) | 165 (48 %) | 203 (58 %) |
| Médiane en mois (IC à 95 %) | 17,4 (14,2 à 19,9) | 12,0 (10,8 à 13,3) |
| Rapport des risques instantanésa (IC à 95 %) | 0,68 (0,56 à 0,84) | |
| Valeur pb | 0,0001 | |
| Survie sans évolution (SSÉ)c | ||
| Nombre de cas, n (%) | 247 (71 %) | 238 (68 %) |
| Médiane en mois (IC à 95 %) | 6,6 (5,6 à 7,4) | 3,8 (3,6 à 5,0) |
| Rapport des risques instantanésa (IC à 95 %) | 0,60 (0,50 à 0,72) | |
| Valeur pb | < 0,0001 | |
| Taux de réponse objective (TRO) | ||
| TROc (IC à 95 %) | 30 % (26 à 36) | 15 % (12 à 19) |
| Réponse complète | 5 % | 3 % |
| Réponse partielle | 25 % | 13 % |
| Taux de maîtrise de la maladied | 72 % | 46 % |
| Valeur pe | < 0,0001 | |
| Durée de la réponsef | N = 105 | N = 53 |
| Médiane en mois (intervalle) | 9,2 (1,6+, 23,7+) | 5,7 (0,0+, 24,2+) |
| Durée ≥ 6 mois, % | 66 % | 42 % |
| Durée ≥ 12 mois, % | 42 % | 33 % |
a Calculé à partir du modèle de régression de Cox stratifié
b Calculée à l’aide du test de Mantel-Haenzel stratifié
c Selon un examen radiologique indépendant
d Maladie stable ou meilleure réponse
e Calculée à l’aide de la méthode de Miettinen-Nurminen, stratifiée selon l’indice fonctionnel ECOG, la région géographique et les antécédents de radiothérapie pelvienne f Selon l’estimation de Kaplan-Meier
Figure 7 Courbe de Kaplan-Meier de la survie globale dans l’étude 309
(cancer sans instabilité MSI-H ni déficience SMR)
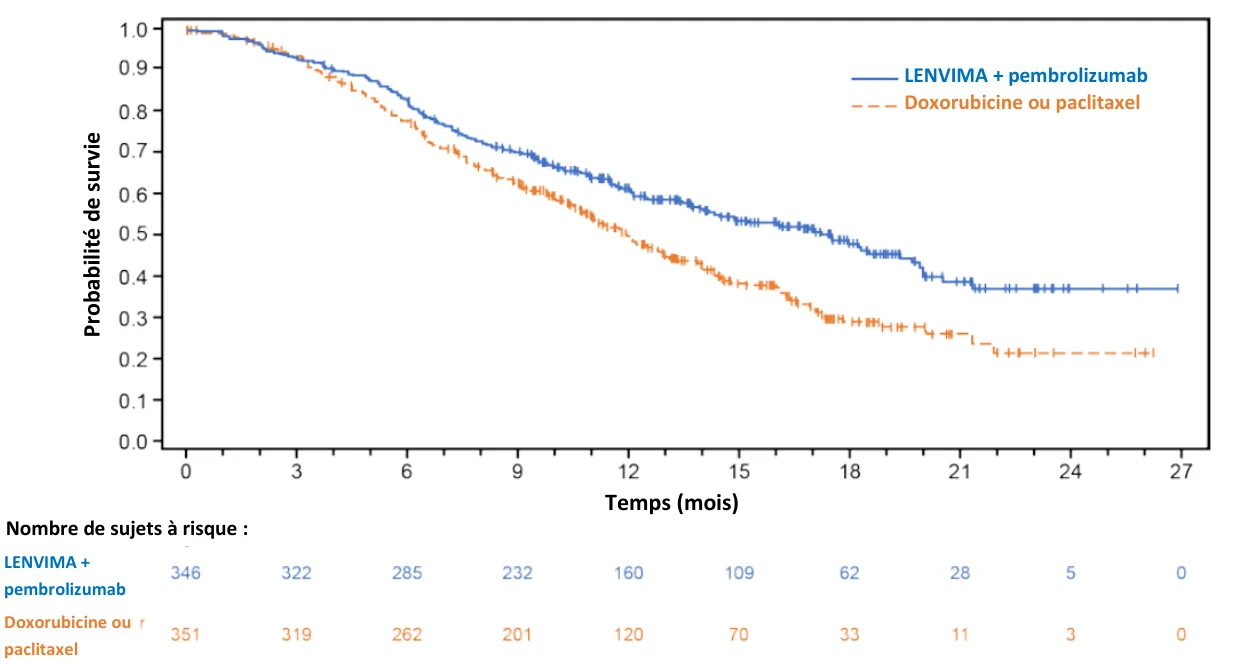
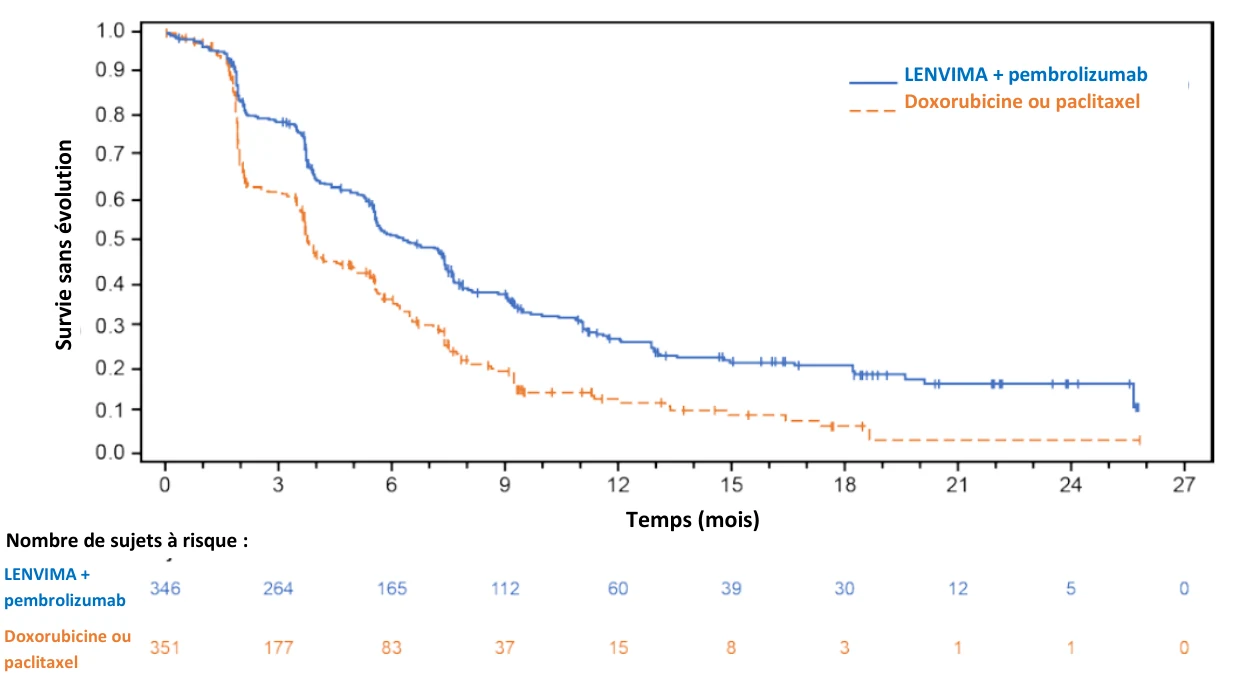
Figure 8 Courbe de Kaplan-Meier de la survie sans évolution dans l’étude 309
(cancer sans instabilité MSI-H ni déficience SMR)
Pr
obabil
ité
de
sur
vie
Sur
vie
sans év
olut
ion
Temps (mois)
LENVIMA + pembrolizumab Doxorubicine ou paclitaxel
| Nombre de sujets à risque : | ||
LENVIMA + pembrolizumab | ||
| Doxorubicine ou paclitaxel | ||
LENVIMA + pembrolizumab Doxorubicine ou paclitaxel
Temps (mois)
| Nombre de sujets à risque : | |
LENVIMA + pembrolizumab | |
| Doxorubicine ou paclitaxel | |
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale : Dans les études sur la toxicité de doses répétées (ayant duré jusqu’à 39 semaines), le lenvatinib a eu des effets toxiques sur divers organes et tissus, causant des changements liés à ses effets pharmacologiques attendus en tant qu’inhibiteur des récepteurs à activité tyrosine kinase du VEGF et par suite de l’inhibition de l’angiogenèse, dont une hypocellularité testiculaire, une atrésie des follicules ovariens et des lésions artérielles (nécrose fibrinoïde artérielle, dégénérescence de la média ou hémorragie) chez des rats, des chiens et des singes (macaques de Buffon). À la fin d’une période de rétablissement de 4 semaines, les changements dus aux effets toxiques ont été réversibles chez toutes les espèces animales évaluées. Dans les études de doses répétées réalisées chez des singes adultes, le lenvatinib (> 0,5 mg/kg/j) a entraîné des effets sur les os à des valeurs d’aire sous la courbe (ASC) d’environ 0,6 fois celles observées chez des humains après l’administration de la dose recommandée chez l’humain.
Cancérogénicité : Le lenvatinib n’a fait l’objet d’aucune étude de cancérogénicité. Le lenvatinib n’a pas été mutagène lors des tests d’Ames et du lymphome de souris in vitro, ni clastogène lors d’un test du micronoyau in vivo chez des rats.
Toxicologie pour la reproduction et le développement : L’effet du lenvatinib sur la fertilité n’a pas été évalué spécifiquement chez les animaux. Toutefois, des changements testiculaires et ovariens ont été notés pendant les études sur la toxicité de doses répétées chez des animaux, à des expositions moindres que l’exposition clinique prévue (d’après l’ASC) à la dose maximale recommandée chez l’humain. Le lenvatinib pourrait donc réduire la fertilité chez les deux sexes (voir 7 Mises en garde et précautions, Santé reproductive : risque pour les femmes et les hommes, Hommes, Fertilité).
L’administration de lenvatinib pendant l’organogenèse a donné lieu à une embryolétalité et à une tératogénicité chez les rats et les lapins à des expositions moindres que l’exposition clinique (basée sur l’ASC) à la dose maximale recommandée chez l’humain. Des anomalies squelettiques et externes ont été décelées chez les fœtus de rats aux doses de 0,1 mg/kg et plus, et aucune dose sans effet nocif observable (DSENO) pour le fœtus n’a été déterminée chez les rats. Chez les fœtus de lapins, des anomalies externes, viscérales ou squelettiques ont été notées aux doses de 0,1 et de 0,5 mg/kg. La DSENO pour le fœtus dans l’étude chez les lapins a été de 0,03 mg/kg. Ces résultats montrent que le lenvatinib a un potentiel tératogène, probablement lié à son activité pharmacologique en tant qu’agent antiangiogénique. Les femmes enceintes doivent donc être averties du risque potentiel d’effet néfaste pour le fœtus (voir 7 Mises en garde et précautions; Populations particulières, Grossesse).
Toxicité juvénile : Les organes cibles chez les jeunes rats ayant reçu le lenvatinib à des doses d’au plus 10 mg/kg ont été les mêmes que chez les rats adultes, mais la dose de 10 mg/kg a été associée à une mortalité plus précoce chez les jeunes rats que chez les rats adultes. Un retard de croissance et un retard secondaire du développement physique ont aussi été observés chez les jeunes rats. D’après les résultats des études menées chez les animaux, le lenvatinib pourrait avoir un effet défavorable sur le cartilage de conjugaison chez les enfants. Par conséquent, le lenvatinib ne doit pas être utilisé chez les enfants de moins de 2 ans (voir 1 Indications, Pédiatrie).
17 Monographies de référence
- 1. AFINITOR (comprimés à 2,5 mg, 5 mg, 7,5 mg et 10 mg), numéro de contrôle de la présentation : 255457, monographie, Novartis Pharmaceuticals Canada Inc. (30 novembre 2021)
- 2. KEYTRUDA (poudre pour solution de perfusion, 50 mg; solution de perfusion, 100 mg/4 mL), numéro de contrôle de la présentation : 264318, monographie, Merck Canada Inc. (9 octobre 2025)