


Monographie de produit - Apo-Sorafenib
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions – Généralités 2026-02
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 5
1 Indications ........................................................................................................................ 5
1.1 Pédiatrie ..................................................................................................................... 5
1.2 Gériatrie ..................................................................................................................... 5
2 Contre-indications ............................................................................................................ 6
3 Encadré sur les mises en garde et précautions importantes .............................................. 6
4 Posologie et administration .............................................................................................. 6
4.1 Considérations posologiques ...................................................................................... 6
4.2 Posologie recommandée et modification posologique .............................................. 7
4.4 Administration ............................................................................................................ 9
4.5 Dose oubliée ............................................................................................................... 9
5 Surdose ............................................................................................................................ 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................ 10
7 Mises en garde et précautions ........................................................................................ 10
Généralités ........................................................................................................................... 10
Cancérogénicité et génotoxicité ........................................................................................... 12
Appareil cardiovasculaire ..................................................................................................... 12
Système endocrinien et métabolisme .................................................................................. 14
Appareil digestif ................................................................................................................... 14
Système sanguin et lymphatique ......................................................................................... 14
Fonction hépatique/biliaire/pancréatique ........................................................................... 15
Système immunitaire ........................................................................................................... 16
Surveillance et examens de laboratoire ............................................................................... 16
Système nerveux .................................................................................................................. 17
Fonction rénale .................................................................................................................... 17
Santé reproductive ............................................................................................................... 17
Appareil respiratoire ............................................................................................................ 17
Appareil cutané .................................................................................................................... 17
7.1 Populations particulières .......................................................................................... 18
7.1.1 Grossesse.................................................................................................................. 18
7.1.2 Femmes qui allaitent ................................................................................................ 18
7.1.3 Enfants et adolescents .............................................................................................. 18
7.1.4 Personnes âgées ....................................................................................................... 19
8 Effets indésirables .......................................................................................................... 19
8.1 Aperçu des effets indésirables .................................................................................. 19
8.2 Effets indésirables observés au cours des essais cliniques ....................................... 20
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .............. 30
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ......................................... 30
8.5 Effets indésirables observés après la commercialisation .......................................... 36
9 Interactions médicamenteuses ....................................................................................... 37
9.2 Aperçu des interactions médicamenteuses .............................................................. 37
9.3 Interactions médicament-comportement ................................................................ 37
9.4 Interactions médicament-médicament .................................................................... 37
9.5 Interactions médicament-aliment ............................................................................ 41
9.6 Interactions médicament- plante médicinale ........................................................... 41
9.7 Interactions médicament- examens de laboratoire .................................................. 41
10 Pharmacologie clinique .................................................................................................. 42
10.1 Mode d’action .......................................................................................................... 42
10.2 Pharmacodynamie .................................................................................................... 42
10.3 Pharmacocinétique ................................................................................................... 43
11 Conservation, stabilité et mise au rebut ......................................................................... 45
Partie 2 : Renseignements scientifiques................................................................................. 47
13 Renseignements pharmaceutiques ................................................................................. 47
14 Études cliniques .............................................................................................................. 47
14.1 Essais cliniques par indication .................................................................................. 47
14.2 Études de biodisponibilité comparative ................................................................... 61
15 Microbiologie ................................................................................................................. 62
16 Toxicologie non clinique ................................................................................................. 62
17 Monographies de référence ........................................................................................... 65
Renseignements destinés aux patient·e·s .............................................................................. 66
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
APO-SORAFENIB (comprimés de sorafenib) est indiqué pour :
- le traitement des patients atteints d’un carcinome hépatocellulaire (CHC) non résécable
Il existe peu de données sur l’innocuité chez les patients présentant une insuffisance hépatique de la catégorie B de Child-Pugh (voir 14 Études cliniques).
- le traitement du carcinome à cellules rénales (CCR) (à cellules claires) localement avancé ou métastatique chez les patients qui n’ont pas répondu au traitement systémique antérieur ou qui ne le tolèrent pas.
L’approbation d’APO-SORAFENIB pour le traitement du carcinome à cellules rénales (CCR) (à cellules claires) localement avancé ou métastatique est fondée sur la survie sans progression (SSP) chez les patients à risque faible et intermédiaire (critères pronostiques du MSKCC) ne présentant pas de métastases cérébrales. On n’a pas démontré que les comprimés de sorafenib prolongeaient la survie globale des patients atteints de CCR. Au cours de l’essai clinique pivot ayant comparé les comprimés de sorafenib à un placebo, il n’y a pas eu de différence significative entre les groupes quant à la qualité de vie (voir 14 Études cliniques).
le traitement des patients atteints d’un cancer de la thyroïde différencié
(CTD) en progression localement avancé ou métastatique qui est résistant à l’iode radioactif.
L’approbation d’APO-SORAFENIB pour le traitement du CTD est fondée sur la survie sans progression (SSP). On n’a pas démontré que les comprimés de sorafenib prolongeaient la survie globale des patients atteints de CTD (voir 7 Mises en garde et précautions – Généralités et 14 Études cliniques).
APO-SORAFENIB doit être prescrit par un professionnel de la santé qualifié qui a de l’expérience en matière de traitement antinéoplasique.
1.1 Pédiatrie
Enfants (< 18 ans): N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
1.2 Gériatrie
Personnes âgées: Selon des analyses des données démographiques en fonction de l’âge, il ne semble pas qu’il soit nécessaire de modifier la dose selon l’âge du patient (65 ans ou plus). On n’a pas observé de différence entre les patients âgés et jeunes pour ce qui est de l’innocuité et de l’efficacité (voir 14 Études cliniques).
2 Contre-indications
APO-SORAFENIB (comprimés de sorafenib) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la préparation de ce dernier, notamment à un ingrédient non médicinal, ou des composants du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, concentrations, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
APO-SORAFENIB (comprimés de sorafenib) doit être prescrit par un médecin qualifié qui a de l’expérience en matière de traitement antinéoplasique.
Le sorafenib n’a pas été étudié chez les patients présentant une insuffisance hépatique grave. Les effets indésirables suivants sont cliniquement significatifs :
- hypertension (voir 7 Mises en garde et précautions – Appareil cardiovasculaire);
- hémorragie (y compris du tube digestif et des voies respiratoires; des cas mortels ou menaçant le pronostic vital ont été observés) (voir 7 Mises en garde et précautions – Système sanguin et lymphatique);
- ischémie/infarctus cardiaque (des cas mortels ou menaçant le pronostic vital ont été observés) (voir 7 Mises en garde et précautions – Appareil cardiovasculaire);
- perforation gastro-intestinale (des cas mortels ou menaçant le pronostic vital ont été observés) (voir 7 Mises en garde et précautions – Appareil digestif);
- hépatite d’origine médicamenteuse (des cas mortels ou menaçant le pronostic vital ont été observés) (voir 7 Mises en garde et précautions – Fonction hépatique/biliaire/pancréatique).
4 Posologie et administration
4.1 Considérations posologiques
- Il n’est pas nécessaire de modifier la dose en fonction de l’âge (65 ans et plus), du sexe ou du poids corporel du patient.
- D’après les résultats d’une étude de phase II, les sujets présentant une insuffisance hépatique de la catégorie B de Child-Pugh présentaient une exposition systémique supérieure à celle des sujets présentant une insuffisance hépatique de la catégorie A de Child-Pugh (voir 10 Pharmacologie clinique – Populations particulières et états pathologiques). Le sorafenib n’a pas été étudié chez les patients présentant une insuffisance hépatique de la catégorie C de Child-Pugh (voir 10 Pharmacologie clinique).
Il n’est pas nécessaire de modifier la dose chez les patients qui présentent une insuffisance rénale légère, modérée ou grave n’exigeant pas de dialyse. Le sorafenib
n’a pas été étudié chez les patients en dialyse (voir 10 Pharmacologie clinique).
4.2 Posologie recommandée et modification posologique
La posologie quotidienne recommandée d’APO-SORAFENIB (comprimés de sorafenib) est de 400 mg (2 comprimés à 200 mg) deux fois par jour (soit une la dose quotidienne totale de 800 mg), sans nourriture ou avec un repas à faible teneur ou à teneur modérée en matières grasses. Il faut poursuivre le traitement jusqu’à ce que le patient n’en retire plus de bienfaits cliniques ou que des effets toxiques inacceptables surviennent.
Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents (voir 1.1 Pédiatrie).
Modification posologique
Réduction de la dose en présence de carcinome hépatocellulaire et de carcinome à cellules rénales
Si on soupçonne que le patient présente des réactions indésirables au médicament, il peut être nécessaire d’interrompre temporairement le traitement par le sorafenib ou d’en réduire la dose. Lorsque la réduction de la dose est nécessaire pendant le traitement du CHC ou du CCR, il faut réduire la dose de sorafenib à 400 mg par jour (voir 7 Mises en garde et précautions).
Le tableau 1 présente les modifications particulières de la dose en cas de toxicité cutanée pendant le traitement du CHC et du CCR.
Tableau 1 : Modifications préconisées de la dose en cas de toxicité cutanée pendant le traitement du CHC et du CCR
| Gradea | Cas | Modification de la dose d’APO-SORAFENIB |
| 1 | Tous | Prendre immédiatement des mesures d’appoint et poursuivre le traitement par APO-SORAFENIB. |
| 2 | 1er | Prendre immédiatement des mesures d’appoint et envisager de réduire la dose d’APO-SORAFENIB à 400 mg par jour pendant 28 jours. Si la toxicité revient au grade 0 ou 1 après la réduction de la dose, recommencer à administrer la dose complète d’APO-SORAFENIB après 28 jours. Si la toxicité ne revient pas à un grade 0 ou 1 malgré la réduction de la dose, interrompre le traitement par APO-SORAFENIB pendant au moins 7 jours ou jusqu’à ce que la toxicité soit de grade de 0 ou 1. Quand on reprend le traitement, APO-SORAFENIB doit être administré à la dose réduite de 400 mg par jour pendant 28 jours. Après 28 jours d’administration de la dose réduite, si la toxicité est toujours de grade 0 ou 1, recommencer à administrer la dose complète d’APO-SORAFENIB. |
| 2e ou 3e | Comme pour un 1er cas, sauf que la dose d’APO-SORAFENIB doit être |
| Gradea | Cas | Modification de la dose d’APO-SORAFENIB |
| indéfiniment réduite à 400 mg par jour. | ||
| 4e | La décision d’abandonner le traitement par APO-SORAFENIB dépend du jugement clinique du médecin et des préférences du patient. | |
| 3 | 1er | Prendre immédiatement des mesures d’appoint et interrompre le traitement par APO-SORAFENIB pendant au moins 7 jours ou jusqu’à ce que la toxicité soit de grade 0 ou 1. Quand on reprend le traitement, APO-SORAFENIB doit être administré à la dose réduite de 400 mg par jour pendant 28 jours. Après 28 jours d’administration de la dose réduite, si la toxicité est toujours de grade 0 ou 1, recommencer à administrer la dose complète d’APO-SORAFENIB. |
| 2e | Comme pour un 1er cas, sauf que la dose d’APO-SORAFENIB doit être indéfiniment réduite à 400 mg par jour. | |
| 3e | La décision d’abandonner le traitement par APO-SORAFENIB dépend du jugement clinique du médecin et des préférences du patient. |
a Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5
Réduction de la dose en présence de cancer de la thyroïde différencié
Si on soupçonne que le patient présente des réactions indésirables au médicament, il peut être nécessaire d’interrompre temporairement le traitement par le sorafenib ou d’en réduire la dose. Lorsque la réduction de la dose est nécessaire pendant le traitement du cancer de la thyroïde différencié, il faut réduire le sorafenib à 600 mg par jour (deux comprimés à 200 mg et, douze heures plus tard, un comprimé à 200 mg).
Si une réduction supplémentaire de la dose est nécessaire, on peut réduire le sorafenib à 400 mg par jour (un comprimé à 200 mg à douze heures d’intervalle [niveau de dose -2]). Si, au niveau de dose -2, une réduction supplémentaire de la dose est nécessaire, on peut réduire la dose à un comprimé à 200 mg une fois par jour (niveau de dose -3) (voir le tableau 2). Une fois que les réactions non hématologiques se sont atténuées, on peut augmenter la dose de sorafenib. Le tableau 3 présente les modifications particulières de la dose en cas de toxicité cutanée pendant le traitement du CTD.
Tableau 2 : Réductions préconisées de la dose chez les patients atteints de cancer de la thyroïde différencié
| Niveau de dose | Dose de sorafenib |
| 0 | 800 mg par (400 mg [deux comprimés] deux fois par jour) |
| -1 | 600 mg par jour (400 mg [deux comprimés] et 200 mg [un comprimé], ou vice-versa, à 12 heures d’intervalle) |
| -2 | 400 mg par (200 mg [un comprimé] deux fois par jour) |
| -3 | 200 mg par (200 mg [un comprimé] une fois par jour) |
Tableau 3 : Modifications préconisées de la dose en cas de toxicité cutanée pendant le traitement du cancer de la thyroïde différencié
| Gradeb | Cas | Modification de la dose de sorafeniba |
| 1 | Tous | Prendre immédiatement des mesures d’appoint et poursuivre le traitement par le sorafenib |
| 2 | 1er | Prendre immédiatement des mesures d’appoint et envisager de réduire la dose de sorafenib à 600 mg par jour (400 mg et 200 mg à 12 heures d’intervalle). S’il n’y a pas d’amélioration après 7 jours, voir ci-dessous. |
| Pas d’amélioration après 7 jours ou 2e cas | Interrompre le traitement par le sorafenib jusqu’à ce que la toxicité revienne au grade 0 ou 1. Reprendre le traitement par le sorafenib en réduisant la dose d’un niveau. | |
| 3e | Interrompre le traitement par le sorafenib jusqu’à ce que la toxicité revienne au grade 0 ou 1. Reprendre le traitement par le sorafenib en réduisant la dose de deux niveaux. | |
| 4e | Abandonner le traitement par le sorafenib de façon permanente. | |
| 3 | 1er | Interrompre le traitement par le sorafenib jusqu’à ce que la toxicité revienne au grade 0 ou 1. Reprendre le traitement par le sorafenib en réduisant la dose d’un niveau. |
| 2e | Interrompre le traitement par le sorafenib jusqu’à ce que la toxicité revienne au grade 0 ou 1. Reprendre le traitement par le sorafenib en réduisant la dose de deux niveaux. | |
| 3e | Abandonner le traitement par le sorafenib de façon permanente. |
a Pour les patients chez qui la dose doit être réduite en raison d’une toxicité cutanée de grade 2 ou 3, on peut augmenter de nouveau la dose de sorafenib si la toxicité cutanée revient au grade 0 ou 1 après au moins 28 jours de traitement par la dose réduite de sorafenib.
b Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5
4.4 Administration
Le comprimé doit être pris par voie orale avec un verre d’eau.
4.5 Dose oubliée
Si le patient a oublié une dose, il doit la prendre dès qu’il s’en rend compte. Toutefois, s’il est presque l’heure de prendre la dose suivante, il ne doit pas prendre la dose oubliée, mais plutôt prendre la dose suivante comme prévu. Si le patient oublie une dose, il ne doit pas doubler la dose suivante.
5 Surdose
La plus forte dose de sorafenib administrée au cours des essais cliniques a été de 800 mg deux
fois par jour. Les effets indésirables observés à cette dose étaient principalement la diarrhée, l’hypertension de grade 3, la dyspnée et les manifestations dermatologiques (éruption cutanée/desquamation).
Il n’existe pas de traitement spécifique pour la prise d’une dose excessive de sorafenib.
Si on soupçonne une surdose, il faut interrompre le traitement par le sorafenib et administrer des soins de soutien. Il faut périodiquement prendre les signes vitaux et faire un électrocardiogramme (ECG) et une formule sanguine avec formule leucocytaire et numération plaquettaire. L’équilibre hydro-électrolytique doit être surveillé chez les patients qui présentent des vomissements et de la diarrhée. Le taux sérique de lipase doit être mesuré en présence de douleur abdominale. L’administration de charbon activé peut être appropriée dans certains cas.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 : Formes posologiques, teneurs et composition
| Voie | Forme posologique/ | Ingrédients non-médicinaux | ||||
| d’administration | teneur/composition | |||||
| Orale | Comprimés pelliculés, 200 mg de sorafenib (soit 274 mg de tosylate de sorafenib) | Crospovidone, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose, lactose anhydre, oxyde de fer rouge, polyéthylèneglycol, silice colloïdale et stéarate de magnésium. | ||||
Les comprimés APO-SORAFENIB sont pelliculés, ronds, biconvexes et de couleur rouge. Chaque comprimé porte sur un côté les inscriptions « SOR » sur « 200 », et sur l’autre côté l’inscription « APO ».
Les comprimés APO-SORAFENIB à 200 mg sont offerts en bouteilles de PEHD contenant 120 comprimés, et en plaquettes alvéolées contenant 60 comprimés.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Cancer de la thyroïde différencié
Au cours de l’étude sur le CTD, certains effets indésirables tels que le syndrome main-pied, la diarrhée, l’alopécie, l’hypertension, l’hypocalcémie et le kératoacanthome/carcinome spinocellulaire de la peau ont été beaucoup plus fréquents qu’au cours des études sur le CCR ou le CHC (voir 7 Mises en garde et précautions – Cancérogénicité et génotoxicité , Appareil
cardiovasculaire et Appareil cutané).
Au cours de l’étude sur le CTD, l’interruption de la prise du médicament, la réduction de la dose et l’arrêt permanent ont été plus fréquents chez les patients recevant des comprimés de sorafenib que chez ceux du groupe placebo (voir 8 Effets indésirables – Données hématologiques et biochimiques anormales – Cancer de la thyroïde différencié). La dose a été modifiée chez 86 % des patients recevant des comprimés de sorafenib (interruption de la prise chez 77 % des patients et réduction de la dose chez 68 % des patients), mais 57 % de ceux du groupe placebo ont signalé une modification de la dose (interruption de la prise chez 55 % et réduction de la dose chez 12 % des patients). L’arrêt permanent du traitement a été signalé chez 18,8 % des patients recevant des comprimés de sorafenib et chez 3,8 % des patients sous placebo. Chez les patients recevant des comprimés de sorafenib, la dose a été modifiée pour la première fois après un délai médian de 30 jours (intervalle de 0 à 596 jours). Les effets indésirables les plus fréquents survenus au début du traitement étaient la réaction cutanée main-pied, l’éruption cutanée, la diarrhée, l’hypertension et la fatigue. De plus, les effets indésirables entraînant soit l’interruption de la prise, soit la réduction de la dose ont été plus fréquents au cours de l’étude sur le CTD qu’au cours des études sur le CCR ou sur le CHC, même après rajustement en fonction de la durée de l’exposition au sorafenib.
Les comprimés de sorafenib peuvent entraver le freinage d’origine exogène de la sécrétion thyroïdienne chez les patients atteints de CTD (voir 8 Effets indésirables – Données hématologiques et biochimiques anormales – Cancer de la thyroïde différencié).
À l’état d’équilibre, l’exposition moyenne au sorafenib (aire sous la courbe [ASC]) a été 70 % plus élevée chez les patients atteints de CTD que chez ceux atteints de CCR ou de CHC (voir 10.3 Pharmacocinétique).
Interactions médicament-médicament
La prudence s’impose quand le sorafenib est administré avec des composés qui sont principalement métabolisés/éliminés par les isoenzymes UGT1A1 et UGT1A9 (p. ex. l’irinotécan) (voir 9 Interactions médicamenteuses).
La prudence s’impose quand le sorafenib et le docétaxel doivent être administrés de façon concomitante, car une augmentation de l’ASC peut s’ensuivre (voir 9 Interactions médicamenteuses).
L’administration concomitante de néomycine peut réduire la biodisponibilité du sorafenib (voir 9 Interactions médicamenteuses et voir 10 Pharmacologie clinique).
Warfarine
Des patients ayant reçu la warfarine pendant le traitement par le sorafenib ont parfois présenté des hémorragies ou des élévations du rapport international normalisé (RIN) (voir 7 mises en garde et précautions – Surveillance et essais de laboratoire et 8 Effets indésirables).
Complications de la cicatrisation
Aucune étude structurée n’a été menée sur l’effet du sorafenib sur la cicatrisation des plaies.
Chez les patients qui subissent une opération importante, on recommande par mesure de précaution d’interrompre temporairement le traitement par le sorafenib. Il existe peu de données cliniques sur le moment de la reprise du traitement après une intervention chirurgicale importante. Par conséquent, la décision de reprendre le traitement par le sorafenib après une intervention chirurgicale importante doit être fondée sur le jugement clinique du médecin d’une cicatrisation adéquate des plaies.
Syndrome de lyse tumorale (SLT)
Des cas de SLT, certains ayant été mortels, ont été signalés dans le cadre de la pharmacovigilance chez des patients traités par le sorafenib. Les facteurs de risque de SLT sont les suivants : fardeau tumoral élevé, insuffisance rénale chronique préexistante, oligurie, déshydratation, hypotension et urine acide. Les patients doivent être suivis de près et traités rapidement si le tableau clinique le justifie. Des mesures prophylactiques seront envisagées si cela est indiqué sur le plan clinique (voir 8.5 Effets indésirables observés après la commercialisation).
Cancérogénicité et génotoxicité
Aucune étude sur la cancérogénicité des comprimés de sorafenib n’a été menée.
Un carcinome spinocellulaire de la peau peut survenir chez les patients traités par le comprimés de sorafenib. L’incidence du carcinome spinocellulaire a été plus élevée au cours de l’essai de phase III sur le CTD qu’au cours des essais de phase III sur le CHC ou sur le CCR (CTD : 3,4 %; CHC : 0,3 %; RCC : 0,2 %).
Des effets génotoxiques ont été obtenus avec le sorafenib dans le cadre d’un test in vitro du pouvoir clastogène (aberrations chromosomiques) sur des cellules de mammifères (cellules d’ovaire de hamster chinois) en présence d’activation métabolique. Un des produits intermédiaires du processus de fabrication, qui est également présent dans la substance pharmaceutique finale (< 0,15 %), a eu des effets mutagènes dans un test in vitro sur des cellules bactériennes (test d’Ames). Le sorafenib n’a pas été génotoxique dans le test d’Ames (la substance contenait 0,34 % du produit intermédiaire) ni dans un test du micronoyau de souris in vivo (voir 16 Toxicologie non clinique).
Appareil cardiovasculaire
Allongement de l’intervalle QT
On a montré que les comprimés de sorafenib allongeaient l’intervalle QT/QTc (voir 9 Interactions médicamenteuses et 10.2 Pharmacodynamie – Allongement de l’intervalle QT). On soupçonne que de nombreux médicaments qui allongent l’intervalle QT/QTc accroissent le risque de torsades de pointes. Si elles sont soutenues, les torsades de pointes peuvent évoluer vers la fibrillation ventriculaire et la mort subite cardiaque.
Une prudence particulière s’impose quand on administre APO-SORAFENIB à un patient chez qui on soupçonne que le risque de torsades de pointes est accru. Les facteurs de risque de torsades de pointes dans la population générale sont entre autres les suivants : sexe féminin, âge de 65 ans et plus, allongement de l’intervalle QT/QTc au départ, syndromes du QT long congénitaux, antécédents familiaux de mort subite cardiaque avant l’âge de 50 ans, maladies
du cœur, antécédents d’arythmie, forte dose cumulative d’anthracycline, prise concomitante de certains antiarythmiques ou d’autres médicaments qui allongent l’intervalle QT, perturbations électrolytiques (p. ex. hypokaliémie), bradycardie, troubles neurologiques aigus (p. ex. hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien), déficits nutritionnels, diabète sucré, neuropathie autonome, dysfonction hépatique.
Il faut informer les patients de la nature et des conséquences des modifications de l’électrocardiogramme (ECG), des maladies et des troubles sous-jacents qu’on considère comme des facteurs de risque, des interactions médicamenteuses établies et prévues, des symptômes évoquant une arythmie et des stratégies de gestion des risques, et leur donner tout autre renseignement pertinent sur la prise du médicament.
Ischémie ou infarctus cardiaques
L’ischémie ou l’infarctus cardiaques ont été signalés comme effets indésirables fréquents chez les sujets recevant des comprimés de sorafenib. Les taux d’incidence étaient plus élevés chez les patients recevant des comprimés de sorafenib que chez ceux recevant le placebo, tant au cours des essais pivots sur le CCR qu’au cours de ceux sur le CHC (voir 8 Effets indésirables). Les patients atteints d’une coronaropathie instable ou qui avaient récemment (au cours des 6 derniers mois) subi un infarctus du myocarde ont été exclus de ces études. L’arrêt temporaire ou permanent du traitement par APO-SORAFENIB doit être envisagé chez les patients qui présentent une ischémie ou un infarctus cardiaques.
Réduction de la fréquence cardiaque
Au cours d’une étude de pharmacologie clinique (n = 31), les comprimés de sorafenib ont été associés à une réduction de la fréquence cardiaque (voir 10.2 Pharmacodynamie – Hémodynamique). La prudence s’impose chez les patients qui sont atteints de bradycardie et considérés comme à risque de bradyarythmies.
Hypertension
Une augmentation de l’incidence de l’hypertension a été observée chez les patients traités par le sorafenib. Au cours de l’essai clinique de phase III sur le traitement du CCR par des comprimés de sorafenib, une hypertension apparue sous traitement a été signalée chez 17 % des patients traités par le sorafenib et chez 2 % des patients du groupe placebo avant le passage au sorafenib. Les patients répartis au hasard pour recevoir le sorafenib pouvaient continuer de prendre le sorafenib après le passage des patients du groupe placebo au sorafenib. Une hypertension apparue sous traitement a été signalée chez globalement 22 % de ces patients (voir 8 Effets indésirables). Au cours de l’essai clinique de phase III sur le traitement du CTD par les comprimés de sorafenib, une hypertension apparue sous traitement a été signalée chez 41 % des patients traités par le sorafenib et chez 12 % des patients du groupe placebo pendant la phase de traitement à double insu. L’hypertension était en général légère ou modérée, survenait peu après le début du traitement et répondait au traitement antihypertenseur standard. Si, malgré un traitement antihypertenseur approprié, une hypertension grave ou persistante ou une crise hypertensive survient, il faut envisager l’arrêt permanent du traitement par le sorafenib. Au début du traitement, la tension artérielle doit
être mesurée chaque semaine. Par la suite, il faut la mesurer régulièrement et la traiter, au besoin, conformément à la pratique médicale standard (voir 7 Mises en garde et précautions – Surveillance et essais de laboratoire et 8 Effets indésirables).
De graves cas de dissection artérielle ont été signalés chez des patients atteints ou non d’hypertension qui utilisaient un inhibiteur de tyrosine kinase du VEGFR, dont l’APO-SORAFENIB.
Réduction de la fraction d’éjection du ventricule gauche et insuffisance cardiaque
Une réduction de la fraction d’éjection ventriculaire gauche (FEVG) a été signalée chez des patients prenant des comprimés de sorafenib. Les comprimés de sorafenib sont associés à une insuffisance cardiaque congestive chez certains patients (voir 8 Effets indésirables et 10.2 Pharmacodynamie – Performance ventriculaire). Il faut envisager la mesure de la FEVG au départ et périodiquement pendant le traitement.
Système endocrinien et métabolisme
Un dysfonctionnement thyroïdien a été signalé lors de l’utilisation en association avec le sorafenib. Une hypothyroïdie et une hyperthyroïdie peuvent toutes deux survenir. On a observé plus de cas d’hypothyroïdie (voir 7 Mises en garde et précautions – Surveillance et essais de laboratoire).
Les comprimés de sorafenib peuvent entraver le freinage d’origine exogène de la sécrétion thyroïdienne chez les patients atteints de CTD (voir 8 Effets indésirables – Données hématologiques et biochimiques anormales – Cancer de la thyroïde différencié).
Appareil digestif
Perforation gastro-intestinale
La perforation gastro-intestinale est un effet indésirable peu fréquent, ayant été signalée chez moins de 1 % des patients prenant des comprimés de sorafenib. Dans certains cas, elle n’était pas associée à une tumeur intra-abdominale apparente. En cas de perforation gastro-intestinale, il faut arrêter le traitement par APO-SORAFENIB.
Système sanguin et lymphatique
Hémorragie
Il peut y avoir une augmentation du risque d’hémorragie après l’administration de sorafenib. Au cours de l’essai clinique de phase III sur le traitement du CCR par les comprimés de sorafenib, une hémorragie, indépendamment de la cause, est survenue chez 15 % des patients traités par le sorafenib et chez 8 % des patients du groupe placebo. Une hémorragie pulmonaire a été observée chez 4,7 % des patients du groupe placebo et chez 4,4 % de ceux traités par le sorafenib. Une hémorragie du tube digestif a été signalée chez 0,9 % des patients du groupe placebo et chez 3,8 % de ceux traités par le sorafenib.
Au cours de l’essai clinique de phase III sur le traitement du CHC par les comprimés de sorafenib, une hémorragie a été signalée chez 18,2 % des patients traités par le sorafenib et chez 19,9 % de ceux du groupe placebo. Une hémorragie pulmonaire a été observée chez 4,0 %
des patients du groupe placebo et chez 5,2 % de ceux traités par le sorafenib.
Une hémorragie gastro-intestinale a été signalée chez 14,6 % des patients du groupe placebo et chez 11,6 % de ceux traités par le sorafenib. L’incidence signalée des hémorragies jugées liées au médicament par l’investigateur clinicien était de 7,1 % chez les patients traités par le sorafenib et de 3,6 % dans le groupe placebo.
Les hémorragies graves sont peu fréquentes. La fréquence des hémorragies cérébrales a été semblable chez les patients atteints de CCR ou de CHC traités par le sorafenib et chez ceux recevant le placebo. Les hémorragies cérébrales sont peu fréquentes.
En cas d’hémorragie exigeant une intervention médicale, il faut envisager l’arrêt permanent du traitement par le sorafenib (voir 8 Effets indésirables).
En raison du risque d’hémorragie, il faut administrer un traitement localisé contre l’infiltration trachéenne, bronchique et œsophagienne avant d’administrer le sorafenib chez les patients atteints de CTD.
Fonction hépatique/biliaire/pancréatique
Insuffisance hépatique
Les données in vitro et in vivo indiquent que le sorafenib est principalement métabolisé par le foie. D’après les résultats d’une étude de phase II, l’ASC0-8 et la Cmax étaient plus élevées chez les patients présentant une insuffisance hépatique de la catégorie B de Child-Pugh que chez ceux présentant une insuffisance hépatique de la catégorie A de Child-Pugh. Les comprimés de sorafenib n’a pas été étudié chez les patients présentant une insuffisance hépatique de la catégorie C de Child-Pugh (voir 10 Pharmacologie clinique – Populations particulières et états pathologiques). Il existe peu de données sur l’innocuité chez les patients présentant une insuffisance hépatique de la catégorie B de Child-Pugh.
Hépatite médicamenteuse
Des cas d’hépatite médicamenteuse, dont certains ont menacé le pronostic vital ou été mortels, ont été observés après la commercialisation chez des patients recevant des comprimés de sorafenib. L’hépatite provoquée par le sorafenib est caractérisée par une atteinte hépatique de type hépatocellulaire avec augmentation marquée des transaminases, qui est généralement réversible, mais qui peut entraîner une insuffisance hépatique et la mort. Une augmentation de la bilirubine et du RIN peut aussi se produire. Selon une base de données mondiale sur la monothérapie, des lésions hépatiques graves provoquées par le médicament, définies comme des taux élevés de transaminases supérieurs à 20 fois la limite supérieure de la normale ou des augmentations des transaminases produisant des séquelles cliniques importantes (par exemple une augmentation du RIN, une ascite mortelle ou une transplantation), ont été signalées chez deux patients sur 3 357 (0,06 %). Le délai d’apparition typique est de 10 à 90 jours après le début du traitement. Il faut effectuer régulièrement des épreuves fonctionnelles hépatiques. En cas d’augmentation marquée des transaminases sans autre cause possible, telle qu’hépatite virale ou progression d’une tumeur maligne sous-jacente, on doit abandonner le traitement par APO-SORAFENIB.
Pancréatite
Au cours des essais cliniques sur le traitement du CHC et du CCR par les comprimés de sorafenib, l’augmentation du taux de lipase sérique était fréquente dans les groupes traités par le sorafenib et chez ceux recevant le placebo (voir 8 Effets indésirables). Le diagnostic de pancréatite ne doit pas être posé uniquement d’après des anomalies des épreuves de laboratoire. Au cours de l’essai clinique sur le traitement du CCR par les comprimés de sorafenib, des signes cliniques de pancréatite ont été signalés chez 4 patients (0,9 %) traités par le sorafenib (grade 4 : 2 patients; grade 1 ou 2 : 2 patients) et chez 1 patient (grade 2) du groupe placebo avant le passage au sorafenib. Les patients répartis au hasard pour recevoir le sorafenib pouvaient continuer de prendre le sorafenib après le passage des patients du groupe placebo au sorafenib. Une pancréatite apparue sous traitement a été signalée chez globalement 1,1 % de ces patients (5 patients – grade 4 : 2 patients; grade 1 ou 2 : 3 patients). Au cours de l’essai clinique sur le traitement du CHC par les comprimés de sorafenib, une pancréatite clinique a été signalée chez un patient traité par le sorafenib (voir 8 Effets indésirables).
Système immunitaire
Infections
Des effets indésirables de type infection (tous grades confondus) ont été signalés plus fréquemment chez les patients traités par le sorafenib que chez les patients sous placebo. De même, des effets indésirables de type infection de grade 3 à 5 ont été signalés plus fréquemment chez les patients traités par le sorafenib que chez les patients sous placebo (voir 8 Effets indésirables).
Surveillance et examens de laboratoire
Au début du traitement et à intervalles réguliers par la suite, il faut effectuer une formule sanguine et mesurer les taux de phosphates, de lipase et d’amylase.
Il faut corriger l’hypokaliémie, l’hypomagnésémie et l’hypocalcémie avant l’administration d’APO-SORAFENIB. Au départ et périodiquement pendant le traitement, le prescripteur doit envisager un dosage des électrolytes et un électrocardiogramme pour mesurer l’intervalle QT.
La tension artérielle doit être mesurée chaque semaine au début du traitement. Par la suite, il faut la mesurer régulièrement et, en cas d’hypertension, administrer le traitement médical standard.
Il faut envisager la mesure de la fraction d’éjection ventriculaire gauche (FEVG) au départ et périodiquement pendant le traitement.
Chez les patients qui reçoivent un traitement concomitant par la warfarine et le sorafenib, une surveillance régulière s’impose, car des changements du temps de prothrombine et du RIN ainsi que des hémorragies cliniques peuvent survenir.
On recommande d’effectuer une épreuve de la fonction thyroïdienne au départ et pendant le traitement par le sorafenib. Lorsqu’on administre le sorafenib à des patients atteints de cancer de la thyroïde différencié, la mesure mensuelle du taux de thyréostimuline (TSH) est
recommandée, car le sorafenib peut entraver le freinage d’origine exogène de la sécrétion thyroïdienne (voir 8 Effets indésirables – Données hématologiques et biochimiques anormales – Cancer de la thyroïde différencié).
Lorsqu’on administre le sorafenib à des patients atteints de cancer de la thyroïde différencié, on recommande une surveillance étroite de la calcémie. Au cours des essais cliniques, l’hypocalcémie était plus fréquente et plus grave chez les patients atteints de cancer de la thyroïde différencié, surtout ceux qui avaient des antécédents d’hypoparathyroïdie, que chez les patients atteints de CCR ou de CHC (voir 8 Effets indésirables).
Système nerveux
Au cours de l’essai clinique sur traitement du CCR par les comprimés de sorafenib, une neuropathie sensorielle a été signalée chez 67 patients (14,8 %) traités par le sorafenib et chez 32 patients (7,1 %) sous placebo. Cette neuropathie était généralement considérée comme légère ou modérée (grade 1 ou 2) et avait tendance à survenir au cours des quelques premiers cycles de traitement. Au cours de l’essai clinique sur le traitement du CTD par les comprimés de sorafenib, une neuropathie sensorielle, généralement considérée comme étant de grade 1, a été signalée chez 30 patients (14,5 %) traités par le sorafenib et chez 13 patients (6,2 %) sous placebo.
Fonction rénale
Il n’est pas nécessaire de modifier la dose chez les patients qui présentent une insuffisance rénale légère, modérée ou grave n’exigeant pas de dialyse. Le sorafenib n’a pas été étudié chez les patients en dialyse (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Une surveillance de l’équilibre hydroélectrolytique est souhaitable chez les patients exposés au dysfonctionnement rénal.
Santé reproductive
Les résultats d’études chez l’animal indiquent que le sorafenib peut nuire à la fertilité chez les mâles et les femelles (voir 16 Toxicologie non clinique).
Appareil respiratoire
Des cas d’événements évoquant une pneumopathie interstitielle (notamment une pneumonite, une pneumonie radique, une détresse respiratoire aiguë, une pneumonie interstitielle et une inflammation pulmonaire) ont été signalés après la commercialisation du comprimés de sorafenib, dont certains ont menacé le pronostic vital ou ont été mortels.
Appareil cutané
La réaction cutanée main-pied (syndrome main-pied, ou érythrodysesthésie palmoplantaire) et l’éruption cutanée représentent les effets indésirables les plus fréquents associés au sorafenib. L’éruption cutanée et la réaction cutanée main-pied sont généralement de grade 1 et 2 et apparaissent généralement au cours des 12 premières semaines de traitement par le sorafenib (pour la détermination du grade de la réaction cutanée main-pied, voir le tableau 5). Le traitement des effets toxiques cutanés est en général facile et peut comprendre l’utilisation de médicaments topiques pour soulager les symptômes, l’arrêt temporaire du traitement ou la
modification de la dose de sorafenib ou, en cas de réactions graves ou persistantes, l’arrêt permanent du traitement par le sorafenib. Au cours de l’essai clinique sur le traitement du DTD par les comprimés de sorafenib, une réaction cutanée main-pied a été signalée plus souvent (tous grades confondus : 76 %, grade 3 : 20 %) qu’au cours de l’essai clinique sur le CCR (tous grades confondus : 34 %, grade 3 : 6 %) et de l’essai clinique sur le CHC (tous grades confondus : 21 %, grade 3 : 8 %).
Des cas de nécrolyse épidermique toxique ont été observés après le traitement par le sorafenib, dont certains ont menacé le pronostic vital ou ont été mortels. De tels effets indésirables sont peu fréquents ou très peu fréquents (voir 8 Effets indésirables).
Un kératoacanthome/carcinome spinocellulaire de la peau peut survenir pendant le traitement par APO-SORAFENIB. Ces troubles ont été signalés plus souvent au cours de l’essai clinique sur le traitement du CCR par les comprimés de sorafenib (11 cas, ou 5,3 %) qu’au cours des essais cliniques sur le traitement du CHC et du CCR par les comprimés de sorafenib (total de 1 cas, ou 0,1 % au cours des deux essais).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude appropriée et bien contrôlée n’a été effectuée chez les femmes enceintes utilisant le sorafenib. Chez les animaux, le sorafenib s’est révélé tératogène et embryotoxique.
Une méthode de contraception appropriée doit être utilisée pendant le traitement et pendant au moins deux semaines après la fin du traitement. Les femmes en âge de procréer doivent être informées du risque possible pour le fœtus, qui comprend une malformation grave (tératogénicité), un retard de croissance et la mort fœtale (embryotoxicité).
Le sorafenib ne doit pas être utilisé pendant la grossesse. Le médecin ne peut envisager de prescrire le sorafenib à une femme enceinte que si les bienfaits possibles l’emportent sur les risques pour le fœtus (voir 16 Toxicologie non clinique).
7.1.2 Femmes qui allaitent
On ne sait pas si le sorafenib passe dans le lait humain. Chez les animaux, le sorafenib ou ses métabolites ont été retrouvés dans le lait. Comme de nombreux médicaments passent dans le lait humain et comme les effets du sorafenib sur le nourrisson n’ont pas été étudiés, il faut cesser l’allaitement pendant le traitement par le sorafenib.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
7.1.4 Personnes âgées
Selon des analyses des données démographiques en fonction de l’âge, il ne semble pas qu’il soit nécessaire de modifier la dose selon l’âge du patient (≥ 65 ans). On n’a pas observé de différence entre les patients âgés et jeunes pour ce qui est de l’innocuité et de l’efficacité.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les données présentées ci-dessous reflètent l’exposition aux comprimés de sorafenib de 955 patients ayant participé aux études contrôlées par placebo sur le traitement du carcinome hépatocellulaire (n = 297), du carcinome à cellules rénales localement avancé/métastatique (n = 451) ou du cancer de la thyroïde différencié (n = 207).
Les effets indésirables les plus fréquents (≥ 20 %) considérés comme étant liés aux comprimés de sorafenib chez les patients atteints de CHC, de CCR ou de CTD sont la diarrhée, la fatigue, l’infection, l’alopécie, la réaction cutanée main-pied, l’éruption cutanée/la desquamation, la perte de poids, l’anorexie, les nausées, la douleur abdominale, l’hypertension et l’hémorragie.
De plus, les événements indésirables importants sur le plan médical suivants ont été signalés peu fréquemment au cours des essais cliniques sur les comprimés de sorafenib : hémorragie cérébrale, accident ischémique transitoire, insuffisance cardiaque, arythmie et thromboembolie. Le lien de causalité entre ces effets et APO-SORAFENIB n’a pas été établi.
Une augmentation de l’incidence de l’hypertension a été observée chez les patients traités par le sorafenib. L’hypertension était généralement légère ou modérée, survenait peu après le début du traitement et répondait au traitement antihypertenseur standard (voir 7 Mises en garde et précautions).
La réaction cutanée main-pied (érythrodysesthésie palmoplantaire), la fatigue, l’alopécie, l’infection et l’éruption cutanée représentent les effets indésirables les plus fréquents associés au sorafenib. L’éruption cutanée et la réaction cutanée main-pied sont généralement de grade 1 et 2 et apparaissent généralement au cours des 12 premières semaines de traitement par le sorafenib (voir 7 Mises en garde et précautions et 4 Posologie et administration). Les critères utilisés pour déterminer le grade de la réaction cutanée main-pied figurent au tableau 5.
Tableau 5 : Détermination du grade de la réaction cutanée main-pied
| Grade des EI | Définition |
| Grade 1 | Engourdissement, dysesthésie, paresthésie, picotements, gonflement indolore, érythème ou inconfort des mains ou des pieds qui n’entravent pas les activités normales du patient |
| Grade 2 | Érythème et gonflement douloureux des mains ou des pieds, ou inconfort qui entrave les activités normales du patient |
| Grade des EI | Définition |
| Grade 3 | Desquamation humide, ulcération, vésication ou douleur intense aux mains ou aux pieds, ou grave inconfort qui empêche le patient de travailler ou d’accomplir les activités de la vie quotidienne |
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables qui y sont observés peuvent ne pas correspondre aux taux observés en pratique et ne doivent pas être comparés aux taux observés au cours d’essais cliniques portant sur un autre médicament.
Effets indésirables au cours de l’essai clinique sur le carcinome hépatocellulaire (CHC)
Le tableau 6 présente les effets indésirables survenus chez au moins 10 % des patients atteints de CHC et plus souvent chez ceux traités par les comprimés de sorafenib que chez ceux du groupe placebo au cours de l’étude 100554. Les effets indésirables sont présentés selon la version 3.0 de l’échelle CTCAE.
Des événements indésirables de grade 3 selon l’échelle CTCAE ont été signalés chez 39 % des patients recevant des comprimés de sorafenib comparativement à 24 % de ceux du groupe placebo. Des événements indésirables de grade 4 selon l’échelle CTCAE ont été signalés chez 6 % des patients recevant des comprimés de sorafenib comparativement à 8 % de ceux du groupe placebo.
Tableau 6 : Effets indésirables signalés chez au moins 10 % des patients et plus souvent chez ceux recevant des comprimés de sorafenib que chez ceux du groupe placebo – étude 100554 (CHC)
| Comprimés de sorafenib, | Placebo, N = 302 | |||||||
| N = 297 | ||||||||
| Effet indésirablea | Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | ||
| selon la terminologie de la | grades | % | % | grades | % | % | ||
| version 3 de l’échelle NCI- | confondus | confondus | ||||||
| CTCAE | % | % | ||||||
| Tout effet indésirable | 98 | 39 | 6 | 96 | 24 | 8 | ||
| Appareil cardiaque, général | ||||||||
| Tout effet indésirable | 17 | 2 | < 1 | 8 | 5 | 1 | ||
| Symptômes constitutionnels | ||||||||
| Tout effet indésirable | 62 | 13 | 1 | 57 | 15 | 3 | ||
| Fatigue | 46 | 9 | 1 | 45 | 12 | 2 | ||
| Perte de poids | 30 | 2 | 0 | 10 | 1 | 0 | ||
| Peau et annexes cutanées | ||||||||
| Tout effet indésirable | 52 | 10 | 0 | 32 | 1 | 0 | ||
Éruption cutanée/desquamation | 19 | 1 | 0 | 14 | 0 | 0 | ||
| Prurit | 14 | < 1 | 0 | 11 | < 1 | 0 | ||
| Comprimés de sorafenib, | Placebo, N = 302 | |||||||
| N = 297 | ||||||||
| Effet indésirablea | Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | ||
| selon la terminologie de la | grades | % | % | grades | % | % | ||
| version 3 de l’échelle NCI- | confondus | confondus | ||||||
| CTCAE | % | % | ||||||
| Réaction cutanée main-piedb | 21 | 8 | 0 | 3 | < 1 | 0 | ||
| Peau sèche | 10 | 0 | 0 | 6 | 0 | 0 | ||
| Alopécie | 14 | 0 | 0 | 2 | 0 | 0 | ||
| Appareil gastro-intestinal | ||||||||
| Tout effet indésirable | 82 | 23 | < 1 | 62 | 18 | 1 | ||
| Diarrhée | 55 | 10 | < 1 | 25 | 2 | 0 | ||
| Anorexiec | 29 | 3 | 0 | 18 | 3 | < 1 | ||
| Nausées | 24 | 1 | 0 | 20 | 3 | 0 | ||
| Vomissements | 15 | 2 | 0 | 11 | 2 | 0 | ||
| Constipation | 14 | 0 | 0 | 10 | 0 | 0 | ||
| Mucosite/stomatite | 11 | < 1 | 0 | 5 | < 1 | 0 | ||
| Sphère hépatobiliaire/pancréas | ||||||||
| Tout effet indésirable | 18 | 5 | 3 | 17 | 5 | 2 | ||
| Dysfonction hépatiqued | 11 | 2 | 1 | 8 | 2 | 1 | ||
| Infection | ||||||||
| Tout effet indésirable | 24 | 4 | 0 | 19 | 3 | 1 | ||
| Appareil locomoteur/tissus mous | ||||||||
| Tout effet indésirable | 15 | 3 | < 1 | 9 | 2 | 1 | ||
| Douleur | ||||||||
| Tout effet indésirable | 60 | 16 | < 1 | 54 | 12 | 2 | ||
| Douleur, abdomen | 31 | 9 | 0 | 26 | 5 | 1 | ||
| Respiration/voies respiratoires supérieures | ||||||||
| Tout effet indésirable | 27 | 4 | 0 | 18 | 3 | < 1 | ||
a. Au cours de l’étude 100554 (CHC), le taux d’ascite était semblable chez les patients traités par le comprimés de sorafenib et ceux du groupe placebo.
b. Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5 c. Des événements indésirables de grade 5 ont été signalés chez 0,7 % des patients traités par le comprimés de sorafenib et chez 0 % des patients sous placebo.
d. Des événements indésirables de grade 5 ont été signalés chez 3,7 % des patients traités par le comprimés de sorafenib et chez 2,3 % des patients sous placebo.
Une hypertension a été signalée chez 9 % des patients recevant des comprimés de sorafenib et chez 4 % de ceux du groupe placebo. Une hypertension de grade 3 selon l’échelle CTCAE a été signalée chez 4 % des patients recevant des comprimés de sorafenib et chez 1 % de ceux du groupe placebo. Aucun patient n’a signalé d’effet indésirable de grade 4 selon l’échelle CTCAE dans l’un ou l’autre des groupes.
Une hémorragie a été signalée chez 18 % des patients recevant des comprimés de sorafenib et
chez 20 % de ceux du groupe placebo. Les hémorragies de grade 3 et 4 selon l’échelle CTCAE ont également été plus fréquentes dans le groupe placebo (hémorragie de grade 3 selon l’échelle CTCAE chez 3 % des patients traités par comprimés de sorafenib et chez 5 % de ceux du groupe placebo et hémorragie de grade 4 selon l’échelle CTCAE chez 2 % des patients recevant des comprimés de sorafenib et chez 4 % de ceux du groupe placebo). Une hémorragie provenant de varices œsophagiennes a été signalée chez 2 % des patients recevant des comprimés de sorafenib et chez 4 % des patients sous placebo.
Une ischémie cardiaque/un infarctus cardiaque a été signalé comme effet indésirable chez 8 patients (2,7 %) traités par le sorafenib et chez 4 patients (1,3 %) du groupe placebo.
Une insuffisance rénale a été signalée chez 0,3 % des patients recevant des comprimés de sorafenib et chez 2,6 % de ceux du groupe placebo.
Neurologie (effets indésirables signalés indépendamment de la cause) : Une altération de l’humeur/dépression a été signalée chez 4 % des patients recevant des comprimés de sorafenib et chez 2 % des patients du groupe placebo. Des effets indésirables de grade 3 selon l’échelle CTCAE ont été signalés chez moins de 1 % des patients recevant des comprimés de sorafenib et chez 0 % de ceux du groupe placebo. Aucun effet indésirable de grade 4 selon l’échelle CTCAE n’a été signalé dans l’un ou l’autre des groupes. Un sujet a présenté un effet indésirable de grade 5 selon l’échelle CTCAE (suicide) dans le groupe recevant des comprimés de sorafenib. Quatre sujets (1 %) ont présenté une syncope de grade 3 selon l’échelle CTCAE dans le groupe recevant des comprimés de sorafenib. L’incidence des effets indésirables semblables dans le groupe placebo était de 0 %.
Respiration/voies respiratoires supérieures (effets indésirables signalés indépendamment de la cause) :
Une dyspnée a été signalée chez 9 % (grade 3 : 3 %) des patients recevant des comprimés de sorafenib et chez 8 % (grade 3 : 2 %) de ceux du groupe placebo.
Une toux a été signalée chez 8 % (grade 3 : < 1 %) des patients traités par les comprimés de sorafenib et chez 5 % (grade 3 : 0 %) de ceux du groupe placebo.
Un épanchement pleural a été signalé chez 4 % (grade 3 : 1 %) des patients recevant des comprimés des comprimés de sorafenib et chez 2 % (grade 3 : < 1 %) de ceux du groupe placebo.
Des modifications de la voix ont été signalées chez 9 % (grade 3 : < 1 %) des patients traités par les comprimés de sorafenib et chez 1 % (grade 3 : 0 %) de ceux du groupe placebo.
Il n’y a pas eu d’effet indésirable de grade 4 dans les catégories ci-dessus selon l’échelle CTCAE dans ni l’un ni l’autre des groupes.
Effets indésirables au cours de l’essai clinique sur le cancer de la thyroïde différencié
Au cours de l’essai clinique de phase III sur le CTD, les patients ont été répartis au hasard pour recevoir les comprimés de sorafenib (n = 207) ou le placebo (n = 209) (patients chez qui l’innocuité pouvait être évaluée). La durée globale médiane du traitement au cours de la phase de traitement à double insu de l’étude a été de 46 semaines chez les patients traités par les
comprimés de sorafenib et de 28 semaines chez les patients du groupe placebo. La dose a été modifiée chez 86 % des patients traités par les comprimés de sorafenib (interruption de la prise chez 77 % des patients et réduction de la dose chez 68 % des patients), mais chez 57 % de ceux du groupe placebo (interruption de la prise chez 55 % des patients et réduction de la dose chez 12 % des patients). Chez les patients traités par les comprimés de sorafenib, la dose a été modifiée pour la première fois après un délai médian de 30 jours (intervalle de 0 à 596 jours).
Certains effets indésirables du médicament tels que le syndrome main-pied, la diarrhée, l’alopécie, l’hypertension, l’hypocalcémie et le kératoacanthome/carcinome spinocellulaire de la peau ont été beaucoup plus fréquents qu’au cours des études sur le CCR ou le CHC.
Le tableau 7 présente les effets indésirables survenus chez au moins 10 % des patients atteints de cancer de la thyroïde et plus souvent chez ceux traités par les comprimés de sorafenib que chez ceux du groupe placebo au cours de la phase de traitement à double insu. Des effets indésirables de grade 3 selon l’échelle CTCAE ont été signalés chez 53 % des patients recevant les comprimés de sorafenib par rapport à 23 % de ceux recevant le placebo. Des effets indésirables de grade 4 selon l’échelle CTCAE ont été signalés chez 12 % des patients recevant les comprimés de sorafenib comparativement à 7 % des patients recevant le placebo.
Tableau 7 : Effets indésirables apparus sous traitement chez au moins 10 % des patients traités par le sorafenib et plus souvent chez eux que chez les patients recevant le placebo (étude 14295, phase de traitement à double insu, patients chez qui l’innocuité pouvait être évaluée, version 3.0 de l’échelle CTCAE)
| Comprimés de sorafenib, | ||||||
| Placebo, (n = 209) % | ||||||
| Effet indésirable selon la | (n = 207) % | |||||
| terminologie de la | Tous | Grade 3 | Grade 4 | |||
| Tous grades | ||||||
| version 3 de l’échelle | Grade 3 | Grade 4 | grades | % | % | |
| confondus | ||||||
| CTCAE | % | % | confondus | |||
| % | ||||||
| % | ||||||
| Appareil cardiaque, général | ||||||
| Hypertension | 41 | 10 | 0 | 12 | 2 | 0 |
| Symptômes constitutionnels | ||||||
| Fatigue | 50 | 5 | < 1 | 25 | 1 | 0 |
| Perte de poids | 47 | 6 | 0 | 14 | 1 | 0 |
| Fièvre | 11 | 1 | < 1 | 5 | 0 | 0 |
| Peau et annexes cutanées | ||||||
| Réaction cutanée main-pieda | 76 | 20 | 0 | 10 | 0 | 0 |
| Alopécie | 67 | 0 | 0 | 8 | 0 | 0 |
Éruption cutanée/desquamation | 50 | 5 | 0 | 11 | 0 | 0 |
| Prurit | 21 | 1 | 0 | 11 | 0 | 0 |
| Peau sèche | 14 | < 1 | 0 | 6 | 0 | 0 |
| Appareil gastro-intestinal | ||||||
| Diarrhée | 69 | 5 | < 1 | 15 | 1 | 0 |
| Comprimés de sorafenib, | ||||||
| Placebo, (n = 209) % | ||||||
| Effet indésirable selon la | (n = 207) % | |||||
| terminologie de la | Tous | Grade 3 | Grade 4 | |||
| Tous grades | ||||||
| version 3 de l’échelle | Grade 3 | Grade 4 | grades | % | % | |
| confondus | ||||||
| CTCAE | % | % | confondus | |||
| % | ||||||
| % | ||||||
| Anorexie | 32 | 2 | 0 | 5 | 0 | 0 |
| Mucosite, cavité buccale | 23 | < 1 | < 1 | 3 | 0 | 0 |
| Nausées | 21 | 0 | 0 | 11 | 0 | 0 |
| Constipation | 15 | 0 | 0 | 8 | < 1 | 0 |
| Vomissements | 11 | < 1 | 0 | 6 | 0 | 0 |
| Infection | ||||||
| Infection (toute infection) | 32 | 4 | 0 | 19 | 2 | 0 |
| Douleur | ||||||
| Douleur, tête/céphalée | 18 | 0 | 0 | 7 | 0 | 0 |
| Douleur, membre | 14 | < 1 | 0 | 9 | < 1 | 0 |
| Douleur, abdomen | 14 | 1 | 0 | 4 | < 1 | 0 |
| Douleur, autre | 11 | < 1 | 0 | 8 | < 1 | 0 |
Douleur, gorge/pharynx/larynx | 10 | 0 | 0 | 4 | 0 | 0 |
| Métabolisme/épreuves de laboratoire | ||||||
| Hypocalcémie | 19 | 6 | 3 | 5 | < 1 | 1 |
| Augmentation de l’ALT | 13 | 2 | < 1 | 4 | 0 | 0 |
| Augmentation de l’AST | 11 | 1 | 0 | 2 | 0 | 0 |
| Neuropathie | ||||||
| Neuropathie sensorielle | 14 | 1 | 0 | 6 | 0 | 0 |
| Respiration/voies respiratoires supérieures | ||||||
| Modifications de la voix | 12 | < 1 | 0 | 3 | 0 | 0 |
a Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5
Effets indésirables au cours de l’essai clinique sur le carcinome à cellules rénales (CCR)
Au cours de l’étude pivot (étude 11213), d’après les résultats de l’analyse de la SSP prévue, on a décidé de permettre aux patients du groupe placebo de passer au traitement par le sorafenib. Les données sur l’innocuité issues de cette analyse permettent de faire une comparaison entre le groupe placebo et le groupe traité par le sorafenib.
Le tableau 8 présente tous les effets indésirables apparus sous traitement qui ont été signalés chez au moins 10 % des patients au moment du passage au comprimés de sorafenib au cours de l’essai clinique de phase III.
Tableau 8 : Effets indésirables apparus sous traitement chez au moins 10 % des patients recevant des Comprimés de sorafenib – étude 11213
Effet indésirable selon la terminologie de la version 3 de l’échelle NCI-CTCAE | Comprimés de sorafenib, | Placebo, N = 451 | |||||||||
| N = 451 | |||||||||||
| Tous | Grade 3 % | Grade 4 % | Tous | Grade 3 % | Grade 4 % | ||||||
| grades | grades | ||||||||||
| confondus | confondus | ||||||||||
| % | % | ||||||||||
| Tout effet indésirable | 95 | 31 | 7 | 86 | 22 | 6 | |||||
| Appareil cardiovasculaire, général | |||||||||||
| Hypertension | 17 | 3 | < 1 | 2 | < 1 | 0 | |||||
Symptômes constitutionnels | |||||||||||
| Fatigue | 37 | 5 | < 1 | 28 | 3 | < 1 | |||||
| Perte de poids | 10 | < 1 | 0 | 6 | 0 | 0 | |||||
| Peau et annexes cutanées | |||||||||||
Éruption cutanée/desquama tion | 40 | < 1 | 0 | 16 | < 1 | 0 | |||||
| Réaction cutanée main-pieda | 30 | 6 | 0 | 7 | 0 | 0 | |||||
| Alopécie | 27 | < 1 | 0 | 3 | 0 | 0 | |||||
| Prurit | 19 | < 1 | 0 | 6 | 0 | 0 | |||||
| Peau sèche | 11 | 0 | 0 | 4 | 0 | 0 | |||||
| Symptômes gastro-intestinaux | |||||||||||
| Diarrhée | 43 | 2 | 0 | 13 | < 1 | 0 | |||||
| Nausées | 23 | < 1 | 0 | 19 | < 1 | 0 | |||||
| Anorexie | 16 | < 1 | 0 | 13 | 1 | 0 | |||||
| Vomissements | 16 | < 1 | 0 | 12 | 1 | 0 | |||||
| Constipation | 15 | < 1 | 0 | 11 | < 1 | 0 | |||||
| Hémorragie/saignement | |||||||||||
| Hémorragie – tous les sièges | 15 | 2 | 0 | 8 | 1 | < 1 | |||||
| Infection | |||||||||||
| Tout effet indésirable | 23 | 4 | < 1 | 15 | 2 | 0 | |||||
| Neuropathie | |||||||||||
| Neuropathie sensorielle | 13 | < 1 | 0 | 6 | < 1 | 0 | |||||
| Douleur | |||||||||||
| Douleur, abdomen | 11 | 2 | 0 | 9 | 2 | 0 | |||||
Douleur, articulations | 10 | 2 | 0 | 6 | < 1 | 0 | |||||
Effet indésirable selon la terminologie de la version 3 de l’échelle NCI-CTCAE | Comprimés de sorafenib, | Placebo, N = 451 | |||||||||
| N = 451 | |||||||||||
| Tous | Grade 3 % | Grade 4 % | Tous | Grade 3 % | Grade 4 % | ||||||
| grades | grades | ||||||||||
| confondus | confondus | ||||||||||
| % | % | ||||||||||
| Douleur, céphalée | 10 | < 1 | 0 | 6 | < 1 | 0 | |||||
| Respiration | |||||||||||
| Dyspnée | 14 | 3 | < 1 | 12 | 2 | < 1 | |||||
| Toux | 13 | < 1 | 0 | 14 | < 1 | 0 | |||||
a Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5
L’incidence des événements d’ischémie/d’infarctus cardiaques apparus sous traitement était plus élevée chez les patients traités par les comprimés de sorafenib (4,9 %) que chez ceux du groupe placebo (0,4 %).
La fréquence des effets indésirables (y compris ceux associés à la maladie évolutive) ayant entraîné l’arrêt permanent du traitement était semblable dans le groupe traité par les comprimés de sorafenib et le groupe placebo (10 % des patients sous comprimés de sorafenib et 8 % des patients sous placebo).
D’après les résultats de l’analyse provisoire de la SSP, on a permis aux patients répartis au hasard pour recevoir le placebo de passer au traitement par le sorafenib. Les patients chez qui le traitement par les comprimés de sorafenib avait produit un bienfait clinique pouvaient poursuivre le traitement par le sorafenib après la progression de la maladie. On a suivi ces patients pendant la durée prévue de l’essai pour pouvoir effectuer une évaluation finale de tous les autres critères de l’essai, dont la survie globale. Parmi les sujets de l’essai clinique sur le traitement du CCR localement avancé/métastatique, 216 sujets qui avaient au départ été répartis au hasard pour recevoir le placebo étaient passés au groupe traité par le sorafenib après l’analyse de la SSP.
Le tableau 9 résume l’ensemble final des données sur les effets indésirables apparus sous traitement chez au moins 10 % des patients qui avaient au départ été répartis au hasard pour recevoir le sorafenib (N = 451).
Au moment de l’analyse de l’ensemble final des données, soit après le passage du placebo au sorafenib, des effets indésirables apparus sous traitement avaient été signalés chez 442 (97,8 %) des patients répartis au hasard pour recevoir le sorafenib et 212 (98,1 %) des 216 patients qui étaient passés du placebo au sorafenib. L’incidence des effets indésirables de grade 3 et 4 apparus sous traitement était également semblable dans ces deux groupes de patients. Des effets indésirables qui, selon l’investigateur clinicien, étaient attribuables au médicament à l’étude ont été signalés chez 392 sujets répartis au hasard pour recevoir le sorafenib (86,7 %) et 173 des sujets qui étaient passés du placebo au sorafenib (80,1 %). La durée médiane du traitement chez les patients répartis au hasard pour recevoir le sorafenib et ceux qui étaient passés du placebo au sorafenib était de 40,1 semaines. Les sujets du groupe placebo ont pris le placebo pendant une durée médiane de 12 semaines avant de passer au sorafenib. Comme on pouvait s’y attendre en raison de la plus longue durée du traitement par
le sorafenib, un plus grand nombre d’effets toxiques ont atteint le seuil des 10 % qu’au cours de l’analyse de la SSP (voir le tableau 8).
Tableau 9 : Effets indésirables apparus sous traitement chez au moins 10 % des patients traités par les comprimés de sorafenib selon l’analyse de l’ensemble final des données – étude 11213
Effet indésirable selon la terminologie de la version 3 de l’échelle NCI-CTCAE | Comprimés de sorafenib, N = 451 | ||||
| Tous grades | |||||
| Grade 3 | Grade 4 | ||||
| confondus | |||||
| % | % | ||||
| % | |||||
| Tout effet indésirable | 98 | 36 | 11 | ||
| Sang/moelle osseuse | 18 | 4 | 2 | ||
| Hémoglobine | 14 | 3 | 2 | ||
| Appareil cardiovasculaire, général | 31 | 5 | 3 | ||
| Hypertension | 22 | 4 | 1 | ||
| Symptômes constitutionnels | 68 | 11 | 1 | ||
| Fatigue | 49 | 8 | 1 | ||
| Perte de poids | 21 | 2 | 0 | ||
| Fièvre | 12 | 0 | 0 | ||
| Peau et annexes cutanées | 75 | 9 | 0 | ||
Éruption cutanée/desquamation | 43 | 1 | 0 | ||
| Réaction cutanée main-pieda | 34 | 6 | 0 | ||
| Alopécie | 32 | 0 | 0 | ||
| Prurit | 20 | 0 | 0 | ||
| Peau sèche | 14 | 0 | 0 | ||
| Symptômes gastro-intestinaux | 76 | 11 | 1 | ||
| Diarrhée | 54 | 4 | 0 | ||
| Nausées | 27 | 1 | 0 | ||
| Anorexie | 24 | 1 | 0 | ||
| Vomissements | 20 | 1 | 0 | ||
| Constipation | 18 | 1 | 0 | ||
| Hémorragie/saignement | 22 | 3 | 0 | ||
| Hémorragie – tous les sièges | 22 | 3 | 0 | ||
| Infection | 29 | 6 | 0 | ||
| Tout effet indésirable | 29 | 6 | 0 | ||
| Neuropathie | 37 | 7 | 2 | ||
| Neuropathie sensorielle | 15 | 0 | 0 | ||
| Douleur | 68 | 17 | 0 | ||
Effet indésirable selon la terminologie de la version 3 de l’échelle NCI-CTCAE | Comprimés de sorafenib, N = 451 | ||||
| Tous grades | |||||
| Grade 3 | Grade 4 | ||||
| confondus | |||||
| % | % | ||||
| % | |||||
| Douleur, abdomen | 15 | 2 | 0 | ||
| Douleur, articulations | 13 | 2 | 0 | ||
| Douleur, céphalée | 12 | 1 | 0 | ||
| Douleur, os | 13 | 1 | 0 | ||
| Douleur, dos | 12 | 2 | 0 | ||
| Douleur, muscles | 11 | 1 | 0 | ||
| Respiration | 44 | 8 | 2 | ||
| Dyspnée | 23 | 5 | 1 | ||
| Toux | 20 | 1 | 0 | ||
a Le grade de la réaction cutanée main-pied a été déterminé selon les définitions du tableau 5
Effets indésirables du médicament au cours de divers essais cliniques
Le tableau ci-dessous présente les effets indésirables du médicament et les anomalies des épreuves de laboratoire qui se sont manifestés au cours des essais cliniques sur les comprimés de sorafenib (très fréquents : 10 % ou plus, fréquents : 1 à moins de 10 %, peu fréquents : 0,1 % à moins de 1 %) :
Tableau 10 : Effets indésirables du médicament observés au cours des essais cliniques et anomalies des épreuves de laboratoire
| Affections hématologiques et du système lymphatique | Très fréquents : lymphopénie, leucopénie. Fréquents : neutropénie, anémie, thrombopénie. |
| Troubles cardiaques | Fréquents : ischémie ou infarctus du myocardea, insuffisance cardiaque congestivea. |
| Troubles de l’oreille et du labyrinthe | Peu fréquents : acouphène. |
| Troubles endocriniens | Fréquents : hypothyroïdie. |
| Troubles gastro-intestinaux | Très fréquents : constipation, diarrhée, nausées, vomissements. Fréquents : reflux gastro-œsophagien, stomatite (notamment sécheresse de la bouche et glossodynie), dyspepsie, dysphagie, mucosite buccale. Peu fréquents : pancréatite, gastrite, perforations gastro-intestinalesa. |
| Troubles généraux et réactions au point d’administration | Très fréquents : asthénie, fatigue, douleur asthénie, fatigue, douleur (notamment douleur buccale, abdominale, osseuse et tumorale et céphalée), fièvre. Fréquents : syndrome pseudo-grippal, inflammation des muqueuses. |
| Troubles hépatobiliaires | Fréquents : cholécystite, cholangite. Peu fréquents : augmentation de la bilirubine, ictère. |
| Troubles du système immunitaire | Peu fréquents : réactions d’hypersensibilité (notamment réactions cutanées et urticaire), réaction anaphylactique. |
| Infections et infestations | Très fréquents : infection. Fréquents : folliculite. |
| Investigations | Très fréquents : augmentation de l’amylase, augmentation de la lipase, perte de poids. Fréquents : augmentation passagère des transaminases. Peu fréquents : augmentation passagère de la phosphatase alcaline sanguine, RIN anormal, taux de prothrombine anormal (Remarque : Les augmentations de la lipase sont très fréquentes [41 %]; un diagnostic de pancréatite ne doit pas être posé uniquement d’après des valeurs d’épreuves de laboratoire anormales.) |
| Troubles du métabolisme et de la nutrition | Très fréquents : anorexie, hypophosphatémie. Fréquents : hypocalcémie, hypokaliémie, hyponatrémie. Peu fréquents : déshydratation. |
Troubles musculosquelettiques et du tissu conjonctif | Très fréquents : arthralgie. Fréquents : myalgie, spasmes musculaires. |
| Troubles du système nerveux | Fréquents : dysgueusie, neuropathie sensorielle périphérique. Peu fréquents : leucoencéphalopathie postérieure réversiblea. |
| Troubles psychiatriques | Fréquents : dépression. |
| Troubles rénaux et urinaires | Fréquents : insuffisance rénaleb, protéinurie. |
| Troubles de l’appareil reproducteur et des seins | Fréquents : dysfonction érectile. Peu fréquents : gynécomastie. |
Troubles respiratoires, thoraciques et médiastinaux | Fréquents : dysphonie, rhinorrhée. |
Troubles de la peau et des tissus sous- cutanés | Très fréquents : éruption cutanée, alopécie, réaction cutanée main-pied, prurit, érythème, peau sèche. Fréquents : dermatite exfoliative, acné, desquamation, kératoacanthome/carcinome spinocellulaure de la peau, hyperkératose. Peu fréquents : eczéma, érythème polymorphe. |
| Troubles vasculaires | Très fréquents : hémorragies (notamment hématome, épistaxis, hémorragie buccale, pulmonairea, des voies respiratoiresa, des voies gastro-intestinalesa et, rarement, cérébralea), hypertension. Fréquents : bouffées vasomotrices. Peu fréquents : crise hypertensivea. |
a Ces effets indésirables peuvent menacer le pronostic vital ou être mortels. De tels effets indésirables sont peu fréquents ou très peu fréquents.
b Y compris d’origine prérénale, rénale et postrénale, et comprenant les cas de protéinurie, de syndrome néphrotique et de néphrite interstitielle aiguë.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables du médicament qui suivent ont été rarement signalés (de 0,01 % à moins de 0,1 %) au cours d’essais cliniques sur les comprimés de sorafenib : allongement de l’intervalle QT, hépatite médicamenteuse1 et syndrome néphrotique.
Autres renseignements sur certains effets indésirables du médicament
Insuffisance cardiaque congestive : Au cours d’essais cliniques commandités par l’entreprise, l’insuffisance cardiaque congestive a été signalée comme effet indésirable chez 1,9 % des patients traités par le sorafenib (N = 2 276). Au cours de l’étude 11213 (traitement du CCR), des effets indésirables compatibles avec une l’insuffisance cardiaque congestive ont été signalés chez 1,7 % des patients traités par le sorafenib et chez 0,7 % des patients recevant le placebo. Au cours de l’étude 100554 (traitement du CHC), de tels effets ont été signalés chez 0,99 % des patients traités par le sorafenib et chez 1,1 % des patients recevant le placebo.
Hausse de mortalité observée lorsque les comprimés de sorafenib ont été administrés avec les associations carboplatine/paclitaxel et gemcitabine/cisplatine dans le traitement du carcinome spinocellulaire - Au cours de deux essais randomisés et contrôlés par placebo ayant comparé, des points de vue de l’innocuité et de l’efficacité, le sorafenib en association à des doublets de chimiothérapie à base de platine (carboplatine/paclitaxel et, séparément, gemcitabine/cisplatine) à chacun des doublets de chimiothérapie à base de platine seul pour le traitement de première intention des patients souffrant de cancer du poumon non à petites cellules avancé (indication non approuvée), on n’a pas atteint le principal résultat recherché, soit l’amélioration de la survie globale. Les effets indésirables ont en général été semblables à ceux déjà signalés. Toutefois, au cours des deux essais, la mortalité a été plus élevée dans le sous-groupe de patients présentant un carcinome du poumon spinocellulaire traités par le sorafenib et les doublets de chimiothérapie à base de platine que chez ceux traités par un doublet de chimiothérapie à base de platine seul (paclitaxel/carboplatine : rapport des risques instantanés [RRI] de 1,81 et IC de 95 % de 1,19 à 2,74; gemcitabine/cisplatine : RRI de 1,22; IC à 95 % de 0,82 à 1,80). La cause exacte de ces résultats n’a pas été cernée.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données hématologiques et biochimiques anormales – CHC
Le tableau 11 présente les données hématologiques et biochimiques anormales signalées chez au moins 10 % des patients et plus souvent chez ceux recevant des comprimés de sorafenib que chez ceux du groupe placebo.
1 Des cas mettant en danger le pronostic vital et mortels ont été observés
Tableau 11 : Anomalies des résultats des épreuves de laboratoire apparues sous traitement chez ≥ 10 % des patients – étude 100554 (CHC)
| Comprimés de sorafenib | Placebo, n = 302 | |||||
| n = 297 | ||||||
| Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | |||
| confondus | % | confondus | % | |||
| % | % | |||||
| Affections hématologiques et du système lymphatique | ||||||
| RIN | 42 | 4 | 34 | 2 | ||
| Lymphopénie | 47 | 6 | 42 | 6 | ||
| Neutropénie | 11 | 1 | 14 | < 1 | ||
| Hémoglobine | 59 | 3 | 64 | 3 | ||
| Plaquettes | 46 | 4 | 41 | < 1 | ||
| Investigations | ||||||
| Lipase | 40 | 9 | 37 | 9 | ||
| Amylase | 34 | 2 | 29 | 3 | ||
| Troubles hépatobiliaires | ||||||
| ALT | 69 | 3 | 68 | 8 | ||
| AST | 94 | 16 | 91 | 17 | ||
| Bilirubinémie | 47 | 10 | 45 | 11 | ||
| Hypoalbuminémie | 59 | 0 | 47 | 0 | ||
| Phosphatase alcaline | 82 | 6 | 83 | 8 | ||
| Troubles du métabolisme et de la nutrition | ||||||
| Hypophosphatémie | 35 | 11 | 11 | 3 | ||
ALT : alanine aminotransférase, ASR : aspartate aminotransférase, RIN : rapport international normalisé
Il y a eu une augmentation de la lipase chez 40 % des patients recevant des comprimés de sorafenib par rapport à 37 % de ceux du groupe placebo. Des augmentations de la lipase de grade 3 ou 4 selon l’échelle CTCAE sont survenues chez 9 % des patients de chaque groupe. Il y a eu une augmentation de l’amylase chez 34 % des patients recevant des comprimés de sorafenib par rapport à 29 % de ceux du groupe placebo. Des augmentations de l’amylase du grade 3 ou 4 selon l’échelle CTCAE sont survenues chez 2 % des patients recevant des comprimés de sorafenib et chez 3 % de ceux du groupe placebo. Dans de nombreux cas, les augmentations de la lipase et de l’amylase ont été passagères et, dans la majorité des cas, elles n’ont pas entraîné l’interruption du traitement par les comprimés de sorafenib. Une pancréatite clinique a été signalée chez 1 des 297 patients recevant des comprimés de sorafenib (grade 2 selon l’échelle CTCAE).
L’hypophosphatémie a été fréquente, ayant été observée chez 35 % des patients traités par les comprimés de sorafenib par rapport à 11 % des patients sous placebo; une hypophosphatémie de grade 3 selon l’échelle CTCAE (1 à 2 mg/dL) est survenue chez 11 % des patients traités par les comprimés de sorafenib et chez 3 % de ceux du groupe placebo; 1 cas d’hypophosphatémie de grade 4 selon l’échelle CTCAE (< 1 mg/dL) a été signalé dans le groupe placebo. L’étiologie de l’hypophosphatémie associée aux comprimés de sorafenib n’est pas connue.
Les augmentations des résultats des épreuves fonctionnelles hépatiques étaient comparables dans les deux groupes de l’étude. Une augmentation de l’AST a été observée chez 94 % des patients traités par les comprimés de sorafenib et chez 91 % de ceux du groupe placebo. Des augmentations de l’AST de grade 3 ou 4 selon l’échelle CTCAE ont été signalées chez 16 % des patients traités par les comprimés de sorafenib et chez 17 % de ceux du groupe placebo. Une augmentation de l’ALT a été observée chez 69 % des patients traités par les comprimés de sorafenib et chez 68 % de ceux du groupe placebo. Des augmentations de l’ALT de grade 3 ou 4 selon l’échelle CTCAE ont été signalées chez 3 % des patients traités par les comprimés de sorafenib et chez 8 % de ceux du groupe placebo. Une augmentation de la bilirubine a été observée chez 47 % des patients traités par les comprimés de sorafenib et chez 45 % de ceux du groupe placebo. Des augmentations de la bilirubine de grade 3 ou 4 selon l’échelle CTCAE ont été signalées chez 10 % des patients traités par les comprimés de sorafenib et chez 11 % de ceux du groupe. Une hypoalbuminémie a été observée chez 59 % des patients traités par les comprimés de sorafenib et chez 47 % de ceux du groupe placebo. Il n’y a eu aucun cas d’hypoalbuminémie du grade 3 ou 4 selon l’échelle CTCAE dans aucun des deux groupes.
Des augmentations de la phosphatase alcaline ont été observées chez 82 % des patients traités par les comprimés de sorafenib et chez 83 % de ceux du groupe placebo. Des augmentations de la phosphatase alcaline de grade 3 selon l’échelle CTCAE ont été signalées chez 6 % des patients traités par les comprimés de sorafenib et chez 8 % de ceux du groupe placebo. Il n’y a eu aucun cas d’augmentation de la phosphatase alcaline de grade 4 selon l’échelle CTCAE dans aucun des deux groupes.
Des augmentations du RIN ont été observées chez 42 % des patients traités par les comprimés de sorafenib et chez 34 % de ceux du groupe placebo. Des augmentations du RIN de grade 3 selon l’échelle CTCAE ont été signalées chez 4 % des patients traités par les comprimés de sorafenib et chez 2 % de ceux du groupe placebo. Il n’y a eu aucun cas d’augmentation du RIN de grade 4 selon l’échelle CTCAE dans aucun des deux groupes.
Une lymphopénie a été observée chez 47 % des patients traités par les comprimés de sorafenib et chez 42 % de ceux du groupe placebo. Une lymphopénie de grade 3 ou 4 selon l’échelle CTCAE a été signalée chez 6 % des patients de chaque groupe. Une neutropénie a été observée chez 11 % des patients traités par les comprimés de sorafenib et chez 14 % de ceux du groupe placebo. Une neutropénie de grade 3 ou 4 selon l’échelle CTCAE a été signalée chez 1 % des patients de chaque groupe.
Une anémie a été observée chez 59 % des patients traités par les comprimés de sorafenib et chez 64 % de ceux du groupe placebo. Une anémie de grade 3 ou 4 selon l’échelle CTCAE a été signalée chez 3 % des patients de chaque groupe.
Une thrombopénie a été observée chez 46 % des patients traités par les comprimés de sorafenib et chez 41 % de ceux du groupe placebo. Une thrombopénie de grade 3 ou 4 selon l’échelle CTCAE a été signalée chez 4 % des patients traités par le sorafenib et chez moins de 1 % de ceux du groupe placebo.
Parmi les anomalies des résultats des épreuves hématologiques qui figurent au tableau 11 ci-dessus, certaines ont également été signalées comme des effets indésirables. Le taux global
d’effets hématologiques apparus en cours de traitement était de 13 % chez les patients traités par le sorafenib et de 12 % chez ceux du groupe placebo. Parmi ces effets indésirables, 3 % (chez les patients traités par le sorafenib) et 2 % (chez les patients du groupe placebo) ont été signalés comme des effets indésirables graves apparus sous traitement.
Une hypokaliémie a été signalée chez 9,5 % des patients traités par le sorafenib par rapport à 5,9 % de ceux du groupe placebo. La plupart des cas d’hypokaliémie étaient de faible grade (grade 1 selon l’échelle CTCAE). Une hypokaliémie de grade 3 selon l’échelle CTCAE est survenue chez 0,4 % des patients traités par le sorafenib et chez 0,7 % de ceux du groupe placebo. Aucun cas d’hypokaliémie de grade 4 n’a été signalé.
Des baisses du taux d’hémoglobine ont été signalées comme des effets indésirables apparus sous traitement chez 9 % des patients traités par le sorafenib et chez 8 % de ceux du groupe placebo. Selon l’investigateur clinicien, ces baisses étaient liées au médicament chez 4 % des patients traités par le sorafenib et chez 2 % de ceux du groupe placebo.
Données hématologiques et biochimiques anormales – CTD
Au début de l’étude sur le CTD, le taux de thyréostimuline (TSH) était inférieur à 0,5 mU/L chez 99 % des patients. Le taux de TSH a dépassé 0,5 mU/L chez 41 % des patients traités par les comprimés de sorafenib par rapport à 15 % des patients du groupe placebo. Le taux maximal médian de TSH était de 1,6 mU/L chez les patients chez qui le freinage de la sécrétion thyroïdienne a été altéré pendant la prise des comprimés de sorafenib, le taux de TSH ayant dépassé 4,6 mU/L chez 25 % de ces patients.
Une hypocalcémie a été signalée chez 35,7 % des patients traités par le sorafenib par rapport à 11,0 % de ceux du groupe placebo. La plupart des cas d’hypocalcémie étaient de faible grade. Une hypocalcémie de grade 3 selon l’échelle CTCAE est survenue chez 6,8 % des patients traités par le sorafenib et chez 1,9 % des patients du groupe placebo, et une hypocalcémie de grade 4 selon l’échelle CTCAE est survenue chez 3,4 % des patients traités par le sorafenib et chez 1,0 % des patients du groupe placebo. Le tableau 12 présente les autres anomalies pertinentes sur le plan clinique des résultats des épreuves de laboratoire observées au cours de l’étude 14295.
Tableau 12 : Anomalies des résultats des épreuves de laboratoire apparues sous traitement chez des patients atteints de cancer de la thyroïde différencié au cours de la phase à double insu de l’étude 14295
Paramètres (% des échantillons analysés) | Comprimés de sorafenib, | Placebo, | ||||||||
| N = 207 | N = 209 | |||||||||
| Tous grades | Grade 3a | Grade 4a | Tous grades | Grade 3a | Grade 4a | |||||
| confondusa | confondusa | |||||||||
| Affections hématologiques et du système lymphatique | ||||||||||
| Anémie | 31 | < 1 | 0 | 23 | < 1 | 0 | ||||
| Thrombopénie | 18 | 0 | 0 | 10 | 0 | 0 | ||||
| Neutropénie | 20 | < 1 | < 1 | 12 | 0 | 0 | ||||
| Leucopénie | 32 | 1 | 0 | 18 | 0 | 0 | ||||
| Lymphopénie | 42 | 10 | < 1 | 26 | 5 | 0 | ||||
Paramètres (% des échantillons analysés) | Comprimés de sorafenib, | Placebo, | ||||||||
| N = 207 | N = 209 | |||||||||
| Tous grades | Grade 3a | Grade 4a | Tous grades | Grade 3a | Grade 4a | |||||
| confondusa | confondusa | |||||||||
| Troubles hépatobiliaires | ||||||||||
| Hypoalbuminémie | 21 | < 1 | 0 | 11 | 0 | 0 | ||||
| Augmentation de la bilirubine | 9 | 0 | 0 | 5 | 0 | 0 | ||||
| Augmentation de l’ALT | 59 | 3 | 1 | 24 | 0 | 0 | ||||
| Augmentation de l’AST | 54 | 1 | 1 | 15 | 0 | 0 | ||||
| Investigations | ||||||||||
| Augmentation de l’amylase | 13 | 2 | 1 | 6 | 0 | 1 | ||||
| Augmentation de la lipase | 11 | 2 | 0 | 3 | < 1 | 0 | ||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Hypocalcémie | 36 | 7 | 3 | 11 | 2 | 1 | ||||
| Hyponatrémie | 11 | 3 | 0 | 2 | < 1 | 0 | ||||
| Hypokaliémie | 18 | 2 | 0 | 2 | 0 | 0 | ||||
| Hypophosphatémieb | 19 | 13 | 0 | 2 | 1 | 0 | ||||
a Version 3.0 de l’échelle CTCAE (Critères terminologiques communs pour les effets indésirables)
b L’étiologie de l’hypophosphatémie associée aux comprimés de sorafenib n’est pas connue
Données hématologiques et biochimiques anormales – CCR
Des augmentations des taux de lipase et d’amylase ont été signalées très fréquemment. Au cours de l’étude pivot sur traitement du CCR avancé, des augmentations de la lipase de grade 3 ou 4 selon l’échelle CTCAE sont survenues chez 12 % des patients traités par le sorafenib par rapport à 7 % de ceux du grope placebo avant le passage au sorafenib. Des augmentations du taux d’amylase de grade 3 ou 4 selon l’échelle CTCAE sont survenues chez 1 % des patients traités par le sorafenib par rapport à 3 % de ceux du groupe placebo avant le passage au sorafenib. Après le passage du placebo au sorafenib, il y a eu des augmentations des taux de lipase et d’amylase de grade 3 ou 4 chez 13 % et de 3 % des patients traités par le sorafenib, respectivement (voir 7 Mises en garde et précautions – Pancréatite).
Avant le passage du placebo au sorafenib, une hypophosphatémie a été observée chez 45 % des patients traités par le sorafenib par rapport à 11 % de ceux du groupe placebo. Après le passage du placebo au sorafenib, une hypophosphatémie est survenue chez 50 % des patients traités par le sorafenib et était de grade 3 (0,3 à 0,6 mmol/L) dans 19 % des cas. Aucun cas d’hypophosphatémie de grade 4 (< 0,3 mmol/L) n’a été signalé.
Une hypokaliémie a été signalée chez 5,4 % des patients traités par le sorafenib par rapport à
0,7 % de ceux du groupe placebo. La plupart des cas d’hypokaliémie étaient de faible grade (grade 1 selon l’échelle CTCAE). Une hypokaliémie de grade 3 selon l’échelle CTCAE est survenue chez 1,1 % des patients traités par le sorafenib et chez 0,2 % de ceux du groupe placebo. Aucun cas d’hypokaliémie de grade 4 n’a été signalé.
Une lymphopénie de grade 3 ou 4 a été signalée chez 13 % des patients traités par le sorafenib et chez 7 % de ceux du groupe placebo, une neutropénie de grade 3 ou 4 chez 5 % des patients traités par le sorafenib et chez 2 % de ceux du groupe placebo, une anémie de grade 3 ou 4 chez 2 % des patients traités par le sorafenib et 4 % de ceux du groupe placebo et une thrombopénie de grade 3 ou 4 chez 1 % des patients traités par le sorafenib et chez 0 % de ceux du groupe placebo.
Tableau 13 : Anomalies des épreuves de laboratoire apparues sous traitement chez au moins 10 % des patients – étude 11213
| Avant le passage du placebo au | Après le passage du | |||||
| sorafenib | placebo au sorafenib | |||||
| Moment de | Sorafenib, n = 451 | Placebo, n = 451 | Sorafenib, n = 451 | |||
| l’analyse | Tous grades | Tous grades | Tous grades | |||
| Grade 3 | Grade 3 | Grade 3 | ||||
| confondus | confondus | confondus | ||||
| et 4 (%) | et 4 (%) | et 4 (%) | ||||
| (%) | (%) | (%) | ||||
Affections hématologiques et du système lymphatique | ||||||
| Lymphopénie | 23 | 13 | 13 | 7 | 27 | 14 |
| Leucocytes | 25 | 3a | 14 | < 1 | 28 | 3a |
| Neutropénie | 18 | 5 | 10 | 2 | 19 | 5 |
| Hémoglobine | 44 | 2 | 49 | 3 | 51 | 5 |
| Plaquettes | 11 | 1 | 5 | 0 | 13 | 1 |
| RIN | 23 | 5a | 22 | 7 | 22 | 1a |
Troubles hépatobiliaires | ||||||
| Hypoalbuminémie | 27 | < 1a | 24 | < 1a | 35 | 1a |
| Phosphatase alcaline | 30 | < 1a | 22 | 1a | 38 | 1a |
| ALT | 30 | < 1a | 22 | < 1a | 35 | < 1a |
| AST | 26 | < 1a | 15 | < 1a | 32 | < 1a |
| Bilirubinémie | 8 | < 1 | 7 | < 1 | 10 | 1 |
| Investigations | ||||||
| Amylase | 30 | 1a | 23 | 3 | 33 | 3 |
| Lipase | 41 | 12 | 30 | 7 | 43 | 13 |
| Créatinine | 17 | 0 | 18 | < 1 | 19 | < 1a |
| Hyperglycémieb | 72 | 3 | 70 | 5 | 76 | 4 |
| Avant le passage du placebo au | Après le passage du | |||||
| sorafenib | placebo au sorafenib | |||||
| Moment de | Sorafenib, n = 451 | Placebo, n = 451 | Sorafenib, n = 451 | |||
| l’analyse | Tous grades | Tous grades | Tous grades | |||
| Grade 3 | Grade 3 | Grade 3 | ||||
| confondus | confondus | confondus | ||||
| et 4 (%) | et 4 (%) | et 4 (%) | ||||
| (%) | (%) | (%) | ||||
Troubles du métabolisme et de la nutrition | ||||||
| Hypophosphatémie | 45 | 13a | 11 | 3a | 50 | 19a |
| Hyponatrémie | 35 | 6 | 38 | 5a | 41 | 7 |
| Hypocalcémie | 12 | 2 | 8 | < 1 | 18 | 3 |
| Hyperkaliémie | 15 | 5 | 11 | 3 | 19 | 7 |
a Aucune anomalie de grade 4 n’a été signalée
b Pour l’épreuve de glycémie, l’échantillon de plasma était aléatoire
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés depuis l’homologation des comprimés de sorafenib. Étant donné que ces effets sont signalés volontairement par une population de taille incertaine, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles du sang et du système lymphatique : des cas de dissection artérielle et d’anévrisme artériel (dont rupture) ont été associés à l’utilisation des inhibiteurs de tyrosine kinase ciblant le VEGFR, dont comprimés de sorafenib. Microangiopathie thrombotique.
Troubles cardiaques : insuffisance cardiaque2
Troubles endocriniens : hyperthyroïdie
Troubles du système immunitaire : hypersensibilité
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (y compris des cas mortels)
Troubles musculosquelettiques et du tissu conjonctif : rhabdomyolyse
Troubles respiratoires, thoraciques et médiastinaux : événements évoquant une maladie pulmonaire interstitielle2 (notamment des cas de pneumonite, de pneumonite radique, de détresse respiratoire aiguë, de pneumonie interstitielle, de pneumologie et d’inflammation pulmonaire)
Troubles de la peau et des tissus sous-cutanés : syndrome de Stevens-Johnson, réaction cutanée de rappel après radiothérapie, vascularite leucocytoclasique, nécrolyse épidermique toxique2
2 Des cas mettant en danger le pronostic vital et mortels ont été observés
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le sorafenib est principalement métabolisé dans le foie et subit un métabolisme oxydatif médié par l’isoenzyme CYP3A4 ainsi qu’une glucuronidation médiée par l’isoenzyme UGT1A9.
Autres médicaments qui allongent l’intervalle QT/QTc
Dans la mesure du possible, il faut éviter d’administrer APO-SORAFENIB de façon concomitante avec un autre médicament qui allonge l’intervalle QT/QTc. Les médicaments qui ont été associés à un allongement de l’intervalle QT/QTc ou aux torsades de pointes comprennent les suivants (la classe chimique/pharmacologique est donnée si certains des médicaments qui la composent ont été mis en cause dans l’allongement de l’intervalle QT/QTc ou la survenue de torsades de pointes) : antiarythmiques des classes IA, III et IC; anthracyclines (y compris un traitement antérieur par ces médicaments), inhibiteurs de la tyrosine kinase, inhibiteurs de l’histone déacétylase, antipsychotiques, antidépresseurs, opioïdes, macrolides, quinolones, antipaludéens, antifongiques azolés, dompéridone, antagonistes des récepteurs 5-HT3 et stimulants bêta2-adrénergiques.
Le traitement par APO-SORAFENIB est à proscrire chez les patients qui prennent des médicaments pouvant perturber l’équilibre électrolytique, notamment les suivants : diurétiques de l’anse, thiazidiques et apparentés; laxatifs et liquides de lavement; amphotéricine B, corticostéroïdes à forte dose.
Il ne s’agit pas là d’une liste exhaustive des médicaments qui peuvent interagir avec le sorafenib. Il faut consulter des sources de renseignements à jour pour connaître les nouveaux médicaments homologués qui peuvent allonger l’intervalle QT/QTc ou perturber l’équilibre électrolytique, ainsi que les plus vieux médicaments pour lesquels ces effets viennent d’être démontrés (voir 7 Mises en garde et précautions – Appareil cardiovasculaire et 10.2 Pharmacodynamie – Allongement de l’intervalle QT).
9.3 Interactions médicament-comportement
L’interaction entre comprimés de sorafenib et les risques comportementaux (p. ex., consommation de tabac, de cannabis et/ou d’alcool) n’a pas été étudiée. L’effet du sorafenib sur la capacité de conduire ou d’utiliser des machines n’a pas été établi.
9.4 Interactions médicament-médicament
Le liste de médicaments du tableau 14 est fondée sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 14 : Interactions médicament-médicament établies ou potentielles
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| dénomination | des | ||||||
| commune | données | ||||||
| Warfarine | EC | L’effet possible du sorafenib sur la warfarine, un substrat de l’isoenzyme CYP2C9, a été évalué chez des patients traités par le sorafenib et des patients sous placebo. L’administration concomitante de sorafenib et de warfarine n’a pas modifié le temps de prothrombine/RIN moyen par rapport à l’administration concomitante d’un placebo et de warfarine. | Le RIN doit être mesuré régulièrement chez les patients traités par la warfarine (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique). | ||||
| Docétaxel | EC | Chez des sujets qui avaient interrompu le traitement par le sorafenib (200 mg ou 400 mg deux fois par jour du 2e au 19e jour d’un cycle de 21 jours) depuis trois jours avant de recevoir le docétaxel (75 ou 100 mg/m2 une fois par jour pendant 21 jours), il y a eu une augmentation de 36 à 80 % de l’ASC du docétaxel et de 16 à 32 % de la Cmax de docétaxel. | La prudence est recommandée lorsque le sorafenib et le docétaxel sont administrés de façon concomitante (voir 7 Mises en garde et précautions). | ||||
| Irinotécan | I | Selon les données in vitro, le sorafenib inhibe la glucuronidation par les voies des isoenzymes UGT1A1 (Ki = 1 mcM) et UGT1A9 (Ki = 2 mcM). L’administration concomitante de sorafenib et d’irinotécan, dont le métabolite actif SN-38 est lui-même métabolisé par la voie de l’isoenzyme UGT1A1, a produit une augmentation de 67 % à 120 % de l’ASC du SN-38. L’exposition systémique aux substrats des isoenzymes UGT1A1 et UGT1A9 | La prudence est recommandée lorsque le sorafenib est administré avec des composés qui sont principalement métabolisés/éliminés par les isoenzymes UGT1A1 et UGT1A9 (p. ex. l’irinotécan) (voir 7 Mises en garde et précautions). | ||||
| Nom propre/ | Source | Effet | Commentaire clinique | ||||
| dénomination | des | ||||||
| commune | données | ||||||
| peut être accrue quand ces substrats sont administrés avec le sorafenib. | |||||||
| Néomycine | EC | L’administration concomitante de néomycine, antimicrobien qui ne s’administre pas par voie générale et est destiné à l’élimination de la flore gastro-intestinale, entrave le recyclage entérohépatique du sorafenib (voir10.3 Pharmacocinétique – Métabolisme et élimination), ce qui réduit l’exposition au sorafenib. Chez des volontaires en bonne santé traités pendant 5 jours par la néomycine, la biodisponibilité moyenne du sorafenib a été réduite de 54 %. La signification clinique de ces résultats est inconnue. Les effets d’autres antibiotiques n’ont pas été étudiés, mais dépendront probablement de leur capacité à réduire l’activité de la glucuronidase (voir 7 Mises en garde et précautions). | L’administration concomitante de néomycine peut réduire la biodisponibilité du sorafenib (voir 7 Mises en garde et précautions) | ||||
Légende : EC = essai clinique; I = in vitro
Inducteurs de l’isoenzyme CYP3A4
Chez des sujets qui recevaient un traitement à long terme par la rifampicine, l’administration d’une seule dose de sorafenib a réduit de 24 % l’ASC combinée du sorafenib et de son principal métabolite actif. La signification clinique de cette baisse globale de l’exposition au médicament est inconnue. D’autres inducteurs de l’activité de l’isoenzyme CYP3A4 (p. ex. Hypericum perforatum [aussi appelé millepertuis], phénytoïne, carbamazépine, phénobarbital et dexaméthasone) peuvent également accroître le métabolisme du sorafenib et ainsi réduire l’exposition à ce médicament.
Inhibiteurs de l’isoenzyme CYP3A4
L’administration de kétoconazole, puissant inhibiteur de l’isoenzyme CYP3A4, une fois par jour pendant sept jours à des volontaires en bonne santé de sexe masculin n’a pas modifié l’ASC
moyenne produite par une seule dose infraclinique (50 mg) de sorafenib.
Substrats sélectifs d’isoenzymes du CYP
Des études menées sur des microsomes hépatiques humains ont démontré que le sorafenib est un inhibiteur compétitif des isoenzymes CYP3A4, CYP2D6 et CYP2C19 in vitro. Toutefois, après quatre semaines de traitement par le sorafenib, l’administration concomitante de sorafenib et de midazolam, de dextrométhorphane ou d’oméprazole, qui sont respectivement des substrats des isoenzymes CYP3A4, CYP2D6 et CYP2C19, n’avait pas modifié l’exposition à ces médicaments, ce qui donne à penser que le sorafenib n’est ni un inducteur, ni un inhibiteur de ces isoenzymes du cytochrome P450.
Inhibiteurs de l’isoenzyme UGT1A9
Une étude in vitro a révélé qu’un certain nombre de médicaments influaient sur la glucuronidation du sorafenib médiée par l’isoenzyme UGT1A9, la CI50 étant inférieure à 100 mcM. Ce sont l’atorvastatine (CI50 = 67 mcM), le kétoconazole (87 mcM), l’acide méfénamique (28 mcM), l’erlotinib (69 mcM) et l’acide niflupique (1,2 mcM). La pertinence clinique de ces interactions médicamenteuses n’a pas été évaluée.
Association à d’autres antinéoplasiques
APO-SORAFENIB n’est approuvé que pour la monothérapie du CCR et du CHC (voir 1 Indications).
Des études cliniques ont montré qu’il y avait des interactions entre le sorafenib et divers autres antinéoplasiques, administrés aux doses couramment employées, dont la doxorubicine, l’irinotécan, le docétaxel (voir le tableau 14), le paclitaxel, le carboplatine, le cisplatine et la capécitabine.
Doxorubicine/irinotécan
L’administration concomitante de sorafenib a produit une augmentation de 21 % de l’ASC de la doxorubicine. L’administration avec l’irinotécan, dont le métabolite actif SN-38 est lui-même métabolisé par la voie de l’isoenzyme UGT1A1, a produit une augmentation de 67 à 120 % de l’ASC du SN-38 et de 26 à 42 % de l’ASC de l’irinotécan. La signification clinique de ces résultats est inconnue (voir 7 Mises en garde et précautions).
Paclitaxel/carboplatine
L’administration concomitante de paclitaxel et de carboplatine avec un traitement continu par le sorafenib a produit une augmentation de 47 % de l’exposition au sorafenib, une augmentation de 29 % de l’exposition au paclitaxel et une augmentation de 50 % de l’exposition au 6-OH paclitaxel. La pharmacocinétique du carboplatine n’a pas été modifiée. On ne connaît pas la signification clinique de l’augmentation de l’exposition au sorafenib et au paclitaxel chez les patients qui reçoivent un traitement continu par le sorafenib avec le paclitaxel et le carboplatine.
Capécitabine
L’administration concomitante de capécitabine et de sorafenib (200 ou 400 mg deux fois par
jour, traitement continu) n’a pas significativement modifié l’exposition au sorafenib, mais a augmenté de 15 % à 50 % l’exposition à la capécitabine et de 0 % à 52 % l’exposition au 5-FU. On ne connaît pas la signification clinique de l’augmentation de l’exposition à la capécitabine et au 5-FU chez les patients traités par le sorafenib.
Études sur l’inhibition enzymatique
Le sorafenib inhibe les isoenzymes CYP2B6 et CYP2C8 in vitro, les valeurs de Ki étant respectivement de 6 mcM et de 1 à 2 mcM. Au cours d’une étude clinique, l’administration concomitante de sorafenib avec un substrat de l’isoenzyme CYP2B6 à des patients porteurs de tumeurs solides a produit une diminution de l’exposition au substrat de l’isoenzyme CYP2B6, et une augmentation, plutôt qu’une diminution, de l’exposition au métabolite du substrat produit par l’isoenzyme CYP2B6. Ces données semblent indiquer que le sorafenib pourrait ne pas être un inhibiteur in vivo de l’isoenzyme CYP2B6.
De plus, au cours d’une autre étude clinique, l’administration concomitante de sorafenib et d’un substrat de l’isoenzyme CYP2C8 a produit une augmentation de l’exposition au substrat de l’isoenzyme CYP2C8 et une augmentation de l’exposition, plutôt qu’une diminution, de l’exposition au métabolite du substrat produit par l’isoenzyme CYP2C8. Ces données semblent indiquer que le sorafenib pourrait ne pas être un inhibiteur in vivo de l’isoenzyme CYP2C8.
Études in vitro sur l’inhibition des isoenzymes du CYP
L’activité des isoenzymes CYP1A2 et CYP3A4 n’était pas modifiée après le traitement par le sorafenib d’hépatocytes humains en culture, ce qui indique que le sorafenib est peu susceptible d’être un inducteur des isoenzymes CYP1A2 et CYP3A4.
9.5 Interactions médicament-aliment
On recommande de prendre le sorafenib sans nourriture ou avec un repas à faible teneur ou à teneur modérée en matières grasses. Après la prise par voie orale, les concentrations plasmatiques maximales de sorafenib sont atteintes en environ trois heures. Lorsque le sorafenib est pris avec un repas à teneur modérée en matières grasses, sa biodisponibilité est semblable à celle observée lorsqu’il est pris à jeun. Lorsque le sorafenib est pris avec un repas riche en matières grasses, sa biodisponibilité est réduite de 29 % par rapport à celle observée lorsqu’il est pris à jeun (voir 4 Posologie et administration).
9.6 Interactions médicament- plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies. Le millepertuis (un inducteur de l’activité de l’isoenzyme CYP3A4) pourrait accroître le métabolisme du sorafenib et ainsi réduire ses concentrations.
9.7 Interactions médicament- examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
On a montré que le sorafenib inhibait de nombreuses kinases intracellulaires (c-CRAF, BRAF et mutant BRAF) et kinases présentes à la surface des cellules (KIT, FLT-3, RET, RET-PTC, VEGFR-1, VEGFR-2, VEGFR-3 et PDGFR-ß). On croit que plusieurs de ces kinases contribuent à la signalisation, à l’angiogenèse et à l’apoptose des cellules tumorales. Le sorafenib a inhibé la prolifération cellulaire dans les lignées cellulaires PLC/PRF/5 et HepG2 du carcinome hépatocellulaire humain, la lignée cellulaire 786-O du carcinome à cellules rénales et la lignée cellulaire TPC-1 porteuse d’un réarrangement RET/PTC1 du cancer de la thyroïde différencié, ainsi que la croissance tumorale de plusieurs xénogreffes tumorales humaines (lignée cellulaire PLC/PRF/5) chez des souris immunodéprimées. Une réduction de l’angiogenèse tumorale et une augmentation de l’apoptose tumorale ont été observées dans des modèles de xénogreffes de lignées cellulaires du carcinome hépatocellulaire et du carcinome à cellules rénales humains. De plus, une réduction de la signalisation Raf/MEK/ERK a été observée dans les lignées cellulaires PLC/PRF/5 et HepG2 du carcinome hépatocellulaire humain et la lignée cellulaire TPC-1 du cancer de la thyroïde différencié. On a observé une réduction de l’autophosphorylation du récepteur RET/PTC (réarrangement courant dans le cancer différencié de la thyroïde) dans des cellules NIH/3T3 transfectées avec RET/PTC3.
10.2 Pharmacodynamie
Allongement de l’intervalle QT
Au cours d’une étude de pharmacologie clinique ouverte et non randomisée, des mesures de l’intervalle QT/QTc ont été faites chez 31 patients atteints d’un cancer au départ (avant le traitement) et après le traitement. Après un cycle de traitement de 28 jours avec des comprimés de sorafenib (400 mg 2 fois par jour), au moment de l’atteinte de la concentration maximale de sorafenib, il y avait un allongement de l’intervalle QTcF de 9 ± 18 ms par rapport au départ (voir 7 Mises en garde et précautions – Appareil cardiovasculaire : Allongement de l’intervalle QT et 9 Interactions médicamenteuses).
Hémodynamique
Au cours de la même étude que ci-dessus, la fréquence cardiaque et la tension artérielle ont été mesurées au départ (avant le traitement) et après le traitement. Après un cycle de traitement (1er jour du cycle 2), au moment de l’atteinte de la concentration maximale de sorafenib, il y avait, par rapport au départ, une augmentation de 12 ± 19 mm Hg de la tension artérielle systolique en décubitus moyenne, une augmentation de 11 ± 12 mm Hg de la tension artérielle diastolique en décubitus moyenne et une réduction de 7 ± 11 bpm de la fréquence cardiaque en décubitus moyenne. Le 1er jour du cycle 2, la tension artérielle systolique était de 150 mm Hg ou plus chez 38,5 % des patients et la tension artérielle diastolique, de 90 mm Hg ou plus chez 25,6 % des patients. Après quatre cycles de traitement (1er jour du cycle 5), au moment de l’atteinte de la concentration maximale de sorafenib, il y avait toujours des augmentations semblables à celles ci-dessus des tensions artérielles systoliques et diastoliques
en décubitus moyennes, et il y avait une réduction bien moindre de la fréquence cardiaque en décubitus moyenne (soit de 3 ± 7 bpm) (voir 7 Mises en garde et précautions – Appareil cardiovasculaire : Hypertension et 8 Effets indésirables).
Performance ventriculaire
Au cours de la même étude que celle mentionnée ci-dessus, la fraction d’éjection ventriculaire gauche (FEVG) a été évaluée au moyen de la ventriculographie scintigraphique par la méthode « multigated » au départ et après deux et quatre cycles de 28 jours d’un traitement par les comprimés administrés à raison de 400 mg 2 fois par jour (1er jour des cycles 3 et 5). Le changement moyen de la FEVG par rapport au départ était de -0,83 ± 8,58 % (N = 31) le 1er jour du cycle 3 et de -1,22 ± 7,75 % (N = 24) le 1er jour du cycle 5. La réduction de la FEVG par rapport au départ était de 10 % ou plus chez quatre patients sur 31 (12,9 %) le 1er jour du cycle 3 et chez 1 patient sur 24 (4,2 %) le 1er jour du cycle 5. La FEVG était inférieure à 50 % chez 1 patient après le cycle 1 et chez 1 patient après le cycle 5 (voir 7 Mises en garde et Précautions – Appareil cardiovasculaire : Réduction de la fraction d’éjection du ventricule gauche et insuffisance cardiaque et 8 Effets indésirables).
10.3 Pharmacocinétique
Absorption et distribution
Après l’administration de comprimés de sorafenib, la biodisponibilité relative moyenne est de 38 % à 49 % par rapport à celle d’une solution orale.
Après la prise par voie orale, les concentrations plasmatiques maximales de sorafenib sont atteintes en environ trois heures. Lorsque le sorafenib est administré avec un repas à teneur modérée en matières grasses (30 % de matières grasses; 700 calories), la biodisponibilité est semblable à celle obtenue quand il est administré à jeun. L’administration de sorafenib avec un repas riche en matières grasses (50 % de matières grasses; 900 calories), réduit de 29 % la biodisponibilité du sorafenib par rapport à l’administration à jeun.
La Cmax et l’ASC moyennes n’augmentent plus de façon proportionnelle à la dose quand le sorafenib est administré par voie orale à raison de plus de 400 mg deux fois par jour.
L’administration de doses multiples de sorafenib pendant sept jours produit une accumulation de 2,5 à 7 fois plus élevée que l’administration d’une seule dose. L’état d’équilibre des concentrations plasmatiques de sorafenib est atteint en sept jours, le rapport entre les concentrations moyennes maximum et minimum étant inférieur à 2. In vitro, la liaison du sorafenib aux protéines plasmatiques humaines est de 99,5 %.
On a évalué, à l’état d’équilibre, l’exposition (ASC) au sorafenib administré à raison de 400 mg 2 fois par jour chez des patients atteints de CTD, du CCR ou de CHC. L’exposition moyenne la plus élevée a été observée chez les patients atteints de CTD, celle-ci ayant été environ 70 % plus élevée que chez les patients atteints de CCR ou de CHC. L’exposition a beaucoup varié pour tous les types de tumeurs. La pertinence clinique et la raison de l’augmentation de l’ASC chez les patients atteints de CTD sont inconnues.
Métabolisme et élimination
Le sorafenib est principalement métabolisé dans le foie et subit un métabolisme oxydatif médié par l’isoenzyme CYP3A4 ainsi qu’une glucuronidation médiée par l’isoenzyme UGT1A9. Les formes conjuguées du sorafenib peuvent être scindées dans le tube digestif par l’activité des glucuronidases bactériennes, ce qui permet la réabsorption de la forme non conjuguée du médicament. L’administration concomitante de néomycine entrave ce processus, ce qui réduit de 54 % la biodisponibilité moyenne du sorafenib (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
L’administration de kétoconazole, puissant inhibiteur de l’isoenzyme CYP3A4, une fois par jour pendant sept jours à des volontaires en bonne santé de sexe masculin n’a pas modifié l’ASC moyenne produite par une seule dose de 50 mg de sorafenib. Après quatre semaines de traitement par le sorafenib, l’administration concomitante de sorafenib et de midazolam, de dextrométhorphane ou d’oméprazole, qui sont respectivement des substrats des isoenzymes CYP3A4, CYP2D6 et CYP2C19, n’a pas modifié l’exposition à ces médicaments. L’effet possible du sorafenib sur un substrat de l’isoenzyme CYP2C9 a été évalué chez des patients recevant le sorafenib ou un placebo en association avec la warfarine. Les variations moyennes par rapport aux valeurs initiales du temps de prothrombine-RIN chez les patients atteints de CCR n’étaient pas plus grandes chez les patients traités par le sorafenib que chez les patients sous placebo, ce qui semble indiquer que le sorafenib pourrait ne pas être un inhibiteur de l’isoenzyme CYP2C9 (voir 16 Toxicologie non clinique – Pharmacocinétique et 9 Interactions médicamenteuses).
Dans le plasma, le sorafenib représente environ 70 % à 85 % des analytes circulants à l’état d’équilibre. Huit métabolites du sorafenib ont été identifiés, dont cinq ont été détectés dans le plasma. Le principal métabolite circulant du sorafenib dans le plasma, la pyridine N-oxyde, a une activité in vitro semblable à celle du sorafenib et représente environ 9 à 16 % des analytes circulants à l’état d’équilibre (Voir 16 Toxicologie non clinique – Pharmacocinétique et 9 Interactions médicamenteuses).
Après l’administration par voie orale d’une dose de 100 mg de sorafenib en solution, 96 % de la dose a été récupérée en 14 jours, 77 % de la dose ayant été retrouvée dans les fèces et 19 % ayant été retrouvée dans l’urine sous forme de métabolites glucuronidés. Du sorafenib sous forme inchangée, qui représente 51 % de la dose, a été retrouvé dans les fèces, mais pas dans l’urine.
La demi-vie d’élimination du sorafenib est d’environ 25 à 48 heures.
Populations particulières et états pathologiques
Enfants et adolescents (< 18 ans)
Il n’y a pas de données pharmacocinétiques chez les enfants.
Personnes âgées (≥ 65 ans)
Selon des analyses des données, il n’est pas nécessaire de modifier la dose en fonction de l’âge du patient.
Sexe
Selon des analyses des données sur la pharmacocinétique et l’innocuité dans des sous-groupes d’hommes et de femmes, il n’est pas nécessaire de modifier la dose en fonction du sexe du patient.
Origine ethnique
Il n’y a pas de différences cliniquement pertinentes pour ce qui est de la pharmacocinétique entre les patients blancs et asiatiques.
Insuffisance hépatique
Le sorafenib est principalement éliminé par le foie. Au cours d’une étude de phase II menée auprès de patients souffrant de carcinome des cellules hépatiques, l’ASC0-8 et la Cmax ont respectivement été 36 % et 54 % plus élevées en présence d’une insuffisance hépatique de la catégorie B de Child-Pugh (n = 6) qu’en présence d’une insuffisance hépatique de la catégorie A de Child-Pugh (n = 14) chez les sujets recevant des comprimés de sorafenib à raison de 400 mg deux fois par jour (voir le tableau 15 ci-dessous). La pharmacocinétique du sorafenib chez des patients atteints de carcinome autre que des cellules hépatiques et une insuffisance hépatique de la catégorie A ou B de Child-Pugh était semblable à celle observée chez des volontaires en bonne santé. La pharmacocinétique du sorafenib n’a pas été étudiée chez des patients présentant une insuffisance hépatique grave (catégorie C de Child-Pugh) (voir 7 Mises en garde et précautions).
Tableau 15 : Paramètres pharmacocinétiques en présence d’une insuffisance hépatique des catégories A et B de Child-Pugh – étude 10874 (phase II)
| Catégorie A de Child | Catégorie B de Child | Rapport [A/B] | |
| Pugh [n = 14] | Pugh [n = 6] | ||
| ASC (0-8), mg*h/L (CV [%]) | 23,3 (36,7) | 31,6 (71,2) | 1,36 |
| Cmax, mg/L (CV [%]) | 4,4 (32,6) | 6,8 (67,8) | 1,54 |
Insuffisance rénale
Au cours d’une étude de pharmacologie clinique, la pharmacocinétique du sorafenib a été évaluée après l’administration d’une seule dose de 400 mg à des sujets dont la fonction rénale était normale et chez des sujets présentant une insuffisance rénale légère (Clcr de 50 à 80 mL/min), modérée (Clcr de 30 à < 50 mL/min) ou grave (Clcr < 30 mL/min) n’exigeant pas de dialyse. Aucune relation n’a été observée entre l’exposition au sorafenib et la fonction rénale. Aucune modification posologique n’est nécessaire en raison d’une insuffisance rénale légère, modérée ou grave qui n’exige pas de dialyse (voir 7 Mises en garde et précautions).
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante entre 15 °C et 30 °C, dans un endroit sec. Garder à l’abri de l’humidité. Ne pas utiliser après la date de péremption qui figure sur la bouteille ou les plaquettes alvéolées.
Il ne faut pas jeter les médicaments dans l’évier, la toilette ou les ordures ménagères. Il faut demander à un pharmacien comment jeter les médicaments dont on n’a plus besoin. Ces mesures contribuent à la protection de l’environnement.
Garder hors de la portée et de la vue des enfants et des animaux domestiques.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : tosylate de sorafenib
Nom chimique : 4-(4-(3-[4-chloro-3-(trifluorométhyl)phényl]-ureido)phénoxy)-
N2-méthylpyridine-2-carboxyamide 4-
méthylbenzènesulfonate
Formule moléculaire et
masse moléculaire :
C21H16ClF3N4O3 x C7H8O3S et 637,0 g/mol
Formule développée :
Propriétés physicochimiques : Le sorafenib est présenté sous forme de sel de tosylate. C’est un solide d’un blanc jaunâtre.
Le tosylate de sorafenib est pratiquement insoluble en milieu aqueux, légèrement soluble dans l’éthanol et soluble dans le polyéthylèneglycol (PEG) 400.
14 Études cliniques
L’innocuité et l’efficacité cliniques des comprimés de sorafenib ont été étudiées chez des patients atteints de carcinome hépatocellulaire (CHC), des patients atteints de carcinome à cellules rénales (CCR) localement avancé ou métastatique et des patients atteints de cancer de la thyroïde différencié (CTD).
14.1 Essais cliniques par indication
Carcinome hépatocellulaire
L’étude 100554 est un essai de phase III international, multicentrique, à double insu, contrôlé par placebo et à répartition aléatoire mené auprès de 602 patients atteints de carcinome hépatocellulaire. La survie globale (SG) et le délai avant la progression symptomatique (DPS)
étaient les deux critères d’évaluation principaux de cette étude. Le délai avant la progression (DP) était un critère d’évaluation secondaire.
Les données démographiques et les caractéristiques de la maladie au départ étaient comparables dans le groupe recevant les comprimés de sorafenib et le groupe placebo pour ce qui est de l’âge, du sexe, de la race, de l’indice de performance, de l’étiologie (y compris l’hépatite B, l’hépatite C et l’hépatologie alcoolique), du stade selon la classification TNM (sorafenib p/r à placebo, stade I : < 1 % p/r à < 1 %; stade II : 10,4 % p/r à 8,3 %; stade III : 37,8 % p/r à 43,6 %; stade IV : 50,8 % p/r à 46,9 %), de la présence d’un envahissement vasculaire macroscopique (36 % p/r à 41 %) et de dissémination extrahépatique de la tumeur(53 % p/r à 50 %), du stade selon la classification BCLC (stade B : 18,1 % p/r à 16,8 %; stade C : 81,6 % p/r à 83,2 %; stade D : < 1 % p/r à 0 %) et de la fonction hépatique (catégorie A de Child-Pugh : 95 % p/r à 98 %; catégorie A de Child-Pugh : 5 % p/r à 2 %). Un seul patient présentant une insuffisance hépatique de la catégorie C de Child-Pugh a été traité au cours de cette étude. L’inscription de sujets présentant une insuffisance hépatique de la catégorie B ou C de Child-Pugh constituait une violation du protocole. Les traitements antérieurs comprenaient la résection chirurgicale (19,1 % p/r à 20,5 %), les traitements locorégionaux (notamment l’ablation par radiofréquence, l’injection percutanée d’éthanol et la chimioembolisation artérielle : 38,8 % p/r à 40,6 %), la radiothérapie (4,3 % p/r à 5,0 %) et le traitement systémique (3,0 % p/r à 5,0 %).
On a mis un terme à l’étude après qu’une analyse provisoire prévue de la SG a montré que le seuil d’efficacité prédéfini avait été dépassé. Les résultats définitifs de cette analyse ont montré que les comprimés de sorafenib avait un avantage statistiquement significatif par rapport au placebo pour ce qui est de la SG (RRI : 0,69, p = 0,00058, voir le tableau 16 et la figure 1). Cet avantage a été observé dans presque tous les sous-groupes analysés. Pour ce qui est des facteurs de stratification prédéfinis (indice de performance ECOG, présence ou absence d’envahissement vasculaire macroscopique ou de dissémination extrahépatique de la tumeur et région), le rapport des risques instantanés a systématiquement favorisé les comprimés de sorafenib par rapport au placebo. Le délai avant la progression (DP) (selon une évaluation radiologique indépendante) était significativement plus long dans le groupe traité par les comprimés de sorafenib (RRI : 0,58, p = 0,000007; voir le tableau 16). L’analyse de l’autre principal critère d’évaluation, soit le DPS, n’a pas fait ressortir de différence statistiquement significative. L’efficacité et l’innocuité n’ont pas pu être évaluées chez les sujets de l’étude qui présentaient une insuffisance hépatique de la catégorie B de Child-Pugh, faute de données suffisantes (n = 20).
Tableau 16 : Données de l’étude 100554 sur l’efficacité contre le carcinome hépatocellulaire
| Comprimés de | ||||
| Placebo | ||||
| Paramètre | sorafenib | Valeur p | RRI (IC à 95 %) | |
| (N = 303) | ||||
| (N = 299) | ||||
| Survie globale (SG) (médiane, en semaines [IC à 95 %]) | 46,3 (40,9 à 57,9) | 34,4 (29,4 à 39,4) | 0,00058a | 0,69 (0,55 à 0,87) |
| Comprimés de | ||||
| Placebo | ||||
| Paramètre | sorafenib | Valeur p | RRI (IC à 95 %) | |
| (N = 303) | ||||
| (N = 299) | ||||
Délai avant la progression (DP) (médiane, en semaines [IC à 95 %])b | 24,0 (18,0 à 30,0) | 12,3 (11,7 à 17,1) | 0,000007 | 0,58 (0,45 à 0,74) |
Délai avant la progression symptomatique (DPS) (médiane, en mois [IC à 95 %]) | 4,1 (3,5 à 4,8) | 4,9 (4,2 à 6,3) | 0,77 | 1,08 (0,88 à 1,31) |
IC = intervalle de confiance, RRI = rapport des risques instantanés (comprimés de sorafenib par rapport au placebo)
a Résultat statistiquement significatif parce que la valeur p était inférieure à 0,0077, valeur seuil de
O’Brien-Fleming précisée au préalable pour l’interruption de l’étude
b Évaluation radiologique indépendante
Figure 1 : Courbe de Kaplan-Meier de la survie globale au cours de l’étude 100554, population en intention de traiter
Carcinome à cellules rénales
Étude 11213
L’étude 11213 était un essai multicentrique de phase III, à double insu, international, à répartition aléatoire, en groupes parallèles, mené auprès de sujets atteints de carcinome à cellules rénales (CCR) (à cellules claires) avancé. Pour être admissibles, les sujets devaient avoir déjà reçu un traitement systémique contre le CCR avancé qui n’avait pas empêché la progression de la maladie, être à risque intermédiaire ou faible selon les critères pronostiques du MSKCC, avoir un indice de performance ECOG (Eastern Cooperative Oncology Group) de 0 ou 1, et ne pas présenter de métastases cérébrales. Les patients ont été répartis au hasard pour recevoir de façon continue le sorafenib à raison de 400 mg deux fois par jour (n = 451) ou un
placebo (n = 452).
Le principal critère d’évaluation de l’étude était la survie globale (SG). Les autres critères d’évaluation étaient la survie sans progression (SSP), les meilleurs taux globaux de réponse tumorale objective, le taux de maîtrise de la maladie (proportion des sujets chez qui la réponse était complète ou partielle ou la maladie était stable pendant au moins 28 jours après qu’on a constaté cette réponse pour la première fois) et les changements de la qualité de vie liée à la santé (QVLS). Une analyse structurée de la SSP, deux analyses provisoires structurées de la SG et une analyse finale de la SG étaient prévues. L’analyse finale de la SG devait être effectuée une fois environ 540 événements observés.
La SG dans le groupe traité par le sorafenib a été comparée à celle dans le groupe placebo au moyen d’un test de Mantel-Haenzel bilatéral (valeur alpha = 0,04) stratifié en fonction du pays et du risque selon le score pronostique du MSKCC. On considérait comme une amélioration cliniquement significative une prolongation de 33,3 % de la SG.
Une analyse provisoire de la SSP était prévue après la survenue de 363 événements (progression ou décès); le groupe traité par le sorafenib et le groupe placebo ont été comparés au moyen d’un test de Mantel-Haenzel bilatéral (valeur alpha = 0,01) stratifié en fonction du pays et du risque selon le score pronostique du MSKCC.
Comme l’analyse prévue de la SSP a démontré que la durée de la SSP était deux fois plus longue chez les sujets traités par le sorafenib (résultat statistiquement significatif), on a recommandé, après consultation du comité de gestion des données, du comité directeur et des organismes de réglementation, la levée de l’insu. En raison de cette modification du protocole, on a permis aux sujets du groupe placebo de passer au sorafenib et modifié le plan de l’analyse statistique de la SG. Pour maintenir un taux global de résultats faussement positifs (valeur alpha) de 0,05, conformément au plan original, on a partagé de façon prospective la valeur alpha entre les analyses finales de la SG (alpha bilatéral de 0,04) et de la SSP (alpha bilatéral de 0,01). Ce plan modifié reconnaissait que le passage du placebo au sorafenib pouvait produire une distorsion des données sur la SG.
Le tableau 17 résume les données démographiques et les caractéristiques de la maladie des sujets de l’étude. Au départ, les deux groupes étaient bien équilibrés pour ce qui est des données démographiques et les caractéristiques des patients. Le délai médian entre le diagnostic initial de CCR et la répartition aléatoire était de 1,6 année dans le groupe traité par les comprimés de sorafenib et de 1,9 année dans le groupe placebo. L’âge médian des patients était de 59 ans (intervalle de 19 à 86 ans). Environ la moitié des patients présentaient un indice de performance ECOG de 0 et la moitié des patients faisaient partie du groupe à faible risque selon le score pronostique de Motzer.
Tableau 17 : Données démographiques et caractéristiques de la maladie – étude 11213
| Caractéristique | Comprimés de | Placebo (N = 452) | ||||||||||
| sorafenib (N = 451) | ||||||||||||
| N | (%) | N | (%) | |||||||||
Sexe
Hommes 315 (70) 340 (75)
| Caractéristique | Comprimés de | Placebo (N = 452) | ||||||||||
| sorafenib (N = 451) | ||||||||||||
| N | (%) | N | (%) | |||||||||
| Femmes | 136 (30) | 112 (25) | ||||||||||
Race Blanche Noire/asiatique/hispanique/autre Non donnéea | 334 (74) 15 (3) 102 (23) | 332 (73) 18 (4) 102 (23) | ||||||||||
Groupe d’âge < 65 ans ≥ 65 ans | 305 (68) 146 (32) | 329 (73) 123 (27) | ||||||||||
Indice de performance ECOG au départ 0 1 2 Non donné | 219 (48) 223 (49) 7 (2) 2 (< 1) | 210 (47) 236 (52) 4 (1) 2 (< 1) | ||||||||||
Risque selon le score pronostique de Motzer/MSKCC Faible Intermédiaire | 233 (52) 217 (48) | 228 (50) 223 (49) | ||||||||||
Traitement antérieur de métastases Ouib Non | 373 (83) 78 (17) | 362 (80) 90 (20) | ||||||||||
Traitement antérieur par l’IL-2 ou l’interféron Ouib Non | 374 (83) 77 (17) | 368 (81) 84 (19) | ||||||||||
a La race n’a pas été notée chez les 204 patients inscrits en France en raison de règlements locaux.
b Y compris les patients chez qui l’intention de traitement n’était pas donnée, ce qui fait que leur retrait ne peut pas être évalué.
Les données sur l’efficacité issues de cette étude sont présentées au tableau 18 ci-dessous. La durée médiane de la SSP chez les patients traités par les comprimés de sorafenib (167 jours) a été deux fois plus longue que chez les patients du groupe placebo (84 jours), ce qui représente une réduction de 56 % du risque de progression chez les patients traités par le sorafenib par rapport à ceux du groupe placebo.
Tableau 18 : Données sur l’efficacité (SSP et rapport des risques instantanés) issues de l’étude 11213
| Placebo (N = 385) | Comprimés de sorafenib | |
| (N = 384) | ||
| SSP médiane (jours) | 84 | 167 |
| Intervalle de confiance à 95 % pour la médiane | (78 à 91) | (139 à 174) |
| Rapport des risques instantanés (sorafenib/placebo) | 0,44 (p < 0,000001) | |
| Intervalle de confiance à 95 % pour le rapport des risques instantanés | (0,35 à 0,55) | |
La SSP dans la population en intention de traiter a été déterminée par une évaluation radiologique indépendante à l’insu fondée sur les critères RECIST. La figure 2 donne les courbes Kaplan-Meier pour la SSP.
Figure 2 : Courbes de Kaplan-Meier pour la survie sans progression – étude 11213
Le RRI (rapport des risques instantanés) provient d’un modèle de régression de Cox dont les covariables étaient les suivantes : le risque selon le score pronostique de Motzer/MSKCC et le pays. La valeur p provient d’un test de Mantel-Haenszel bilatéral stratifié en fonction du risque selon le score pronostique de Motzer/MSKCC et du pays. 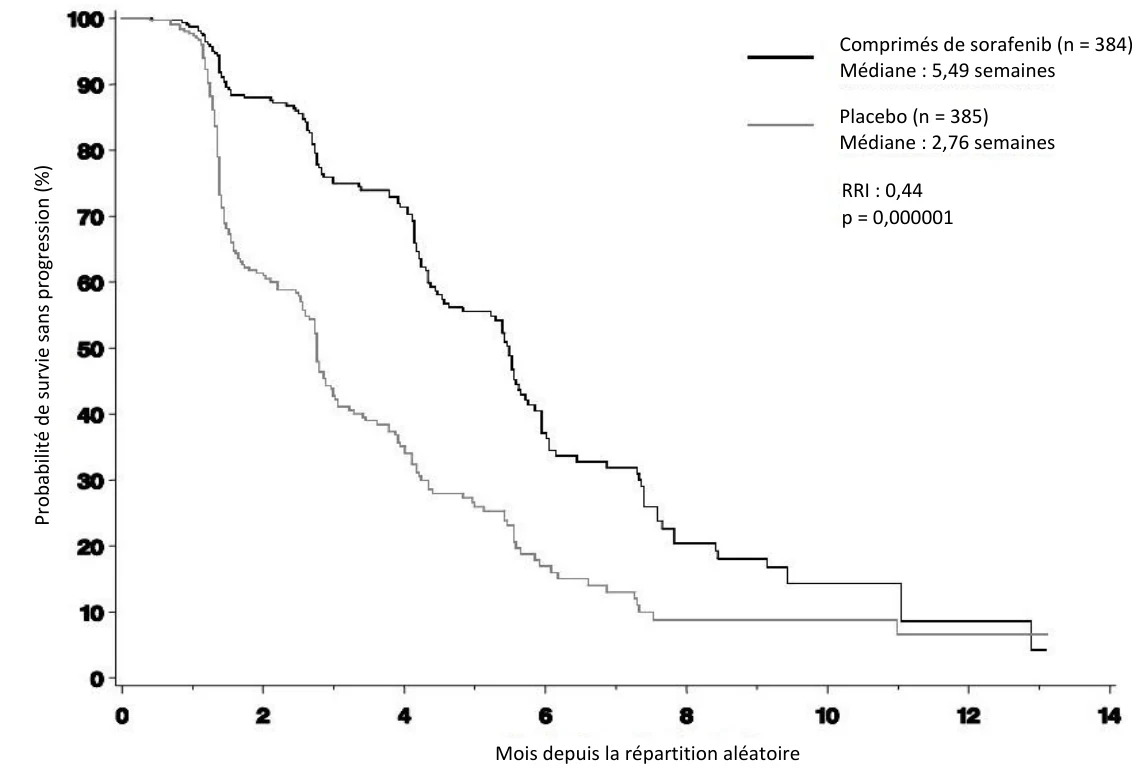
Comprimés de sorafenib (n = 384) Médiane : 5,49 semaines
Placebo (n = 385)
Médiane : 2,76 semaines
RRI : 0,44
p = 0,000001 
Probabi
l
i
t
é de
surv
i
e sans prog
ressio
n (%)
Mois depuis la répartition aléatoire
Une série de sous-groupes de patients a été examinée au moyen d’analyses exploratoires à une variable de la SSP. Ces résultats sont présentés à la figure 3. L’effet du sorafenib sur la SSP était semblable dans ces sous-groupes, y compris chez les patients qui n’avaient jamais reçu de traitement pas l’IL-2 ou l’interféron (n = 137), chez qui la SSP médiane était de 172 jours avec le comprimés de sorafenib par rapport à 85 jours avec le placebo.
Figure 3 : Survie sans progression dans des sous-groupes de patients (rapport des risques instantanés et IC de 95 % pour le comprimés de sorafenib par rapport au placebo) – étude 11213
La réponse tumorale a été déterminée par une évaluation radiologique indépendante fondée sur les critères RECIST. La réponse a été la meilleure (maladie stable ou meilleure réponse) chez 80 % (268/335) des patients traités par les comprimés de sorafenib par rapport à 55 % (186/337) de ceux du groupe placebo. Globalement, il y a eu une réponse partielle confirmée chez 7 (2 %) des patients traités par le sorafenib et 0 (0 %) des patients du groupe placebo et une stabilisation de la maladie chez 261 (78 %) des patients traités par le sorafenib et 186 (55 %) des patients du groupe placebo.
Globalement, on disposait pour 293 patients traités par les comprimés de sorafenib et 281 patients du groupe placebo d’au moins une évaluation radiographique de la tumeur après le début de l’étude et qui pouvait faire l’objet d’une évaluation indépendante. La régression tumorale avait tendance à être plus marquée (selon les mesures des lésions cibles) chez les patients traités par les comprimés de sorafenib (voir la figure 4) ; il y avait une certaine régression tumorale chez 74 % des patients traités par le sorafenib par rapport à 20 % de ceux du groupe placebo. 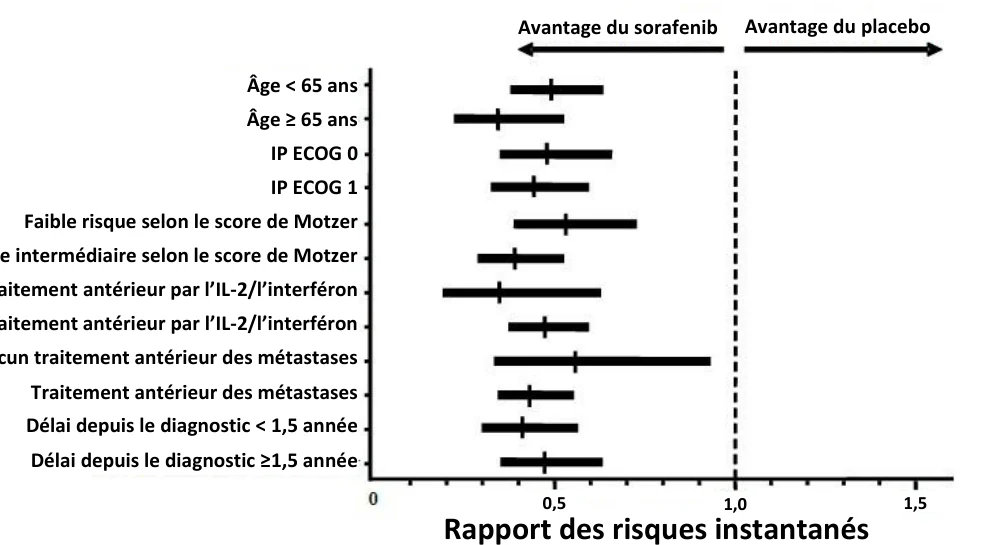
Avantage du sorafenib Avantage du placebo
Âge < 65 ans
Âge ≥ 65 ans IP ECOG 0
IP ECOG 1
Faible risque selon le score de Motzer
Risque intermédiaire selon le score de Motzer
Pas de traitement antérieur par l’IL-2/l’interféron
Traitement antérieur par l’IL-2/l’interféron
Aucun traitement antérieur des métastases
Traitement antérieur des métastases
Délai depuis le diagnostic < 1,5 année
Délai depuis le diagnostic ≥1,5 année
| Rapport des risques instantanés |
0,5
| 1,5 |
1,0
Figure 4 : Plus petit fardeau tumoral par patient selon une analyse indépendante des tomographies des lésions cibles au cours de l’étude 11213
Plus petit fardeau tumoral par rapport au départ selon les lésions cibles chez les patients, chacun étant représenté par une barre dans le graphique. Les barres qui sont en position positive de l’axe des Y représentent les patients chez qui il y a eu une croissance des lésions cibles tandis que celles qui sont en position négative représentent les patients chez qui il y a eu une régression des lésions cibles.
Les lignes horizontales pointillées supérieure et inférieure représentent les critères RECIST pour la progression de la maladie (augmentation d’au moins 20 % de la somme des plus longs diamètres des lésions cibles) et la réponse partielle (réduction d’au moins 30 % de la somme des plus longs diamètres des lésions cibles), respectivement.
Au moment de la première analyse provisoire de la survie, fondée sur 220 décès, la SG était plus longue dans le groupe traité par les comprimés de sorafenib que dans le groupe placebo, le rapport des risques instantanés (comprimés de sorafenib par rapport au placebo) ayant été de 0,72. Les différences entre les deux groupes n’étaient pas statistiquement significatives en raison de la nature provisoire des données.
Au moment de la deuxième analyse provisoire prévue, fondée sur 367 décès, la survie était plus longue chez les patients traités par les comprimés de sorafenib (171 décès dans le groupe traité par les comprimés de sorafenib et 196 décès dans le groupe placebo), avec un rapport des risques instantanés de 0,77. Le seuil de signification statistique précisé au préalable n’a pas été atteint. Cette analyse portait notamment sur 200 patients sous placebo qui sont passés au traitement par des comprimés de sorafenib. La figure 5 présente les courbes de Kaplan-Meier pour la survie globale établies à ce moment. Comme le montre la figure 5, les deux courbes (comprimés de sorafenib et placebo) se croisent au jour 696, en raison d’un décès dans le groupe traité par les comprimés de sorafenib. Comme seulement six patients à risque étaient évaluables (quatre traités par les comprimés de sorafenib, deux recevant le placebo), les différences quant à la durée de la de survie entre les groupes de traitement ne sont pas concluantes. 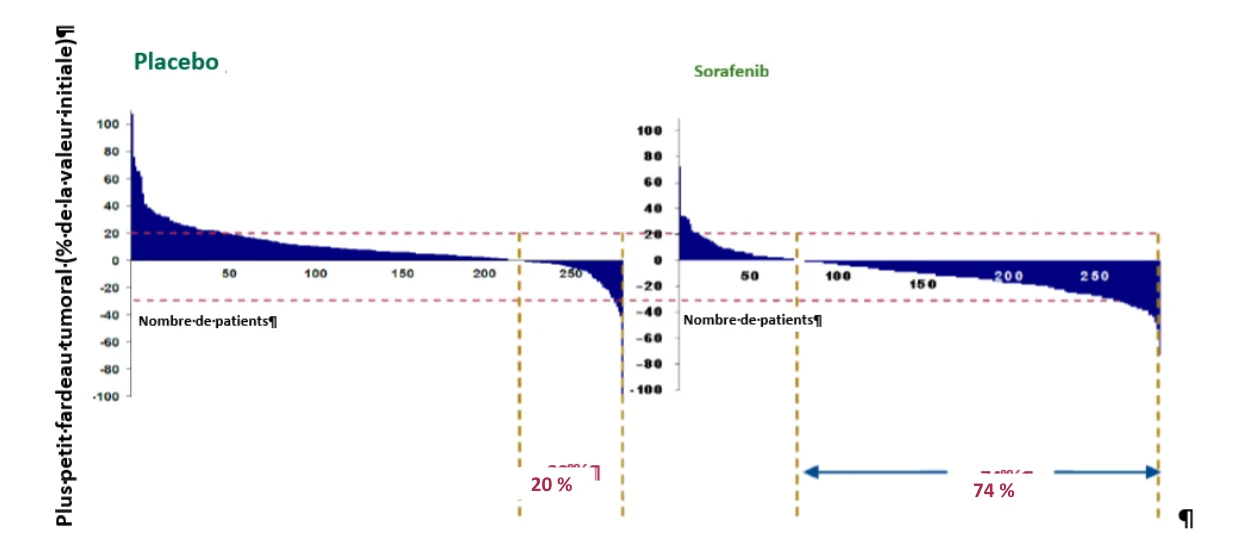
20 % 74 %
Figure 5 : Courbes de Kaplan-Meier pour la survie globale (deuxième analyse provisoire)
Patients à risque
Comprimés de sorafenib 422 366 248 146 80 24 3 Placebo 408 333 228 122 60 13 2
L’analyse finale de la SG a notamment porté sur 216 patients (48 %) qui faisaient au départ partie du groupe placebo et qui étaient passés aux comprimés des comprimés de sorafenib. Chez les patients qui faisaient au départ partie du groupe placebo, le traitement par le sorafenib représentait 61 % de l’exposition totale au traitement. La base de données finale (après le passage au sorafenib) fait état de 561 décès; la SG médiane était de 15,2 mois chez les patients du groupe placebo (y compris les patients passés au traitement par le sorafenib) et de 17,8 mois dans le groupe traités par le sorafenib. Le rapport des risques instantanés était de 0,88 (valeur p nominale = 0,146, IC à 95 % : 0,74 à 1,04). Le seuil de signification statistique précisé au préalable n’a pas été atteint pour l’analyse finale de la SG. La figure 6 présente la courbe de Kaplan-Meier de l’analyse finale de la SG.
Figure 6 : Courbe de Kaplan-Meier de la survie globale
Un des objectifs secondaires de l’étude 11213 était de comparer le sorafenib au placebo du point de vue de leur effet sur la qualité de vie et les symptômes liés à la maladie chez les sujets atteints de CCR. Le sorafenib n’a pas entraîné de détérioration globale des symptômes spécifiques du cancer du rein (échelle FKSI-10) ou de la qualité de vie liée à la santé par rapport au placebo (voir le tableau 19 et le tableau 20 ci-dessous).
L’échelle FKSI-10 (Évaluation fonctionnelle du traitement du cancer – Indice des symptômes rénaux-10) est composée des 10 premiers éléments de l’échelle FKSI-15 (Évaluation fonctionnelle du traitement du cancer – Indice des symptômes rénaux-15). L’échelle FKSI-10 a été validée et ses propriétés psychométriques, dont une cohérence interne et une fiabilité élevées, sont comparables à celles de l’échelle FKSI-15. Les éléments des échelles FKSI sont cotés sur une échelle de type Likert de cinq points allant de 0 (pas du tout) à 4 (énormément). Le score total de l’échelle FKSI-10 va de 0 (tous les symptômes évalués sont très marqués) à 40 (absence de tous les symptômes évalués). Plus le score est élevé, moins il y a de symptômes. On considère comme cliniquement significatif un changement de trois ou quatre points et plus du score de l’échelle FKSI-10.
Le tableau 19 présente la moyenne des moindres carrés des scores totaux de l’échelle FKSI-10 pour les patients de l’étude 11213 traités par le sorafenib et ceux du groupe placebo, globalement et à chacun des cinq cycles. Il n’y a pas eu de différence numérique ni statistique quant au score total moyen de l’échelle FKSI-10 entre les patients du groupe placebo (27,20) et ceux traités par le sorafenib (27,19) au cours des cinq premiers cycles de traitement (p = 0,98).
Tableau 19 : Comparaison de la moyenne des moindres carrés des scores totaux de l’échelle FKSI-10 pendant les cinq premiers cycles : sorafenib et placebo (n = 851)
| Score selon l’échelle FKSI-10 | ||
| Placebo (n = 426) | Sorafenib (n = 425) | |
| Globalementa | 27,20 (0,23) b | 27,19 (0,23) |
| Cycle 2, jour 1 | 27,78 (0,22) | 27,77 (0,23) |
| Cycle 3, jour 1 | 27,28 (0,23) | 27,27 (0,22) |
| Cycle 4, jour 1 | 26,78 (0,26) | 26,77 (0,25) |
| Cycle 5, jour 1 | 26,28 (0,31) | 26,27 (0,30) |
a Les moyennes des moindres carrés du traitement pendant les cinq premiers cycles ont été calculées à partir des moyennes de la durée totale du traitement et des scores de l’échelle FKSI-10 au départ b Les chiffres entre parenthèses représentent les erreurs-types des moindres carrés
Le questionnaire FACT-G (Évaluation fonctionnelle du traitement du cancer – Général) comporte 27 éléments et est rempli par le patient. C’est un questionnaire multidimensionnel validé qui a été mis au point pour la mesure des aspects généraux de la qualité de vie liée à la santé (QVLS) chez les patients qui présentent un cancer quelconque. Le questionnaire FACT-G comporte quatre domaines : bien-être physique, bien-être social/familial, bien-être émotionnel et bien-être fonctionnel. Le score total du domaine du bien-être physique du questionnaire FACT-G va de 0 à 28, la QVLS étant d’autant meilleure que le score est élevé, et un changement de trois ou quatre points et plus étant défini comme cliniquement significatif.
Le tableau 20 présente la moyenne des moindres carrés des scores du domaine du bien-être physique du questionnaire FACT-G pour les patients de l’étude 11213 traités par le sorafenib et ceux du groupe placebo, globalement et à chacun des cinq cycles. Il n’y a pas eu de différence significative quant au score moyen du domaine du bien-être physique du questionnaire FACT-G entre les patients du groupe placebo (20,70) et ceux traités par le sorafenib (20,65) au cours des cinq premiers cycles de traitement (p = 0,83).
Tableau 20 : Comparaison de la moyenne des moindres carrés des scores du domaine du bien-être physique du questionnaire FACT-G pendant les cinq premiers cycles : sorafenib et placebo (n = 851)
| Score du domaine du bien-être physique | ||
| Placebo (n = 426) | Sorafenib (n = 425) | |
| Globalementa | 20,65 (0,17)b | 20,70 (0,17) |
| Cycle 2, jour 1 | 21,16 (0,19) | 21,21 (0,17) |
| Cycle 3, jour 1 | 20,72 (0,19) | 20,77 (0,17) |
| Cycle 4, jour 1 | 20,28 (0,22) | 20,33 (0,19) |
| Cycle 5, jour 1 | 19,84 (0,26) | 19,89 (0,24) |
a Les moyennes des moindres carrés du traitement pendant les cinq premiers cycles ont été calculées
à partir des moyennes de la durée totale du traitement et des scores du domaine du bien-être physique du questionnaire FACT-G
b Les chiffres entre parenthèses représentent les erreurs-types des moindres carrés
Étude 100391
L’étude 100391 était un essai à répartition aléatoire avec retrait de sujets mené auprès de patients présentant diverses tumeurs malignes métastatiques. Le critère principal d’évaluation était le pourcentage des patients sans progression après 24 semaines. Tous les patients ont reçu le sorafenib pendant les 12 premières semaines. L’évaluation radiologique a été refaite à la 12e semaine : les patients chez qui la mesure bidimensionnelle de la tumeur avait changé de moins de 25 % par rapport au départ ont été répartis au hasard pour recevoir les comprimés de sorafenib ou un placebo pendant 12 autres semaines. Les patients du groupe placebo pouvaient passer à un traitement ouvert par le sorafenib si la maladie progressait. Les patients chez qui il y avait une régression tumorale de 25 % ou plus continuaient de recevoir le sorafenib, et les patients chez qui il y avait une croissance tumorale de 25 % ou plus cessaient le traitement.
Deux cent deux patients atteints de CCR ont été inscrits à l’étude 100391, y compris des patients qui n’avaient jamais été traités et des patients chez qui l’histologie révélait un carcinome autre qu’à cellules claires. Après les 12 premières semaines de l’étude, 79 patients atteints de CCR ont continué de recevoir un traitement ouvert par le sorafenib. Au bout de 24 semaines, la proportion des patients sans progression parmi les 65 patients atteints de CCR était significativement plus élevée (p = 0,0077) dans le groupe traité par les comprimés de sorafenib (16 patients sur 32 [50,0 %]) que dans le groupe placebo (6 patients sur 33 [18,2 %]). Chez les patients atteints de CCR qui avaient été traités par les comprimés de sorafenib, la durée médiane de la SSP était significativement plus longue (163 jours) que chez les patients du groupe placebo (41 jours; p = 0,0001; rapport des risques instantanés : 0,29).
Carcinome de la thyroïde différencié
L’étude 14295 était un essai de phase III international, multicentrique, < répartition aléatoire, à double insu et contrôlé par placebo mené auprès de 417 patients atteints de cancer différencié de la thyroïde en progression localement avancé ou métastatique qui était résistant à l’iode radioactif.
La survie sans progression (SSP) était le principal critère d’évaluation de l’étude. Les critères d’évaluation secondaires étaient la survie globale (SG), le délai de progression (DP), le taux de maîtrise de la maladie (TMM), le taux de réponse tumorale (TRT) et la durée de la réponse (DR). Après la progression, les patients pouvaient recevoir un traitement ouvert par les comprimés de sorafenib. Le traitement concomitant par l’iode radioactif n’était pas permis.
Les patients étaient inscrits à l’étude si leur maladie avait progressé dans les 14 mois précédents et s’ils étaient atteints de CTD résistant à l’iode radioactif (IRA). Le CTD était qualifié de résistant à l’IRA en présence d’une lésion ne captant pas l’IRA selon la scintigraphie à l’IRA, ou :
chez les patients chez qui il y avait une certaine captation de l’iode, qui avaient reçu un traitement par l’IRA au cours des 16 derniers mois et chez qui la ou les lésions cibles avaient progressé malgré le traitement par l’IRA ou
chez les patients chez il y avait une certaine captation de l’iode, qui avaient reçu
plusieurs traitements par l’IRA, dont le dernier traitement par l’IRA remontait à plus de 16 mois et dont la maladie avait progressé après deux traitements par l’IRA administrés à moins de 16 mois d’intervalle ou
chez toute personne ayant reçu des traitements par l’IRA et chez qui la dose cumulative d’IRA était d’au moins 600 mCi.
Au départ, les deux groupes étaient bien équilibrés pour ce qui est des données démographiques et des caractéristiques des patients (voir le tableau 21). Il y avait des métastases dans les poumons, les ganglions lymphatiques et les os chez respectivement 86 %, 51 % et 27 % des patients. Presque tous les patients avaient subi une thyroïdectomie (99,5 %) et avaient reçu une dose cumulative de radioactivité d’environ 400 mCi. Selon l’examen histologique central, les principaux diagnostics étaient les suivants : cancer papillaire (56,8 %), cancer folliculaire (25,4 %) et cancer peu différencié (9,6 %).
Tableau 21 : Données démographiques et caractéristiques au départ (étude 41295, EAI)
| Caractéristique | Sorafenib, N = 207 | Placebo, N = 210 |
| Sexe (n [%]) Hommes Femmes | 104 (50,2 %) 103 (49,8 %) | 95 (45,2 %) 115 (54,8 %) |
| Âge (années) au moment de l’inscription Médiane (intervalle) | 63,0 (24 à 82) | 63,0 (30 à 87) |
Indice de performance ECOG 0 1 2 | 130 (62,8 %) 69 (33,3 %) 7 (3,4 %) | 129 (61,4 %) 74 (35,2 %) 6 (2,9 %) |
La durée médiane du traitement au cours de la phase de traitement à double insu était de 46 semaines (intervalle de 0,3 à 135) chez les patients recevant les comprimés de sorafenib et de 28 semaines (intervalle de 1,7 à 132) chez les patients recevant le placebo.
L’ensemble d’analyse intégral était composé de 207 patients recevant le sorafenib à raison de 400 mg deux fois par jour et de 210 patients recevant le placebo. La répartition aléatoire a été stratifiée en fonction de l’âge (< 60 ans par rapport à ≥ 60 ans) et de la région géographique (Amérique du Nord, Europe et Asie). La SSP a été déterminée par une évaluation radiologique indépendante à l’insu fondée sur la version 1.0 des critères RECIST modifiés pour comprendre la progression clinique des lésions osseuses selon la nécessité de la radiothérapie externe.
La durée médiane de la SSP était de 329 jours (10,8 mois) dans le groupe traité par les comprimés de sorafenib par rapport à 175 jours (5,8 mois) dans le groupe placebo (rapport des risques instantanés [RRI] = 0,587; intervalle de confiance à 95 % [IC] : 0,454, 0,758; valeur p bilatérale < 0,0001) (voir le tableau 22 et la figure 7).
L’effet du comprimés de sorafenib sur la SSP a été le même dans tous les sous-groupes, soit ceux formés en fonction de la région géographique, de l’âge (plus de 60 ans et moins de 60 ans), du sexe, du sous-type histologique, du fardeau tumoral et de la présence ou de l’absence
de métastases osseuses.
Il n’y avait pas de différence statistique quant à la survie globale entre les groupes de traitement (RRI de 0,80; IC à 95 % : 0,54, 1,19, valeur p bilatérale de 0,2762; tableau 22). La SG médiane n’a pas été atteinte dans aucun des groupes. Cent cinquante patients (71,4 %) répartis au hasard pour recevoir le placebo et 55 patients (26,6 %) répartis au hasard pour recevoir le comprimés de sorafenib ont reçu un traitement ouvert par le comprimés de sorafenib.
Tableau 22 : Données de l’étude 14295 sur l’efficacité contre le cancer de la thyroïde différencié
| Comprimés de | ||||
| Placebo | RRI | |||
| Paramètre | sorafenib | Valeur pc | ||
| (EAI, N = 210) | (IC à 95 %) | |||
| (EAI, N = 207) | ||||
Survie sans progression (SSP) [médiane, en mois (IC à 95 %)]a EAI, N = 417 | 10,8 (9,1 à 12,9) | 5,8 (5,3 à 7,8) | < 0,0001 | 0,59 (0,45 à 0,76) |
| Survie globale (SG) | EI | EI | 0,2762 | 0,80 (0,54 à 1,19) |
| Intervalle sans progression (ISP) [médiane, en mois (IC à 95 %)]a EAI | 11,1 (9,3 à 14,8) | 5,8 (5,3 à 7,8) | < 0,0001 | 0,56 (0,43 à 0,72) |
| Taux de réponse (IC à 95 %)b | 12 % (7,6 % à 16,8 %) | 0,5 % (0,01 % à 2,7 %) | < 0,0001 | – |
Durée médiane de la réponse, en mois (IC à 95 %) | 10,2 (7,4 à 16,6) | EI | – | – |
EAI = ensemble d’analyse intégral; IC = intervalle de confiance, RRI = rapport des risques instantanés (comprimés de sorafenib par rapport au placebo), EI = estimation impossible
a Évaluation radiologique indépendante.
b La réponse était partielle dans tous les cas.
c Valeur p bilatérale.
Figure 7 : Courbe de Kaplan-Meier de la survie sans progression au cours de l’étude 14295, ensemble d’analyse intégral
14.2 Études de biodisponibilité comparative
Une étude de biodisponibilité comparative croisée, à l’aveugle, randomisée, à deux traitements, à trois périodes, étude répliquée de référence, à dose orale unique (1 x 200 mg), portant sur les comprimés d’APO-SORAFENIB 200 mg (Apotex Inc.) et les comprimés de NEXAVARMD 200 mg (Bayer Inc.), a été menée chez des sujets masculins adultes en bonne santé à jeun. Les données de biodisponibilité comparatives de 39 sujets qui ont été incluses dans l'analyse statistique sont présentées dans le tableau suivant :
| Sorafenib | ||||
| (1 x 200 mg) | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (CV en %) | ||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | % Rapport des | Intervalle de confiance à 90 % |
| moyennes | ||||
| géométriques | ||||
ASC0-72 (ng·h/mL) | 37 973,82 40 565,17 (35,2) | 33 714,29 37 835,59 (44,0) | 112,6 | 99,8 à 127,1 |
ASCI (ng·h/mL) | 45 921,33 48 983,63 (37,9) | 42 150,10 46 473,02 (46,7) | 108,9 | 94,9 à 125,1 |
Cmax (ng/mL) | 1 701,09 1 880,20 (42,7) | 1 446,66 1 666,28 (54,3) | 117,6 | 103,2 à 134,0 |
| Tmax3 (h) | 4,48 (40,3) | 4,98 (61,7) | ||
| T1/23 (h) | 26,90 (27,9) | 26,85 (38,9) | ||
1 APO-SORAFENIB (sorafenib soit tosylate de sorafenib) en comprimés à 200 mg (Apotex Inc.) 2 NEXAVARMD (sorafenib soit tosylate de sorafenib) en comprimés à 200 mg (Bayer Inc. Canada). 3 Exprimé(e) sous forme de moyenne arithmétique (CV %) seulement. Les seuils acceptables de bioéquivalence ont été ajustés selon la variabilité intra-sujet du produit de référence pour l’ASC0-72 | ||||
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
La dose unique la plus élevée de sorafenib, soit 1 460 mg/kg, administrée par voie orale à des rats et des souris, n’a pas produit de signes de toxicité. Chez le chien, une dose unique de comprimés de sorafenib de 1 000 mg/kg administrée par voie orale a été bien tolérée, le seul signe de toxicité ayant été le vomissement.
L’administration quotidienne de sorafenib à court terme a été relativement bien tolérée chez les animaux. Une toxicité cumulative était manifeste après l’administration prolongée (jusqu’à 6 mois chez le rat, jusqu’à 3 mois chez la souris et jusqu’à 12 mois chez le chien), la dose seuil d’apparition de lésions importantes diminuant avec la durée de l’exposition. Les signes cliniques remarquables de toxicité chez les chiens ont été réactions cutanées et diarrhée sanglante. Les modifications hématologiques ont été modérées, les analyses biologiques sanguines ayant surtout révélé des signes de toxicité hépatique. L’histopathologie a mis en évidence des processus de dégénération et de régénération/réparation dans de nombreux systèmes organiques, dont le foie, les reins, le système lymphoréticulaire/hématopoïétique, le tractus gastro-intestinal, le pancréas, les glandes surrénales, les organes reproducteurs, la peau, les dents et les os. La majorité des lésions morphologiques étaient entièrement réversibles ou
avaient au moins tendance à guérir.
La dose maximale tolérable à long terme, selon la survie, était de 2,5 mg/kg/jour (15 mg/m2/jour, ASC0-24 h environ 34 mg∙h/L) chez le rat, de 100 mg/kg/jour (300 mg/m2/jour, ASC0-24 h d’environ 147 mg∙h/L) chez la souris, et de 30 mg/kg/jour (600 mg/m2/jour, ASC0-24 h d’environ 22 mg∙h/L) chez le chien.
Chez les animaux, des effets toxiques importants ont été observés à des doses et aux concentrations plasmatiques correspondantes de sorafenib qui étaient dans l’écart de celles produites chez les cancéreux par la dose recommandée de sorafenib de 400 mg 2 fois par jour, ou inférieures à celles-ci.
Génotoxicité
Des effets génotoxiques ont été obtenus avec le sorafenib dans le cadre d’un test in vitro du pouvoir clastogène (aberrations chromosomiques) sur des cellules de mammifères (cellules d’ovaire de hamster chinois) en présence d’activation métabolique. Un des produits intermédiaires de la fabrication, qui est aussi présent dans la substance médicamenteuse finale (< 0,15 %), a eu des effets mutagènes dans un test in vitro sur cellules bactériennes (test d’Ames). Le sorafenib n’a pas été génotoxique dans le test d’Ames (la substance contenait 0,34 % du produit intermédiaire) ni dans un test du micronoyau de souris in vivo.
Cancérogénicité
Aucune étude n’a été menée sur la cancérogénicité du sorafenib.
Toxicité pour la reproduction et le développement
Les résultats d’études sur la toxicité de doses multiples indiquent que le sorafenib pourrait altérer la performance de reproduction et la fertilité, divers effets ayant été observés dans les organes reproducteurs des mâles et des femelles. Au cours d’études sur la toxicité pour le développement menées chez des rates et des lapines, la dose sans effet indésirable observé a été de 0,2 mg/kg/jour chez les rates et de 1 mg/kg/jour chez les lapines. La toxicité embryofœtale et la tératogénicité étaient manifestes au palier de dose suivant évalué, soit de 1 mg/kg/jour par voie orale chez les rates et de 3 mg/kg/jour par voie orale chez les lapines.
Toxicité chez les jeunes animaux
Selon les résultats d’études sur la toxicité de doses multiples chez les animaux, le sorafenib pourrait poser un risque chez les enfants et les adolescents, soit avoir des effets sur la structure et la composition des os et des dents.
Toxicologie particulière
Des évaluations toxicologiques du principal métabolite chez l’humain (M-2) et des impuretés dans la substance médicamenteuse ont indiqué qu’ils ne contribuaient pas de façon significative au profil toxicologique global ni à l’évaluation globale du risque.
Pharmacologie
Le sorafenib est un inhibiteur de kinases multiples qui réduit la prolifération cellulaire de certaines lignées cellulaires tumorales in vitro.
Le sorafenib inhibe la croissance tumorale en présence du carcinome rénal murin (RENCA) et d’une vaste gamme de xénogreffes tumorales humaines (786-O, HCT-116, NCI-H460, MiaPaCa-2, SK-OV-3, DLD-1, A549, CAKI-1, LOX, NCI-H23, MDA-MB-231, COLO-235, HT-29, MV4;11, PLC-PRF-5, BxPC3, UACC-62 et PC3) chez la souris athymique et réduit aussi l’angiogenèse tumorale. Le sorafenib inhibe l’activité de cibles présentes dans la cellule tumorale (CRAF, BRAF, mutation V600E de BRAF, KIT et FLT-3) et dans les vaisseaux sanguins tumoraux (CRAF, VEGFR-2, VEGFR-3 et PDGFR-ß). Les RAF kinases sont des sérine/thréonine kinases, tandis que KIT, FLT-3, VEGFR-2, VEGFR-3 et PDGFR-ß sont des récepteurs tyrosine kinase. La mutation de BRAF a été associée au mélanome, KIT a été associé aux tumeurs stromales gastro-intestinales et FLT-3 a été associé à la leucémie aiguë myéloblastique. En résumé, le sorafenib est un inhibiteur des RAK kinases et des récepteurs du VEGF qui a un double mode d’action : il agit sur la prolifération des cellules tumorales et sur l’angiogenèse tumorale.
Pharmacologie de l’innocuité
Un vaste programme d’études sur la pharmacologie de l’innocuité a été mené sur le sorafenib. Les fonctions cardiaque et respiratoire ont été évaluées chez des chiens anesthésiés (au moyen de déhydrobenzpéridol, de fentanyl et d’oxyde de diazote) après l’administration par voie intraduodénale de doses uniques de 10, 30 ou 60 mg/kg (N = 3/dose). La Cmax moyenne n’était que de 2,84 mg/L après l’administration de 60 mg/kg (Cmax inférieure à celle produite chez l’humain par la dose thérapeutique à l’état d’équilibre). Les doses de sorafenib de 30 et 60 mg/kg ont réduit la fréquence cardiaque. Toutefois, les effets possibles sur la tension artérielle, la fréquence cardiaque et les paramètres de l’ECG du principal métabolite chez l’humain, soit M-2 (qui est absent chez le chien), n’ont pas été examinés au cours de ces études.
Les effets possibles sur la diurèse, les paramètres pharmacologiques sanguins, la glycémie, la fonction du SNC et le tractus gastro-intestinal ont été étudiés chez des rats après l’administration de doses uniques par voie orale. Selon les résultats, le sorafenib ne produit pas d’effets indésirables pertinents.
Les effets du sorafenib sur les canaux potassiques hERG ont été étudiés sur des cellules d’ovaire de hamster chinois transfectées de façon stable avec l’ADNc des canaux hERG (N = 3 à 12/traitement). Le pourcentage d’inhibition moyen du courant hERG était de 11 % à une concentration de 1 mcM, de 19 % à une concentration de 3 mcM et de 37 % à une concentration de 10 mcM (concentrations nominales de sorafenib), par rapport à 0 % pour l’excipient.
Les effets du sorafenib sur le potentiel d’action ont été évalués à partir de fibres cardiaques de Purkinje de lapin isolées (N = 4 ou 5/traitement). L’augmentation moyenne de la durée du potentiel d’action à une repolarisation de 90 % a été de 14,0 ms à une concentration de 0,1 mcM, de 17,6 ms à une concentration de 10 mcM et de 28,8 ms à une concentration de 20 mcM (concentrations nominales de sorafenib), par rapport à 0 ms pour l’excipient. Il y a eu une réduction proportionnelle à la dose du plateau du potentiel d’action.
Pharmacocinétique
La liaison du sorafenib aux protéines a été élevée et liée à l’espèce. La fraction non liée aux
protéines plasmatiques (fu) a été d’environ 0,5 % chez la souris, le rat et l’humain, 0,9 % chez le chien et 2,0 % chez le lapin. On a constaté que l’albumine était une importante protéine fixatrice dans le plasma humain.
Des études in vitro sur des hépatocytes humains en culture ont indiqué que le sorafenib n’avait pas de pouvoir inducteur sur des isoformes majeures du CYP. L’effet inhibiteur du sorafenib sur diverses isoformes du CYP et d’UGT a été étudié dans des microsomes hépatiques humains in vitro. Le sorafenib inhibe la glucuronidation par la voie des isoenzymes UGT1A1 et UGT1A9. L’exposition systémique aux substrats des isoenzymes UGT1A1 et UGT1A9 peut être accrue quand ces substrats sont administrés avec le sorafenib. Seuls de légers effets inhibiteurs sur les isoenzymes CYP2C19, CYP2D6 et CYP3A4 ont été observés, les valeurs de Ki ayant été de 17 mcM, 22 mcM, et 29 mcM, respectivement. Le sorafenib les isoenzymes CYP2B6 et CYP2C8 in vitro, les valeurs Ki étant respectivement de 6 et de 1 à 2 mcM. L’exposition systémique aux substrats des isoenzymes CYP2B6 et CYP2C8 peut être accrue quand ces substrats sont administrés avec le sorafenib. Le sorafenib est un inhibiteur compétitif de l’isoenzyme CYP2C9, la valeur Ki étant de 7 à 8 mcM.
Chez des rates, le sorafenib marqué au 14C et/ou ses métabolites radio-marqués ont traversé la barrière placentaire dans une mesure faible ou modérée. La radioactivité était distribuée de façon homogène dans la plupart des organes et tissus des fœtus. L’exposition des organes et tissus chez les fœtus n’a pas dépassé celle des organes et tissus correspondants chez les mères, sauf pour ce qui est du cerveau des fœtus, dont l’exposition a été 2,3 fois supérieure à celle du cerveau des mères. Après l’administration par voie orale de tosylate de sorafenib marqué au 14C, une quantité remarquable de la radioactivité a été retrouvée dans le lait de rates en lactation.
17 Monographies de référence
- 1. NEXAVARMD, (comprimés de sorafenib à 200 mg), numéro de contrôle de la présentation 292117, Monographie de produit, Bayer Inc. (2025-06-05)