


Monographie de produit - Sandoz Sunitinib
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Orale | Capsules en gélatine dure dosées à 12,5, 25, 37,5 et 50 mg | Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
Sandoz Sunitinib est indiqué pour :
le traitement des tumeurs stromales gastro-intestinales (TSGI, ou GIST, pour gastrointestinal stromal tumor) après l’échec du traitement par le mésylate d’imatinib pour cause de résistance ou d’intolérance.
L’approbation de sunitinib est fondée sur le temps écoulé avant la reprise évolutive du cancer. Le bienfait sur le plan de la survie globale n’a pas pu être confirmé (voir ESSAIS CLINIQUES).
le traitement de l’adénocarcinome rénal métastatique (ARM, ou MRCC, pour metastatic renal cell carcinoma) à cellules claires.
L’approbation de sunitinib dans le traitement de l’ARM est fondée sur les résultats statistiquement significatifs qui ont été obtenus pour la survie sans évolution chez des patients présentant un indice fonctionnel favorable (ECOG 0-1). On a noté une tendance favorable sur le plan de la survie globale (voir ESSAIS CLINIQUES).
le traitement des tumeurs neuroendocrines pancréatiques bien différenciées, non résécables et évolutives, à un stade avancé ou métastatique.
L’approbation de sunitinib dans le traitement des tumeurs neuroendocrines pancréatiques se fonde sur la survie sans évolution chez des patients présentant un indice fonctionnel favorable (ECOG 0-1) (voir ESSAIS CLINIQUES).
Personnes âgées (> 65 ans) :
Parmi les 825 patients atteints d’une TSGI ou d’un ARM qui ont reçu sunitinib dans les essais cliniques, 277 (34 %) avaient 65 ans ou plus. Dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques, 22 patients (27 %) du groupe sunitinib avaient 65 ans ou plus.
Dans l’ensemble, on n’a pas décelé de différence sur le plan de l’innocuité ou de l’efficacité entre les sujets âgés et les plus jeunes.
Pédiatrie :
L’innocuité et l’efficacité de sunitinib chez l’enfant n’ont pas été établies (voir MISES EN GARDE ET PRÉCAUTIONS et TOXICOLOGIE).
CONTRE-INDICATIONS
Sandoz Sunitinib est contre-indiqué dans les cas d’hypersensibilité au sunitinib ou à l’un des autres ingrédients de Sandoz Sunitinib Sandoz Sunitinib . Voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
Sandoz Sunitinib est contre-indiqué chez la femme enceinte.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions
Les patients traités par Sandoz sunitinib doivent être sous la surveillance d’un médecin qualifié ayant de l’expérience dans l’administration des antinéoplasiques.
- Hémorragie tumorale (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie).
Baisse de la fraction d’éjection ventriculaire gauche (FEVG), y compris des cas mortels (voir
MISES EN GARDE ET PRÉCAUTIONS, Dysfonctionnement ventriculaire gauche).
- Hypertension (voir MISES EN GARDE ET PRÉCAUTIONS, Hypertension).
Prolongation de l’intervalle QT, y compris des cas mortels (voir MISES EN GARDE ET
PRÉCAUTIONS, Prolongation de l’intervalle QT et INTERACTIONS MÉDICAMENTEUSES).
- Cardiomyopathie, y compris des cas mortels (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Manifestations cérébrovasculaires et cardiovasculaires, y compris des cas mortel (voir MISES
EN GARDE ET PRÉCAUTIONS, Manifestations thromboemboliques artérielles).
- Embolie pulmonaire, y compris des cas mortels (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Microangiopathie thrombotique, y compris des cas mortels (voir MISES EN GARDE ET
PRÉCAUTIONS, Microangiopathie thrombotique).
- Le sunitinib n’a pas été étudié chez des patients souffrant de dysfonctionnement hépatique sévère.
- Hépatotoxicité mortelle (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique et Dysfonctionnement thyroïdien et EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Myopathie et/ou rhabdomyolyse, y compris des cas mortels (voir EFFETS INDÉSIRABLES,
Effets indésirables signalés après la commercialisation du produit).
- Insuffisance rénale, y compris des cas mortels (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Syndrome réversible de leucoencéphalopathie postérieure, y compris des cas mortels (voir
MISES EN GARDE ET PRÉCAUTIONS, Convulsions et EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
- Épanchement pleural, y compris des cas mortels (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Carcinogenèse et mutagenèse
On a évalué le potentiel carcinogène du sunitinib chez des souris transgéniques rasH2 et des rats Sprague-Dawley.
Chez les souris transgéniques rasH2, des cas de cancer gastroduodénal et d’hyperplasie de la muqueuse gastrique de même qu’une incidence d’hémangiosarcomes supérieure à celle attendue ont été observés après 1 et 6 mois de traitement à des doses ≥ 25 mg/kg/jour (≥ 7,3 fois l’ASC obtenue chez les patients traités à la dose quotidienne recommandée [DQR]). Il n’y a pas eu d’altérations prolifératives chez ces souris à la dose de 8 mg/kg/jour (≥ 0,7 fois l’ASC obtenue chez les patients traités à la DQR).
Dans une étude de cancérogénicité de 2 ans menée chez le rat, l’administration du sunitinib (0, 0,33, 1 ou 3 mg/kg/jour) selon des cycles de 28 jours suivis de périodes de 7 jours sans médicament a été associée à des carcinomes des glandes de Brunner et à une augmentation de la fréquence d’hyperplasie et de phéochromocytomes médullosurrénaliens chez les rats mâles qui avaient reçu 3 mg/kg/jour pendant plus d’un an (≥ 7,8 fois l’ASC obtenue chez les patients traités à la dose quotidienne recommandée [DQR]).
La pertinence de ces observations chez l’être humain reste à confirmer (voir TOXICOLOGIE, Cancérogénicité).
On a évalué le potentiel mutagène du sunitinib au cours d’une série d’essais in vitro (mutation bactérienne [épreuve d’Ames], aberration chromosomique de lymphocytes humains) et in vivo (test du micronoyau dans les cellules de moelle osseuse du rat); le sunitinib n’a pas causé de lésion chromosomique.
Cardiovasculaire
Hypertension
La tension artérielle des sujets a été surveillée de façon systématique au cours des essais cliniques. L’hypertension a été très fréquemment signalée comme effet indésirable chez les sujets présentant des tumeurs solides, notamment des TSGI et des adénocarcinomes rénaux réfractaires aux cytokines1. Dans un essai sur l’ARM mené chez des patients jamais traités, 2 sujets ont dû abandonner en cours de route en raison d’une hypertension liée au traitement, y compris un cas d’hypertension maligne. Dans l’essai sur les tumeurs neuroendocrines pancréatiques, un sujet a dû abandonner en cours de route en raison d’une hypertension de grade 3 liée au traitement.
Dans l’étude sur les TSGI (essai A), l’hypertension (tous grades confondus) a été signalée comme effet indésirable chez 51/257 patients (19 %) sous sunitinib et 7/102 patients (7 %) sous placebo; elle était sévère (TAS > 200 mmHg ou TAD > 110 mmHg) chez 9/237 patients (4 %) sous sunitinib, mais chez aucun patient sous placebo. L’hypertension n’a entraîné aucun report de traitement ni réduction de la dose de sunitinib lors de l’essai déterminant sur les TSGI.
1 Lors des essais cliniques initiaux dont les principaux participants étaient atteints de TSGI et d’ARM réfractaires aux cytokines.
Dans l’essai sur l’ARM jamais traité, environ 30 % des patients sous sunitinib et 2 % des patients sous interféron-α (IFN-α) ont présenté une hypertension liée au traitement; elle était sévère (TAS > 200 mmHg ou TAD > 110 mmHg) chez 9 % des patients sous sunitinib et 1 % des patients sous IFN-α.
Dans les essais sur l’ARM réfractaire aux cytokines, une hypertension (tous grades confondus) a été signalée en tant qu’effet indésirable chez 47/169 patients (28 %) sous sunitinib. Une élévation de la tension artérielle (TAS > 150 mmHg ou TAD > 100 mmHg) a été observée au moins 1 fois chez 86 des 165 patients (52 %), et elle était sévère (TAS > 200 mmHg ou TAD > 110 mmHg) chez 10 des 165 patients (6 %). Elle a nécessité un report du traitement ou une réduction de dose chez 8 des 165 patients (4 %).
Dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques, une hypertension liée au traitement a été signalée chez 19/83 patients (23 %) sous sunitinib et 3/82 patients (4 %) sous placebo. Cette hypertension était de grade 3 chez 8/83 patients (10 %) sous sunitinib et 0/82 patient (0 %) sous placebo. Dans le groupe sunitinib, l’hypertension a nécessité un report du traitement ou une réduction de dose chez 6/83 patients (7 %). L’hypertension était sévère (TAS > 200 mmHg ou TAD > 110 mmHg) chez 8/80 patients (10 %) sous sunitinib et 2/76 patients (3 %) sous placebo.
Il faut surveiller la tension artérielle des patients qui reçoivent Sandoz Sunitinib et traiter l’hypertension, le cas échéant, au moyen d’un antihypertenseur standard. Un arrêt temporaire du traitement par Sandoz Sunitinib est recommandé dans les cas d’hypertension sévère. Le traitement peut être repris une fois l’hypertension maîtrisée.
Les patients dont l’hypertension n’est pas maîtrisée malgré une médication ne doivent pas être traités par Sandoz Sunitinib .
De graves cas de dissection artérielle ont été signalés chez des patients traités par un inhibiteur de tyrosine kinases ciblant le VEGFR, dont le sunitinib, même en l’absence d’hypertension.
Dysfonctionnement ventriculaire gauche
Des complications cardiovasculaires (insuffisance cardiaque, troubles du myocarde [voir la sous-section Manifestations thromboemboliques artérielles] et cardiomyopathie), parfois mortelles, ont été signalées dans le cadre du programme de pharmacovigilance. Durant un traitement par sunitinib, on a observé une baisse de la fraction d’éjection ventriculaire gauche (FEVG) ≥ 20 % et sous la limite inférieure de la normale (LIN) chez environ 2 % des patients ayant une TSGI, 4 % des patients ayant un ARM réfractaire aux cytokines et 2 % des témoins sous placebo.
Dans la phase de traitement à double insu de l’essai A sur les TSGI, 22 patients (11 %) sous sunitinib et 3 témoins (3 %) sous placebo ont présenté une baisse de la FEVG sous la LIN pendant le traitement. Chez 9 des 22 sujets du groupe sunitinib, la FEVG est revenue à la normale spontanément; chez 5 autres, elle est revenue à la normale à la suite d’une intervention notée au dossier (réduction de la dose chez 1 patient, ajout d’un antihypertenseur ou d’un diurétique chez les 4 autres); 6 sujets ont abandonné l’étude avant qu’on puisse noter un retour à la normale; enfin, 2 sujets d’un sous-groupe de 3 (1 %) ayant présenté une réduction de la fonction systolique ventriculaire gauche de grade 3 menant à une FEVG < 40 % sont morts avant
la reprise du traitement à l’étude.
Durant l’étude sur l’ARM jamais traité, 27 % et 15 % des patients sous sunitinib et sous IFN-α, respectivement, ont présenté une FEVG inférieure à la LIN. Une insuffisance cardiaque a été diagnostiquée chez 2 patients (< 1 %) sous sunitinib. L’un des patients souffrant d’insuffisance cardiaque a interrompu l’étude.
Dans les études 1 et 2 sur l’ARM réfractaire aux cytokines, 24 patients en tout (14 %) ont eu des valeurs de la FEVG sous la LIN durant le traitement par sunitinib. La FEVG est revenue à la normale spontanément chez 5 d’entre eux; chez 5 autres, elle est revenue à la normale après une intervention notée au dossier (diminution de la dose chez 3 patients; ajout d’un antihypertenseur ou d’un diurétique chez 2 patients); 8 patients ont abandonné l’étude sans qu’on note de retour à la normale, et 6 patients poursuivent l’étude sans que leur FEVG se soit rétablie.
Dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques, une insuffisance cardiaque mortelle a été signalée chez 2 patients (2 %) sous sunitinib, mais aucun patient sous placebo.
Les patients ayant subi une complication ou une intervention cardiovasculaire (infarctus du myocarde, y compris l’angine sévère/instable, pontage coronarien ou pontage d’une artère périphérique, insuffisance cardiaque symptomatique, accident vasculaire cérébral ou accident ischémique transitoire, embolie pulmonaire) moins de 12 mois avant l’administration du sunitinib ont été exclus des essais cliniques sur sunitinib. On ne sait donc pas si de tels patients sont plus exposés au dysfonctionnement ventriculaire gauche associé à sunitinib. Il est conseillé aux médecins de soupeser le risque en regard des bienfaits potentiels du traitement. Durant un traitement par sunitinib, il faut surveiller étroitement ces patients, afin de déceler tout signe ou symptôme d’insuffisance cardiaque, et procéder à des évaluations initiales et périodiques de la FEVG. Chez les patients exempts de facteurs de risque cardiaque, il est conseillé d’évaluer la fraction d’éjection au départ.
En présence de signes cliniques d’insuffisance cardiaque, il est recommandé de mettre fin au traitement par sunitinib. Chez les patients exempts de signes d’insuffisance cardiaque, mais dont la fraction d’éjection est < 50 % et inférieure de > 20 % à sa valeur initiale, il faut interrompre l’administration de sunitinib ou réduire la dose du médicament.
Prolongation de l’intervalle QT
Une prolongation de l’intervalle QT, parfois mortelle, associée à l’emploi de sunitinib a été rapportée dans les essais cliniques. Il existe des données cliniques démontrant que sunitinib prolonge les intervalles QT et PR et diminue la fréquence cardiaque (voir PHARMACOLOGIE CLINIQUE). Les patients qui accusaient une prolongation de l’intervalle QTc ou un bloc auriculoventriculaire ou qui prenaient des médicaments pouvant altérer le rythme cardiaque ont été exclus des essais déterminants. On ne connaît donc pas l’innocuité de sunitinib dans ces populations. Comme la prolongation excessive de l’intervalle PR peut provoquer un bloc auriculoventriculaire, il faut faire preuve de prudence lorsqu’on prescrit sunitinib en association avec d’autres médicaments qui peuvent entraîner une prolongation de l’intervalle PR, par exemple les bêtabloquants, les bloqueurs des canaux calciques, les digitaliques et les inhibiteurs de la protéase du VIH.
D’après les résultats des essais précliniques (in vitro et in vivo), sunitinib entraîne une prolongation de l’intervalle QT (voir PHARMACOLOGIE DÉTAILLÉE).
Il faut être particulièrement vigilant lorsqu’on administre sunitinib à des patients dont le risque de torsades de pointes, sous l’effet de médicaments pouvant prolonger l’intervalle QTc, est plus élevé que la normale, de même qu’à ceux qui, outre sunitinib, prennent un médicament pouvant prolonger l’intervalle QTc (voir INTERACTIONS MÉDICAMENTEUSES).
La bradycardie et le bloc auriculoventriculaire sont des facteurs de risque reconnus de torsades de pointes. Pour cette raison, et puisque sunitinib provoque une prolongation de l’intervalle QTc accompagnée d’une prolongation des intervalles PR et RR, le risque d’altération du rythme cardiaque est particulièrement préoccupant. Le risque de torsades de pointes est accru en cas de prolongation de l’intervalle QT. Des torsades de pointes ont été observées chez moins de 0,1 % des patients exposés à sunitinib.
Le traitement par sunitinib doit être interrompu en présence de symptômes évocateurs d’une arythmie.
Microangiopathie thrombotique
Des cas de microangiopathie thrombotique (MAT), y compris de purpura thrombocytopénique thrombotique (PTT) et de syndrome hémolytique et urémique (SHU), ayant parfois évolué vers une insuffisance rénale ou la mort, sont survenus durant les essais cliniques et dans le cadre du programme de pharmacovigilance chez des patients traités par sunitinib en monothérapie ou en association avec le bevacizumab (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit). Il faut cesser définitivement le traitement par sunitinib chez les patients qui présentent une MAT. Une inversion des effets de la MAT a été observée après l’arrêt du traitement, ce qui concorde avec un rôle décrit des inhibiteurs de la voie du VEGF dans une telle situation. Sunitinib n’est pas indiqué en association avec d’autres agents.
Manifestations thromboemboliques veineuses/embolie pulmonaire
Dans la phase de traitement à double insu d’une étude de phase III sur les TSGI, 7 patients (3 %) du groupe sunitinib ont présenté un trouble thromboembolique veineux (aucun patient dans le groupe placebo); les manifestations, en l’occurrence des thromboses veineuses profondes, ont été de grade 3 chez 5 d’entre eux, et de grade 1 ou 2 chez les 2 autres. Le traitement a été cessé chez 4 de ces 7 patients après la détection des premiers signes de thrombose veineuse profonde. En outre, 4 patients traités par sunitinib ont subi une embolie pulmonaire de grade 3 ou 4; leur médication a été interrompue ou espacée, pour être reprise plus tard; 2 témoins sous placebo ont également subi une embolie pulmonaire. Aucun cas de mortalité attribuable à une embolie pulmonaire n’a été rapporté.
Une manifestation thromboembolique veineuse s’est produite pendant le traitement chez 13 (3 %) des patients recevant sunitinib pour un ARM jamais traité et 4 (2 %) des sujets des 2 études sur l’ARM réfractaire aux cytokines. Sept (7) des patients non traités auparavant pour un ARM ont subi une embolie pulmonaire de grade 2 (1 cas) ou 4 (6 cas), et 6 ont subi une thrombose veineuse profonde, dont 3 de grade 3. Le traitement a dû être interrompu chez un des sujets de l’étude sur les ARM réfractaires aux cytokines ayant souffert d’une embolie pulmonaire. Dans le
groupe recevant l’IFN-α pour un ARM jamais traité, des manifestations thromboemboliques veineuses ont touché 6 patients (2 %) : thrombose veineuse profonde de grade 3 dans 1 cas (< 1 %) et embolie pulmonaire dans 5 cas (1 %), tous de grade 4.
Un patient (1 %) ayant reçu sunitinib pour traiter une tumeur neuroendocrine pancréatique a subi une manifestation thromboembolique, comparativement à 5 patients (6 %) ayant reçu un placebo. Le patient sous sunitinib a présenté une thrombose de grade 2. Chez les 5 patients sous placebo qui ont présenté une manifestation thromboembolique, 2 patients ont subi une thromboembolie veineuse profonde (de grade 3 chez l’un et de grade 2 chez l’autre), 2 patients ont subi une embolie pulmonaire (de grade 3 chez l’un et de grade 4 chez l’autre) et 1 patient a subi une thrombose de la veine jugulaire.
Manifestations thromboemboliques artérielles
Des manifestations thromboemboliques artérielles, parfois mortelles, ont été signalées chez des patients traités par le sunitinib. L’accident vasculaire cérébral, l’accident ischémique transitoire et l’infarctus cérébral comptaient parmi les manifestations les plus fréquentes. Les facteurs de risque associés à ce type de manifestation, outre l’affection maligne sous-jacente et l’âge (≥ 65 ans), incluaient l’hypertension, le diabète et des antécédents de maladie thromboembolique.
Des cas d’ischémie myocardique et d’infarctus du myocarde, parfois mortels, ont été signalés dans le cadre du programme de pharmacovigilance. Par conséquent, la prudence est mise lorsque l’on emploie Sandoz Sunitinib chez des patients qui sont exposés à un risque d’ischémie myocardique ou d’infarctus du myocarde ou qui ont des antécédents de telles manifestations thromboemboliques artérielles.
Durant les essais cliniques qui visaient à obtenir l’approbation des indications de sunitinib pour le traitement des TSGI et de l’ARM, on n’a observé aucun cas d’ischémie ni d’infarctus du myocarde chez les patients ayant une TSGI, qu’ils aient reçu sunitinib ou un placebo. Deux (2) patients atteints d’un ARM jamais traité ont subi un infarctus du myocarde de grade 4 lié au traitement, et 2 patients ont présenté une ischémie myocardique de grade 3. Deux (2) patients ayant un ARM réfractaire aux cytokines ont eu une ischémie du myocarde de grade 3, 1 patient a subi un effet « toxique cardiovasculaire » de grade 2 déclaré en tant qu’effet indésirable et 1 patient est mort d’un infarctus du myocarde durant le traitement.
Il est ressorti de l’analyse des données groupées de 10 essais cliniques sur l’emploi du sunitinib pour le traitement de l’ARM, des TSGI et des tumeurs neuroendocrines pancréatiques menés auprès de 7115 sujets que la fréquence de l’ischémie myocardique/l’infarctus du myocarde avait été de 2,0 %.
Interactions médicamenteuses
Le sunitinib est principalement métabolisé par l’isoenzyme CYP3A4. Il existe un risque d’interactions avec les médicaments inhibiteurs ou inducteurs de cette isoenzyme (voir INTERACTIONS MÉDICAMENTEUSES).
Système endocrinien/métabolisme
Effets sur la fonction surrénale
Durant les études précliniques où l’on a administré le sunitinib de façon répétée à des rats et à des singes pendant 14 jours à 9 mois, on a observé un effet toxique sur les glandes surrénales à une concentration plasmatique à peine supérieure (1,1 fois) à l’ASC mesurée durant les essais cliniques. Hémorragie, nécrose, congestion, hypertrophie et inflammation constituent les altérations histologiques observées dans les glandes surrénales. Au cours des essais cliniques, les examens d’imagerie (TDM ou IRM) de 336 patients traités par sunitinib n’ont révélé aucun signe d’hémorragie ni de nécrose des surrénales. On a soumis plus de 400 sujets à des épreuves de stimulation par l’hormone corticotrope (ACTH) durant de nombreux essais cliniques sur sunitinib. Pendant les essais sur les TSGI, 13 patients, dont le résultat de ces épreuves était normal au départ, ont obtenu des résultats anormaux par la suite : taux maximal de cortisol post-stimulation inférieur à la normale (497 nmol/L ou 18 mcg/dL), absence de hausse normale du taux de cortisol en réponse à la stimulation (193 nmol/L ou 7 mcg/dL) ou taux de cortisol non multiplié par deux en réponse à un test au gel d’ACTH. On n’a rapporté aucune manifestation d’insuffisance surrénale chez ces patients. Au cours des études sur l’ARM réfractaire aux cytokines, 28 patients dont le résultat des épreuves était normal au départ ont eu des résultats anormaux par la suite, et 3 patients ont présenté une insuffisance surrénale en cours de traitement, mais qui, de l’avis de l’investigateur, n’était pas liée à l’emploi de sunitinib.
On doit surveiller les patients traités par sunitinib, afin de déceler toute insuffisance surrénale quand ils sont soumis à diverses situations stressantes telles qu’une intervention chirurgicale, un trauma ou une infection sévère.
Hypoglycémie
Des diminutions de la glycémie, parfois symptomatiques sur le plan clinique et ayant de graves conséquences, ont été signalées lors du traitement par sunitinib, tant chez des patients diabétiques que non diabétiques. Il est donc recommandé de vérifier régulièrement la glycémie chez tous les patients. Dans le cas de ceux recevant des antidiabétiques, il est possible que la dose doive être ajustée pour réduire au minimum le risque d’hypoglycémie.
Dysfonctionnement thyroïdien
Dans les cas de TSGI, une hypothyroïdie est apparue durant le traitement chez 4 % des patients traités par sunitinib vs 1 % des témoins sous placebo. Même si elle n’a fait l’objet d’aucune analyse prospective dans le cadre des essais cliniques, l’hypothyroïdie liée au traitement a été déclarée à titre d’effet indésirable chez 15 % des patients du groupe sunitinib et 2 patients (0,6 %) du groupe IFN-α, au cours de l’étude sur l’ARM jamais traité, de même que chez 4 % des sujets des deux essais sur l’ARM réfractaire aux cytokines. Par ailleurs, on a signalé des hausses du taux de l’hormone thyréotrope (TSH) chez 2 % des patients atteints d’un ARM réfractaire aux cytokines. L’hypothyroïdie liée au traitement a été déclarée à titre d’effet indésirable chez 5/83 patients (6 %) sous sunitinib dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques et chez 1/82 patient (1 %) des patients sous placebo.
Des cas d’hyperthyroïdie, quelquefois suivie d’une hypothyroïdie, et des cas de thyroïdite ont été signalés peu souvent dans le cadre des essais cliniques et après le lancement du produit.
On recommande une évaluation de la fonction thyroïdienne en laboratoire chez tous les patients avant la mise en route du traitement, puis tous les 3 mois durant le traitement par le sunitinib. Il
faut surveiller de près les patients afin de déceler les signes et symptômes d’un dysfonctionnement thyroïdien pendant le traitement par le sunitinib. Les patients qui présentent des signes ou des symptômes évocateurs d’un dysfonctionnement thyroïdien, tels que la fatigue, doivent être soumis à des examens de laboratoire permettant d’évaluer la fonction thyroïdienne et recevoir, s’il y a lieu, les soins standard qui s’imposent. Une hormonothérapie thyroïdienne substitutive devrait être mise en route et poursuivie conformément aux recommandations contenues dans les lignes directrices en vigueur. La posologie devrait être réglée avec soin afin de réduire le risque d’insuffisance hépatique rapide et imprévisible inhérent à l’administration conjointe de sunitinib. Une surveillance attentive des fonctions hépatique et thyroïdienne s’impose chez les patients sous hormonothérapie thyroïdienne substitutive qui reçoivent sunitinib (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Appareil digestif
Œsophagite
Des cas d’œsophagite ont été signalés dans le cadre des essais cliniques et après la commercialisation du produit.
Perforation du tube digestif
Des cas de complications gastro-intestinales graves, parfois même mortelles, y compris une perforation du tube digestif (probablement attribuable à une nécrose tumorale), sont survenus chez des patients porteurs de tumeurs abdominales traités par sunitinib.
Troubles gastro-intestinaux
Dans le cadre de 6 essais cliniques regroupant principalement des patients atteints de TSGI et d’ARM, et dont les données ont été groupées, les nausées, la diarrhée, la stomatite, la dyspepsie et les vomissements ont été les effets indésirables de nature gastro-intestinale liés au traitement les plus couramment signalés. Au besoin, les soins de soutien à fournir dans les cas d’effets indésirables gastro-intestinaux peuvent comprendre un antiémétique ou un antidiarrhéique.
Hémorragie
Parmi les complications hémorragiques signalées depuis la mise en marché du sunitinib, dont certaines ont été mortelles, mentionnons les hémorragies digestives, pulmonaires, tumorales, cérébrales et des voies urinaires. Au cours de la phase de traitement à double insu de l’étude déterminante (essai A) sur les TSGI, des complications hémorragiques sont survenues chez 20 % (41/202) des patients recevant sunitinib et 11 % (11/102) des témoins sous placebo; elles étaient de grade 3 ou 4 chez 7 % (14/202) des sujets traités par le sunitinib et 9 % (9/102) des témoins. En outre, 1 sujet sous placebo est mort d’une hémorragie digestive durant le 2e cycle de traitement.
Dans l’étude sur l’ARM jamais traité, 28 % des patients recevant sunitinib et 3 % des patients sous IFN-α ont connu des complications hémorragiques liées au traitement. Le nombre de patients touchés par des complications hémorragiques de grade 3 ou plus liées au traitement a été de 11 (2,1 %) sous sunitinib et de 1 (0,3 %) sous IFN-α.
Dans le traitement de l’ARM réfractaire aux cytokines, des complications hémorragiques se sont
produites chez 26 % (50/169) des patients sous sunitinib; la plupart étaient de grade 1 ou 2, mais il y a eu un cas d’hémorragie de grade 3 (plaie à un pied). Deux (2) sujets qui avaient des métastases aux poumons ont présenté une hémoptysie que l’on a jugée attribuable au sunitinib.
Le plus souvent, les complications hémorragiques ont pris la forme d’une épistaxis. Une épistaxis liée au traitement a été signalée chez 16/83 patients (19 %) ayant reçu sunitinib pour traiter une tumeur neuroendocrine pancréatique et chez 2 patients (2 %) ayant reçu un placebo. Chez les patients ayant une TSGI, un ARM ou une tumeur neuroendocrine pancréatique, on a aussi observé des hémorragies rectales, gingivales, digestives hautes, génitales et des hémorragies de plaies, mais moins fréquemment.
Dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques, une épistaxis de grade 3 a été signalée chez 1/83 patient (1 %) sous sunitinib, mais aucune complication hémorragique de grade 3 ou 4 n’a été signalée. Les patients sous placebo n’ont pas subi de complication hémorragique de grade 3 ou 4. Des complications hémorragiques (excluant l’épistaxis) liées au traitement sont survenues chez 16/83 patients (19 %) sous sunitinib et 3/82 patients (4 %) sous placebo.
On a observé des cas d’hémorragie tumorale liée au traitement chez des patients traités par le sunitinib. Ces complications peuvent être soudaines; dans les cas de tumeurs pulmonaires, elles peuvent prendre la forme d’une hémoptysie ou d’une hémorragie pulmonaire sévères et potentiellement mortelles. Deux sujets traités par le sunitinib au cours d’un essai clinique sont morts d’une hémorragie pulmonaire; ils étaient atteints d’un cancer du poumon non à petites cellules métastatique. L’examen histologique a révélé la présence de cellules épidermoïdes chez les 2 sujets. Le sunitinib n’est pas indiqué contre le cancer du poumon non à petites cellules. Une hémorragie tumorale de grade 3 ou 4 liée au traitement s’est produite chez 4 des 257 patients (environ 2 %) ayant une TSGI traitée par le sunitinib. On a différé l’administration de sunitinib chez 1 des sujets ayant subi une hémorragie tumorale, mais il n’y a eu aucun cas d’arrêt du traitement pour cause d’hémorragie tumorale.
L’évaluation systématique de cette complication devrait inclure une série d’hémogrammes et un examen physique.
Troubles sanguins
Des cas de baisse du nombre absolu de neutrophiles de grades 3 et 4 ont été signalés chez 13,1 % et 0,9 % des patients, respectivement. Au cours de l’essai déterminant (essai A) sur les TSGI, on a signalé 1 cas de neutropénie avec fièvre chez un sujet traité par le sunitinib. Un cas mortel de coagulation intravasculaire disséminée consécutive à une septicémie a également été rapporté. Des cas de baisse de la numération plaquettaire de grades 3 et 4 ont été signalés chez 4 % et 0,5 % des patients, respectivement. Dans l’ensemble, ces manifestations n’ont pas été cumulatives, elles se sont révélées réversibles et n’ont pas nécessité l’arrêt du traitement. De rares cas mortels de pneumonie et de septicémie, avec ou sans neutropénie, ont aussi été signalés. Il est recommandé de procéder à un hémogramme au début de chaque cycle de traitement par Sandoz Sunitinib . Les soins prodigués en cas de troubles sanguins peuvent inclure l’administration de facteurs de stimulation des colonies.
Fonction hépatique/biliaire/pancréatique
Le sunitinib a été associé à une hépatotoxicité, laquelle peut entraîner une insuffisance hépatique ou la mort. Des cas d’insuffisance hépatique ont été recensés pendant les essais cliniques (< 1 %) et après la commercialisation du produit. Ce type d’insuffisance se manifeste notamment par un ictère, une hausse du taux de transaminases et/ou une hyperbilirubinémie en association avec une encéphalopathie, une coagulopathie et/ou une insuffisance rénale. Il convient de procéder à des épreuves de la fonction hépatique (alanine aminotransférase [ALAT], aspartate aminotransférase [ASAT] et bilirubine) avant l’instauration du traitement, pendant chaque cycle de traitement et au besoin, selon le tableau clinique. On doit interrompre l’administration de Sandoz Sunitinib en cas de réaction hépatique indésirable d’origine médicamenteuse de grade 3 ou 4, et l’abandonner définitivement si le problème persiste. Ne pas réinstaurer le traitement par Sandoz Sunitinib si le patient présente subséquemment des modifications sévères de la fonction hépatique ou encore des signes et des symptômes d’insuffisance hépatique.
L’innocuité de sunitinib n’a pas été établie chez les patients dont le taux d’ALAT ou d’ASAT était 2,5 fois plus élevé que la limite supérieure de la normale (LSN) en l’absence de métastases au foie et 5,0 fois plus élevé en présence de métastases.
On a signalé des cas de pancréatite lors des essais cliniques sur le sunitinib. Dans l’étude sur les TSGI, on a observé des hausses du taux de lipase sérique de grades 3 et 4 chez 20 sujets (10 %) traités par le sunitinib, versus 7 témoins (7 %) sous placebo, et des hausses du taux d’amylase de grades 3 et 4 chez 10 sujets (5 %) traités par le sunitinib, versus 3 témoins (3 %) sous placebo. Dans les études sur l’ARM jamais traité, des élévations de grade 3 ou 4 des taux d’amylase et de lipase ont été décelées à des fréquences respectives de 6 % et de 18 % dans le groupe sunitinib et de 3 % et de 7 % dans le groupe IFN-α. Dans les études sur l’ARM réfractaire aux cytokines, des augmentations de grade 3 ou 4 de l’amylase et de la lipase ont été observées chez 4,8 % et 16,9 %, respectivement, des patients traités par le sunitinib. Tant dans le traitement des TSGI que dans celui de l’ARM, les hausses de la lipase ont été transitoires et n’ont généralement pas été associées à des signes ni à des symptômes de pancréatite. Une insuffisance hépatique a été signalée chez moins de 1 % des patients traités par le sunitinib pour une tumeur solide. En présence de symptômes de pancréatite ou d’insuffisance hépatique, il faut cesser d’administrer Sandoz Sunitinib et prodiguer les soins qui s’imposent.
Des cas de cholécystite, y compris de cholécystite alithiasique et de cholécystite emphysémateuse, dont certains d’issue fatale, ont été signalés chez des patients traités par le sunitinib.
Troubles du métabolisme et de l’alimentation
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale, dont certains mortels, ont été observés, quoique rarement, au cours des essais cliniques et ont été signalés dans le cadre du programme de pharmacovigilance chez des patients traités par le sunitinib. Les patients prédisposés au syndrome de lyse tumorale sont généralement ceux dont la charge tumorale est élevée avant le traitement. Ces patients doivent faire l’objet d’une étroite surveillance et être traités en fonction des besoins cliniques.
Système nerveux
Convulsions
Le sunitinib n’a pas fait l’objet d’une évaluation chez les patients porteurs de métastases avérées au cerveau. Au cours des essais cliniques sur le sunitinib, on a observé des épisodes de convulsions chez < 1 % des sujets porteurs de métastases au cerveau objectivées par radiographie.
En outre, de rares cas (< 1 %) de convulsions associées à des signes radiologiques d’un syndrome réversible de leucoencéphalopathie postérieure ont été rapportés, dont certains à l’issue mortelle. Les sujets ayant des convulsions accompagnées de signes ou de symptômes compatibles avec ce syndrome, tels que hypertension, céphalée, baisse de la vigilance, altération des facultés mentales et perte de vision, y compris la cécité d’origine corticale, doivent recevoir les soins nécessaires, dont une médication pour maîtriser l’hypertension. Il est recommandé d’interrompre le traitement par le sunitinib, puis de décider de l’utilité de le reprendre une fois le sujet rétabli; les preuves en faveur d’une reprise du traitement sont cependant très limitées.
Ostéonécrose de la mâchoire
Des cas d’ostéonécrose de la mâchoire ont été rapportés chez les patients prenant du sunitinib. Par conséquent, l’administration de sunitinib pourrait constituer un facteur de risque additionnel d’ostéonécrose de la mâchoire. La majorité des cas se sont manifestés chez les patients ayant reçu un traitement intraveineux antérieur ou concomitant par des bisphosphonates, l’ostéonécrose de la mâchoire étant un risque associé à un tel traitement. Il faut donc se montrer prudent lorsqu’on décide de prescrire du sunitinib et des bisphosphonates par voie intraveineuse de façon simultanée ou successive.
Les interventions dentaires invasives constituent également un facteur de risque d’ostéonécrose de la mâchoire. Avant d’amorcer un traitement par le sunitinib, on doit faire passer un examen dentaire au patient et envisager de lui faire subir des soins dentaires préventifs au besoin. Chez les patients traités par le sunitinib qui ont déjà reçu ou qui reçoivent un traitement intraveineux par des bisphosphonates, on doit, autant que possible, éviter toute intervention dentaire invasive.
Fonction rénale
Des cas d’altération de la fonction rénale et/ou d’insuffisance rénale, parfois mortelles, ont été signalés.
Des cas de protéinurie et de syndrome néphrotique ont été rapportés. On recommande d’effectuer une analyse d’urine au début du traitement, et il faut suivre de près les patients en demeurant à l’affût de toute apparition ou aggravation d’une protéinurie. L’innocuité d’un traitement continu par le sunitinib n’a pas été évaluée systématiquement chez les patients présentant une protéinurie modérée ou sévère. Il faut mettre fin à l’administration de sunitinib chez les patients atteints d’un syndrome néphrotique.
Peau et annexes cutanées
Un changement de coloration de la peau, qui serait attribuable à la couleur jaune du principe actif, est un effet indésirable fréquent qui s’observe chez environ 30 % des patients. Il faut informer les patients qu’une dépigmentation des cheveux ou de la peau peut également se produire durant le traitement par le sunitinib. L’assèchement, l’épaississement ou le fendillement de la peau, la formation de vésicules ou des éruptions sporadiques sur la paume des mains et la plante des pieds sont d’autres effets cutanés possibles.
Les effets ci-dessus ne se sont pas révélés cumulatifs; en général, ils ont été réversibles, n’ont pas nécessité l’arrêt du traitement et peuvent être soulagés par des agents topiques.
De rares cas de fasciite nécrosante, notamment du périnée, parfois mortels, ont été signalés (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit). Chez les patients qui présentent une fasciite nécrosante, il faut interrompre l’administration du sunitinib, puis amorcer rapidement un traitement approprié.
Des cas de pyodermite gangréneuse (pyoderma gangrenosum) ont été signalés (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Des réactions cutanées sévères, mais rares, ont été signalées, y compris des cas d’érythème polymorphe et de syndrome de Stevens-Johnson, ainsi que des cas évocateurs de l’érythrodermie bulleuse avec épidermolyse. Dans certains cas, ces réactions ont menacé le pronostic vital ou causé la mort. En présence de signes ou de symptômes de l’une ou l’autre de ces réactions (p. ex., apparition progressive d’une éruption cutanée souvent accompagnée de cloques ou de lésions des muqueuses), il faut interrompre le traitement par le sunitinib. Si un diagnostic de syndrome de Stevens-Johnson ou d’érythrodermie bulleuse avec épidermolyse est confirmé, le traitement ne doit pas être repris. Certains patients chez qui l’on soupçonnait un érythème polymorphe ont bien toléré la reprise du traitement par le sunitinib à une dose plus faible après leur rétablissement. Il revient au médecin traitant de décider de reprendre ou non le traitement par le sunitinib après la disparition d’un érythème polymorphe soupçonné, les données en faveur d’une reprise du traitement étant limitées.
Cicatrisation des plaies et chirurgie
Aucune étude clinique officielle n’a évalué les effets de sunitinib sur la cicatrisation des plaies. Cela dit, un ralentissement de la cicatrisation a été signalé chez des patients traités par le sunitinib. On recommande d’interrompre l’administration de sunitinib chez les patients appelés à subir une intervention chirurgicale majeure. Comme l’expérience clinique est limitée en ce qui concerne le moment approprié pour réinstaurer le traitement, la décision de reprendre l’administration de sunitinib devrait s’appuyer sur le jugement clinique, compte tenu de la période de convalescence nécessaire par suite de l’intervention.
Populations particulières
Femmes enceintes :
Aucune étude comparative rigoureuse n’a été menée pour évaluer l’emploi du sunitinib chez la femme enceinte. Des études chez l’animal, comportant l’administration du médicament à
répétition, ont mis en évidence divers effets sur les organes reproducteurs, une mortalité embryonnaire et des malformations congénitales par suite d’une exposition générale des femelles gravides inférieure à celle observée chez l’être humain à la dose recommandée (voir TOXICOLOGIE, Toxicologie de la reproduction et tératologie). Il ne faut pas administrer Sandoz Sunitinib aux femmes enceintes ni à celles qui n’emploient pas une méthode contraceptive efficace. Si le médicament est administré durant la grossesse ou que la patiente devient enceinte durant un traitement par ce médicament, il faut la prévenir des dangers possibles pour le fœtus (voir TOXICOLOGIE, Toxicologie de la reproduction et tératologie). Il faut avertir les femmes capables de procréer d’éviter de devenir enceintes durant un traitement par Sandoz Sunitinib .
Femmes qui allaitent :
Le sunitinib et/ou ses métabolites sont excrétés dans le lait chez les rates, mais on ne sait pas s’ils le sont chez l’humain. Puisque les médicaments passent souvent dans le lait maternel humain et que les nourrissons risquent d’avoir des réactions indésirables graves, il faut déconseiller aux femmes d’allaiter durant un traitement par Sandoz Sunitinib .
Contraception masculine :
Les patients de sexe masculin qui n’ont pas été stérilisés doivent employer une méthode de contraception efficace durant le traitement par Sandoz Sunitinib , car le médicament peut se trouver dans les spermatozoïdes et affecter le développement embryofœtal chez la partenaire sexuelle fécondée pendant le traitement.
Fécondité :
Dans l’étude déterminante sur la fécondité des rats, on n’a observé aucun effet chez les mâles et les femelles. Toutefois, comme on a décelé des effets sur l’appareil reproducteur aussi bien des mâles que des femelles à l’issue d’autres études non cliniques, il se pourrait que le sunitinib ait des effets indésirables sur la fonction reproductrice et la fécondité dans un contexte clinique. L’innocuité de sunitinib sur la fonction reproductrice n’a pas été évaluée chez l’être humain.
Pédiatrie :
On n’a pas établi l’innocuité ni l’efficacité de sunitinib chez l’enfant (voir INDICATIONS ET USAGE CLINIQUE et TOXICOLOGIE). Cependant, on a observé des cas de dysplasie physaire chez des macaques cynomolgus dont les cartilages de conjugaison n’étaient pas calcifiés, après un traitement de 3 mois par le sunitinib à des doses équivalant à environ 0,4 fois la dose recommandée chez l’humain (DRH) d’après l’exposition générale (ASC) au médicament. La dysplasie, dont l’incidence et la gravité étaient fonction de la dose, s’est révélée réversible avec l’arrêt du traitement.
Insuffisance hépatique :
Une dose unique de 50 mg de sunitinib a été administrée à des patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) et à un groupe témoin ayant une fonction hépatique normale. D’après les paramètres pharmacocinétiques évalués, aucun réglage posologique ne semble nécessaire dans les cas d’insuffisance hépatique légère ou modérée. Le sunitinib n'a toutefois pas été étudié dans les cas d’insuffisance hépatique sévère (classe C de Child-Pugh). En outre, l’emploi de doses multiples n’a pas été étudié en présence d’une atteinte hépatique.
Insuffisance rénale :
L’innocuité et l’efficacité de sunitinib n’ont pas été établies chez les patients atteints d’insuffisance rénale sévère ni chez les hémodialysés souffrant de néphropathie au stade terminal. Ont été exclus des études de phase III les sujets dont la créatininémie dépassait 2,0 fois la LSN. Cela dit, dans une étude de phase I de faible envergure, l’exposition générale après l’administration d’une dose unique de 50 mg de sunitinib était comparable chez 8 sujets atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) et 8 sujets dont la fonction rénale était normale (clairance de la créatinine > 80 mL/min). Elle variait toutefois davantage chez les premiers. Bien que l’hémodialyse n’ait pas éliminé le sunitinib et son principal métabolite chez les 8 sujets souffrant de néphropathie au stade terminal, l’exposition générale totale de ces derniers au sunitinib et à son principal métabolite était néanmoins 47 % et 31 % inférieure à celle des 8 sujets exempts de dysfonctionnement rénal, en raison vraisemblablement d’une absorption réduite du sunitinib imputable à la néphropathie.
D’après les données pharmacocinétiques tirées de l’étude de phase I, il n’est pas nécessaire de régler la dose initiale de sunitinib en présence d’insuffisance rénale (d’intensité légère à sévère) ou de néphropathie au stade terminal nécessitant une hémodialyse. Les modifications subséquentes de la dose seront fonction de l’innocuité et de la tolérabilité (voir POSOLOGIE ET MODE D’ADMINISTRATION, Modification de la dose). Aucune étude n’a porté sur l’administration répétée de sunitinib chez des insuffisants rénaux.
Des cas d’altération de la fonction rénale et d’insuffisance rénale, parfois mortelles, ont été signalés lors de l’emploi de sunitinib. La prudence et une surveillance attentive s’imposent pendant le traitement par le sunitinib chez les patients souffrant d’insuffisance rénale sévère et les hémodialysés atteints de néphropathie terminale.
Surveillance et essais de laboratoire
Un hémogramme et une analyse de la chimie sanguine (y compris un bilan hépatique et la mesure de la créatininémie, des taux d’électrolytes, de la magnésémie, de la calcémie, de la phosphatémie, de l’amylasémie et de la lipasémie) sont recommandés au début de chaque cycle de traitement par Sandoz Sunitinib . L’équilibre électrolytique doit être promptement rétabli en cas d’anomalie.
On recommande une évaluation initiale de la fonction thyroïdienne en laboratoire chez tous les patients. Avant la mise en route du traitement par Sandoz Sunitinib , l’hypothyroïdie ou l’hyperthyroïdie doit être prise en charge conformément aux pratiques médicales standard. Durant le traitement par Sandoz Sunitinib , il faut évaluer la fonction thyroïdienne tous les 3 mois. De plus, il faut surveiller de près les patients afin de déceler les signes et symptômes d’un dysfonctionnement thyroïdien pendant le traitement, et les patients qui présentent des signes ou des symptômes évocateurs d’un dysfonctionnement thyroïdien doivent être soumis à des examens de laboratoire permettant d’évaluer la fonction thyroïdienne et recevoir, s’il y a lieu, les soins standard qui s’imposent.
Des cas de protéinurie et de rares cas de syndrome néphrotique ont été rapportés. On recommande d’effectuer une analyse d’urine au début du traitement, et il faut suivre de près les patients en demeurant à l’affût de toute apparition ou aggravation d’une protéinurie.
Un électrocardiogramme de référence doit être réalisé avant le début du traitement par Sandoz Sunitinib ; par la suite, cet examen doit être répété périodiquement en cours de traitement. En général, on ne doit pas prescrire Sandoz Sunitinib aux patients qui, au départ, présentent des intervalles QT ou QTc anormalement longs ou qui ont un bloc auriculoventriculaire. En présence de symptômes évoquant une arythmie ou si l’intervalle QT ou QTc s’allonge nettement durant le traitement par Sandoz Sunitinib , la prise du médicament doit être interrompue.
Il est recommandé de vérifier régulièrement la glycémie chez tous les patients. Dans le cas de ceux recevant des antidiabétiques, il est possible que la dose doive être ajustée pour réduire au minimum le risque d’hypoglycémie.
EFFETS INDÉSIRABLES
Aperçu
Les données présentées ci-après rendent compte de l’exposition au sunitinib de 660 patients ayant pris part à un essai comparatif avec placebo (n = 202) sur le traitement des TSGI, à un essai avec agent de comparaison actif (n = 375) sur le traitement de l’ARM ou à un essai comparatif avec placebo (n = 83) sur le traitement des tumeurs neuroendocrines pancréatiques. Dans les essais sur le traitement des TSGI et de l’ARM, les patients ont reçu une dose initiale de 50 mg/jour par voie orale, selon un schéma 4/2 échelonné sur plusieurs cycles, et dans l’essai sur les tumeurs neuroendocrines pancréatiques, les patients ont reçu une dose initiale de 37,5 mg/jour par voie orale sans congé thérapeutique. La plupart des effets indésirables sont réversibles et ne nécessitent pas l’arrêt du traitement. Au besoin, ils peuvent être corrigés par un réglage posologique ou une interruption du traitement.
Les effets indésirables liés au traitement les plus fréquents (≥ 20 %) chez les patients ayant une TSGI, un ARM ou une tumeur neuroendocrine pancréatique ont été les suivants : fatigue, asthénie, diarrhée, nausées, mucosite/stomatite, vomissements, dyspepsie, douleur abdominale, constipation, hypertension, éruption, syndrome mains-pieds, changement de coloration de la peau, sécheresse cutanée, changement de la couleur des cheveux, altération du goût, anorexie et saignement. Les effets indésirables potentiellement graves tels que le dysfonctionnement ventriculaire gauche, la prolongation de l’intervalle QT, les hémorragies, l’hypertension, le dysfonctionnement thyroïdien et les effets sur la fonction surrénale sont présentés dans la section MISES EN GARDE ET PRÉCAUTIONS. D’autres effets indésirables signalés au cours des études portant sur les TSGI, l’ARM et les tumeurs neuroendocrines pancréatiques sont décrits ci-après.
Effets indésirables à un médicament déterminé au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament.
Effets indésirables observés durant l’essai comparatif avec placebo sur les TSGI (essai A)
Au moment de l’analyse provisoire, la durée médiane du traitement a été de 2 cycles chez les sujets traités par le sunitinib (moyenne : 3; valeurs extrêmes : 0 et 9) et de 1 cycle chez les témoins ayant reçu un placebo (moyenne : 1,6; valeurs extrêmes : 0 et 6). On a réduit la dose chez 23 sujets (11 %) du groupe sunitinib, mais aucun sujet du groupe placebo. On a interrompu le traitement chez 57 sujets (28 %) du groupe sunitinib et 20 sujets (20 %) du groupe placebo. Le taux d’arrêts permanents pour cause d’effets indésirables non mortels associés au traitement a été de 9 % (19/202) avec le sunitinib vs 8 % (8/102) avec le placebo.
La plupart des effets indésirables liés au traitement étaient de grade 1 ou 2 dans les 2 groupes. Des effets indésirables de grade 3 ou 4 liés au traitement ont été signalés chez 48 % des sujets recevant sunitinib et 29 % des témoins sous placebo, au cours de la phase de traitement à double insu. De tous les effets indésirables liés au traitement et ayant atteint le degré maximal de gravité, la fatigue a été le plus fréquent; elle a été signalée par 42 % des sujets recevant le sunitinib et 36 % des témoins sous placebo. Les cas de diarrhée, de nausées, de stomatite, de dysgueusie, d’anomalies cutanées, d’hypertension et d’hémorragie ont tous été plus fréquents chez les sujets recevant le sunitinib que chez les témoins sous placebo. Durant l’essai A, 9 sujets (4,5 %) ayant reçu du sunitinib et 1 sujet (1 %) du groupe placebo ont présenté une alopécie. Tous les effets étaient de grade 1 selon l’échelle de gravité NCI CTC. On a observé un changement de la couleur des cheveux chez 14 sujets (6,9 %) du groupe sunitinib, et 2 témoins (2 %) du groupe placebo. Le tableau 1 énumère les effets indésirables fréquents, apparus durant le traitement (≥ 10 % des sujets) durant l’essai A.
Tableau 1 : Effets indésirables apparus durant le traitement chez au moins 10 % des sujets atteints d’une TSGI et ayant reçu sunitinib ou un placebo durant la phase de traitement à double insu de l’essai A
| Effet indésirable, n (%) | Tumeur stromale gastro-intestinale (TSGI) | |||
| Sunitinib (N = 202) | Placebo (N = 102) | |||
| Tous les grades | Grades 3/4 | Tous les grades | Grades 3/4 | |
| Tous | 190 (94) | 97 (48) | 99 (97) | 30 (29) |
Troubles sanguins et lymphatiques Anémie SAP | 60 (30) 39 (19) | 34 (17) 16 (8) | 9 (9) 7 (7) | 3 (3) 2 (2) |
Troubles digestifs Diarrhée SAP Nausées Douleurs abdominales SAP Vomissements SAP Constipation Stomatite Dyspepsie Douleur épigastrique | 171 (85) 82 (41) 66 (33) 61 (30) 50 (25) 43 (21) 33 (16) 30 (15) 22 (11) | 40 (20) 9 (5) 2 (1) 12 (6) 3 (2) 0 (0) 1 (1) 1 (1) 3 (2) | 75 (74) 21 (21) 23 (23) 28 (29) 18 (18) 16 (16) 2 (2) 6 (6) 8 (8) | 19 (19) 0 (0) 3 (3) 10 (10) 3 (3) 2 (2) 0 (0) 0 (0) 0 (0) |
| Troubles du métabolisme et de l’alimentation | 81 (40) | 15 (8) | 26 (26) | 1 (1) |
Tableau 1 : Effets indésirables apparus durant le traitement chez au moins 10 % des sujets atteints d’une TSGI et ayant reçu sunitinib ou un placebo durant la phase de traitement à double insu de l’essai A
| Effet indésirable, n (%) | Tumeur stromale gastro-intestinale (TSGI) | |||
| Sunitinib (N = 202) | Placebo (N = 102) | |||
| Tous les grades | Grades 3/4 | Tous les grades | Grades 3/4 | |
| Anorexie | 62 (31) | 1 (1) | 19 (19) | 1 (1) |
Atteintes des tissus ostéomusculaire ou conjonctif Arthralgie Dorsalgie | 90 (45) 24 (12) 21 (10) | 11 (5) 2 (1) 1 (1) | 35 (34) 10 (10) 13 (13) | 5 (5) 0 (0) 3 (3) |
Troubles généraux et atteintes au point d’administration Fatigue Asthénie Pyrexie Inflammation des muqueuses SAP | 147 (73) 84 (42) 44 (22) 32 (16) 30 (15) | 27 (13) 15 (7) 10 (5) 2 (1) 0 (0) | 65 (64) 37 (36) 10 (10) 9 (9) 0 (0) | 7 (7) 4 (4) 2 (2) 1(1) 0 (0) |
Troubles du système nerveux Dysgueusie Céphalées | 89 (44) 40 (20) 38 (19) | 8 (4) 0 (0) 2 (1) | 29(28) 2 (2) 17 (17) | 3 (3) 0 (0) 0 (0) |
Troubles mentaux Insomnie | 36 (18) 24 (12) | 1 (1) 0 (0) | 15 (15) 10 (10) | 1 (1) 1 (1) |
Atteintes cutanées ou sous-cutanées Changement de coloration de la peau Éruption SAP EPP | 125 (62) 52 (26) 30 (15) 28 (14) | 12 (6) 0 (0) 2 (1) 9 (5) | 31 (30) 8 (8) 6 (6) 2 (2) | 0 (0) 0 (0) 0 (0) 0 (0) |
Troubles vasculaires Hypertension SAP | 50 (25) 28 (14) | 17 (8) 8 (4) | 12 (12) 7 (7) | 0 (0) 0 (0) |
Common Terminology Criteria for Adverse Events (CTCAE), version 3.0.
EPP : Érythrodysesthésie palmo-plantaire ou syndrome mains-pieds
SAP : sans autres précisions
Le tableau 2 énumère les anomalies des résultats d’analyse apparues durant le traitement à une fréquence ≥ 10 %.
Tableau 2 : Anomalies des résultats d’analyse apparues durant le traitement chez ≥ 10 % des sujets atteints d’une TSGI et ayant reçu sunitinib ou un placebo durant la phase de traitement à double insu de l’essai A
| Effet indésirable, n (%) | Sunitinib (N = 202) | Placebo (N = 102) | ||
| Tous les grades | Grades 3/4a | Tous les grades | Grades 3/4b | |
| Tous | 68 (34) | 22 (22) | ||
Appareil digestif ASAT / ALAT | 78 (39) | 3 (2) | 23 (23) | 1 (1) |
Phosphatase alcaline Bilirubine totale Bilirubine – méthode indirecte Amylase Lipase | 48 (24) 32 (16) 20 (10) 35 (17) 50 (25) | 7 (4) 2 (1) 0 (0) 10 (5) 20 (10) | 21 (21) 8 (8) 4 (4) 12 (12) 17 (17) | 4 (4) 0 (0) 0 (0) 3 (3) 7 (7) |
Système cardiovasculaire Baisse de la FEVG | 22 (11) | 2 (1) | 3 (3) | 0 (0) |
Fonction rénale / métabolique Créatinine Hypokaliémie Hypernatrémie Acide urique | 25 (12) 24 (12) 20 (10) 31 (15) | 1 (1) 1 (1) 0 (0) 16 (8) | 7 (7) 4 (4) 4 (4) 16 (16) | 0 (0) 0 (0) 1 (1) 8 (8) |
Hématologie Neutropénie Lymphopénie Anémie Thrombopénie | 107 (53) 76 (38) 52 (26) 76 (38) | 20 (10) 0 (0) 6 (3) 10 (5) | 4 (4) 16 (16) 22 (22) 4 (4) | 0 (0) 0 (0) 2 (2) 0 (0) |
Common Terminology Criteria for Adverse Events (CTCAE), version 3.0.
a Effets de grade 4 chez les sujets traités par le sunitinib : taux de phosphatase alcaline (1 %), lipasémie (2 %), créatininémie (1 %), hypokaliémie (1 %), neutropénie (2 %), anémie (2 %) et thrombopénie (1 %). b Effets de grade 4 chez les témoins ayant reçu un placebo : amylasémie (1 %), lipasémie (1 %), anémie (2 %) et thrombopénie (1 %).
Des anomalies des résultats d’analyse de grade 3 ou 4 sont apparues durant le traitement chez 68 sujets (34 %) ayant reçu sunitinib et 22 témoins (22 %) ayant reçu un placebo. Les hausses des résultats du bilan hépatique, du taux d’enzymes pancréatiques et de la créatininémie ont été plus fréquentes chez les sujets du groupe sunitinib que chez ceux du groupe placebo, de même que la baisse de la FEVG, l’aplasie médullaire et les anomalies électrolytiques. On a décelé une hypothyroïdie apparue durant le traitement chez 4 % des sujets sous sunitinib et 1 % des témoins sous placebo.
Après l’obtention de résultats positifs lors de l’analyse provisoire, l’insu a été levé et on a offert aux patients sous placebo de poursuivre sans insu en recevant le sunitinib [voir ESSAIS CLINIQUES]. Chez 241 patients affectés au hasard au groupe sunitinib, dont 139 qui ont reçu le sunitinib au cours des deux phases (à double insu et sans insu), la médiane de la durée du traitement par le sunitinib a été de 6 cycles (moyenne : 8,5; valeurs extrêmes : 1 et 44). Pour les 255 patients qui ont finalement reçu sunitinib sans insu, la médiane de la durée du traitement à partir du moment où l’insu a été levé a été de 6 cycles (moyenne : 7,8; valeurs extrêmes : 1 et 37). Au cours de la phase sans insu, on a interrompu la médication chez 118 patients (46 %), et réduit la dose chez 72 patients (28%). La fréquence des effets indésirables survenus pendant le traitement et ayant conduit à l’abandon définitif de celui-ci s’est établie à 20 %. Les plus fréquents effets indésirables de grades 3 et 4 liés au traitement par le sunitinib durant la phase sans insu ont été : neutropénie (11 %), fatigue (10 %), hypertension (8 %), asthénie (5 %), diarrhée (5 %), syndrome mains-pieds (5 %), nausées (4 %), douleurs abdominales (3 %), anorexie (3 %), mucosite (2 %), vomissements (2 %) et hypothyroïdie (2 %).
Effets indésirables observés chez les patients atteints d’un ARM
Patients n’ayant jamais été traités pour un ARM
Dans l’étude de phase III sur l’ARM, la population traitée retenue pour l’analyse provisoire de l’innocuité comptait 735 patients, dont 375 avaient été affectés au hasard au sunitinib et 360, à l’IFN-α. La durée médiane du traitement a été de 11,1 mois (valeurs extrêmes : 0,4 et 46,1) dans le groupe sunitinib et de 4,1 mois (valeurs extrêmes : 0,1 et 45,6) dans le groupe IFN-α. Le traitement a été interrompu chez 202 patients (54 %) du groupe sunitinib et 141 patients (39 %) du groupe IFN-α. Les doses ont été réduites chez 194 patients (52 %) du groupe sunitinib et 98 patients (27 %) du groupe IFN-α. Les taux d’abandons dus à des effets indésirables ont été de 20 % et de 23 % dans les groupes sunitinib et IFN-α. La plupart des effets indésirables liés au traitement ont été de grade 1 ou 2 dans les 2 groupes. Des effets indésirables de grade 3 ou 4 liés au traitement ont été signalés chez 69 % et 38 % des patients sous sunitinib et sous IFN-α, respectivement. Les principaux effets indésirables, tous grades confondus, associés au sunitinib sont la fatigue, la diarrhée, les nausées, la stomatite, l’hypertension, le syndrome mains-pieds et une baisse de la fraction d’éjection. Le tableau 3 contient une liste comparative des effets indésirables liés au traitement signalés couramment (à une fréquence d’au moins 10 %) par les patients recevant le sunitinib ou l’IFN-α.
Tableau 3 : Effets indésirables liés au traitement signalés chez au moins 10 % des sujets ayant reçu sunitinib ou l’IFN-α pour un ARM jamais traité
| Effet indésirable, n ( %) | Sunitinib (N = 375) | IFN-α (N = 360) | ||
Tous grades confondus n (%) | Grades 3/4 n (%) | Tous grades confondus n (%) | Grade 3/4 n (%) | |
| Tous | 358 (95,5 %) | 258 (68,8 %) | 331 (91,9 %) | 139 (38,6 %) |
Troubles sanguins et lymphatiques Thrombopénie Neutropénie Anémie Leucopénie | 69 (18,4 %) 70 (18,7 %) 51 (13,6 %) 40 (10,7 %) | 33 (8,8 %) 40 (10,7 %) 19 (5,1 %) 12 (3,2 %) | 11 (3,1 %) 31 (8,6 %) 31 (8,6 %) 14 (3,9 %) | 2 (0,6 %) 12 (3,3 %) 7 (1,9 %) 3 (0,8 %) |
Troubles du métabolisme et de l’alimentation Anorexie Perte d’appétit | 129 (34,4 %) 37 (9,9 %) | 7 (1,9 %) 1 (0,3 %) | 101 (28,1 %) 38 (10,6 %) | 6 (1,7 %) 0 (0 %) |
Troubles du système nerveux Dysgueusie Céphalées | 175 (46,7 %) 53 (14,1 %) | 1 (0,3 %) 2 (0,5 %) | 52 (13,9 %) 55 (15,3 %) | 0 (0 %) 0 (0 %) |
| Troubles vasculaires Hypertension | 113 (30,1 %) | 46 (12,3 %) | 6 (1,7 %) | 1 (0, 3 %) |
Troubles respiratoires, thoraciques et médiastinaux Épistaxis | 67 (17,9 %) | 3 (0,8 %) | 5 (1,4 %) | 0 (0 %) |
Troubles digestifs Diarrhée Nausées | 229 (61,1 %) 195 (52,0 %) | 33 (8,8 %) 17 (4,5 %) | 49 (13,6 %) 124 (34,4 %) | 1 (0,3 %) 4 (1,1 %) |
Tableau 3 : Effets indésirables liés au traitement signalés chez au moins 10 % des sujets ayant reçu sunitinib ou l’IFN-α pour un ARM jamais traité
| Effet indésirable, n ( %) | Sunitinib (N = 375) | IFN-α (N = 360) | ||
Tous grades confondus n (%) | Grades 3/4 n (%) | Tous grades confondus n (%) | Grade 3/4 n (%) | |
Dyspepsie Stomatite Vomissements Douleurs abdominales* Sécheresse buccale Constipation Flatulence | 118 (31,5 %) 110 (29,3 %) 117 (31,2 %) 70 (18,7 %) 45 (12,0 %) 44 (11,7 %) 43 (11,5 %) | 7 (1,9 %) 5 (1,3 %) 14 (3,7 %) 7 (1,9 %) 0 (0 %) 1 (0,3 %) 0 (0,0 %) | 13 (3,6 %) 10 (2,8 %) 41 (11,4 %) 15 (4,2 %) 24 (6,7 %) 14 (3,9 %) 6 (1,6 %) | 0 0 (0 %) 1 (0,3 %) 2 (0,6 %) 0 (0 %) 1 (0,3 %) 0 (0,0 %) 0 (0,0 %) |
Atteintes cutanées ou sous-cutanées Éruptions cutanées** Érythrodysesthésie palmo-plantaire ou syndrome mains-pieds Sécheresse cutanée Changement de coloration de la peau Changement de la couleur des cheveux Érythème | 115 (30,7 %) 108 (30,0 %) 79 (21,1 %) 89 (23,7 %) 75 (20,0 %) 39 (10,4 %) | 4 (1,1 %) 32 (8,5 %) 1 (0,3 %) 1 (0,3 %) 0 (0 %) 2 (0,5 %) | 33 (9,2 %) 2 (0,6 %) 19 (5,3 %) 0 (0 %) 1 (0,3 %) 3 (0,8 %) | 3 (0,8 %) 0 (0 %) 0 (0 %) 0 (0 %) 0 (0 %) 0 (0,0 %) |
Atteintes des tissus ostéomusculaire ou conjonctif Douleur aux extrémités Arthralgie Myalgie | 66 (17,6 %) 43 (11,5 %) 32 (8,5 %) | 5 (1,3 %) 1 (0,3 %) 1 (0, 3 %) | 11 (3,1 %) 49 (13,6 %) 60 (16,7 %) | 0 (0 %) 0 (0 %) 2 (0, 6 %) |
Troubles généraux et atteintes au point d’administration Fatigue Inflammation des muqueuses Asthénie Pyrexie Frissons | 206 (54,9 %) 98 (26,1 %) 76 (20,3 %) 31 (8,3 %) 28 (7,5 %) | 43 (11,5 %) 7 (1,9 %) 28 (7,5 %) 3 (0,8 %) 2 (0,5 %) | 186 (51,7 %) 6 (1,7 %) 67 (18,6 %) 125 (34,7 %) 105 (29,2 %) | 48 (13,3 %) 1 (0,3 %) 14 (3,9 %) 1 (0,3 %) 0 (0 %) |
Résultats d’examen Baisse de la fraction d’éjection Perte pondérale | 51 (13,6 %) 46 (12,3 %) | 10 (2,7 %) 1 (0,3 %) | 11 (3,1 %) 50 (13,9 %) | 3 (0,8 %) 1 (0,3 %) |
* Les termes suivants ont été combinés : douleur abdominale et douleur épigastrique.
** Les termes suivants ont été combinés : éruption cutanée, éruption érythémateuse, éruption exfoliative, éruption folliculaire, éruption maculaire, éruption papulaire, éruption pruritique, éruption maculopapulaire, éruption psoriasiforme et éruption généralisée.
Durant l’étude sur l’ARM jamais traité, des anomalies de grade 4 aux épreuves de laboratoire ont été décelées chez 75 patients (20 %) du groupe sunitinib et 37 (10 %) du groupe IFN-α, les plus fréquentes étant une hyperuricémie (sunitinib : 14 %; IFN- α : 8 %) et une élévation de la lipasémie (sunitinib : 3 %; IFN- α : 1 %). Les principales anomalies de grade 3 observées dans les 2 groupes ont été une élévation de la lipasémie (sunitinib : 15 %; IFN- α : 7 %) et une hypophosphatémie (sunitinib : 6 %; IFN- α : 6 %); dans le groupe sunitinib uniquement : une
hyponatrémie (8 %) et une élévation de l’amylasémie (5 %); et dans le groupe IFN- α : une hyperglycémie (6 %). Le tableau 4 décrit les anomalies hématologiques relevées chez les patients atteints d’un ARM jamais traité.
Pendant l’étude de phase III sur l’ARM, les anomalies hématologiques de grade 4 ont été la neutropénie (sunitinib : 2 %; IFN- α : 1 %) et l’anémie (sunitinib : 2 %; IFN- α : < 1 %). Les anomalies hématologiques de grade 3 ont été la neutropénie (sunitinib : 15 %; IFN- α : 8 %), la lymphopénie (sunitinib : 16 %; IFN- α : 24 %), la thrombopénie (sunitinib : 8 %; IFN- α : 1 %), la leucopénie (sunitinib : 8 %; IFN- α : 2 %) et l’anémie (sunitinib : 6 %; IFN- α : 5 %).
Tableau 4. Anomalies des résultats de laboratoire apparues durant le traitement chez au moins 10 % des patients ayant reçu sunitinib ou l’IFN- α pour un ARM jamais traité
Analyse de laboratoire n (%) | ARM jamais traité | |||
| Sunitinib (N = 375) | IFN- α (N = 360) | |||
| Tous les grades* | Grades 3/4*a | Tous les grades* | Grades 3/4*b | |
Appareil digestif ASAT ALAT Lipase Phosphatase alcaline Amylase Bilirubine totale Bilirubine – méthode indirecte | 211 (56) 192 (51) 211 (56) 171 (46) 130 (35) 75 (20) 49 (13) | 6 (2) 10 (3) 69 (18) 7 (2) 22 (6) 3 (1) 4 (1) | 136 (38) 144 (40) 165 (46) 132 (37) 114 (32) 8 (2) 3 (1) | 8 (2) 9 (2) 29 (8) 6 (2) 12 (3) 0 (0) 0 (0) |
Fonction rénale / Métabolisme Créatinine Créatine kinase Acide urique Calcium – baisse Phosphore Albumine Glucose – hausse Sodium – baisse Glucose – baisse Potassium – hausse Calcium – hausse Potassium – baisse Sodium – hausse | 262 (70) 183 (49) 173 (46) 156 (42) 116 (31) 106 (28) 86 (23) 75 (20) 65 (17) 61 (16) 50 (13) 49 (13) 48 (13) | 2 (< 1) 9 (2) 54 (14) 4 (1) 22 (6) 4 (1) 21 (6) 31 (8) 0 (0) 13 (3) 2 (< 1) 3 (1) 0 (0) | 183 (51) 40 (11) 119 (33) 145 (40) 87 (24) 72 (20) 55 (15) 55 (15) 43 (12) 61 (17) 35 (10) 7 (2) 38 (10) | 1 (< 1) 4 (1) 29 (8) 4 (1) 23 (6) 0 (0) 22 (6) 13 (4) 1 (< 1) 15 (4) 5 (1) 1 (< 1) 0 (0) |
| Hématologie Neutrophiles Hémoglobine Plaquettes Lymphocytes Leucocytes | 289 (77) 298 (79) 255 (68) 256 (68) 293 (78) | 65 (17) 29 (8) 35 (9) 66 (18) 29 (8) | 178 (49) 250 (69) 85 (24) 245 (68) 202 (56) | 31 (9) 18 (5) 2 (1) 93 (26) 8 (2) |
* Common Terminology Criteria for Adverse Events (CTCAE), Version 3.0
a Anomalies de grade 4 chez les patients sous sunitinib : acide urique (14 %), lipase (3 %), neutrophiles (2 %),
lymphocytes (2 %), hémoglobine (2 %), plaquettes (1 %), amylase (1 %), ALAT (< 1 %), créatine kinase (< 1 %), créatinine (< 1 %), glucose – hausse (< 1 %), calcium – baisse (< 1 %), phosphore (< 1 %), potassium – hausse (< 1 %) et sodium – baisse (< 1 %).
b Anomalies de grade 4 chez les patients sous IFN-α : acide urique (8 %), lymphocytes (2 %), lipase (1 %), neutrophiles (1 %), amylase (< 1 %), calcium – hausse (< 1 %), glucose – baisse (< 1 %), potassium – hausse (< 1 %) et hémoglobine (< 1 %).
Adénocarcinome rénal métastatique (ARM) réfractaire aux cytokines
Les données ci-dessous portent sur 169 patients atteints d’un ARM réfractaire aux cytokines ayant été exposés au sunitinib au cours des études 1 et 2. La durée médiane du traitement a été de 5,5 mois (valeurs extrêmes : 23 jours et 11,2 mois) dans l’étude 1 et de 7,9 mois (valeurs extrêmes : 6 jours et 1,3 an) dans l’étude 2. Des interruptions de traitement ont eu lieu chez 48 patients (45 %) de l’étude 1 et 45 patients (71 %) de l’étude 2; une réduction de la dose a été effectuée à une ou plusieurs reprises chez 23 patients (22 %) de l’étude 1 et 22 patients (35 %) de l’étude 2. La participation à l’étude a été interrompue de façon permanente en raison d’effets indésirables liés au traitement chez 7 patients (8 %) de l’étude 1 et 6 patients (10 %) de l’étude 2. Les effets indésirables liés au traitement chez au moins 10 % des patients atteints d’un ARM sont présentés dans le tableau 5, d’après le degré maximal de gravité atteint. Presque tous ces patients ont éprouvé des effets indésirables liés au traitement. Les effets les plus fréquents (signalés chez au moins 20 % des patients) ont été les suivants : fatigue; troubles digestifs tels que nausées, diarrhée, stomatite, dyspepsie, vomissements et constipation; dysgueusie; changement de coloration de la peau; anorexie; et éruption cutanée. La fréquence relative des effets indésirables les plus courants sans égard à la cause était semblable à celle des effets indésirables liés au traitement.
Tableau 5 : Effets indésirables liés au traitement signalés chez au moins 10 % des patients traités par Sunitinib dans les 2 études sur l’ARM réfractaire aux cytokines
| Effet indésirable | Tous grades n (%) | Grade 3/4 n (%) |
| Tous les effets indésirables liés au traitement signalés chez ≥ 10 % des patients | 166 (98,2) | 91 (53,9) |
Troubles sanguins et lymphatiques Anémie Leucopénie Neutropénie Thrombopénie | 57 (33,7) 21 (12,4) 24 (14,2) 24 (14,2) 23 (13,6) | 30 (15,8) 6 (3,6) 10 (5,9) 14 (8,3) 11 (6,5) |
| Troubles oculaires | 17 (10,1) | 0 (0,0) |
Troubles digestifs Constipation Diarrhée Dyspepsie Glossodynie Nausées Stomatite Vomissements | 156 (92,3) 34 (20,1) 83 (49,1) 69 (40,8) 25 (14,8) 84 (49,7) 70 (41,4) 52 (30,8) | 15 (8,9) 0 (0,0) 5 (3,0) 1 (0,6) 0 (0,0) 2 (1,2) 6 (3,6) 2 (1,2) |
| Troubles généraux et atteintes au point |
Tableau 5 : Effets indésirables liés au traitement signalés chez au moins 10 % des patients traités par Sunitinib dans les 2 études sur l’ARM réfractaire aux cytokines
| Effet indésirable | Tous grades n (%) | Grade 3/4 n (%) |
d’administration Fatigue Inflammation des muqueuses Infections et infestations | 118 (69,8) 102 (60,4) 30 (17,8) 21 (12,4) | 19 (11,2) 18 (10,7) 1 (0,6) 4 (2,4) |
Résultats d’examen* Baisse de la fraction d’éjection Augmentation de la lipasémie | 65 (38,5) 24 (14,2) 17 (10,1) | 31 (20,1) 4 (2,4) 15 (8,9) |
| Troubles du métabolisme et de l’alimentation Anorexie | 68 (40,2) 47 (27,8) | 9 (5,3) 1 (0,6) |
| Atteintes des tissus ostéomusculaire ou conjonctif Douleur aux extrémités | 45 (26,6) 21 (12,4) | 3 (1,8) 1 (0,6) |
Troubles du système nerveux Dysgueusie Céphalées | 101 (59,8) 71 (42,0) 25 (14,8) | 6 (3,6) 0 (0,0) 1 (0,6) |
| Troubles mentaux | 17 (10,1) | 2 (1,2) |
| Troubles respiratoires, thoraciques et médiastinaux | 40 (23,7) | 3 (1,8) |
Atteintes cutanées ou sous-cutanées Sécheresse cutanée Érythème Changement de la couleur des cheveux EPP Éruption Changement de coloration de la peau | 122 (72,2) 22 (13,0) 20 (11,8) 24 (14,2) 21 (12,4) 44 (26,0) 54 (32,0) | 12 (7,1) 0 (0,0) 0 (0,0) 0 (0,0) 6 (3,6) 1 (0,6) 0 (0,0) |
| Troubles vasculaires Hypertension | 40 (23,7) 28 (16,6) | 11 (6,5) 7 (4,1) |
Degrés de gravité attribués conformément au Common Terminology Criteria for Adverse Events (CTCAE), version 3.0
* Un patient (0,6 %) était manquant.
Abréviations : n = nombre de sujets; EPP = érythrodysesthésie palmo-plantaire ou syndrome mains-pieds
Les anomalies des résultats d’analyse apparues durant le traitement chez au moins 10 % des sujets atteints d’un ARM sont présentées dans le tableau 6, d’après le degré maximal de gravité atteint. Les anomalies hématologiques relevées parmi les sujets atteints d’un ARM étaient comparables à celles qui ont été observées chez l’ensemble des sujets atteints d’une tumeur solide.
Tableau 6. Anomalies des résultats d’analyse relevées après le début du traitement chez au moins 10 % chez des sujets atteints d’un ARM réfractaire aux cytokines (population traitée)
| Analyse de laboratoire | Total 50 mg, 1 f.p.j., schéma 4/2 (N = 169) | |
| Grade 1-4 n (%) | Grade 3/4 n (%) | |
| Tous | 105 (62,1 %) | |
Appareil digestif Albumine (hypoalbuminémie) Phosphatase alcaline Amylase ASAT/ALAT Lipase Bilirubine totale | 47 (27,8) 93 (55,0) 47 (27,8) 97 (57,4) 84 (49,7) 20 (11,8) | 0 (0,0) 3 (1,8) 8 (4,7) 6 (3,6) 28 (16,6) 1 (0,6) |
Fonction rénale / Métabolisme Calcium (hypercalcémie) Calcium (hypocalcémie) Créatine-kinase Créatinine Glucose (hyperglycémie) Glucose (hypoglycémie) Hypophosphatémie Potassium (hyperkaliémie) Sodium (hypernatrémie) Sodium (hyponatrémie) Acide urique | 19 (11,2) 72 (42,6) 65 (38,5) 100 (59,2) 30 (17,8) 34 (20,1) 37 (21,9) 23 (13,6) 22 (13,0) 17 (10,1) 83 (49,1) | 1 (0,6) 1 (0,6) 2 (1,2) 2 (1,2) 6 (3,6) 0 (0,0) 15 (8,9) 7 (4,1) 1 (0,6) 6 (3,6) 25 (14,8) |
Hématologie Anémie Neutropénie Lymphopénie Thrombopénie | 125 (74,0) 116 (68,6) 99 (58,6) 99 (58,6) | 12 (7,1) 22 (13,0) 33 (19,5) 5 (3,0) |
Degrés de gravité attribués conformément au Common Terminology Criteria for Adverse Events (CTCAE), version 3.0; il n’existe pas de critères de gravité pour toutes les analyses effectuées dans le cadre de l’étude; au besoin, on a résumé les résultats d’un patient une seule fois pour chaque analyse en utilisant le degré maximal observé après le début du traitement.
Abréviations : n = nombre de sujets; N = nombre total de sujets.
Effets indésirables observés dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques
La médiane du nombre de jours de traitement a été de 139 (valeurs extrêmes : 13-532 jours) dans le groupe sunitinib et de 113 (valeurs extrêmes : 1-614 jours) dans le groupe placebo. Dix-neuf patients (23 %) du groupe sunitinib et 3 patients (4 %) du groupe placebo ont pris part à l’étude pendant > 1 an. Le traitement a été interrompu chez 25 patients (30 %) du groupe sunitinib et 10 patients (12 %) du groupe placebo. Les doses ont été réduites chez 26 patients (31 %) du groupe sunitinib et 9 patients (11 %) du groupe placebo. Le taux d'abandon imputable aux effets indésirables liés au traitement a été de 12 % dans le groupe sunitinib et de 2 % dans le groupe placebo.
La plupart des effets indésirables liés au traitement ont été de grade 1 ou 2 dans les deux groupes. Des effets indésirables de grades 3 et 4 liés au traitement ont été signalés chez 43 % des patients du groupe sunitinib et 20 % des patients du groupe placebo. Le tableau 7 contient une liste comparative des effets indésirables liés au traitement signalés couramment par les patients traités par le sunitinib (à une fréquence d’au moins 10 %) et plus fréquemment que par les
patients du groupe placebo.
Tableau 7 – Effets indésirables liés au traitement signalés chez au moins 10 % des sujets traités par sunitinib dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques et plus fréquemment que par les patients du groupe placebo
| Effet indésirable | Tumeurs neuroendocrines pancréatiques | |||
| Sunitinib (n = 83) | Placebo (n = 82) | |||
Tous les grades n (%) | Grade 3/4 n (%) | Tous les grades n (%) | Grade 3/4 n (%) | |
| Tous | 81 (97,6 %) | 36 (43,4 %) | 64 (78,0 %) | 16 (19,5) |
Troubles sanguins et lymphatiques Neutropénie Thrombocytopénie | 24 (28,9 %) 14 (16,9 %) | 10 (12,0 %) 3 (3,6 %) | 3 (3,7 %) 4 (4,9 %) | 0 (0,0 %) 0 (0,0 %) |
Troubles du métabolisme et de l’alimentation Anorexie | 17 (20,5 %) | 2 (2,4 %) | 11 (13,4 %) | 0 (0,0 %) |
Troubles du système nerveux Dysgeusie Céphalées | 16 (19,3 %) 10 (12,0 %) | 0 (0,0 %) 0 (0,0 %) | 3 (3,7 %) 5 (6,1 %) | 0 (0,0 %) 1 (1,2 %) |
Troubles vasculaires Hypertension | 19 (22,9 %) | 8 (9,6 %) | 3 (3,7 %) | 0 (0,0 %) |
Troubles respiratoires, thoraciques et médiastinaux Épistaxis | 16 (19,3 %) | 1 (1,2 %) | 2 (2,4 %) | 0 (0,0 %) |
Troubles digestifs Diarrhée Nausées Vomissements Stomatite Douleurs abdominales Dyspepsie | 44 (53,0 %) 32 (38,6 %) 21 (25,3 %) 18 (21,7 %) 12 (14,5 %) 12 (14,5 %) | 4 (4,8 %) 1 (1,2 %) 0 (0,0 %) 3 (3,6 %) 1 (1,2 %) 0 (0,0 %) | 25 (30,5 %) 18 (22,0 %) 14 (17,1 %) 2 (2,4 %) 10 (12,2 %) 1 (1,2 %) | 1 (1,2 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 3 (3,7 %) 0 (0,0 %) |
| Atteintes cutanées ou sous-cutanées Changement de la couleur des cheveux Érythrodysesthésie palmo-plantaire ou syndrome mains-pieds Éruptions cutanées Sécheresse cutanée | 24 (28,9 %) 19 (22,9 %) 13 (15,7 %) 11 (13,3 %) | 1 (1,2 %) 5 (6,0 %) 0 (0,0 %) 0 (0,0 %) | 1 (1,2 %) 2 (2,4 %) 4 (4,9 %) 9 (11,0 %) | 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) |
Troubles généraux et atteintes au point d’administration Asthénie Fatigue Inflammation des muqueuses | 26 (31,3 %) 24 (28,9 %) 13 (15,7 %) | 3 (3,6 %) 4 (4,8 %) 1 (1,2 %) | 18 (22,0 %) 14 (17,1 %) 6 (7,3 %) | 2 (2,4 %) 3 (3,7 %) 0 (0,0 %) |
Résultats d’examen Perte pondérale | 11 (13,3 %) | 1 (1,2 %) | 6 (7,3 %) | 0 (0,0 %) |
Common Terminology Criteria for Adverse Events (CTCAE), version 3.0
Le tableau 8 énumère les anomalies des résultats d’analyse apparues durant le traitement à une fréquence ≥ 10 %.
Tableau 8. Anomalies des résultats d’analyse apparues chez ≥ 10 % des sujets traités par sunitinib dans l’essai de phase III sur les tumeurs neuroendocrines pancréatiques
Analyse de laboratoire, n (%) Tumeurs neuroendocrines pancréatiques
| Sunitinib | Placebo | |||||
| N | Tous les grades* | Grade 3/4*a | N | Tous les grades* | Grade 3/4*b | |
Appareil digestif ASAT ALAT Phosphatase alcaline Bilirubine totale Amylase Lipase | 82 82 82 82 74 75 | 59 (72) 50 (61) 52 (63) 30 (37) 15 (20) 13 (17) | 4 (5) 3 (4) 8 (10) 1 (1) 3 (4) 4 (5) | 80 80 80 80 74 72 | 56 (70) 44 (55) 56 (70) 22 (28) 7 (10) 8 (11) | 2 (3) 2 (3) 9 (11) 3 (4) 1 (1) 3 (4) |
Fonction rénale / Métabolisme Glucose – hausse Albumine Phosphore Calcium – baisse Sodium – baisse Créatinine Glucose – baisse Potassium – baisse Magnésium – baisse Potassium – hausse | 82 81 81 82 82 82 82 82 52 82 | 58 (71) 33 (41) 29 (36) 28 (34) 24 (29) 22 (27) 18 (22) 17 (21) 10 (19) 15 (18) | 10 (12) 1 (1) 6 (7) 0 (0) 2 (2) 4 (5) 2 (2) 3 (4) 0 (0) 1 (1) | 80 79 77 80 80 80 80 80 39 80 | 62 (78) 29 (37) 17 (22) 15 (19) 27 (34) 22 (28) 12 (15) 11 (14) 4 (10) 9 (11) | 14 (18) 1 (1) 4 (5) 0 (0) 2 (3) 4 (5) 3 (4) 0 (0) 0 (0) 1 (1) |
| Hématologie Neutrophiles Hémoglobine Plaquettes Lymphocytes | 82 82 82 82 | 58 (71) 53 (65) 49 (60) 46 (56) | 13 (16) 0 (0) 4 (5) 6 (7) | 80 80 80 80 | 13 (16) 44 (55) 12 (15) 28 (35) | 0 (0) 1 (1) 0 (0) 3 (4) |
* Common Terminology Criteria for Adverse Events (CTCAE), version 3.0
a Anomalies de grade 4 chez les patients sous sunitinib : créatinine (4 %), lipase (4 %), glucose – baisse (2 %), glucose – hausse (2 %), neutrophiles (2 %), ALAT (1 %), ASAT (1 %), plaquettes (1 %), potassium – hausse (1 %) et bilirubine totale (1 %).
b Anomalies de grade 4 chez les patients sous placebo : créatinine (3 %), phosphatase alcaline (1 %), glucose – hausse (1 %) et lipase (1 %).
Autres effets indésirables
Appareil locomoteur
Des cas de rhabdomyolyse ont été signalés chez certains sujets au cours d’essais cliniques non déterminants (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Système cardiovasculaire
Voir MISES EN GARDE ET PRÉCAUTIONS.
Épreuves de laboratoire
Augmentation du taux sanguin d’acide urique.
Embolie pulmonaire
Voir MISES EN GARDE ET PRÉCAUTIONS.
Fonctions hépatique et pancréatique
En présence de symptômes de pancréatite ou d’insuffisance hépatique, il faut cesser d’administrer sunitinib. Cinq (5) patients (1 %) atteints d’un adénocarcinome rénal jamais traité ont fait une pancréatite alors qu’ils recevaient sunitinib, comparativement à 1 patient (< 1 %) dans le groupe IFN-α. Une hépatotoxicité a été signalée chez des patients traités par le sunitinib (voir MISES EN GARDE ET PRÉCAUTIONS).
Convulsions
Voir MISES EN GARDE ET PRÉCAUTIONS.
Atteintes cutanées ou sous-cutanées
De rares cas de syndrome de Stevens-Johnson ont été signalés.
Effets indésirables signalés après la commercialisation du produit
Les effets indésirables mentionnés ci-dessous ont été recensés après l’autorisation de mise en marché du sunitinib. Comme ces effets sont déclarés volontairement par une population de taille incertaine, leur fréquence et leur lien causal avec l’exposition au médicament ne peuvent pas toujours être établis avec certitude.
Manifestations thromboemboliques artérielles
Des manifestations thromboemboliques artérielles, parfois mortelles, ont été signalées chez des patients traités par le sunitinib. L’accident vasculaire cérébral, l’accident ischémique transitoire et l’infarctus cérébral comptaient parmi les manifestations les plus fréquentes. Les facteurs de risque associés à ce type de manifestation, outre l’affection maligne sous-jacente et l’âge (≥ 65 ans), incluaient l’hypertension, le diabète et des antécédents de maladie thromboembolique.
On a fait état de cas d’ischémie myocardique et d’infarctus du myocarde parfois mortels.
Troubles sanguins et lymphatiques
Des cas de coagulation intravasculaire disséminée (CIVD), de purpura thrombopénique idiopathique, d’anémie hémolytique et d’anémie microangiopathique ont été signalés. On recommande d’interrompre le traitement par le sunitinib dans de tels cas et de faire preuve de discernement, étant donné qu’il n’existe pas de données à l’appui de la reprise du traitement par suite de la résolution de ces troubles.
Troubles cardiovasculaires
Des cas d’insuffisance ventriculaire gauche, d’insuffisance cardiaque, de manifestations ischémiques cardiovasculaires (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit, Manifestations thromboemboliques artérielles) et de troubles du rythme cardiaque ont été signalés chez des patients présentant une maladie et/ou des facteurs de risque cardiovasculaire. Il a toutefois été impossible d’établir un lien de causalité avec le sunitinib.
On a signalé des cas de cardiomyopathie, dont l’issue parfois mortelle a été attribuée au
sunitinib. Des cas de microangiopathie thrombotique, y compris de purpura thrombocytopénique thrombotique et de syndrome hémolytique et urémique, ayant parfois évolué vers une insuffisance rénale ou la mort, ont été signalés. Il faut cesser définitivement le traitement par le sunitinib chez les patients qui présentent une microangiopathie thrombotique.
Troubles endocriniens
Des cas de thyroïdite, d’hypothyroïdie et d’hyperthyroïdie, quelquefois suivie d’une hypothyroïdie, ont été signalés dans le cadre des essais cliniques et après le lancement du produit (voir MISES EN GARDE ET PRÉCAUTIONS, Dysfonctionnement thyroïdien).
Des diminutions de la glycémie, parfois symptomatiques sur le plan clinique et ayant de graves complications, ont été signalées lors du traitement par le sunitinib, tant chez des patients diabétiques que non diabétiques.
Hémorragie
L’épistaxis est le type de complication hémorragique le plus souvent signalé chez les patients traités par le sunitinib (voir MISES EN GARDE ET PRÉCAUTIONS, Hémorragie). La plupart des cas étaient légers et limités, mais des cas d’épistaxis grave ont été signalés après la commercialisation du sunitinib.
Parmi les complications hémorragiques signalées depuis la commercialisation du sunitinib, dont certaines ont été mortelles, mentionnons les hémorragies digestives, pulmonaires, tumorales, cérébrales et des voies urinaires. En outre, on a rapporté des cas d’hémorragie mortelle associée à une thrombopénie.
On a signalé des cas d’hémorragie pulmonaire, digestive, tumorale, cérébrale et des voies urinaires, dont certains d’issue fatale, chez des patients traités par le sunitinib.
Fonctions hépatique et biliaire
Des cas d’hépatotoxicité ont été observés dans les essais cliniques et après la commercialisation du produit.
Des cas de cholécystite, y compris de cholécystite alithiasique et de cholécystite emphysémateuse, dont certains d’issue fatale, ont été signalés chez des patients traités par le sunitinib.
Troubles du système immunitaire
Des réactions d’hypersensibilité telles que l’œdème angioneurotique ont été signalées.
Infections et infestations
Des cas d’infection grave (avec ou sans neutropénie), parfois mortelle, ont été signalés. Les infections observées le plus souvent lors du traitement par le sunitinib sont les suivantes : infections respiratoires (p. ex., pneumonie, bronchite), infections des voies urinaires, infections cutanées (p. ex., cellulite), sepsis/choc septique, abcès (p. ex., génital, anorectal, cutané, viscéral, à un membre), infections virales (p. ex., nasopharyngite, herpès buccal) ou fongiques (p. ex., candidose buccale ou oesophagienne). Des cas de fasciite nécrosante, notamment du périnée, parfois mortels, ont été signalés.
Atteintes des tissus ostéomusculaire ou conjonctif
Des cas de myopathie et/ou de rhabdomyolyse, dont certains s’accompagnaient d’insuffisance rénale aiguë et ont parfois causé la mort, ont été rapportés. La plupart des patients touchés avaient des facteurs de risque préexistants et/ou prenaient en concomitance des médicaments ayant un lien connu avec de tels effets indésirables. Les patients présentant des signes ou des symptômes de toxicité musculaire doivent être pris en charge conformément aux pratiques médicales standard (voir MISES EN GARDE ET PRÉCAUTIONS).
Des cas d’ostéonécrose de la mâchoire ont été rapportés chez les patients traités par le sunitunib. La majorité des cas se sont manifestés chez les patients pour qui un facteur de risque élevé d’ostéonécrose de la mâchoire avait été identifié, en particulier chez ceux ayant été exposés à un traitement intraveineux par des bisphosphonates ou ayant subi des interventions dentaires invasives (voir MISES EN GARDE ET PRÉCAUTIONS).
Troubles du système nerveux
Des cas d’altération du goût, comme l’agueusie, ont été signalés.
Troubles rénaux et urinaires
Des cas d’altération de la fonction rénale et/ou d’insuffisance rénale, parfois mortelles, ont été signalés.
Des cas de protéinurie et de syndrome néphrotique ont été rapportés (voir MISES EN GARDE ET PRÉCAUTIONS). On recommande d’effectuer une analyse d’urine au début du traitement, et il faut suivre de près les patients en demeurant à l’affût de toute apparition ou aggravation d’une protéinurie. L’innocuité d’un traitement continu par le sunitinib n’a pas été évaluée systématiquement chez les patients présentant une protéinurie modérée ou sévère. Il faut mettre fin à l’administration de sunitinib chez les patients atteints d’un syndrome néphrotique.
Troubles respiratoires
On a signalé des cas d’embolie pulmonaire, dont l’issue parfois mortelle a été attribuée au sunitinib. Des cas d’épanchement pleural, qui ont parfois causé la mort, ont été signalés.
Troubles vasculaires
On a signalé la survenue de dissections artérielles et d’anévrismes artériels (dont des cas de rupture) en association avec des inhibiteurs de tyrosine kinases ciblant le VEGFR, dont le sunitinib.
Troubles de l’appareil digestif
Œsophagite.
Troubles neurologiques
Des cas de syndrome réversible de leucoencéphalopathie postérieure ont été rapportés, dont certains à l’issue mortelle.
Autre
Formation de fistules : Des cas de formation de fistules (anales, entérocutanées,
gastrointestinales, trachéo-oesophagiennes et pleurales), dont certains ont été associés à une nécrose ou à une régression tumorale, et qui ont parfois causé la mort, ont été signalés.
Atteintes cutanées ou sous-cutanées
Des réactions cutanées ont été signalées lors de l’emploi de sunitinib en association avec la radiothérapie.
Des cas de pyodermite gangréneuse (pyoderma gangrenosum), de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse, dont certains ayant menacé la vie ou entraîné la mort, ainsi que d’érythème polymorphe ont été signalés.
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale, parfois mortels, ont été signalés chez des patients traités par le sunitinib. Certains cas sont survenus peu de temps après l’instauration du traitement.
Innocuité à long terme dans le traitement de l’ARM
Selon des données tirées de 9 études cliniques terminées auprès de patients atteints d’un ARM et traités par le sunitinib, le traitement prolongé par le sunitinib (≥ 2 ans) n’a pas entraîné d’aggravation des effets indésirables liés au traitement ni de manifestations indésirables d’autres types, et son effet toxique n’a pas été cumulatif, mis à part pour l’hypothyroïdie.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le sunitinib est métabolisé principalement par l’isoenzyme CYP3A4. Il existe un risque d’interactions avec les médicaments, les aliments et les plantes médicinales qui sont des inhibiteurs ou des inducteurs de cette isoenzyme.
Interactions médicament-médicament
Inhibiteurs de la CYP3A4 : L’administration concomitante de Sandoz Sunitinib et d’un inhibiteur de l’isoenzyme CYP3A4 peut faire augmenter la concentration de sunitinib (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). On recommande d’éviter d’administrer Sandoz Sunitinib en concomitance avec des inhibiteurs de la CYP3A4, notamment les bloqueurs des canaux calciques non dihydropyridiniques (p. ex. diltiazem et vérapamil), les antifongiques (p. ex. kétoconazole, fluconazole, itraconazole et voriconazole), les antibiotiques de la famille des macrolides (p. ex. érythromycine, clarithromycine et télithromycine), les antibiotiques de la classe des fluoroquinolones (p. ex. ciprofloxacine et norfloxacine) et certains agents anti-VIH (p. ex. ritonavir et indinavir).
Inducteurs de la CYP3A4 : L’administration concomitante de Sandoz Sunitinib et d’un inducteur de l’isoenzyme CYP3A4 peut faire baisser la concentration de sunitinib (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). On recommande d’éviter d’administrer Sandoz Sunitinib en concomitance avec des inducteurs de la CYP3A4, notamment les barbituriques (p. ex. phénobarbital), les anticonvulsivants (p. ex. carbamazépine et phénytoïne), la rifampine, les glucocorticoïdes, la pioglitazone et certains anti-VIH (p. ex. éfavirenz et
névirapine).
Médicaments prolongeant l’intervalle QT/QTc : L’emploi concomitant de Sandoz Sunitinib et d’un autre médicament prolongeant l’intervalle QT/QTc est à proscrire. Toutefois, si un tel traitement s’avère nécessaire, il faut être particulièrement vigilant. Les médicaments ayant été associés à une prolongation de l’intervalle QT/QTc et/ou à des torsades de pointes sont énumérés ci- dessous (liste non exhaustive).
Sont comprises dans cette liste les classes chimiques ou pharmacologiques dont certains médicaments, mais pas nécessairement tous, ont entraîné des prolongations de l’intervalle QT/QTc et/ou des torsades de pointes :
antiarythmiques (classe IA, p. ex., quinidine, procaïnamide, disopyramide; classe III, p.
ex., amiodarone, sotalol, ibutilide; classe IC, p. ex., flécaïnide, propafénone);
- antipsychotiques (p. ex., thioridazine, chlorpromazine, pimozide, halopéridol, dropéridol);
- antidépresseurs (p. ex., amitriptyline, imipramine, maprotiline, fluoxétine, venlafaxine);
- opiacés (p. ex., méthadone);
- macrolides (p. ex., érythromycine, clarithromycine, télithromycine);
- quinolones (p. ex., moxifloxacine, gatifloxacine, ciprofloxacine);
- antipaludéens (p. ex., quinine);
- pentamidine;
- antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole);
- médicaments contre les troubles digestifs (p. ex., dompéridone, antagonistes des récepteurs 5- HT3 tels que granisétron, ondansétron, dolasétron);
- agonistes des récepteurs bêta-2-adrénergiques (p. ex., salmétérol, formotérol);
- tacrolimus.
Médicaments qui prolongent l’intervalle PR : Il faut faire preuve de prudence lorsqu’on prescrit Sandoz Sunitinib en association avec d’autres médicaments qui peuvent entraîner une prolongation de l’intervalle PR, par exemple les bêtabloquants, les bloqueurs des canaux calciques, les digitaliques et les inhibiteurs de la protéase du VIH (voir MISES EN GARDE ET PRÉCAUTIONS, Prolongation de l’intervalle QT).
La liste ci-dessus de médicaments pouvant interagir avec le sunitinib n’est pas complète. On doit consulter la littérature scientifique courante pour obtenir plus d’information.
Interactions médicament-aliment
Comme le jus de pamplemousse exerce un effet inhibiteur sur la CYP3A4, son ingestion durant un traitement par Sandoz Sunitinib peut ralentir la biotransformation de sunitinib et faire augmenter sa concentration plasmatique (voir Interactions médicament-médicament). Le jus de pamplemousse est déconseillé durant le traitement par Sandoz Sunitinib .
Interactions médicament-herbe médicinale
Le millepertuis est un puissant inducteur de la CYP3A4. Son administration à des patients traités par Sandoz Sunitinib peut accélérer la biotransformation de sunitinib et faire diminuer sa concentration plasmatique (voir Interactions médicament-médicament). Le millepertuis est
déconseillé durant le traitement par Sandoz Sunitinib .
POSOLOGIE ET ADMINISTRATION
Dose recommandée pour le traitement des TSGI et de l’ARM
La dose recommandée de Sandoz Sunitinib est de 50 mg 1 fois par jour par la voie orale, selon un schéma cyclique de 4 semaines suivies de 2 semaines de repos.
Dose recommandée pour le traitement des tumeurs neuroendocrines pancréatiques
La dose recommandée de Sandoz Sunitinib pour les tumeurs neuroendocrines pancréatiques est de 37,5 mg/jour par voie orale sans congé thérapeutique.
Sandoz Sunitinib peut être pris avec ou sans nourriture.
Modification posologique
La dose quotidienne ne doit pas dépasser 50 mg ni être inférieure à 25 mg. Il est recommandé de modifier la dose par paliers de 12,5 mg, en fonction de la tolérance du patient.
Inhibiteurs de la CYP3A4 : L’administration concomitante de malate de sunitinib et de kétoconazole, un inhibiteur de la CYP3A4, a produit des hausses de 49 % de la Cmax et de 51 % de l’ASC0-∞ du sunitinib et de son métabolite actif combinés, après la prise d’une dose unique de malate de sunitinib par des volontaires sains. Chez les patients qui reçoivent un inhibiteur puissant de la CYP3A4 comme le kétoconazole, il peut être nécessaire de réduire la dose de sunitinib jusqu’à un minimum de 25 mg par jour; il faut également surveiller de près la réponse et la tolérance du patient (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Il est conseillé d’opter pour un médicament concomitant de rechange qui soit exempt ou presque d’effet inhibiteur sur la CYP3A4. À NOTER : Cette recommandation se fonde sur des données pharmacocinétiques obtenues chez des volontaires sains. L’innocuité et l’efficacité de sunitinib pris en concomitance avec un inhibiteur de la CYP3A4 n’ont pas été établies dans les essais cliniques menés jusqu’ici. Au cours des 2 études sur l’ARM réfractaire aux cytokines, aucune modification de la dose initiale de sunitinib n’a été apportée chez les 14 patients sur 169 qui prenaient aussi un puissant inhibiteur de la CYP3A4.
Inducteurs de la CYP3A4 : L’administration concomitante de malate de sunitinib et de rifampine, un inducteur puissant de la CYP3A4, a produit des réductions de plus de 23 % de la Cmax et de 46 % de l’ASC0-∞ du sunitinib et de son métabolite actif combinés, après la prise d’une dose unique de sunitinib par des volontaires sains. Chez les patients qui reçoivent le sunitinib en concomitance avec un inducteur puissant de la CYP3A4, comme la rifampine, il peut être nécessaire d’augmenter la dose de sunitinib (dose maximale de 50 mg); il faut également surveiller de près la réponse et la tolérance du patient (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Il est conseillé d’opter pour un médicament concomitant de rechange qui soit exempt ou presque d’effet inducteur sur la CYP3A4. À NOTER : Cette recommandation se fonde sur des données pharmacocinétiques obtenues chez des volontaires sains. L’innocuité et l’efficacité de sunitinib pris en concomitance avec un inducteur de la CYP3A4 n’ont pas été établies dans les essais cliniques menés jusqu’ici. Au cours des 2 études sur l’ARM réfractaire aux cytokines, aucune
modification de la dose initiale de sunitinib n’a été apportée chez les 33 patients sur 169 qui prenaient aussi un puissant inducteur de la CYP3A4.
Populations particulières : Il n’est pas nécessaire de régler la dose en fonction de l’âge, du poids, de la clairance de la créatinine, de la race, du sexe ou de l’indice fonctionnel ECOG du patient (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières).
SURDOSAGE
Le traitement du surdosage par Sandoz Sunitinib consiste en des mesures générales de soutien. Il n’existe pas d’antidote propre à Sandoz Sunitinib en cas de surdosage. S’il y a lieu, on peut éliminer le médicament non absorbé en provoquant des vomissements ou par lavage d’estomac. Des cas de surdosage accidentel ont été signalés; certains ont été associés à des effets indésirables qui concordaient avec le tableau d’innocuité connu de sunitinib. Un cas de surdosage intentionnel a été rapporté : un patient a pris intentionnellement 1500 mg de sunitinib au cours d’une tentative de suicide; aucun effet indésirable n’a été observé.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le sunitinib est une petite molécule qui inhibe de nombreux récepteurs tyrosine kinases (RTK), dont certains contribuent à la prolifération tumorale, à l’angiogenèse pathologique et à la métastatisation du cancer. On a évalué l’action inhibitrice du sunitinib sur diverses kinases (> 80 kinases), ce qui a permis de constater sa puissante action inhibitrice des récepteurs du facteur de croissance dérivé des plaquettes (PDGFRα et PDGFRβ), des récepteurs du facteur de croissance endothéliale (VEGFR1, VEGFR2 et VEGFR3), du récepteur du facteur de croissance des cellules souches (KIT), du récepteur tyrosine kinase de classe 3 (FLT3), du récepteur du facteur de stimulation des colonies (CSF-1R) et du récepteur du facteur neurotrophique dérivé des cellules gliales (RET). La capacité du sunitinib d’inhiber ces RTK a été mise en évidence à l’aide d’analyses biochimiques et d’essais sur cultures cellulaires; quant à l’inhibition des effets de ces RTK, elle a été mise en évidence par des études sur la prolifération ou la viabilité cellulaires. Le métabolite principal du sunitinib a une puissance d’action semblable, selon les analyses biochimiques et les essais sur cultures cellulaires (voir PHARMACOLOGIE DÉTAILLÉE).
Le sunitinib a inhibé la phosphorylation de multiples RTK (PDGFRβ, VEGFR2, KIT) dans des xénogreffes tumorales exprimant les RTK ciblés in vivo et, dans certains modèles expérimentaux de cancer, il a inhibé la prolifération tumorale, fait régresser la tumeur et/ou inhibé la métastatisation. In vitro, il s’est révélé capable d’inhiber la prolifération des cellules tumorales exprimant les RTK déréglés ciblés (PDGFR, RET ou KIT) et, in vivo, d’inhiber l’angiogenèse tumorale régie par les récepteurs PDGFRβ et VEGFR2.
Pharmacocinétique
On a évalué la pharmacocinétique du sunitinib et de son principal métabolite actif chez 135 volontaires sains et 266 patients ayant des tumeurs solides.
Absorption et distribution :
La concentration plasmatique maximale (Cmax) du sunitinib est généralement atteinte de 6 à 12 heures (Tmax) après la prise du médicament. Les aliments n’altèrent pas la biodisponibilité du sunitinib. Après l’administration orale d’une seule dose à des volontaires sains, les demi-vies terminales du sunitinib et de son principal métabolite actif ont varié entre 40 et 60 heures et 80 et 110 heures, respectivement. Après une administration quotidienne répétée de doses variant entre 25 et 100 mg, l’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC) et la Cmax du sunitinib et du médicament total augmentent proportionnellement à la dose. Lorsque le sunitinib est administré quotidiennement de façon répétée, sa concentration est multipliée par 3 à 4 et celle de son principal métabolite actif, par 7 à 10 sous l’effet de l’accumulation. Les concentrations de sunitinib et de son principal métabolite actif atteignent l’équilibre en 10 à 14 jours. Le 14e jour, la concentration plasmatique minimale du sunitinib et de son principal métabolite actif combinés se situe entre 62,9 et 101 ng/mL. Après une administration quotidienne répétée et plusieurs cycles des schémas thérapeutiques évalués, on n’a décelé aucune variation notable de la pharmacocinétique du sunitinib et de son principal métabolite actif. Le volume apparent de distribution (Vd/F) du sunitinib s’est chiffré à 2230 L.
La pharmacocinétique s’est avérée semblable chez les volontaires sains et les cohortes évaluées, porteuses de tumeurs solides, y compris les sujets ayant une TSGI, un ARM ou une tumeur neuroendocrine pancréatique (voir ESSAIS CLINIQUES).
In vitro, le sunitinib s’est lié aux protéines plasmatiques humaines dans une proportion de 95 % et son principal métabolite actif, dans une proportion de 90 %, selon un mode apparemment indépendant de la concentration.
Métabolisme et élimination :
La biotransformation du sunitinib, qui s’effectue principalement sous la médiation de la CYP3A4, une isoenzyme du cytochrome P450, produit son principal métabolite actif, lequel est métabolisé à son tour par la CYP3A4. Le principal métabolite actif représente 23 à 37 % de l’exposition totale au médicament. Le médicament est principalement éliminé dans les selles. Dans une étude du bilan de masse chez l’humain à l’aide de [14C] sunitinib, 61 % de la dose radioactive est passée dans les selles, et 16 % a été éliminée par les reins sous forme inchangée et sous forme de métabolites. Le sunitinib et son principal métabolite actif sont les principales molécules retrouvées dans le plasma, l’urine et les selles, représentant 91,5 %, 86,4 % et 73,8 % de la radioactivité dans l’ensemble des échantillons, respectivement. Dans l’urine et les selles, on a retrouvé des métabolites secondaires qui n’étaient généralement pas présents dans le plasma. La clairance totale après administration orale (CL/F) a varié entre 34 et 62 L/h, la variabilité d’un sujet à l’autre étant de 40 %.
Populations particulières
Selon les analyses démographiques des données pharmacocinétiques, l’âge, le poids, la clairance
de la créatinine, la race, le sexe et l’indice fonctionnel ECOG ne semblent pas avoir d’effets d’importance clinique sur la pharmacocinétique du sunitinib et de son métabolite actif.
On ne dispose d’aucune donnée pharmacocinétique chez l’enfant.
Insuffisance hépatique :
Une dose unique de 50 mg de sunitinib a été administrée à des patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) et à un groupe témoin ayant une fonction hépatique normale. D’après les paramètres pharmacocinétiques évalués, aucun réglage de la dose initiale ne semble nécessaire dans les cas d’insuffisance hépatique légère ou modérée. Le sunitinib n’a toutefois pas été étudié dans les cas d’insuffisance hépatique sévère (classe C de Child-Pugh). En outre, l’emploi de doses multiples de sunitinib n’a pas été étudié en présence d’une atteinte hépatique.
Insuffisance rénale :
L’innocuité et l’efficacité de sunitinib n’ont pas été établies chez les patients atteints d’insuffisance rénale sévère ni chez les hémodialysés souffrant de néphropathie au stade terminal. Ont été exclus des études de phase III les sujets dont la créatininémie dépassait 2,0 fois la LSN. Cela dit, dans une étude de phase I de faible envergure, l’exposition générale après l’administration d’une dose unique de 50 mg de sunitinib était comparable chez 8 sujets atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) et 8 sujets dont la fonction rénale était normale (clairance de la créatinine > 80 mL/min). Elle variait toutefois davantage chez les premiers. Bien que l’hémodialyse n’ait pas éliminé le sunitinib et son principal métabolite chez les 8 sujets souffrant de néphropathie au stade terminal, l’exposition générale totale de ces derniers au sunitinib et à son principal métabolite était néanmoins 47 % et 31 % inférieure à celle des 8 sujets exempts de dysfonctionnement rénal, en raison vraisemblablement d’une absorption réduite du sunitinib imputable à la néphropathie.
D’après les données pharmacocinétiques tirées de l’étude de phase I, il n’est pas nécessaire de régler la dose initiale de sunitinib en présence d’insuffisance rénale (d’intensité légère à sévère) ou de néphropathie au stade terminal nécessitant une hémodialyse. Les modifications subséquentes de la dose seront fonction de l’innocuité et de la tolérabilité (voir POSOLOGIE ET MODE D’ADMINISTRATION, Modification de la dose). Aucune étude n’a porté sur l’administration répétée de sunitinib chez des insuffisants rénaux.
Des cas d’altération de la fonction rénale et d’insuffisance rénale, parfois mortelles, ont été signalés lors de l’emploi de sunitinib. La prudence et une surveillance attentive s’imposent pendant le traitement par Sandoz Sunitinib chez les patients souffrant d’insuffisance rénale sévère et les hémodialysés atteints de néphropathie au stade terminal.
Une analyse de pharmacocinétique n’a révélé aucune relation entre la fonction rénale des sujets (mesurée d’après la clairance de la créatinine; valeurs extrêmes : 42 et 347 mL/min) et la pharmacocinétique du sunitinib.
Pharmacodynamie
Prolongation de l’intervalle QT/QTc
Lors d’un essai clinique de phase I sur l’intervalle QT, des patients atteints de tumeurs solides au stade avancé ont reçu sunitinib à 150 mg les 3e et 9e jours de traitement et à 50 mg par jour du 4e au 8e jour (témoin actif administré le 1er jour et placebo administré le 2e jour). Des lectures manuelles d’ECG en série ont été réalisées conformément aux recommandations en vigueur. À des concentrations environ 2 fois plus élevées que les concentrations thérapeutiques, sunitinib a été associé à une prolongation de l’intervalle QTc. Les 3e et 9e jours, sunitinib a été associé à une prolongation progressive de l’intervalle QTc qui s’est poursuivie durant toute la période d’observation de 24 heures, sans atteindre de pic, de plateau ou d’équilibre manifeste. Par conséquent, l’effet maximal n’a pu être déterminé de façon certaine. À la dernière observation (24 h), la prolongation maximale moyenne corrigée en fonction du placebo était de 9,6 millisecondes (IC à 90 % de 4,1 à 15,1) le 3e jour et de 15,4 millisecondes (IC à 90 % de 8,4 à 22,4) le 9e jour (temps 0 à la même heure chaque jour et correction de Fridericia en fonction de la fréquence cardiaque). L’ampleur de ces prolongations est considérée comme préoccupante. Toutefois, aucun des sujets n’a présenté d’effet dépassant le grade 2 (CTCAE, version 3.0) ni d’arythmie cardiaque (voir MISES EN GARDE ET PRÉCAUTIONS).
Morphologie de l’onde T
Le taux de sujets présentant des anomalies de l’onde T et la proportion d’ECG révélant de telles anomalies étaient déjà élevés au départ dans cette population de patients cancéreux, mais, après 7 jours de traitement par le sunitinib, ils avaient augmenté.
On a jugé que la prolongation de l’intervalle QTc associée aux changements de morphologie de l’onde T justifiait une surveillance étroite en raison du risque d’altération du rythme cardiaque.
Intervalle PR et fréquence cardiaque
Les variations moyennes de l’intervalle PR, corrigées en fonction du placebo, étaient positives à tous les temps d’évaluation; la prolongation maximale a été observée de 7 à 12 heures après l’administration, et le déclin, après 24 heures. Les analyses des valeurs de PR nettement divergentes (> 200 millisecondes) ont révélé une proportion accrue de celles-ci chez les patients traités par le sunitinib. La prolongation excessive de l’intervalle PR peut provoquer un bloc auriculoventriculaire. La progression du bloc auriculoventriculaire s’accompagne d’une augmentation de la morbi-mortalité.
Les 3e et 9e jours, la fréquence cardiaque a diminué progressivement durant les 24 heures ayant suivi l’administration de sunitinib, mais elle n’a pas été influencée par le témoin actif. Durant l’étude, un cas de bradycardie a été jugé lié au traitement, et des étourdissements ont été signalés par 7 des 48 patients.
La bradycardie et le bloc auriculoventriculaire sont des facteurs de risque reconnus de torsades de pointes. Pour cette raison, un médicament qui provoque une prolongation de l’intervalle QTc accompagnée d’une prolongation des intervalles PR et RR soulève des inquiétudes quant au risque d’altération du rythme cardiaque.
Interactions médicament-médicament
Selon les études in vitro, le sunitinib n’a pas d’effet inducteur ni inhibiteur sur les principales isoenzymes du cytochrome P450 (CYP).
Études in vitro sur l’inhibition et l’induction du CYP : Selon les études in vitro de l’activité des isoenzymes CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/5 et CYP4A9/11 dans des microsomes hépatiques et des hépatocytes d’origine humaine, le sunitinib et son principal métabolite actif risquent peu d’avoir des interactions d’importance clinique avec les médicaments qui peuvent être métabolisés par ces enzymes.
Inhibiteurs de la CYP3A4 : L’administration concomitante de sunitinib et de kétoconazole, un inhibiteur puissant de la CYP3A4, a produit des hausses de 49 % de la Cmax et de 51 % de l’ASC0-∞ du sunitinib et de son métabolite actif combinés, après la prise d’une dose unique de sunitinib par des volontaires sains.
L’administration de Sandoz Sunitinib en même temps qu’un inhibiteur puissant de la CYP3A4 peut faire augmenter la concentration de sunitinib. Il faut éviter d’administrer Sandoz Sunitinib et l’un de ces inhibiteurs en concomitance ou opter pour un médicament concomitant de rechange qui soit exempt ou presque d’effet inhibiteur sur la CYP3A4, sinon il faudra peut-être réduire la dose de Sandoz Sunitinib (voir POSOLOGIE ET MODE D’ADMINISTRATION). À NOTER : L’innocuité et l’efficacité de sunitinib pris en concomitance avec un inhibiteur de la CYP3A4 n’ont pas été établies dans les essais cliniques menés jusqu’ici.
Inducteurs de la CYP3A4 : L’administration concomitante de sunitinib et de rifampine, un inducteur puissant de la CYP3A4, a entraîné des réductions de 23 % de la Cmax et de 46 % de l’ASC 0-∞ du sunitinib et de son métabolite actif combinés, après la prise d’une dose unique de sunitinib par des volontaires sains.
L’administration de Sandoz Sunitinib en même temps qu’un inducteur puissant de la CYP3A4 peut abaisser la concentration de sunitinib. Il faut éviter d’administrer Sandoz Sunitinib et l’un de ces inducteurs en concomitance et opter pour un médicament de rechange exempt ou presque d’effet inducteur sur la CYP3A4, sinon il faudra peut-être augmenter la dose de Sandoz Sunitinib (voir POSOLOGIE ET MODE D’ADMINISTRATION). À NOTER : L’innocuité et l’efficacité de sunitinib pris en concomitance avec un inducteur de la CYP3A4 n’ont pas été établies dans les essais cliniques menés jusqu’ici.
STABILITÉ ET CONSERVATION
Conserver dans son emballage d’origine entre 15 et 30 ⁰ C.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Présentation
Sandoz Sunitinib est présenté comme suit:
- 12,5 mg: Capsule en gélatine dure de taille 4, composée d’une coiffe et d’un corps orange,
portant l’inscription «12,5 mg » imprimé à l’encre blanche sur le corps et contenant des granules de couleur jaune à orange.
- 25 mg: Capsule en gélatine dure de taille 3, composée d’une coiffe couleur caramel et d’un corps orange, portant l’inscription «25 mg » imprimé à l’encre blanche sur le corps et contenant des granules de couleur jaune à orange.
- 37,5 mg: Capsule en gélatine dure de taille 2, composée d’une coiffe et d’un corps jaune, portant l’inscription «37,5 mg » imprimé à l’encre noire sur le corps et contenant des granules de couleur jaune à orange.
- 50 mg: Capsule en gélatine dure de taille 1, composée d’une coiffe et d’un corps de couleur caramel, portant l’inscription «50 mg » imprimé à l’encre blanche sur le corps et contenant des granules de couleur jaune à orange.
Composition
Les gélules de Sandoz Sunitinib sont fournies sous forme de gélules imprimées, contenant 12,5, 25, 37,5 ou 50 mg de sunitinib, avec de la cellulose microcristalline, du mannitol, du croscarmellose sodique, de la povidone et du stéarate de magnésium comme ingrédients inactifs.
La capsule en gélatine dure de taille 4, contient de la gélatine, du dioxyde de titane, de l'oxyde de fer rouge et de l'encre d'imprimerie blanche.
La capsule en gélatine dure de taille 3, contient de la gélatine, du dioxyde de titane, de l'oxyde de fer noir, de l'oxyde de fer rouge, de l'oxyde de fer jaune et de l'encre d'imprimerie blanche.
La capsule en gélatine dure de taille 2, contient de la gélatine, du dioxyde de titane, de l'oxyde de fer jaune et de l'encre d'imprimerie noire.
La capsule en gélatine dure de taille 1 contient de la gélatine, du dioxyde de titane, de l'oxyde de fer noir, de l'oxyde de fer rouge, de l'oxyde de fer jaune et de l'encre d'impression blanche.
L'encre d'impression blanche contient de la gomme laque, du propylène glycol et du dioxyde de titane.
L'encre d'impression noire contient de la gomme laque, de l'oxyde de fer noir, du propylène glycol et de l'hydroxyde d'ammonium.
Conditionnement
Boîtes de 28 capsules en plaquettes alvéolées (4 plaquettes de 7 capsules pour les forces 12,5 et 25 mg) et (7 plaquettes de 4 capsules pour les forces 37,5 et 50 mg)
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : sunitinib
Nom chimique : N-(2-(diethylamino)ethyl)-5-((Z)-(5-fluoro-1,2-dihydro-2-oxo-3h-indol-3-ylidene)methyl)-2,4-dimethyl-1h-pyrrole-3-carboxamide Formule moléculaire et masse moléculaire : C22H27FN4O2. 398.47 g/mol
Formule développée :
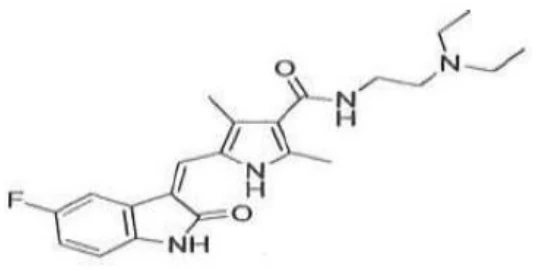
Propriétés physicochimiques : Le sunitinib est une poudre de couleur jaune ou jaune orangée ayant un pKa de 9,3. Le sunitinib est classé comme un composé à faible solubilité selon la classification biopharmaceutique (rapport EPAR EMEA 2006 pour Sutent). Le logarithme de son coefficient de distribution (eau-système octanol) est de 2,5
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Étude de bioéquivalence orale croisée à double insu, équilibrée, randomisée, en deux traitements, deux séquences, deux périodes, deux doses uniques et orales de Sandoz Sunitinib 50 mg, capsules de sunitinib (sunitinib base) (Sandoz Canada Inc.) et PrSUTENT® 50 mg capsule de sunitinib (malate de sunitinib)(Pfizer Canada Inc., Canada) a été conduite chez des sujets adultes en bonne santé et à jeun. Un résumé des données comparatives de biodisponibilité chez 27 sujets est présenté dans le tableau suivant:
SOMMAIRE DES ÉTUDES COMPARATIVES DE BIODISPONIBILITÉ
Sunitinib
(1 x 50 mg)
Moyenne géométrique Moyenne arithmétique (CV %)
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% |
| AUC0-72h (hr*ng/mL) | 963,74 990,16 (23,20) | 944,26 968,61 (21,18) | 102,0 | 98,7 - 105,4 |
Cmax (ng/mL) | 26,37 27,68 (34,13) | 24,988 25,76 (24,08) | 105,6 | 99,5- 111,9 |
§Tmax (hr) | 9,50 (5,00 - 13,00) | 8,50 (5,00 - 13,00) |
* Sandoz Sunitinib 50 mg capsules de sunitinib (sunitinib base) (Sandoz Canada Inc.)
† PrSUTENT® 50 mg capsules de sunitinib (Sunitinib malate) (Pfizer Canada Inc.)
§ Représenté sous forme de médiane (intervalle) uniquement
En raison de la longue demi-vie d'élimination du sunitinib, AUCI et T1/2. n'ont pas pu être calculés avec précision à partir des données obtenues dans cette étude.
Étude de bioéquivalence orale croisée à double insu, équilibrée, randomisée, en deux traitements, deux séquences, deux périodes, deux doses uniques et orales de Sandoz Sunitinib 50 mg capsules de sunitinib (sunitinib base) (Sandoz Canada Inc.) et PrSUTENT® 50 mg capsules de sunitinib (sunitinib malate) (Pfizer Canada Inc., Canada) a été conduite chez des sujets adultes en bonne santé et nourris. Un résumé des données comparatives de biodisponibilité chez 39 sujets est présenté dans le tableau suivant:
SOMMAIRE DES ÉTUDES COMPARATIVES DE BIODISPONIBILITÉ
Sunitinib
(1 x 50 mg)
Moyenne géométrique Moyenne arithmétique (CV %)
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% |
| AUC0-72 (ng.h/mL) | 1558,65 1584,92 (18,39) | 1538,70 1566,29 (19,48) | 101,3 | 99,0 - 103,6 |
Cmax (ng/mL) | 40,42 41,14 (18,92) | 39,25 40,06 (20,49) | 102,7 | 100,1 - 105,5 |
Tmax§ (hr) | 9,00 (5,00 - 14,00) | 9,50 (6,00 - 14,00) |
* Sandoz Sunitinib 50 mg capsules de sunitinib (sunitinib base) (Sandoz Canada Inc.)
† PrSUTENT® 50 mg capsules de sunitinib (sunitinib malate) (Pfizer Canada Inc.)
§ Représenté sous forme de médiane (intervalle) uniquement
En raison de la longue demi-vie d'élimination du sunitinib, AUCI et T1/2. n'ont pas pu être calculés avec précision à partir des données obtenues dans cette étude.
Aspect démographiques de l’étude et organisation de l’essai
Population de patients atteints d’une tumeur stromale gastro-intestinale (TSGI) (ou GIST)
On a évalué l’innocuité et l’efficacité clinique de sunitinib pour traiter les TSGI après l’échec d’un traitement par le mésylate d’imatinib pour cause de résistance ou d’intolérance.
Essai A sur les tumeurs stromales gastro-intestinales (TSGI)
Il s’agit d’un essai international de phase III, comparatif avec placebo, mené à double insu après répartition aléatoire, auprès de sujets atteints d’une TSGI et dont le cancer avait évolué en raison d’une résistance à un traitement antérieur par le mésylate d’imatinib (imatinib) ou encore, qui avaient mal toléré ce médicament. L’essai avait pour objectif principal de comparer le temps écoulé avant la reprise évolutive du cancer entre les sujets recevant le sunitinib plus les meilleurs soins d’appoint et les témoins recevant un placebo plus les meilleurs soins d’appoint. Les paramètres d’évaluation secondaires incluaient la survie sans évolution du cancer, le taux de réponse objective et la survie globale. Les patients ont été répartis aléatoirement (2/1) pour recevoir soit 50 mg de sunitinib soit un placebo par voie orale, 1 fois par jour, selon un schéma cyclique de 4 semaines de traitement suivies de 2 semaines de repos (cycle 4/2) jusqu’à la reprise évolutive du cancer ou au retrait de l’essai pour un autre motif. À la reprise évolutive du cancer, l’insu était levé, et les témoins sous placebo avaient la possibilité de poursuivre l’essai sans insu en recevant le sunitinib, alors que les sujets assignés au groupe sunitinib avaient la possibilité de poursuivre le traitement s’ils en retiraient un bienfait notable.
Au moment de l’analyse provisoire planifiée, les sujets recrutés dans l’intention de les traiter étaient au nombre de 312; 207 provenaient du groupe sunitinib et 105 du groupe placebo.
L’âge, le sexe, la race et l’indice fonctionnel ECOG étaient comparables entre le groupe sunitinib et le groupe placebo. L’exposition préalable à l’imatinib était également similaire entre les 2 groupes : la dose médiane reçue était de 800 mg dans les 2 groupes, mais environ 60 % des patients seulement avaient reçu 800 mg d’imatinib par jour avant leur admission à l’essai.
Un comité indépendant de surveillance des données d’innocuité a recommandé la levée de l’insu d’après les résultats de l’analyse provisoire planifiée, effectuée après 149 cas de reprise évolutive (53 % du nombre requis pour l’analyse finale) parmi les 312 sujets (82 dans le groupe sunitinib et 67 dans le groupe placebo). Avant la levée de l’insu, le nombre médian de cycles par groupe de traitement était de 2 (1 à 15) dans le groupe sunitinib et de 1 (1 à 6) dans le groupe placebo. L’effet bénéfique de sunitinib à 50 mg par rapport au placebo pour le paramètre principal (temps écoulé avant la reprise évolutive) était statistiquement significatif, et l’objectif principal était donc atteint. De même, le paramètre secondaire évaluant la survie sans évolution du cancer a également révélé une différence significative. Au moment de l’analyse provisoire, il était trop tôt pour déterminer s’il y avait un effet bénéfique sur la survie globale. Le tableau 9 résume les résultats concernant l’efficacité. La courbe de Kaplan-Meier du temps écoulé avant la reprise évolutive est illustrée à la figure 1.
Tableau 9. Efficacité du traitement des TSGI (analyse provisoire)
| Essai A | ||||
| Paramètres d’efficacité | Sunitinib (N = 207) | Placebo (N = 105) | p (test log. par rangs) | RRI (IC à 95 %) |
| Temps écoulé avant la reprise évolutivea {médiane, semaines [mois] (IC à 95 %)} | 27,3 [6,4] (16,0-32,1) | 6,4 [1,5] (4,4-10,0) | < 0,0001* | 0,33 (0,23-0,47) |
| Survie sans évolution du cancerb {médiane, semaines [mois] (IC à 95 %)} | 24,1 [5,6] (11,1-28,3) | 6,0 [1,4] (4,4-9,9) | < 0,0001* | 0,33 (0,24-0,47) |
| Taux de réponse objective (partielle) [%, (IC à 95 %)] | 6,8 (3,7-11,1) | 0 | 0,006c | |
Abréviations : IC = intervalle de confiance; N = nombre de patients; RRI = rapport des risques instantanés; TSGI = tumeur stromale gastro-intestinale
* Une comparaison est statistiquement significative quand p est < 0,00156 (selon le seuil d’arrêt d’O’Brien-Fleming)
a Intervalle entre la répartition aléatoire et la reprise évolutive; les cas de mortalité avant l’observation documentée d’une reprise évolutive ont été soustraits de l’analyse à partir de la dernière évaluation radiographique b Intervalle entre la répartition aléatoire et la reprise évolutive ou la mort de toutes causes c Test du x2
Figure 1. Courbe de Kaplan-Meier du temps écoulé avant la reprise évolutive durant l’essai
A sur les TSGI (population en intention de traiter)
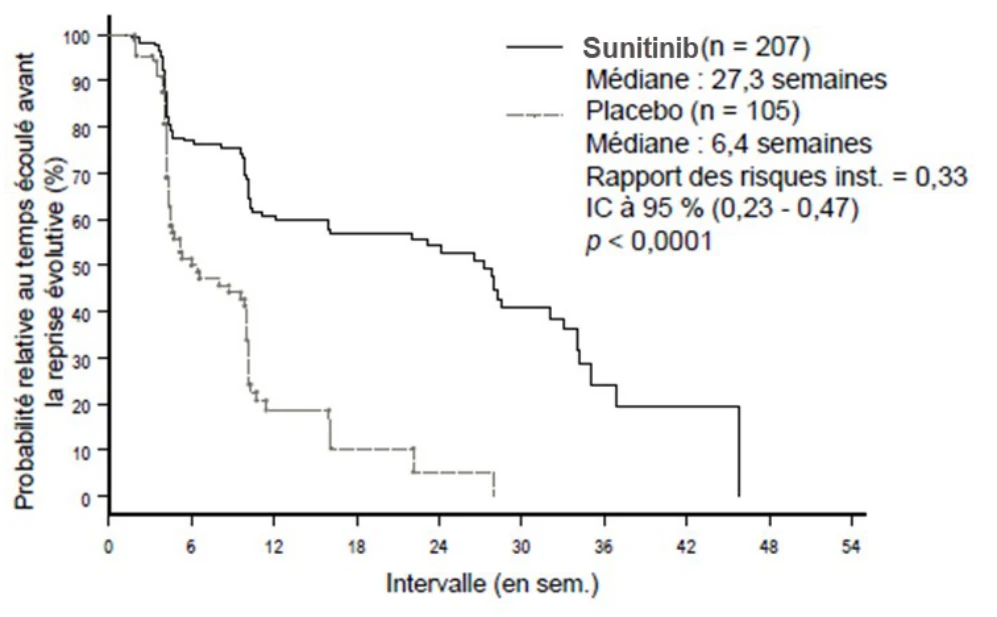
Abréviations : IC = intervalle de confiance; n = nombre de patients; TSGI = tumeur stromale gastro-intestinale.
Au moment de l’analyse finale, la population en intention de traiter admise à la phase de traitement à double insu comptait 243 patients assignés au sunitinib et 118 au placebo. Le tableau 10 présente les données démographiques et les caractéristiques des patients.
Tableau 10. Données démographiques initiales des sujets de l’essai A sur les TSGI
| Sunitinib (N = 243) | Placebo (N = 118) | |
| Sexe [n (%)] | ||
| masculin | 152 (63) | 71 (60) |
| féminin | 91 (37) | 47 (40) |
| Race (indiquée par le sujet) [n(%)] | ||
| blanche | 209 (86) | 98 (83) |
| asiatique | 11 (5) | 6 (5) |
| noire | 8 (3) | 5 (4) |
| non fournie | 15 (6) | 9 (8) |
| Groupe d’âge [n (%)] | ||
| < 65 ans | 170 (70) | 81 (69) |
| ≥ 65 ans | 73 (30) | 37 (31) |
| Indice fonctionnel [n (%)] | ||
| 0 | 109 (45) | 53 (45) |
| 1 | 131 (54) | 63 (54) |
| 2 | 3 (1) | 2 (2) |
| Traitement antérieur [n (%)] | ||
| Chirurgie (autre qu’une biopsie) | 238 (98) | 116 (98) |
| Radiothérapie | 15 (6) | 12 (10) |
Dose maximale médiane d’imatinib reçue antérieurement [mg (valeurs extrêmes)] | 800 (300-1600) | 800 (400-1600) |
| Motif de l’échec de l’imatinib [n (%)] | ||
| Intolérance | 13 (5) | 4 (3) |
Résistance (reprise évolutive en moins de 6 mois) | 42 (17) | 20 (17) |
Résistance secondaire (reprise évolutive après 6 mois) | 188 (77) | 94 (80) |
Une fois le paramètre principal atteint lors de l’analyse provisoire, l’insu a été levé, et les patients sous placebo avaient la possibilité de poursuivre l’essai sans insu en recevant le sunitinib. En tout, 255 patients ont reçu sunitinib au cours de la phase de traitement sans insu, dont 99 qui, au départ, avaient reçu le placebo. On a observé une réponse partielle chez 10 de ces 99 patients (taux de réponse objective : 10,1 % ; IC à 95 % : 5,0 à 17,8). Dans la population en intention de traiter, la médiane de la survie globale était de 72,7 semaines dans le groupe sunitinib et de 64,9 semaines dans le groupe placebo, c’est-à-dire les patients qui avaient reçu le placebo durant la phase sans insu, puis le sunitinib en mode sans insu (rapport des risques instantanés : 0,876; IC à 95 % : 0,679 à 1,129; p = 0,306). Parmi les patients affectés au hasard au sunitinib, 62,7 % ont survécu plus d’un an, 35,5 %, plus de 2 ans et 22,3 % plus de 3 ans.
Figure 2. Courbe de Kaplan-Meier de la survie globale durant l’essai A sur les TSGI
(population en intention de traiter)
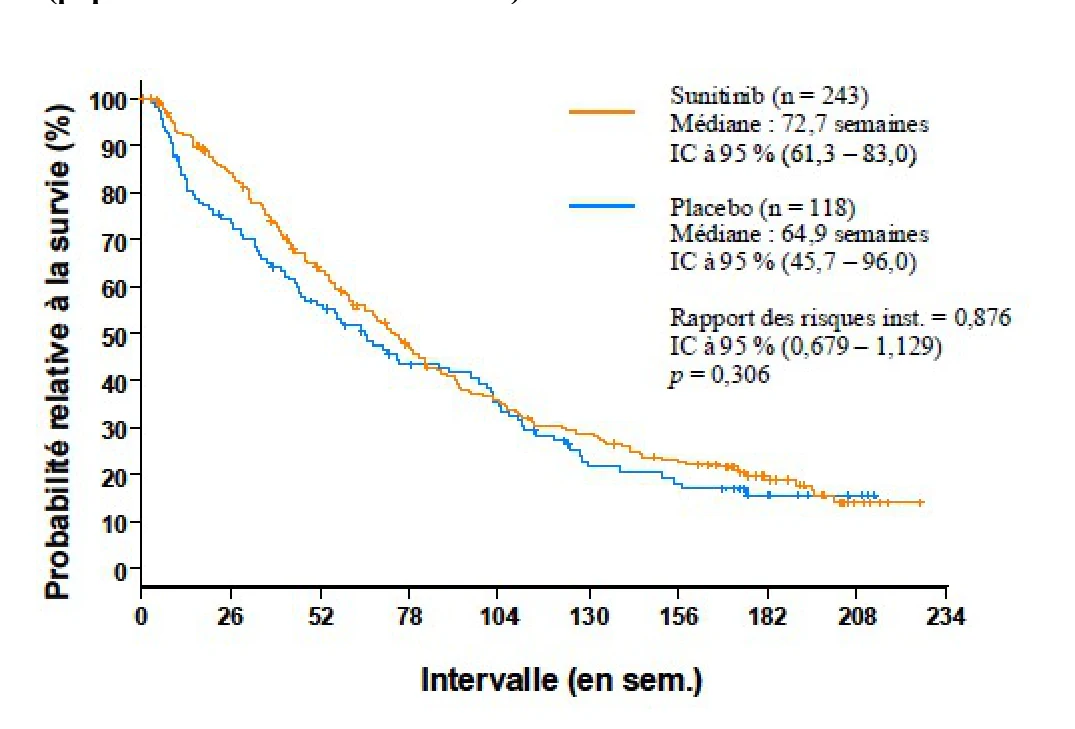
Abréviations : IC = intervalle de confiance; n = nombre de patients; TSGI = tumeur stromale gastro-intestinale.
Essai B sur les tumeurs stromales gastro-intestinales (TSGI)
Il s’agit d’un essai multicentrique avec augmentation de la dose de sunitinib, mené sans insu chez un groupe de sujets souffrant d’une TSGI et ayant reçu un traitement par l’imatinib, lors duquel on a observé une reprise évolutive du cancer ou une intolérance à cet agent. Les 55 sujets de cet essai ont reçu le schéma posologique recommandé à l’issue des essais cliniques de phase II sur le sunitinib, soit 50 mg 1 fois par jour selon un schéma cyclique 4/2. On a observé une réponse partielle chez 5 des 55 sujets (9,1 %).
Population de patients atteints d’un adénocarcinome rénal métastatique (ARM) (ou MRCC)
Adénocarcinome rénal métastatique (ARM) jamais traité
Une étude de phase III avec répartition aléatoire visant à évaluer le sunitinib employé seul par rapport à l’IFN-α a été menée chez des patients atteints d’un ARM jamais traité. Le paramètre d’évaluation principal était la survie sans évolution du cancer. Les paramètres d’évaluation secondaires étaient le temps écoulé avant la reprise évolutive, le taux de réponse objective, la survie globale et l’innocuité. La survie sans évolution a été définie comme la durée de l’intervalle entre la répartition aléatoire et la première des deux occurrences suivantes : la première observation documentée d’une reprise évolutive du cancer ou la mort sans égard à la cause. Le temps écoulé avant la reprise évolutive a été défini comme la durée de l’intervalle
entre la répartition aléatoire et la première observation d’une reprise évolutive du cancer. Le taux de réponse objective a été défini comme la proportion des patients chez qui, selon les critères RECIST (Response Evaluation Criteria in Solid Tumors), une réponse complète (RC) ou partielle (RP) était confirmée. La survie globale a été définie comme la durée de l’intervalle entre la répartition aléatoire et la mort, toutes causes confondues. L’innocuité a été évaluée selon le type, la fréquence, l’intensité et la gravité des effets indésirables et des anomalies de laboratoire, le moment où ils se sont manifestés et leur lien éventuel avec le traitement. Trois analyses ont été planifiées au cours de cette étude. Comme le paramètre d’évaluation principal (survie sans évolution du cancer) a été atteint au moment de la seconde analyse provisoire, on a modifié le protocole de l’étude pour permettre aux patients du groupe IFN-α de recevoir le sunitinib après observation documentée d’une reprise évolutive, comme convenu avec le comité indépendant de surveillance des données d’innocuité.
Analyse provisoire
Dans cette étude, 750 patients ont été répartis au hasard en 2 groupes égaux, l’un recevant 50 mg de sunitinib, 1 fois par jour selon un schéma 4/2, et l’autre, l’IFN-α, administré par voie sous-cutanée, à raison de 9 MUI, 3 fois par semaine. Au cours du premier cycle, les patients du groupe IFN-α ont reçu des doses croissantes allant de 3 MU par dose durant la première semaine à 6 MU par dose durant la deuxième semaine, puis à 9 MU par dose par la suite. La tumeur a été évaluée le 28e jour des 4 premiers cycles, puis toutes les 12 semaines par la suite. Au terme du premier cycle, 65 des 375 patients sous IFN-α et 39 des 375 patients sous sunitinib avaient vu leur maladie évoluer ou étaient morts. Les patients ont été traités jusqu’à une reprise évolutive du cancer ou jusqu’à leur retrait de l’étude, pour une autre raison.
La population en intention de traiter comptait 750 patients : 375 affectés à sunitinib et 375 à l’IFN-α. Dans ce dernier groupe, 15 sujets ont retiré leur consentement avant le début du traitement; la population traitée comptait donc 375 patients sous sunitinib et 360 sous IFN-α. Les examens histologiques ont révélé que 90 % des sujets des 2 groupes souffraient d’un ARM à cellules claires. L’âge, le sexe, la race et l’indice fonctionnel ECOG des sujets étaient semblables, et les groupes sunitinib et IFN-α ont été équilibrés à cet égard. Les caractéristiques démographiques et personnelles des sujets sont décrites dans le tableau 11. Les métastases présentes au début de l’étude siégeaient le plus souvent (groupe sunitinib vs IFN-α) aux poumons (78 % vs 80 %), aux ganglions lymphatiques (58 % vs 53 %) et aux os (30 % vs 30 %), et la majorité des patients présentaient des métastases à deux endroits ou plus (80 % vs 77 %).
Tableau 11. Données démographiques initiales des sujets de l’étude sur
l’ARM jamais traité
| ARM jamais traité | ||
| Sunitinib (N = 375) | IFN-α (N = 375) | |
| Sexe [n (%)] | ||
| masculin | 267 (71) | 269 (72) |
| féminin | 108 (29) | 106 (28) |
| Race (indiquée par le sujet) [n (%)] | ||
Tableau 11. Données démographiques initiales des sujets de l’étude sur l’ARM jamais traité
| ARM jamais traité | ||
| Sunitinib (N = 375) | IFN-α (N = 375) | |
| blanche | 354 (94) | 340 (91) |
| asiatique | 7 (2) | 12 (3) |
| noire | 4 (1) | 9 (2) |
| non fournie | 10 (3) | 14 (4) |
| Groupe d’âge [n (%)] | ||
| < 65 ans | 223 (59) | 252 (67) |
| ≥ 65 ans | 152 (41) | 123 (33) |
| Indice fonctionnel [n (%)] | ||
| 0 | 231 (62) | 229 (61) |
| 1 | 144 (38) | 142 (38) |
| 2 | 0 (0) | 4 (1)a |
| Traitement antérieur [n (%)] | ||
| Néphrectomie | 340 (91) | 335 (89) |
| Radiothérapie | 53 (14) | 54 (14) |
Abréviations : ARM = adénocarcinome rénal métastatique; N = nombre de sujets.
a Ces patients avaient un indice fonctionnel de 1 à la visite de sélection et de 2 au début de l’étude
L’analyse provisoire a fait ressortir un avantage statistiquement significatif de sunitinib sur l’IFN-α pour le paramètre d’évaluation principal, la survie sans évolution dans le groupe sunitinib étant plus du double de celle du groupe IFN-α (47,3 vs 22,0 semaines) (voir le tableau 12). Comme les résultats d’ensemble pouvaient avoir été influencés par les résultats des patients du groupe IFN-α dont la maladie avait évolué ou qui étaient morts avant d’avoir atteint la dose de 9 MU (voir la page précédente), on a réalisé une analyse supplémentaire de laquelle on a exclu les données de ces patients. Les résultats de cette analyse ont également fait ressortir une différence significative de la survie sans évolution entre les 2 groupes (RRI = 0,343, IC à 95 % : 0,24-0,48, p < 0,0001). La survie médiane sans évolution a été estimée à 48,3 vs 31,3 semaines (sunitinib vs IFN-α).
Le taux de réponse objective, l’un des paramètres d’évaluation secondaires, était plus du quadruple dans le groupe sunitinib par rapport au groupe IFN-α. Au moment de l’analyse provisoire, 374 des 750 sujets (50 %) participaient toujours à l’étude : 248/375 (66 %) dans le groupe sunitinib et 126/375 (34 %) dans le groupe IFN-α. Les résultats sur l’efficacité sont résumés dans le tableau 12, et la courbe de Kaplan-Meier pour la survie sans évolution est illustrée à la figure 3. Les analyses complémentaires ont fourni des résultats similaires, qui ont résisté aux contrôles effectués en fonction des caractéristiques démographiques (âge, sexe, race et indice fonctionnel) et des facteurs de risque connus.
Tableau 12. Efficacité contre l’ARM jamais traité*
| Paramètres d’efficacité | ARM jamais traité | |||
| Sunitinib (N = 375) | IFN-α (N = 375) | p (test log. par rangs) | RRI (IC à 95 %) | |
Survie sans évolutiona [médiane, semaines (IC à 95 %)] | 47,3 (42,6-50,7) | 22,0 (16,4-24,0) | < 0,000001b | 0,415 (0,320-0,539) |
Temps écoulé avant la reprise évolutivea [médiane, semaines (IC à 95 %)] | 47,9 (45,9-50,7) | 22,3 (17,3-31,3) | < 0,000001 | 0,416 (0,318-0,545) |
| Taux de réponse objectivea [%, (IC à 95 %)] | 38,7 (33,7-43,8) | 7,7 (5,2-10,9) | < 0,001c | s.o. |
Abréviations : ARM = adénocarcinome rénal métastatique, IC = intervalle de confiance; IFN-α = interféron-α; s.o. = sans objet; N = nombre de sujets.
a Évaluation avec insu par un laboratoire de radiologie central
b Une comparaison est statistiquement significative quand p est < 0,0042 (selon le seuil d’arrêt d’O’Brien-Fleming) c Test du x2
* Les résultats présentés proviennent de l’analyse provisoire, à l’exception du taux de réponse objective qui est tiré des données définitives.
Figure 3. Courbe de Kaplan-Meier de la survie sans évolution durant l’essai sur l’ARM jamais traité (population en intention de traiter)
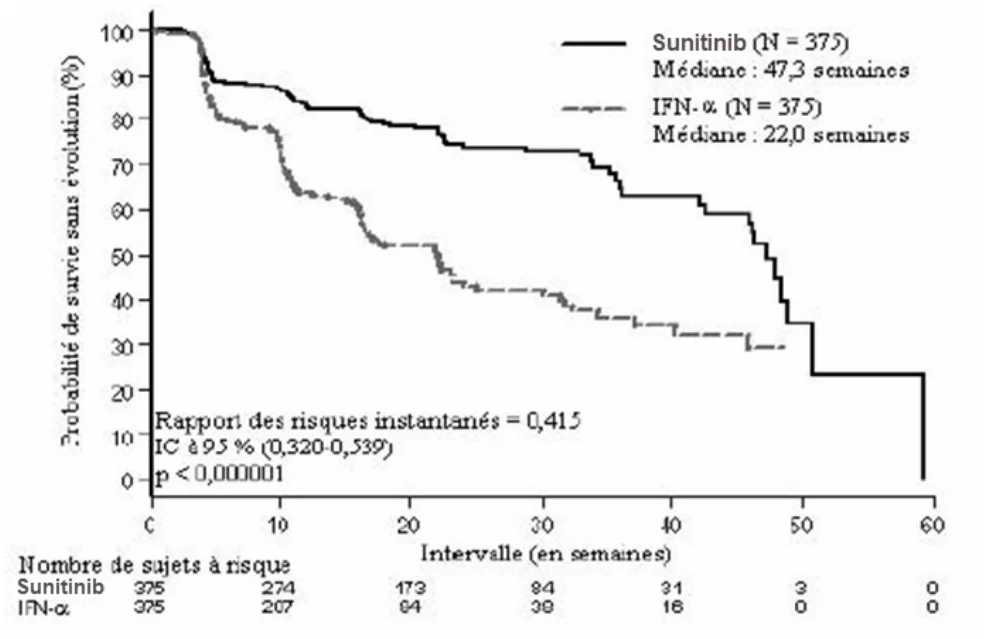
Abréviations : ARM = adénocarcinome rénal métastatique, IC = intervalle de confiance; IFN-α = interféron-α; N = nombre de sujets.
L’influence des paramètres initiaux sur l’effet du traitement a été analysée plus en profondeur à l’aide d’un modèle de régression de Cox comprenant tous les paramètres initiaux et contrôlant chacun d’eux, un à la fois. Dans l’analyse principale, le rapport des risques instantanés (RRI) 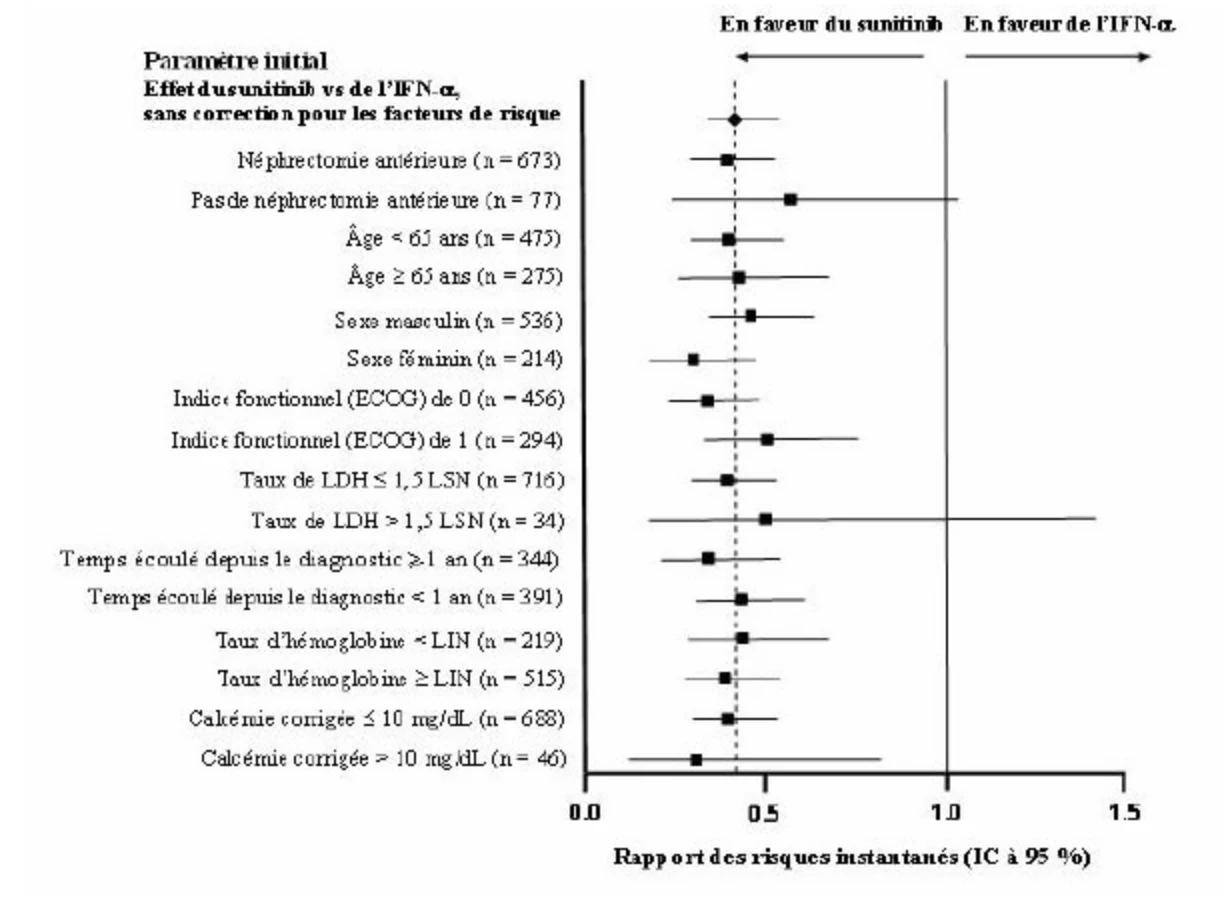
pour l’effet global du traitement, tous paramètres confondus, était de 0,415 (IC à 95 % : 0,320- 0,539; p < 0,001); il est demeuré sensiblement le même après contrôle de chaque paramètre initial. L’effet du traitement dans les sous-groupes définis en fonction de chacun des paramètres initiaux est illustré à la figure 4.
Les différences étaient statistiquement significatives (p < 0,01) pour les paramètres initiaux suivants : indice fonctionnel ECOG (0 vs 1); taux de lactate-déshydrogénase (LDH) (≤ vs > 1,5 fois la limite supérieure de la normale [LSN]); temps écoulé depuis le diagnostic (≥ vs < 1 an); taux d’hémoglobine (≥ vs < LIN); calcémie corrigée (≤ vs > 10 mg/dL) et taux de phosphatases alcalines (≤ vs > LSN). Les résultats des analyses fondées sur les évaluations effectuées par les investigateurs étaient similaires, sauf qu’ils se sont également révélés significatifs pour la néphrectomie antérieure (p = 0,0064), le sexe (p = 0,0349) et l’indice fonctionnel ECOG (p < 0,001).
Figure 4. Résultats de l’analyse selon le modèle de régression de Cox de la survie sans évolution déterminée par un laboratoire de radiologie central et comparaisons des traitements en fonction de chacun des paramètres initiaux - Essai sur l’ARM jamais traité (population en intention de traiter)
Analyse finale
Au moment de l’analyse finale, 190 (50,7 %) patients du groupe sunitinib et 200 (53,3 %) du groupe IFN-α étaient décédés. Comme l’indique la figure 5, la survie tendait à être plus longue dans le groupe sunitinib, selon l’analyse principale de la survie. La médiane de la survie globale était de 115 semaines dans le groupe sunitinib (IC à 95 % : 100 à 143) et de 94,9 semaines dans le groupe IFN-α (IC à 95 % : 77,7 à 117,0) [rapport des risques instantanés : 0,821; IC à 95 % : 0,673 à 1,001; test logarithmique par rangs : p = 0,0510, analyse principale]. Dans l’analyse stratifiée (taux de lactate-déshydrogénase [LDH] > 1,5 fois la limite supérieure de la normale [LSN] vs ≤ 1,5 la LSN; indice fonctionnel ECOG 0 vs ≥ 1 et absence ou présence d’une néphrectomie antérieure), le rapport des risques instantanés s’établissait à 0,818 (IC à 95 % : 0,669 à 0,999; test logarithmique par rangs : p = 0,049, analyse secondaire). Dans l’analyse de la médiane de survie globale du groupe IFN-α sont inclus 25 patients qui ont interrompu le traitement par l’IFN-α en raison de l’évolution de leur cancer et qui sont passés au sunitinib. Après l’abandon de l’étude, un traitement anticancéreux a été administré à 213 patients du groupe IFN-α, dont 32 % ont reçu le sunitinib, et à 182 patients du groupe sunitinib, dont 11 % ont reçu sunitinib.
Figure 5. Courbe de Kaplan-Meier de la survie globale durant l’essai sur l’AR jamais traité
(population en intention de traiter)
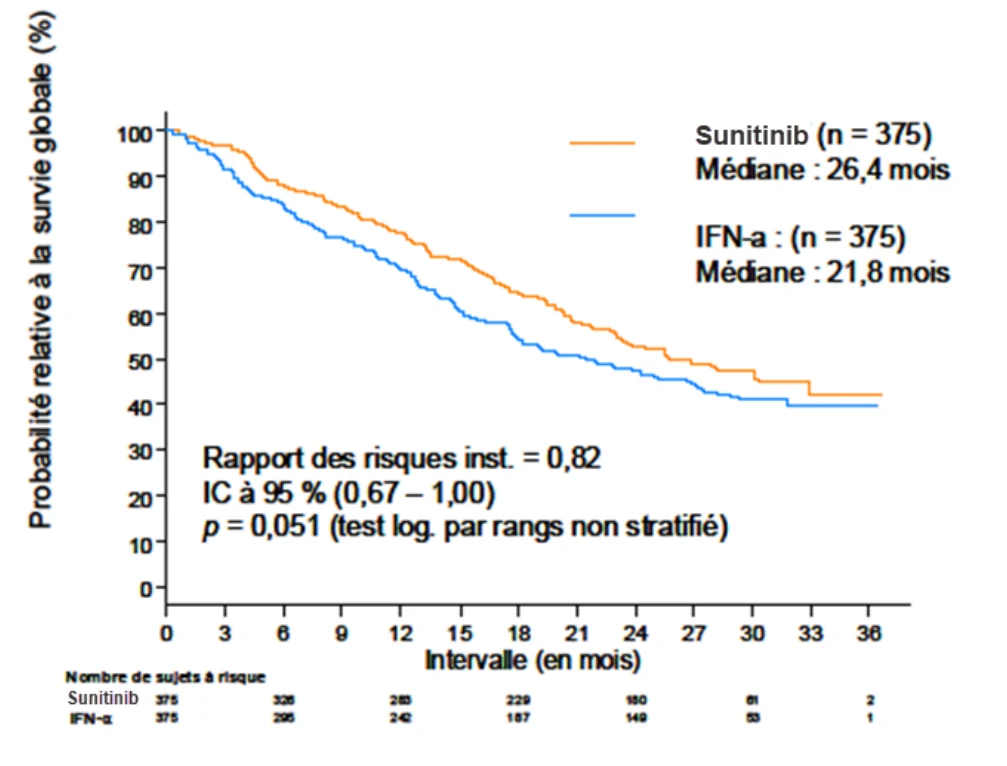
Abréviations : AR = adénocarcinome rénal; IC = intervalle de confiance; IFN-α = interféron-α; n = nombre de sujets.
Adénocarcinome rénal métastatique (ARM) réfractaire aux cytokines
L’emploi de sunitinib en monothérapie dans le traitement de l’ARM réfractaire aux cytokines a
été évalué aux États-Unis dans 2 études comportant chacune un seul groupe de traitement. Les patients ont reçu sunitinib à une dose initiale de 50 mg, 1 fois par jour, selon un schéma de 4 semaines de traitement, suivies de 2 semaines de repos (schéma 4/2). Dans l’étude 1, étude déterminante, pour conclure à l’échec du traitement antérieur par les cytokines, les radiographies devaient avoir laissé apparaître des signes d’évolution de la maladie, selon les critères d’évaluation de la réponse des tumeurs solides (RECIST) ou ceux de l’OMS (Organisation mondiale de la santé) durant le traitement par les cytokines (interféron-α [au moins 28 jours], interleukine 2 ou interféron-α et interleukine 2) ou dans les 9 mois suivants. Dans l’étude 2, étude de confirmation, on avait défini l’échec du traitement antérieur par les cytokines comme résultant d’une évolution de la maladie ou d’une toxicité inacceptable liée au traitement. Le paramètre principal était le taux de réponse objective, fondé, dans l’étude 1, sur l’évaluation effectuée par un laboratoire de radiologie indépendant et, dans l’étude 2, sur l’évaluation effectuée par les investigateurs. L’évaluation de la durée de la réponse figurait parmi les paramètres secondaires. L’étude 1 a fait l’objet d’un rapport précoce en raison des résultats prometteurs qui ont été obtenus; le suivi n’étant pas encore achevé, on ne peut rendre compte avec précision des résultats au chapitre de la durée de la réponse.
Cent six (106) patients ont pris part à l’étude 1, et 63, à l’étude 2. On arrêtait le traitement quand les patients répondaient aux critères de retrait ou que leur maladie évoluait. La population des 2 études présentait au départ des caractéristiques semblables sur le plan de l’âge, du sexe, de la race et de l’indice fonctionnel ECOG. Environ 86 à 94 % des sujets des deux études étaient de race blanche et, dans les deux études réunies, 65 % des sujets étaient de sexe masculin. L’âge médian était de 57 ans (minimum et maximum : 24 et 87 ans). Tous les patients admis aux études présentaient un indice fonctionnel ECOG inférieur à 2 au moment de la visite de sélection, mais 2 d’entre eux avaient un indice de 2 lorsque le traitement par le sunitinib s’est amorcé.
Sur le plan de la malignité et des antécédents de traitement, les patients des études 1 et 2 présentaient un tableau comparable. Dans l’ensemble, l’ARM comportait des cellules claires chez 95,3 % des patients des 2 études réunies; la présence de cellules claires était exigée pour être admis à l’étude 1, tandis que dans l’étude 2, 87 % des patients avaient un ARM à cellules claires. Le temps écoulé entre le diagnostic et l’admission aux études était d’environ 1,6 an. La plupart des patients admis (97 % dans les 2 études réunies) avaient subi une néphrectomie; cette intervention constituait un critère d’admissibilité à l’étude 1. Tous les patients avaient déjà reçu 1 cycle de traitement par les cytokines, et 9,5 % (16 patients) avaient obtenu une réponse objective. Au moment de l’admission, 81 % des patients avaient des métastases pulmonaires; le taux de métastases hépatiques était plus élevé dans l’étude 1 que dans l’étude 2 (27 % vs 16 %), et celui des métastases osseuses était plus élevé dans l’étude 2 que dans l’étude 1 (51 % vs 25 %); 52 % des patients des études 1 et 2 réunies avaient des métastases au moins à 3 endroits. Les patients qu’on savait atteints de métastases cérébrales ou de maladie leptoméningée ont été exclus des 2 études.
Résultats des études 1 et 2
Les résultats des études 1 et 2 sont présentés au tableau 13.
Tableau 13. Résultats sur l’efficacité du traitement de l’ARM réfractaire aux cytokinesa
| Paramètre d’efficacité | Essai 1 (n = 106) | Essai 2 (n = 63) |
| Taux de réponse objective (RP), % (IC à 95 %) | 25,5 (17,5-34,9) | 36,5 (24,7-49,6) |
| Durée de la réponse, médiane en semaines [mois] (IC à 95 %) | Aucune estimation possible* | 54 [12,5] (34,3-70,1) |
Abréviations : IC = intervalle de confiance; RP = réponse partielle.
a D’après la date limite de collecte des données, soit le 28 janvier 2005 pour l’étude 1 et le 1er décembre 2004 pour l’étude 2.
* Il était trop tôt pour estimer la durée de la réponse dans l’étude 1, car seulement 4 des 27 patients ayant répondu au traitement ont vu leur maladie évoluer.
Le paramètre principal de l’étude 1 était le taux de réponse objective fondé sur l’évaluation d’un laboratoire de radiologie indépendant, et celui de l’étude 2, le taux de réponse objective fondé sur l’évaluation des investigateurs. Dans l’étude 1, on n’a pas noté de réponse complète, mais on a observé 27 réponses partielles, soit un taux de réponse objective de 25,5 % (IC à 95 % de 17,5 à 34,9). Dans l’étude 2, les investigateurs n’ont pas noté de réponse complète, mais ils ont observé 23 réponses partielles, soit un taux de réponse objective de 36,5 % (IC à 95 % de 24,7 à 49,6). La majorité des réponses objectives ont été observées entre le 2e et le 4e cycle, mais on en a même observées au 11e cycle. Les données concernant la durée de la réponse sont présentées ci-dessus pour l’étude 2; il est trop tôt pour présenter celles de l’étude 1, car seulement 4 des 27 patients (15 %) répondant au traitement ont vu leur maladie évoluer. Au moment de l’analyse, 41 % des patients poursuivaient toujours leur traitement par le sunitinib.
Tumeurs neuroendocrines pancréatiques
Phase III
Un essai international multicentrique de phase III sur un seul agent – le sunitinib – a été mené à double insu après répartition aléatoire de patients aux prises avec une tumeur neuroendocrine pancréatique non résécable. Les patients devaient avoir présenté une reprise évolutive de la maladie documentée selon les critères RECIST dans les 12 mois précédant l’étude. Ils ont été répartis au hasard en deux groupes égaux, l’un recevant sunitinib à 37,5 mg 1 f.p.j. sans congé thérapeutique (n = 86) et l’autre, un placebo (n = 85). La dose a été portée à 50 mg chez 8 patients. L’essai avait pour objectif principal de comparer la survie sans progression entre les deux groupes. Parmi les autres paramètres d’évaluation, on comptait la survie globale, le taux de réponse objective, les résultats signalés par les patients et l’innocuité. L’emploi d’analogues de la somatostatine était permis durant l’étude.
Les caractéristiques démographiques étaient comparables entre le groupe sunitinib et le groupe placebo. En outre, 49 % des patients du groupe sunitinib avaient une tumeur non fonctionnelle, comparativement à 52 % des patients dans le groupe placebo, et 92 % des patients des deux groupes avaient des métastases au foie. Au total, 66 % des patients du groupe sunitinib avaient déjà reçu un traitement général, comparativement à 72 % des patients dans le groupe placebo. De
plus, 35 % des patients du groupe sunitinib et 38 % des patients du groupe placebo avaient déjà reçu des analogues de la somatostatine. Les patients ont été traités jusqu’à une reprise évolutive du cancer ou jusqu’à leur retrait de l’étude. Les patients qui présentaient une évolution tumorale ou qui terminaient l’étude avaient la possibilité de suivre un traitement par sunitinib dans une autre étude de prolongation.
Sur la recommandation du comité indépendant de surveillance des données, on a mis fin à l’étude avant l’analyse provisoire planifiée, ce qui pourrait avoir donné lieu à une surestimation de l’importance de l’effet sur la survie sans évolution. Afin d’éliminer la possibilité de biais d’interprétation de l’évaluation de l’efficacité par les investigateurs, une analyse des données a été effectuée à l’insu par un comité d’évaluation indépendant, laquelle concordait avec l’évaluation des investigateurs. Les deux évaluations, celle des investigateurs et celle du comité d’évaluation indépendant, ont révélé un avantage significatif sur le plan clinique pour sunitinib par rapport au placebo en ce qui a trait à la survie sans évolution. Un rapport des risques instantanés (hazard ratio) favorable au groupe sunitinib a été observé pour l’ensemble des caractéristiques initiales évaluées. Les données finales relatives à la survie globale n’étaient pas disponibles au moment de l’analyse. Il y a eu 9 décès dans le groupe sunitinib et 21 dans le groupe placebo. On a observé une différence statistiquement significative en faveur de sunitinib en ce qui a trait au taux de réponse objective. Les résultats sur l’efficacité sont résumés dans le tableau 14, et la courbe de Kaplan-Meier pour la survie sans évolution est illustrée à la figure 6.
Tableau 14. Résultats relatifs à l’efficacité obtenus pendant l’essai de phase III sur les tumeurs neuroendocrines pancréatiques
| Paramètres d’efficacité | Sunitinib (n = 86) | Placebo (n = 85) | Valeur p | RRI (IC à 95 %) |
| Survie sans évolution du cancer (médiane, mois [IC à 95 %]) selon l’évaluation des investigateurs | 11,4 (7,4, 19,8) | 5,5 (3,6, 7,4) | 0,000118a | 0,418 (0,263, 0,662) |
| Taux de réponse objective (%, [IC à 95 %]) | 9,3 (3,2, 15,4) | 0 | 0,0066b | s. o. |
Abréviations : IC = intervalle de confiance; n = nombre de patients; RRI = rapport des risques instantanés; s. o. = sans objet
a Test logarithmique par rang non stratifié bilatéral b Méthode exacte de Fisher
Figure 6. Courbe de Kaplan-Meier de la survie sans évolution durant l’essai de phase III sur les tumeurs neuroendocrines pancréatiques
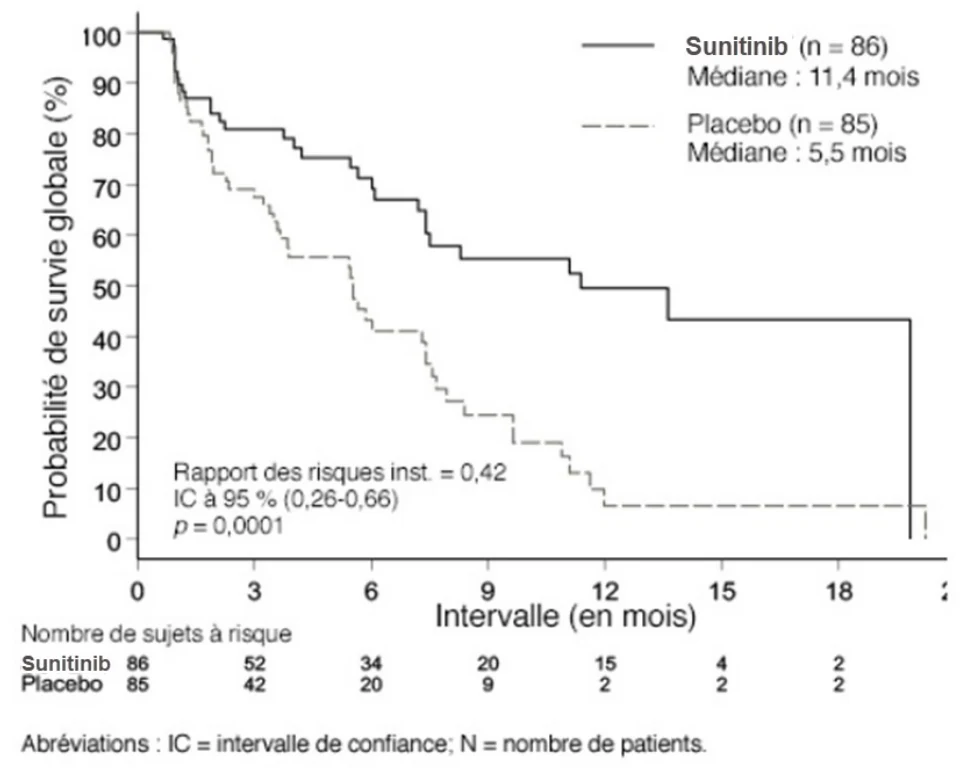
PHARMACOLOGIE DÉTAILLÉE
Dans le cadre du programme d’évaluation pharmacologique non clinique du sunitinib, on a évalué la capacité de cet agent et de son principal métabolite actif d’inhiber l’activité et le fonctionnement des récepteurs tyrosine kinases (RTK) visés, in vitro et in vivo, et leur capacité d’inhiber la progression tumorale chez des rongeurs servant de modèle de cancer expérimental. La puissance du principal métabolite s’est révélée semblable à celle du sunitinib lors des analyses biochimiques et des essais sur cultures cellulaires.
Effet in vitro :
Le sunitinib a agi sélectivement sur les RTK visés lors de l’évaluation d’un échantillon de > 80 kinases sélectionnées (15 à 20 % des kinases connues).
Tableau 15. Inhibition des récepteurs tyrosine kinases ciblés par le sunitinib
Récepteur tyrosine kinases | Kia (mcM) | CI50 cellulaire (mcM) | |
Phosphorylation du RTKb | Prolifération cellulaired | ||
| VEGFR1 | 0,002 | ind. | ind. |
| VEGFR2 | 0,009 (Flk-1) | 0,004 (KDR) | 0,004 (KDR) |
Tableau 15. Inhibition des récepteurs tyrosine kinases ciblés par le sunitinib
Récepteur tyrosine kinases | Kia (mcM) | CI50 cellulaire (mcM) | |
Phosphorylation du RTKb | Prolifération cellulaired | ||
| 0,01 (Flk-1)c | |||
| VEGFR3 | 0,017 | ind. | ind. |
| PDGFRα | ind. | ind. | 0,069 |
| PDGFRβ | 0,008 | 0,003 0,01c | 0,039 |
| KIT | ind. | 0,013 0,001-0,01c | 0,002 |
| FLT3-DIT | ind. | 0,05c | 0,01 |
| RET | ind. | 0,05c | 0,05 |
| CSF-1R | ind. | 0,05-0,1c | ind. |
ind. : indéterminé; DIT : duplication interne en tandem; KDR : équivalent orthologue de VEGFR2 chez l’humain; Flk-1 : équivalent orthologue de VEGFR2 chez la souris.
a Coefficient d’inhibition déterminé par mesure biochimique de l’activité enzymatique sur des kinases recombinées. b Mesures de l’activité kinase (phosphorylation), intrinsèque ou après stimulation par fixation d’un ligand, effectuées sur des lignées cellulaires exprimant le RTK ciblé, par la méthode ELISA ou par immunoempreintec. L’inhibition de la phosphorylation est une mesure du degré d’inhibition de l’effet catalyseur des RTK ciblés. c Mesures (ou intervalles de mesures) estimées visuellement sur les résultats de l’immunoempreinte de la phosphorylation des RTK dans des cellules exposées à une gamme de concentrations. d Mesures de la prolifération, intrinsèque ou après stimulation par fixation d’un ligand, effectuées sur des lignées cellulaires exprimant le RTK ciblé. L’inhibition de la prolifération cellulaire révèle l’inhibition de l’activité kinase des RTK ciblés dans les lignées cellulaires sélectionnées pour ces essais.
Effet in vivo :
Le sunitinib a inhibé la phosphorylation de multiples RTK (PDGFRβ, VEGFR2 et KIT) dans des xénogreffes tumorales exprimant les RTK ciblés; il a pu inhiber la prolifération tumorale ou faire régresser la tumeur et/ou inhiber la métastatisation dans divers modèles de cancer expérimental chez le rongeur. Le sunitinib a pu inhiber la prolifération des cellules tumorales présentant un dérèglement des RTK ciblés (PDGFR, RET ou KIT) comme l’angiogenèse tumorale régie par les récepteurs PDGFRβ et VEGFR2, ce qui concorde avec sa capacité d’agir sur des cibles multiples.
Pharmacologie non clinique de l’innocuité – Études sur l’intervalle QT
Le sunitinib et son métabolite actif, le SU012662, ont tous deux aboli les courants des canaux potassiques hERG dans des cellules rénales d’embryon humain après transfection stable du gène hERG. La CI50 du sunitinib était de 266,3 nM (nominale) et de 144,1 nM (vérifiée par analyse); dans le cas du SU12662, une valeur de 4,1 mcM (nominale) a été mesurée. Le sunitinib a aussi augmenté la durée du potentiel d’action dans des fibres de Purkinje chez le chien. De plus, il a entraîné une prolongation de l’intervalle QTc chez des singes conscients, porteurs d’un dispositif de transmission télémétrique, à des doses de 50 mg/kg et de 150 mg/kg (administrées par voie intragastrique), lesquelles ont produit des concentrations plasmatiques de sunitinib et de SU012662 se situant entre 242 et 474 ng/mL et 270 et 304 ng/mL, respectivement. Les
prolongations maximales ont été de 72 millisecondes et de 77 millisecondes aux doses de 50 et de 150 mg/kg, respectivement.
Pharmacocinétique
Voir aussi MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.
Après administration intraveineuse à des souris, à des rats et à des singes, on a mesuré une clairance générale du sunitinib allant de modérée à élevée et un volume de distribution supérieur à celui du volume total d’eau dans l’organisme. La demi-vie du sunitinib a été d’environ 1 h, 2 à 5 h et 15 h chez la souris, le rat et le singe, respectivement. Après administration orale du sunitinib, on a mesuré un Tmax variant entre 0,5 et 9 heures et une biodisponibilité d’au moins 50 % (53 à 77 % chez la souris, 55 à 112 % chez le rat et 41 à 58 % chez le singe). Le taux de fixation du sunitinib aux protéines plasmatiques a atteint 91 % chez la souris, 98 % chez le rat et 95 % chez le singe et l’humain. Chez le rat et le singe, le sunitinib et ses métabolites ont largement diffusé dans les tissus pour atteindre, dans la plupart, une concentration supérieure à la concentration sanguine ou plasmatique. Selon les études comportant une administration répétée, la concentration plasmatique chez le rat et le singe, et la concentration tissulaire chez le singe ont augmenté en fonction de la dose pour atteindre l’équilibre après 28 jours de traitement. À l’équilibre, l’ASC plasmatique du sunitinib et de son métabolite actif était 4 fois moindre que l’ASC mesurée le 1er jour chez les 2 espèces. Chez le singe, les concentrations tissulaires du médicament et de son métabolite principal étaient de 13 à 308 fois supérieures à la concentration plasmatique mesurée 24 heures après l’administration du sunitinib; elles étaient plus faibles dans le tissu adipeux blanc et le SNC que dans les autres tissus.
Le sunitinib a subi une biotransformation importante dans des microsomes hépatiques de souris, de rats, de singes et d’humains, in vitro, et dans celles de rats, de singes et d’humains, in vivo. Sa biotransformation, qui s’est révélée semblable in vitro et in vivo, s’est effectuée principalement sous la médiation de la CYP3A pour produire le principal métabolite actif. Même si de nombreux métabolites secondaires ont également été décelés dans les excreta, seules les concentrations de sunitinib et de son principal métabolite actif ont pu être mesurées dans le plasma chez la souris, le rat, le singe et l’humain. Selon des études sur des microsomes hépatiques et des hépatocytes humains, le sunitinib risque peu d’interagir de façon importante avec les médicaments métabolisés par les isoenzymes du cytochrome P450 suivantes : CYP1A2, CYP2D6, CYP2C8, CYP3A4/5, CYP2C19, CYP2C9, CYP2A6, CYP2B6, CYP2E1 et CYP4A9/11. Le sunitinib et ses métabolites sont principalement éliminés dans les selles; l’élimination par la voie urinaire est faible. Chez le singe, 84 à 87 % d’une dose radioactive a été retrouvée dans les selles et 5 à 6 % dans l’urine, pour un taux de récupération total de 90 à 94 %. Chez le rat, 82 à 87 % de l’élément radioactif a été récupéré, dont 71 à 77 % dans les selles et 8 à 9 % dans l’urine. Chez l’humain, l’élimination se fait aussi principalement dans les selles. Dans l’ensemble, les données sur la pharmacocinétique et la biotransformation obtenues chez la souris, le rat et le singe indiquent que ces espèces animales conviennent aux études précliniques de pharmacologie et de toxicologie sur le sunitinib.
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
La toxicologie du sunitinib chez l’animal a été évaluée en profondeur (voir le tableau 16).
Toxicité d’une dose unique
Dans les études de toxicité aiguë par voie orale, la dose maximale tolérée (DMT) de sunitinib chez la souris, le rat et le chien s’est révélée supérieure à la dose maximale évaluée, soit 500 mg/kg. Chez le singe, la DMT de sunitinib par voie orale s’est révélée supérieure à la dose maximale évaluée, soit 1200 mg/kg; on a observé des vomissements aux doses ≥ 50 mg/kg. Le sunitinib n’a pas causé de mortalité après l’administration d’une seule dose de 500 mg/kg à des souris (48 fois la dose recommandée chez l’humain, soit 50 mg/jour selon un schéma cyclique 4/2, en fonction de la surface corporelle), de 500 mg/kg à des rats (95 fois la dose recommandée chez l’humain), de 500 mg/kg à des chiens (environ 300 fois la dose recommandée chez l’humain) et de 1200 mg/kg à des singes (environ 450 fois la dose recommandée chez l’humain). Chez les singes, on a observé des vomissements, de la diarrhée et de légères hausses des taux de fibrinogène, d’aspartate aminotransférase (ASAT), d’alanine aminotransférase (ALAT), de lacticodéshydrogénase (LDH), de créatine kinase (CK) et d’alpha-hydroxybutyrate déshydrogénase (HBDH) après l’administration de doses orales uniques de 50 mg/kg/jour.
Toxicité de doses multiples
On a évalué la toxicité à long terme du sunitinib au cours d’études de toxicologie comportant l’administration à répétition du médicament à des rats et à des singes (tableau 16).]
Tableau 16. TOXICITÉ DE DOSES MULTIPLES
Espèce/
souche
Nbre/
groupe
Dose
(mg/kg/
jour)
Voie Durée
Durée du Rétabliss -ement
Résultats/observations
Rat/Crl:
CD (SD)
BR
10 M
10 F
5, 15,
45
orale 2 sem. -- On a observé des altérations des cartilages de conjugaison, des surrénales, du pancréas, de la moelle osseuse, des organes hématolymphopoïétiques, des globules rouges et blancs circulants, de l’appareil digestif et des organes reproducteurs mâles et femelles. DSENO : 5 mg/kg/jour.
Tableau 16. TOXICITÉ DE DOSES MULTIPLES
Espèce/
souche
Nbre/
groupe
Dose
(mg/kg/
jour)
Voie Durée
Durée du Rétabliss -ement
Résultats/observations
Rat/Crl:
CD (SD)
IGS BR
14 M
14 F
30
(1/jour)
30, 60
(/2 jours)
30, 80,
240a
orale 2 sem. -- On a observé des altérations semblables à celles de l’étude antérieure de 14 jours. L’administration de 240 mg/kg/jour de SU012662 (métabolite principal) a causé des altérations organiques semblables à celles observées avec 30 mg/kg/jour de sunitinib. DSENO < 30 mg/kg/jour.
Rat/Crl:
CD (SD)
BR
15 M
15 F
2,5, 5,
15
orale 1 mois
4 sem. On a observé des altérations additionnelles : bris d’incisives causés par une dégénérescence de la dentine chez les rats à > 5 mg/kg/jour; les autres altérations sont semblables à celles rapportées dans les études qui précèdent.
On a jugé que la DSENO se situait à 5 mg/kg/jour.
Rat/Crl:
CD (SD)
BR
20 M
20 F
1,5, 5,
15
orale 3 mois
6 sem. On a observé des altérations semblables à celles des études antérieures chez le rat, plus des altérations du canal cholédoque, ↑ de l’ALAT et de l’ASAT et ↓ des taux d’albumine et d’urée à 15 mg/kg/jour. Les bris d’incisives observés aux doses > 5 mg/kg/jour se sont associés à une perte de poids modérée ou marquée à 15 mg/kg/jour. Durant la dernière semaine de l’étude, les rats ont repris du poids grâce à l’apport d’aliments mous ou en poudre. On a jugé que la DSENO se situait à 1,5 mg/kg/jour.
Rat/Crl:
CD (SD)
IGS BR
25 M
25 F
0,3,
1,5,
6,0
orale 6 mois (5
cycles de 4 sem. de traitement + 1 sem. de repos)
8 sem. On a observé des altérations semblables à celles des études antérieures chez le rat, ainsi qu’une néphrose chronique progressive aux doses ≥ 1,5 mg/kg/jour. On a jugé que la DSENO se situait à 0,3 mg/kg/jour.
Macaque
cyno-
molgus
3 M
3 F
5, 15,
45
orale 2 sem. -- Dans l’ensemble, on a observé des altérations tissulaires semblables à celles des études antérieures chez le rat, ainsi que des vomissements, une baisse de l’activité, de l’alimentation et du poids, et une légère prolongation de l’intervalle QTc à 45 mg/kg/jour. On a jugé que la DSENO se situait à 5 mg/kg/jour.
Macaque
cyno-
molgus
6 M
6 F
2, 6, 12 orale 3 mois
6 sem. On a observé des altérations tissulaires semblables à celles des études antérieures ainsi qu’une nécrose épithéliale avec érosion/ulcération des tissus de la cavité buccale aux doses > 6 mg/kg/jour. On a observé les signes sévères suivants à 12 mg/kg/jour : mortalité, anorexie, perte de poids, vomissements, selles molles ou liquides, pâleur cutanée, baisse d’activité, posture voûtée, hypothermie, coloration altérée de la bouche ou des gencives et lésions labiales ou buccales. Tous ces signes, sauf la mortalité, avaient disparu après la période de rétablissement. La DSENO s’est révélée < 2 mg/kg/jour d’après les observations suivantes : dysplasie physaire, atrophie de l’endomètre et
Tableau 16. TOXICITÉ DE DOSES MULTIPLES
Espèce/
souche
Nbre/
groupe
Dose
(mg/kg/
jour)
Voie Durée
Durée du
Rétabliss
-ement
Résultats/observations dégranulation acineuse pancréatique.
Macaque
cynomol
gus
7 M
7 F
0,3,
1,5,
6,0
orale 9 mois
(8 cycles
de 4 sem.
de trait. +
1 sem. de
repos)
8 sem. À 6 mg/kg/jour, on a décelé les altérations additionnelles suivantes des organes reproducteurs femelles : atrophie épithéliale du col, de l’oviducte et du vagin, atrésie folliculaire et absence de corps jaunes dans les ovaires, et atrophie endométriale dans l’utérus; des reins : ↑ mésangium glomérulaire; autres : inflammation aiguë de la thyroïde; inflammation des plexus choroïdes et atrophie épithéliale oesophagienne et linguale. Tous les effets toxiques ont été jugés réversibles à l’exception de la pâleur cutanée et de la perte de poids de l’utérus et des ovaires à 6 mg/kg/jour. On a jugé que la DSENO se situait à 1,5 mg/kg/jour. M : mâle; F : femelle; -- : sans objet; DSENO : dose sans effet nocif observable; ↓ : baisse; ↑ : hausse; 1/jour : 1 fois par jour; /2 jours : tous les 2 jours; ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase; sem. : semaine
a On a évalué le SU012662, principal métabolite actif du SU011248.
En résumé, on a observé les altérations importantes et réversibles suivantes après l’administration de sunitinib chez le singe : vomissements et diarrhée après une exposition ≥ 1,1 fois l’exposition moyenne chez l’humain de 1929 ng·h/mL par suite de l’administration de la dose recommandée de 50 mg/jour (d’après les comparaisons d’une exposition générale au sunitinib et à son métabolite actif); hémorragie du cortex surrénal chez le rat et le singe après une exposition ≥ 16 fois et ≥ 1,1 fois l’exposition moyenne chez l’humain, respectivement; réduction du nombre de cellules dans la moelle osseuse chez le rat et le singe après une exposition ≥ 3,3 fois et ≥ 1,2 fois l’exposition moyenne chez l’humain, respectivement; dégranulation des cellules acineuses pancréatiques chez le rat et le singe après une exposition ≥ 16 fois et < 1 fois l’exposition moyenne chez l’humain, respectivement; épaississement des cartilages de conjugaison chez le rat et le singe après une exposition ≥ 3,3 fois et < 1 fois l’exposition moyenne chez l’humain; atrophie utérine chez le singe et dégénérescence des corps jaunes chez le rat après une exposition < 1 fois l’exposition moyenne chez l’humain par suite de l’administration de la dose recommandée.
Génotoxicité
On a évalué le potentiel génotoxique du sunitinib in vitro et in vivo (voir le tableau 17 et MISES EN GARDE ET PRÉCAUTIONS). Le sunitinib n’a pas eu d’effet mutagène sur des bactéries après activation métabolique au moyen de tissu hépatique de rats. In vitro, le sunitinib n’a pas entraîné d’aberrations structurales des chromosomes de lymphocytes humains prélevés dans le sang circulant, mais on a décelé dans ces mêmes cellules une polyploïdie (aberration du nombre de chromosomes) en présence ou en l’absence d’activation métabolique. Chez le rat, in vivo, le sunitinib n’a pas eu d’effet clastogène sur les cellules de moelle osseuse. On n’a pas évalué le potentiel génotoxique du principal métabolite actif.
Tableau 17. GÉNOTOXICITÉ
Méthode No de lot du
médicament Véhicule Activation
métaboliquea
Dose/
Concentrations Résultats
Test de
réversion
microbienne
(A)5903-
TJF0001
S.
typhimurium
et E. coli Avec ou sans
± S9 : 19,53, 39,06, 78,12, 156,25, 312,5 mcg/boîte
Même aux concentrations maximales, le sunitinib ne s’est pas révélé mutagène à l’épreuve d’Ames avec ou sans activation. Test de
réversion
microbienne
(A)5953-
TJF0003
S.
typhimurium
et E. coli Avec ou sans
± S9 : 19,54, 39,07, 78,13, 156,25, 312,5, 625 mcg/boîte
Même aux concentrations maximales, le sunitinib ne s’est pas révélé mutagène à l’épreuve d’Ames avec ou sans activation.
Test du
micronoyau
in vitro
002101
Lymphocytes
humains
circulants
s.o.
+S9 : 1,00- 70,0 mcg/mL
-S9 : 1,00-59,9 mcg/mL
Le sunitinib n’a pas provoqué d’aberrations structurales des chromosomes avec ou sans S9 à toutes les concentrations. Le sunitinib a entraîné des aberrations numériques aux concentrations de 9,7319,8 mcg/mL en présence de S9 et à 12,0 mcg/mL en l’absence de S9.
Test du
micronoyau
in vivo
002101,
002103
Cellules
médullaires
osseuses de
rats (in vivo)
s.o. 250, 750, 1500
mg/kg
Le sunitinib n’a pas provoqué la formation de micronoyaux dans les érythrocytes polychromatiques de moelle osseuse de rats ayant reçu jusqu’à 1500 mg/kg. On a donc jugé, à l’issue de cette épreuve, que le sunitinib n’exerçait pas d’effet clastogène. s.o. : sans objet; S. : Salmonella; E. : Escherichia
a Fraction S-9 d’un homogénat de foie de rats Sprague-Dawley mâles, traitée par un inducteur (Aroclor).
Cancérogénicité
Le potentiel carcinogène du sunitinib a été évalué in vivo chez la souris et le rat (voir le tableau 18 et MISES EN GARDE ET PRÉCAUTIONS).
Lors d’une étude de détermination des doses d’une durée de 1 mois menée chez des souris transgéniques rasH2, avec administration quotidienne continue du produit par gavage (0, 10, 25, 75 ou 200 mg/kg/jour), des cas d’hyperplasie épithéliale de la partie non glandulaire de l’estomac et d’hyperplasie de la muqueuse glandulaire de l’estomac, ainsi que des cas de cancer et d’hyperplasie des glandes de Brunner (duodénum) ont été observés à la plus forte dose évaluée (200 mg/kg/jour).
Dans une étude de cancérogénicité de 6 mois, des doses de 0, 8, 25 et 75 (ramenée à 50) mg/kg/jour ont été administrées à des souris transgéniques rasH2 par gavage oral. Des cas de cancer gastroduodénal et d’hyperplasie de la muqueuse gastrique de même qu’une incidence d’angiosarcomes supérieure à celle attendue ont été observés après 1 et 6 mois de traitement à des doses ≥ 25 mg/kg/jour (≥ 7,3 fois l’ASC obtenue chez les patients recevant la DQR). Il n’y a
pas eu d’altérations prolifératives chez ces souris à la dose de 8 mg/kg/jour (≥ 0,7 fois l’ASC obtenue chez les patients recevant la DQR).
Dans une étude de cancérogénicité de 2 ans menée chez le rat, l’administration du sunitinib (0, 0,33, 1 ou 3 mg/kg/jour) selon des cycles de 28 jours suivis de périodes de 7 jours sans médicament a été associée à des carcinomes des glandes de Brunner et à une augmentation de la fréquence d’hyperplasie et de phéochromocytomes médullosurrénaliens chez les rats mâles qui avaient reçu 3 mg/kg/jour pendant plus d’un an (≥ 7,8 fois l’ASC obtenue chez les patients traités à la DQR). Les cas de carcinomes des glandes de Brunner sont survenus aux doses ≥ 1 mg/kg/jour chez les femelles et à la dose de 3 mg/kg/jour chez les mâles, et une hyperplasie des cellules muqueuses a été observée dans la partie glandulaire de l’estomac chez les mâles à la dose de 3 mg/kg/jour (≥ 0,9; 7,8 et 7,8 fois l’ASC obtenue chez les patients traités à la DQR, respectivement).
La pertinence de ces observations chez l’être humain reste à confirmer.
Tableau 18. CANCÉROGÉNICITÉ
Espèce/
souche
Nbre/ groupe
Dose
(mg/kg/
jour)
Voie Durée Résultats/observations
CB6F1/Jic-
TgrasH2@
Tac
25-45 M; 25-45 F
8, 25,
75/50a
Orale 6 mois On a observé des carcinomes gastroduodénaux (y compris des glandes de Brunner) et des cas d’hyperplasie des cellules de la muqueuse gastrique ainsi qu’une hausse de la fréquence d’hémangiosarcomes spléniques et utérins aux doses ≥ 25 mg/kg/jour. D’autres signes microscopiques en l’absence de prolifération ont été notés dans la moelle osseuse, le foie, les reins, les ovaires, le pancréas et le thymus aux doses ≥ 25 mg/kg/jour. La dose sans effet au chapitre des variations prolifératives était de 25 mg/kg/jour chez les mâles et de 8 mg/kg/jour chez les femelles.
Rat/Crl:
CD (SD)
60-70 M; 60-70 F
0,33,
1,0, 3,0
Orale 2 ans On a observé des cas de carcinomes du duodénum (y compris des glandes de Brunner) et d’hyperplasie des cellules de la muqueuse gastrique ainsi qu’une une hausse de la fréquence de phéochromocytomes
médullosurrénaliens aux doses ≥ 1,0 mg/kg/jour. D’autres signes microscopiques en l’absence de prolifération ont été observés dans les glandes surrénales, les reins, la glande parathyroïde, la moelle osseuse, l’estomac et le thymus aux doses ≥ 0,33 mg/kg/jour. La dose sans effet au chapitre des variations prolifératives était de 1,0 mg/kg/jour chez les mâles et de 0,33 mg/kg/jour chez les femelles. a La dose de 75 mg a été ramenée à 50 mg après un bref congé thérapeutique d’environ 6 semaines chez les mâles et de 9 semaines chez les femelles en raison d’une mortalité excessive ou de signes d’intolérance.
Toxicologie de la reproduction et tératologie
Même si le sunitinib n’a pas altéré la fécondité des rats, il peut nuire à la fécondité humaine (voir le tableau 19 et MISES EN GARDE ET PRÉCAUTIONS). On n’a observé aucun effet de sunitinib sur la reproduction de rats mâles ayant reçu 1, 3 ou 10 mg/kg/jour du médicament
durant 58 jours avant de s’accoupler avec des femelles non traitées. Les indices de fécondité, de copulation et de conception ainsi que la qualité des spermatozoïdes (morphologie, concentration et motilité) n’ont pas été affectés par le sunitinib à des doses ≤ 10 mg/kg/jour (la dose de 10 mg/kg a généré une ASC moyenne équivalant à environ 25,8 fois l’exposition générale au médicament chez des patients recevant la dose recommandée chez l’humain [DRH] de 50 mg/jour). Des rates ont reçu 0,5, 1,5 ou 5 mg/kg/jour durant 14 jours avant de s’accoupler à des mâles non traités. On n’a observé aucun effet sur la fécondité des rates aux doses ≤ 5 mg/kg/jour (la dose de 5 mg/kg a généré une ASC moyenne équivalant à environ 5 fois l’exposition générale au médicament chez des patients recevant la DRH).
À l’issue d’une étude toxicologique de 3 mois, on a décelé des effets sur l’appareil reproducteur des guenons tels que des altérations ovariennes (baisse du développement folliculaire) à la dose de 12 mg/kg/jour (associée à une ASC moyenne équivalant à environ 5,1 fois l’exposition générale au médicament chez des patients recevant la DRH), des altérations utérines (atrophie de l’endomètre) à des doses ≥ 2 mg/kg/jour (associée à une ASC moyenne équivalant à environ 0,4 fois l’exposition générale au médicament chez des patients recevant la DRH). Au cours d’une étude de 9 mois chez le singe, outre des effets utérins et ovariens, on a décelé une atrophie vaginale à la dose de 6 mg/kg/jour (associée à une ASC moyenne équivalant à environ 0,8 fois l’exposition générale au médicament chez des patients recevant la DRH).
On a évalué le potentiel tératogène du sunitinib chez des rates et des lapines gravides. Chez les rats, on a observé une mortalité embryonnaire et des malformations congénitales à la dose de 5 mg/kg/jour (associée à une ASC moyenne équivalant à environ 5,5 fois l’exposition générale au médicament chez des patients recevant la DRH). Chez les lapins, on a observé une mortalité embryonnaire à la dose de 5 mg/kg/jour ainsi que des malformations congénitales aux doses ≥ 1 mg/kg/jour (la dose de 1 mg/kg a généré une ASC moyenne équivalant à environ 0,3 fois l’exposition générale au médicament chez des patients recevant la DRH). On a notamment observé une hausse du taux de malformations du squelette chez le fœtus de rats. Chez les lapins, on a observé des fentes labiales à la dose de 1 mg/kg/jour et des fentes labio-palatines à la dose de 5 mg/kg/jour (associée à une ASC moyenne équivalant à environ 2,7 fois l’exposition générale au médicament chez des patients recevant la DRH). On n’a observé aucune mortalité fœtale ni malformation chez les rats qui ont reçu ≤ 3 mg/kg/jour (associée à une ASC moyenne équivalant à environ 2,3 fois l’exposition générale au médicament chez des patients recevant la DRH).
On a évalué le développement prénatal et postnatal des rejetons de rates gravides exposées à des doses de 0,3, de 1,0 et de 3,0 mg/kg/jour de sunitinib. Le gain de poids des rates a diminué pendant la gestation et la lactation aux doses ≥ 1 mg/kg/jour, mais aucun effet toxique sur la reproduction n’a été observé jusqu’à concurrence de 3 mg/kg/jour (exposition estimée à plus de 2,3 fois l’ASC obtenue chez des patients recevant la DQR). Une diminution du poids des rejetons a été constatée à la dose de 3 mg/kg/jour avant et après le sevrage. Aucun effet toxique sur le développement n’a été observé à la dose de 1 mg/kg/jour (exposition approchant 0,9 fois l’ASC calculée chez les patients ayant reçu la DQR).
TABLEAU 19. TOXICOLOGIE DE LA REPRODUCTION ET TÉRATOLOGIE
| Nature de l’étude | Espèce/ souche | Voie | Doses (mg/kg/jour) | Durée d’administration | Nbre/sexe/ groupe | Résultats/observations |
| Fécondité et développement embryonnaire (segment I) | Rat/Crl: CD (SD) IGS BR | orale | 0,1, 0,3, 1, 3, 10 (mâles)a 0,5, 1,5, 5,0a (femelles) | Mâles > 70 jours Femelles 14 jours à G7 | 22 M 22 F | Mortalité chez les mâles à 10 mg/kg/jour, mais la morphologie, la concentration et la motilité des spermatozoïdes n’ont pas été altérées par le traitement. On a observé une hausse du nombre moyen de morts fœtales chez les rats à la dose de 5 mg/kg/jour. On n’a observé aucune malformation aux doses de 0,5 ou de 1,5 mg/kg/jour. On a jugé que la DSENO se situait à 5 mg/kg/jour pour la toxicité maternelle, à 1,5 mg/kg/jour pour la toxicité sur la fonction reproductrice de la femelle et à 3,0 mg/kg/jour pour la toxicité générale et la toxicité sur la fonction reproductrice du mâle. |
| Développement embryofœtal (segment II) | Rat/Crl: CD (SD) IGS BR Rat/Crl: CD (SD) IGS BR Lapin/ blanc de Nouvelle- Zélande | orale | 0,3, 1,5, 3, 5a 1, 5, 15, 30a 0,5, 1, 5, 20a | 12 jours (G6-17) 12 jours (G6-17) 14 jours (G7-20) | 22F 8F 6F | Chez les rats, on a observé une mortalité embryonnaire et des malformations congénitales à 5 mg/kg/jour. Chez le lapin, on a observé une mortalité embryonnaire à 5 mg/kg/jour et des malformations congénitales à ≥ 1 mg/kg/jour. La dose de 5 mg/kg/jour s’est révélée la DSENO pour la toxicité maternelle chez le rat et celle de 1 mg/kg/jour, la DSENO chez le lapin. La DSENO pour l’effet tératogène s’établissait à 3 mg/kg/jour chez le rat et à 0,5 mg/kg/jour chez le lapin. |
Développement prénatal et postnatal (segment III) | Rat/Crl: CD (SD) | orale | 0,3, 1, 3* | Environ 35 jours (G6-L20) | 20F | Un effet toxique sur le développement des ratons F1 a été observé à la dose de 3 mg/kg/jour, de même qu’une diminution du poids moyen tout au long de la période précédant le sevrage, diminution qui a persisté après le sevrage chez les mâles. À des doses pouvant atteindre 3 mg/kg/jour, le sunitinib n’a eu aucun effet sur la fonction et le développement réflexifs de même que sur l’activité motrice, l’apprentissage, la mémoire, le développement sexuel et la fonction reproductrice des rejetons |
TABLEAU 19. TOXICOLOGIE DE LA REPRODUCTION ET TÉRATOLOGIE
| Nature de l’étude | Espèce/ souche | Voie | Doses (mg/kg/jour) | Durée d’administration | Nbre/sexe/ groupe | Résultats/observations |
| F1. La DSENO pour le développement des rejetons F1 s’établissait à 1 mg/kg/jour. |
M : mâle; F : femelle; DSENO : dose sans effet nocif observable; G : jour de gestation; L : jour de lactation. a On a évalué le L-malate de SU011248 et de SU010398.
Étant donné que l’angiogenèse est une composante cruciale du développement embryofœtal, l’inhibition de ce processus par le sunitinib peut avoir des effets indésirables sur la grossesse (voir MISES EN GARDE ET PRÉCAUTIONS).
Emploi chez l’enfant
On n’a pas établi l’innocuité ni l’efficacité de sunitinib chez l’enfant (voir INDICATIONS ET USAGE CLINIQUE et TOXICOLOGIE). Cependant, on a observé des cas de dysplasie physaire chez des macaques cynomolgus dont les cartilages de conjugaison n’étaient pas calcifiés après l’administration durant ≥ 3 mois de doses de sunitinib ≥ 2 mg/kg/jour (la dose de 2 mg/kg/jour a généré une ASC moyenne équivalant à environ 0,45 fois la DRH d’après l’exposition générale). Au cours des études de 13 semaines chez le rat, on a observé des anomalies osseuses chez des ratons en phase de croissance : épaississement du cartilage épiphysaire du fémur et hausse des fractures tibiales à la dose de 5 mg/kg/jour (cette dose a généré une ASC moyenne équivalant à environ 3,3 fois l’exposition générale chez des patients recevant la DRH). On a observé des bris d’incisives chez les rats traités durant ≥ 4 semaines à la dose de 5 mg/kg/jour (cette dose a généré une ASC moyenne équivalant à environ 3,3 fois l’exposition générale chez des patients recevant la DRH) ainsi que des caries à la dose de 6 mg/kg/jour durant une étude de 6 mois (cette dose a généré une ASC moyenne équivalant à environ 7,2 fois l’exposition générale chez des patients recevant la DRH). Les effets dentaires ne se sont pas révélés réversibles; en revanche, la dysplasie physaire, dont l’incidence et la gravité sont fonction de la dose, s’est révélée réversible avec l’arrêt du traitement.
RÉFÉRENCES
- 1.
Brooklyn T. et al. Diagnosis and Treatment of Pyoderma Gangrenosum. BMJ 2006; 333:
181-4.
- 2. Demetri GD, van Oosterom AT, Garrett CR, et al. Efficacy and safety of sunitinib in patients with advanced gastrointestinal stromal tumour after failure of imatinib: a randomised controlled trial. Lancet 2006, Oct 14; 368(9544): 1329-38.
- 3. Demetri GD, Heinrich MC, Fletcher JA, et al. Molecular target modulation, imaging, and clinical evaluation of gastrointestinal stromal tumor patients treated with sunitinib malate after imatinib failure.Clin Cancer Res. 2009 Sep 15;15(18):5902-9. Epub 2009 Sep 8.
- 4. De Mulder PH, et al. A phase II study of sunitinib administered in a continuous daily regimen in patients with cytokine-refractory metastatic renal cell carcinoma (mRCC). J Clin Oncol 2006;24(18S Pt 1):223s [résumé].
- 5.
Faivre S, et al. Safety, pharmacokinetic and antitumor activity of SU11248, a novel oral multitarget tyrosine kinase inhibitor, in patients with cancer. J Clin Oncol 2006;24(1):25-
35.
- 6. George S, et al. Phase II study of sunitinib administered in a continuous daily dosing regimen in patients (pts) with advanced GIST. J Clin Oncol 2006;24(18S Pt 1):527s [résumé].
- 7.
Hall PS, Kancherla K, Sastry PS, et al. Severe Epistaxis with Tyrosine Kinase Inhibitors.
Clinical Oncology 2008; 4: 318.
- 8. Janeway KA, et al. Sunitinib treatment of pediatric metastatic GIST after failure of imatinib. J Clin Oncol 2006;24(18S Pt 1):524s [résumé].
- 9.
Khakoo AY, Kassiotis CM, Tannir N, Plana JC, Halushka M, Bickford C, et al. Heart
Failure Associated with Sunitinib Malate. Cancer 2008; 112(11): 2500-2508.
- 10.
Khosravan R, Toh M, Garrett M, La Fargue J, et al. Pharmacokinetics and Safety of
Sunitinib Malate in Subjects With Impaired Renal Function. J Clin Pharm 2009 2010; 50: 472-481.
- 11.
Kulke MH, Lenz H-F, Meropol NJ, Posey J, Ryan DP, et al. Activity of Sunitinib in
Patients With Advanced Neuroendocrine Tumors. J Clin Oncol 2008; 26:3403-3410.
- 12. Machiels JP, Bletard N, Pirenne P, Jacquert L, Bonbled F, & Duck L. Acute cardiac failure after sunitinib, letter to the editor. Annals of Oncology 2008; 19:598-599.
- 13.
Mendel DB, Laird AD, Xin X, et al. In vivo antitumour activity of SU11248, a novel
tyrosine kinase inhibitor targeting vascular endothelial growth factor and platelet-derived growth factor receptors: Determination of a pharmacokinetic/pharmacodynamic relationship. Clin Canc Res 2003;9(1):327-37.
- 14. Motzer RJ et al. Overall survival and updated results for sunitinib compared with interferon alfa in patients with metastatic renal cell carcinoma. J Clin Oncol 2009; 27:1-7.
- 15.
Motzer RJ, et al. Sunitinib in patients with metastatic renal cell carcinoma. JAMA
2006;295(21):2516-24.
- 16. Motzer RJ, et al. Activity of SU11248, a multitargeted inhibitor of vascular endothelial growth factor receptor and platelet-derived growth factor receptor, in patients with metastatic renal cell carcinoma. J Clin Oncol 2006;24(1):16-24.
- 17. Motzer RJ, et al. Sunitinib malate for the treatment of solid tumours: a review of current clinical data. Expert Opin Investig Drugs 2006;15(5):553-61.
- 18. O'Farrell AM, Abrams, TJ, Yuen HA, et al. SU11248 is a novel FLT3 tyrosine kinase inhibitor with potent activity in vitro and in vivo. Blood 2003;101(9):3597-605.
- 19. Osusky KL, Hallahan, DE, Fu A, et al. The receptor tyrosine kinase inhibitor SU11248 impedes endothelial cell migration, tubule formation, and blood vessel formation in vivo, but has little effect on existing tumour vessels. Angiogenesis 2004;7(3):225-33.
- 20.
Pietras K, Hanahan D. A multitargeted, metronomic, and maximum-tolerated dose
“chemo-switch” regimen is antiangiogenic, producing objective responses and survival benefit in a mouse model of cancer. J Clin Oncol 2005;23(5):939-52.
- 21. Reddy K. Phase III study of sunitinib malate SU11248 versus interferon-alpha as firstline treatment in patients with metastatic renal cell carcinoma. Clin Genitourin Cancer 2006;5(1):23-5.
- 22. Sakamoto KM. SU-11248 Sugen. Curr Opin Investig Drugs 2004;5(12):1329-39. 23.
- 23. Schueneman A. J, Himmelfarb, E, Geng, L, et al. SU11248 maintenance therapy prevents tumour regrowth after fractionated irradiation of murine tumour models. Cancer Res 2003;63(14):4009-16.
- 24. Tamaskar RN, Salas N, Rini BI, et al. Thyroid function tests (TFTs) abnormalities in patients (pts) with metastatic renal cell carcinoma (mRCC) treated with sunitinib. J Clin Oncol 2006;24(18S Pt 1):242s [résumé].
- 25.
Raymond E, Dahan L, Raoul J-L, et al. Sunitinib Malate for the Treatment of Pancreatic
Neuroendocrine Tumors. New Eng J Med. 2011; 364(6):501-513.
- 26. Pfizer Canada SRI. MONOGRAPHIE DE PRODUIT: Pr SUTENTMD. Numéro de contrôle : 226908. Date de révision : 11 juillet 2019.